IChO 2023 · Theory problem 9
Electrolysis in Organic Synthesis
The Kolbe electrolysis describes the decarboxylative dimerization of two carboxylic acids and only proceeds if the acid is deprotonated. The unbalanced equation is shown here.
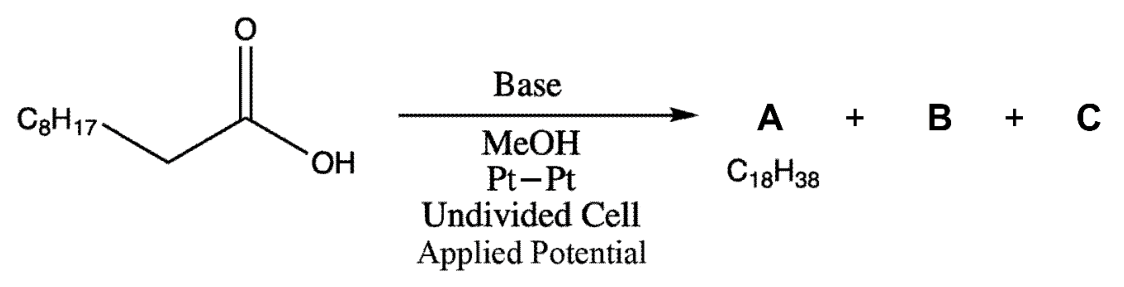
Two gases (B and C) are produced during the reaction. B reacts with \(\ce{Ca(OH)2}\), while C is highly flammable.
9.1 Provide the structural formulae of A, B, and C.
9.2 The synthesis is formally a redox reaction, where the carboxylate is oxidized and the solvent is reduced. Formulate the oxidative and reductive half reactions and the overall redox reaction.
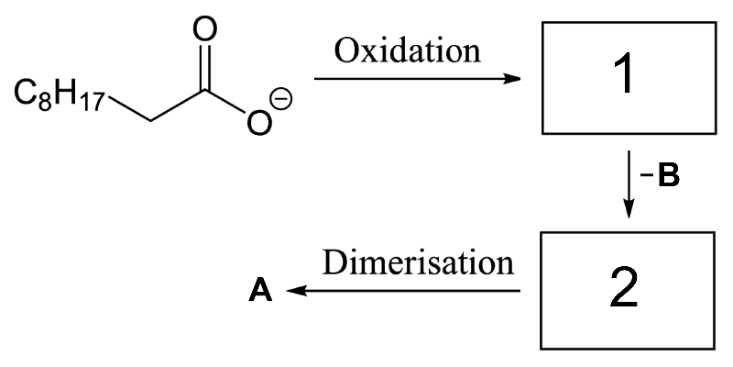
9.3 Provide the intermediates 1 and 2 in the mechanism for the oxidative decarboxylation and formation of the product.
The Kolbe electrolysis is usually only efficient for long-chained saturated carboxylic acids and not for certain carboxylic acids, such as D. Here, the overoxidation of the radical intermediate E to a positively charged species F is facilitated. Intermediate F can react with nucleophiles to form different side products, for example it reacts with D to form an ester G, and with \(\ce{MeOH}\) to form H.
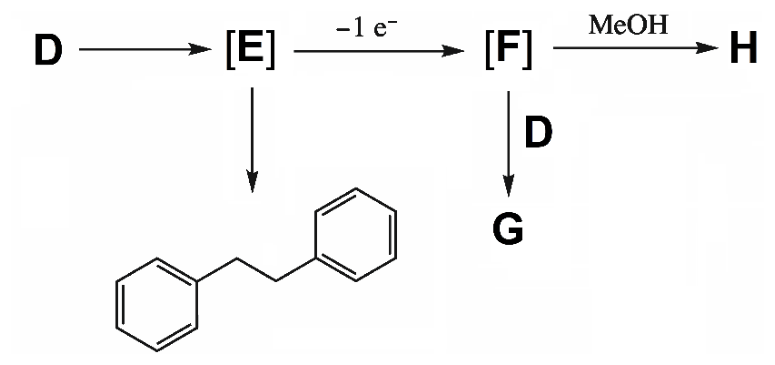
9.4 Provide the structures of D–H.
The electrolysis of carboxylic acid I in the presence of an excess of co-acid J yields two main products (by \({}^{1}\mathrm{H}\) NMR analysis) that are inseparable by silica gel chromatography. Their spectroscopic data are almost identical. In the \({}^{1}\mathrm{H}\) NMR, the two species are only distinguishable by two signals with small differences in chemical shifts.
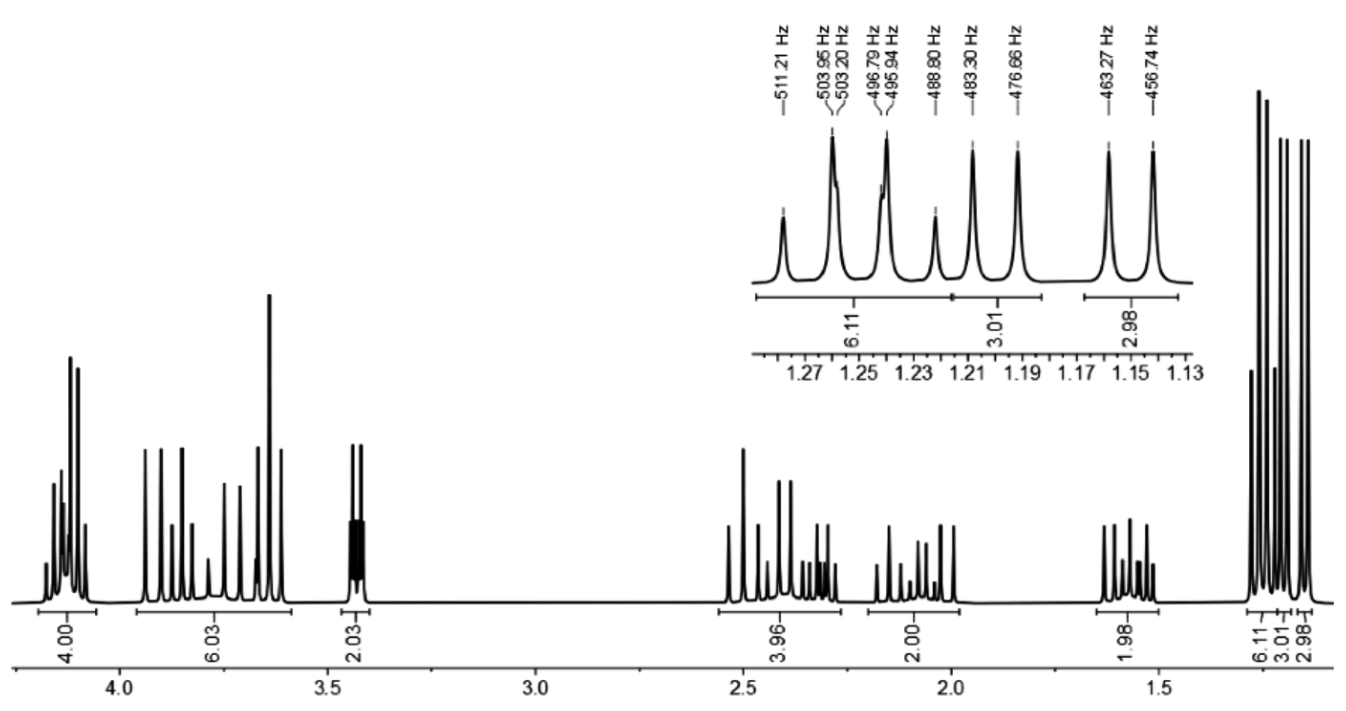
The \({}^{1}\mathrm{H}\) NMR spectrum looks as follows (1:1 mixture of products K and L):
4.18–4.08 (m, 4 H), 3.95–3.60 (m, 6 H), 3.43 (dt, 2 H, \(J=7.8,\ 2.2\ \mathrm{Hz}\)),
2.55–2.25 (m, 4 H), 2.20–1.95 (m, 2 H), 1.65–1.50 (m, 2 H)
Specific signals for K:
1.26 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.20 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
Specific signals for L:
1.24 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.15 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
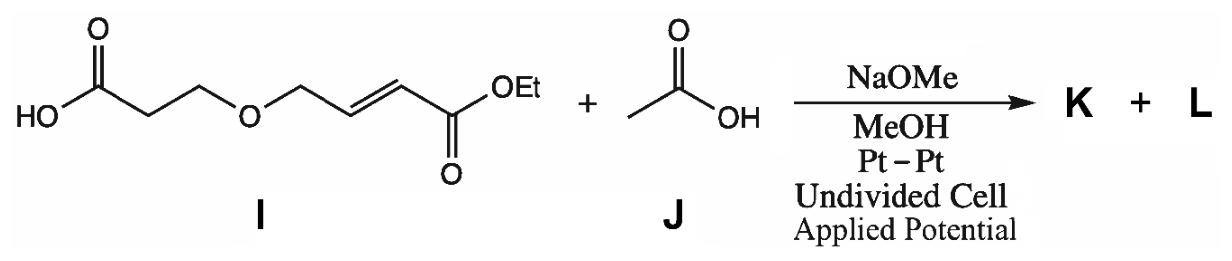
9.5 Provide the structures for products K and L. Indicate how the products are related.
(a) Epimers (b) Enantiomers
(c) Diastereomers (d) Constitutional Isomers
The choice of the electrode material can influence the selectivity of an organic electrosynthetic reaction. The reductive electrolysis of benzaldehyde (M) (16 mM in 1 M aqueous \(\ce{KOH}\), \(\ce{Pt}\) anode, −1.3 V vs. \(\ce{Ag/AgCl}\)) yields different products depending on the cathode material used. Strong binding to the surface favors intermolecular reactions. The figure below shows the product distribution for different cathode materials and the mass spectra of the products.
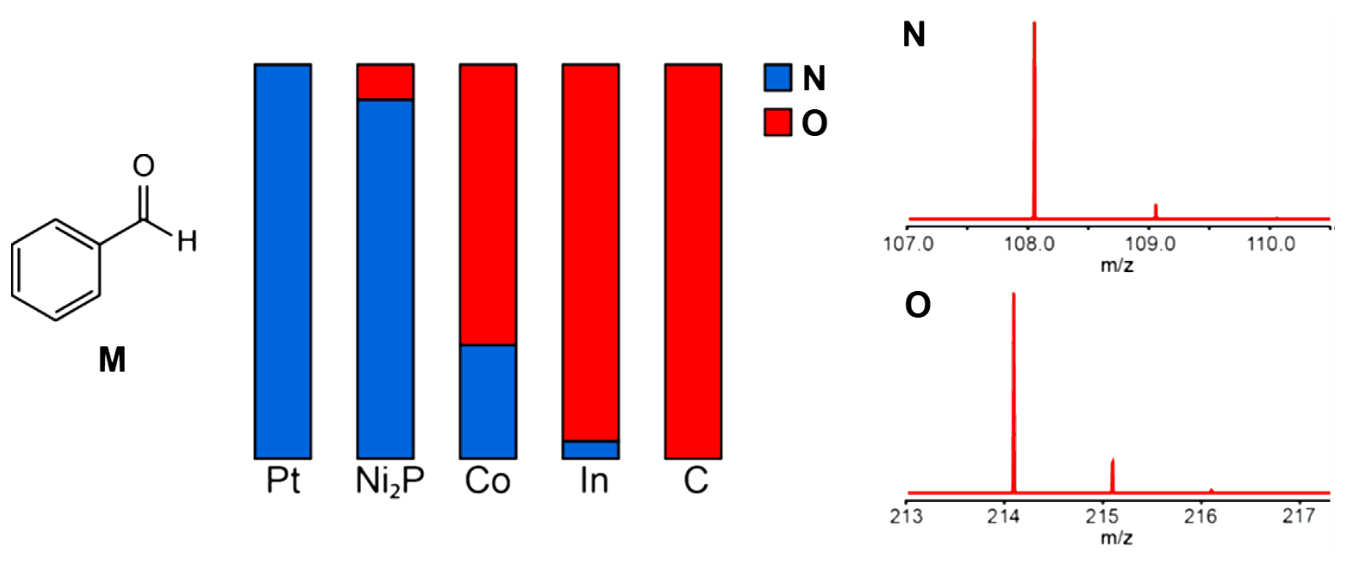
9.6 Provide the structure of N and O.
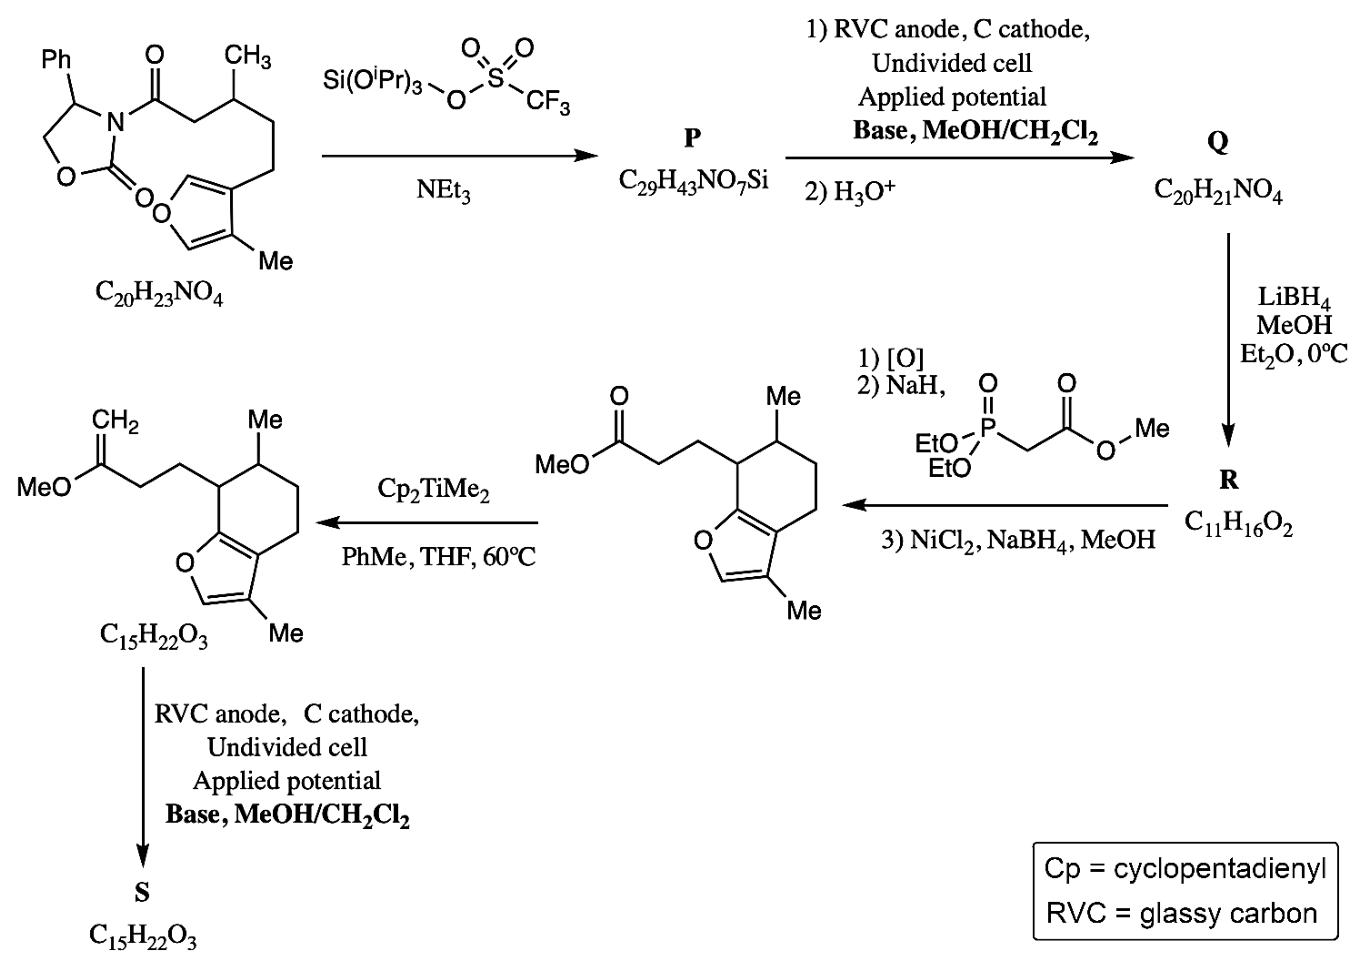
Alkenes, such as enol ethers, can be oxidatively coupled. This typically involves the anodic oxidation of the alkene fragment to yield a radical cation which can be intercepted by a nucleophile.
9.7 Provide the structural formulae of P, Q, R, and S in the scheme below. Indicating stereochemistry is not required. Hint: S is a tricyclic product.
Official English text of the problem.
Answers
- 9.1
| Label | Identity and structural formula | SMILES |
|---|---|---|
| A | Octadecane, \(\ce{CH3(CH2)16CH3}\) | CCCCCCCCCCCCCCCCCC |
| B | Carbon dioxide, \(\ce{O=C=O}\) | O=C=O |
| C | Hydrogen, \(\ce{H-H}\) | [H][H] |
- 9.2
Oxidation: \[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-} \]
Reduction: \[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-} \]
Overall: \[ \boxed{\ce{2C9H19COO- + 2CH3OH -> C18H38 + 2CO2 + H2 + 2CH3O-}} \]
- 9.3
| Intermediate | Identity | SMILES |
|---|---|---|
| 1 | Decanoyloxy radical, \(\ce{C8H17CH2C(=O)O^{\bullet}}\) | CCCCCCCCCC(=O)[O] |
| 2 | Nonan-1-yl radical, \(\ce{C8H17CH2^{\bullet}}\) | CCCCCCCC[CH2] |
- 9.4
| Label | Identity | SMILES |
|---|---|---|
| D | Phenylacetic acid | O=C(O)Cc1ccccc1 |
| E | Benzyl radical | [CH2]c1ccccc1 |
| F | Benzyl cation | [CH2+]c1ccccc1 |
| G | Benzyl phenylacetate | O=C(Cc1ccccc1)OCc1ccccc1 |
| H | Benzyl methyl ether, also called methoxymethylbenzene | COCc1ccccc1 |
- 9.5
K and L are the two diastereomeric forms of ethyl 2-(oxolan-3-yl)propanoate, each obtained as a racemate:
| Diastereomeric form | Configurations: propanoate C2, oxolane C3 | SMILES of its two enantiomers |
|---|---|---|
| First racemate | \((2R,3R)\) and \((2S,3S)\) | CCOC(=O)[C@H](C)[C@H]1CCOC1 and CCOC(=O)[C@@H](C)[C@@H]1CCOC1 |
| Second racemate | \((2S,3R)\) and \((2R,3S)\) | CCOC(=O)[C@@H](C)[C@H]1CCOC1 and CCOC(=O)[C@H](C)[C@@H]1CCOC1 |
The relationship is (c) diastereomers, more specifically (a) epimers when representatives with the same oxolane configuration are compared. The supplied shifts do not establish which racemate is K and which is L.
- 9.6
| Label | Identity | SMILES |
|---|---|---|
| N | Benzyl alcohol, \(\ce{C7H8O}\) | OCc1ccccc1 |
| O | Hydrobenzoin, or 1,2-diphenylethane-1,2-diol, \(\ce{C14H14O2}\) | OC(c1ccccc1)C(O)c1ccccc1 |
The stereochemistry of O is not determined by the supplied mass spectrum.
- 9.7
P: The tris(isopropoxy)silyl ketene N,O-acetal of the starting imide; its side-chain carbonyl becomes \(\ce{N-C(OSi(OiPr)3)=CH-}\).
SMILES: CC(C)O[Si](OC(C)C)(OC(C)C)OC(=CC(C)CCc1cocc1C)N1C(c2ccccc2)COC1=O
Q: 3-(3,6-Dimethyl-4,5,6,7-tetrahydrobenzofuran-7-carbonyl)-4-phenyl-1,3-oxazolidin-2-one.
SMILES: CC1CCc2c(C)coc2C1C(=O)N1C(c2ccccc2)COC1=O
R: (3,6-Dimethyl-4,5,6,7-tetrahydrobenzofuran-7-yl)methanol.
SMILES: CC1CCc2c(C)coc2C1CO
S, proposed formula-consistent assignment: A methoxy-substituted fused tricyclic ketone, describable as 3-methoxy-4,8-dimethyl-2-oxatricyclo[7.4.0.0\(^{1,5}\)]tridec-4-en-12-one.
SMILES: CC1CCC2=C(C)C(OC)OC23C1CCC(=O)C3
S contains fused six-, six-, and five-membered rings.
Solution
Common species used in the equations are methanol CO, methoxide C[O-], water O, hydroxide [OH-], and the proton [H+]. Radical electrons in the radical SMILES are represented by the bracketed atoms’ incomplete valence.
9.1 — Kolbe products
The starting acid is decanoic acid, CCCCCCCCCC(=O)O. Removing its carboxyl carbon as carbon dioxide leaves a nine-carbon fragment. Coupling two such fragments therefore gives the eighteen-carbon alkane:
\[ \ce{2C8H17CH2^{\bullet} -> C8H17CH2CH2C8H17}. \]
Thus A is octadecane.
The gas B is carbon dioxide. It reacts with calcium hydroxide, [Ca+2].[OH-].[OH-], to precipitate calcium carbonate, [Ca+2].[O-]C(=O)[O-]:
\[ \ce{CO2 + Ca(OH)2 -> CaCO3(s) + H2O}. \]
The flammable gas C is hydrogen, produced at the cathode.
9.2 — Half-reactions and overall reaction
The reacting anion is decanoate, CCCCCCCCCC(=O)[O-]. Each decanoate loses one electron and one molecule of carbon dioxide. Two resulting radicals combine, so formation of one molecule of octadecane releases two electrons:
\[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-}. \]
Methanol supplies the hydrogen evolved at the cathode:
\[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-}. \]
Adding these equations gives the overall ionic equation stated in the answers. Both sides have charge \(-2\), and all atoms balance.
Methoxide also deprotonates the starting acid:
\[ \ce{C9H19COOH + CH3O- -> C9H19COO- + CH3OH}. \]
Adding two copies of this acid–base reaction to the electrolysis equation gives the formal net equation written from the neutral acid:
\[ \boxed{\ce{2C9H19COOH -> C18H38 + 2CO2 + H2}}. \]
This net equation does not remove the mechanistic requirement that the acid first be deprotonated.
9.3 — Radical intermediates
Anodic one-electron oxidation gives the neutral carboxyl radical 1:
\[ \ce{C9H19COO- -> C9H19CO2^{\bullet} + e-}. \]
In a structural drawing, the unpaired electron is placed on the singly bonded oxygen of the carboxyl group.
Decarboxylation then gives the primary carbon radical 2:
\[ \ce{C9H19CO2^{\bullet} -> C9H19^{\bullet} + CO2}. \]
Two nonan-1-yl radicals form a carbon–carbon bond by pairing their unpaired electrons:
\[ \ce{2C9H19^{\bullet} -> C18H38}. \]
9.4 — Benzylic overoxidation
The dimer drawn in the scheme is bibenzyl, or 1,2-diphenylethane, c1ccccc1CCc2ccccc2. Cutting its central carbon–carbon bond identifies the two precursor radicals as benzyl radicals. The acid that loses carbon dioxide to generate a benzyl radical must therefore be phenylacetic acid, D.
Its conjugate base is phenylacetate, O=C([O-])Cc1ccccc1:
\[ \ce{C6H5CH2COO- -> C6H5CH2^{\bullet} + CO2 + e-}. \]
The benzyl radical E can lose another electron:
\[ \ce{C6H5CH2^{\bullet} -> C6H5CH2+ + e-}. \]
This produces F, a resonance-stabilized benzyl cation. Stabilization of this cation makes overoxidation more accessible than for the primary alkyl radical in the first example.
Capture by phenylacetate gives ester G:
\[ \ce{C6H5CH2+ + C6H5CH2COO- -> C6H5CH2C(=O)OCH2C6H5}. \]
Capture by methanol, followed by loss of a proton, gives ether H:
\[ \ce{C6H5CH2+ + CH3OH -> C6H5CH2OCH3 + H+}. \]
9.5 — Radical cyclization and stereochemistry
The starting compounds are:
- I: ethyl \((2E)\)-4-(2-carboxyethoxy)but-2-enoate,
CCOC(=O)/C=C/COCCC(=O)O. - J: acetic acid,
CC(=O)O.
Decarboxylation of I generates the terminal primary radical represented by CCOC(=O)/C=C/COC[CH2]. This radical undergoes a 5-exo-trig cyclization: the radical-bearing carbon bonds to the alkene carbon nearer the ether tether.
The resulting five-membered ring contains one oxygen and four carbons. The remaining radical is on the carbon adjacent to the ester carbonyl, where it is stabilized. This intermediate is the α-radical of ethyl 2-(oxolan-3-yl)acetate, CCOC(=O)[CH]C1CCOC1.
Acetate produces methyl radicals, [CH3], by oxidative decarboxylation. Coupling a methyl radical with the ester-stabilized radical gives
\[ \ce{EtO2C-CH(CH3)-(oxolan-3-yl)}, \]
namely ethyl 2-(oxolan-3-yl)propanoate.
The proton inventory supports this structure:
| Feature | Expected protons per molecule | Corresponding observations |
|---|---|---|
| Ester ethoxy group | 2 H in \(\ce{OCH2}\), 3 H in \(\ce{CH3}\) | 4.18–4.08 ppm; methyl triplet |
| Two ring methylene groups adjacent to oxygen | 4 H | 3.95–3.60 and 3.43 ppm |
| Two methine groups | 2 H | 2.55–2.25 ppm |
| Remaining ring methylene group | 2 H | 2.20–1.95 and 1.65–1.50 ppm |
| Methyl attached to a methine | 3 H | Methyl doublet |
The shared integrals printed for the mixture are twice these per-molecule values. Each product therefore has sixteen hydrogens, consistent with \(\ce{C9H16O3}\).
Two stereogenic centres are formed: oxolane C3 and propanoate C2. With achiral starting materials and conditions, the products occur as two racemic pairs:
\[ (R,R)/(S,S) \qquad\text{and}\qquad (S,R)/(R,S). \]
The two pairs are diastereomeric. Comparing, for example, the \((R,R)\) and \((S,R)\) representatives shows that they differ at only the propanoate stereocentre; they are therefore also epimers.
The small chemical-shift differences distinguish the diastereomeric products but do not assign their configurations.
9.6 — Carbonyl reduction versus reductive coupling
Benzaldehyde M, O=Cc1ccccc1, has formula \(\ce{C7H6O}\).
The molecular-ion peak at \(m/z=108\) corresponds to benzyl alcohol, N, with formula \(\ce{C7H8O}\). Its formation is the ordinary two-electron reduction of an aldehyde:
\[ \ce{C6H5CHO + 2H2O + 2e- -> C6H5CH2OH + 2OH-}. \]
The molecular-ion peak at \(m/z=214\) corresponds to hydrobenzoin, O, with formula \(\ce{C14H14O2}\). Its nominal molecular mass is that of two benzaldehyde molecules plus two hydrogen atoms:
\[ 2(106)+2=214\ \mathrm{Da}. \]
It results from reductive coupling of two carbonyl groups:
\[ \ce{2C6H5CHO + 2H2O + 2e- -> C6H5CH(OH)CH(OH)C6H5 + 2OH-}. \]
Mechanistically, one-electron reduction produces ketyl-type intermediates, which couple through their carbonyl carbons before protonation gives the diol.
The distribution is consistent with the stated surface effect: cathodes favouring intermolecular coupling give more O, whereas platinum predominantly gives N. Mass spectra alone do not distinguish meso-hydrobenzoin from its other stereoisomeric forms.
9.7 — Enol formation, annulation, reduction, and the final cyclization
The starting imide is 3-[3-methyl-5-(4-methylfuran-3-yl)pentanoyl]-4-phenyl-1,3-oxazolidin-2-one, CC(CCc1cocc1C)CC(=O)N1C(c2ccccc2)COC1=O.
Formation of P. Base removes a proton α to the external acyl carbonyl, and silylation traps the enolate on oxygen. The relevant transformation is
\[ \ce{-N-C(=O)-CH2-CH(CH3)-} \quad\longrightarrow\quad \ce{-N-C(OSi(OiPr)3)=CH-CH(CH3)-}. \]
The silicon substituents are isopropoxy groups, not isopropyl groups. Introducing \(\ce{Si(OiPr)3}\) while replacing one hydrogen changes the starting formula by \(\ce{C9H20O3Si}\):
\[ \ce{C20H23NO4} \quad\longrightarrow\quad \ce{C29H43NO7Si}. \]
This matches the formula printed for P.
Formation of Q. Anodic oxidation activates the enol double bond. The neighbouring, initially unsubstituted furan α-carbon attacks the former carbonyl α-carbon, closing a six-membered ring.
The new ring follows this sequence:
\[ \text{former carbonyl α-carbon} -\ce{CH(CH3)} -\ce{CH2} -\ce{CH2} -\text{tether-bearing furan carbon} -\text{attacking furan α-carbon}. \]
Further oxidation/proton loss and the acidic work-up restore the furan π-system and the external carbonyl. Relative to the starting imide, a new carbon–carbon bond replaces two carbon–hydrogen bonds. Consequently, Q has formula \(\ce{C20H21NO4}\), two hydrogens fewer than the starting material.
Its bicyclic portion is a 3,6-dimethyl-4,5,6,7-tetrahydrobenzofuran with the auxiliary-bearing carbonyl substituent at C7.
Formation of R. Hydride reduction cleaves the external N-acyl group from the oxazolidinone auxiliary and converts that acyl carbon into a primary alcohol. Thus the substituent at benzofuran C7 becomes \(\ce{-CH2OH}\), giving R, \(\ce{C11H16O2}\).
The following steps independently confirm this assignment. They transform that substituent successively as follows:
\[ \ce{-CH2OH} \;\longrightarrow\; \ce{-CHO} \;\longrightarrow\; \ce{-CH=CHCO2Me} \;\longrightarrow\; \ce{-CH2CH2CO2Me}. \]
These changes are alcohol oxidation, Horner–Wadsworth–Emmons olefination, and alkene reduction.
The resulting methyl ester is methyl 3-(3,6-dimethyl-4,5,6,7-tetrahydrobenzofuran-7-yl)propanoate, CC1CCc2c(C)coc2C1CCC(=O)OC.
Methylenation converts its ester carbonyl into the drawn enol ether:
\[ \ce{-CH2CH2C(=O)OMe} \quad\longrightarrow\quad \ce{-CH2CH2C(OMe)=CH2}. \]
This compound is 7-(3-methoxybut-3-en-1-yl)-3,6-dimethyl-4,5,6,7-tetrahydrobenzofuran, CC1CCc2c(C)coc2C1CCC(=C)OC. Its drawn structure has formula \(\ce{C15H22O2}\), not the printed \(\ce{C15H22O3}\).
Proposed formation of S. Number the bicyclic starting material as a benzofuran: the oxygen is position 1; the methyl-substituted furan carbon is C3; the fused carbons are C3a and C7a; and the side chain is attached at C7.
The formula-consistent annulation is described precisely by these changes:
- Form a bond between the terminal enol-ether methylene carbon and furan C7a. This closes another six-membered ring.
- C7a becomes saturated and bears no hydrogen. The remaining furan-derived double bond lies between C3 and C3a.
- Methanol captures the furan-derived oxocarbenium centre at C2, installing a methoxy group there.
- Convert the original side-chain enol-ether carbon into a ketone.
The new six-membered ring is therefore
\[ \text{C7}-\ce{CH2}-\ce{CH2}-\ce{C(=O)}-\ce{CH2}-\text{C7a}. \]
Together with the original six-membered ring and the now nonaromatic five-membered oxygen heterocycle, this gives the proposed tricyclic S.
The assigned SMILES has formula \(\ce{C15H22O3}\). Its degree of unsaturation is
\[ \mathrm{DBE}=\frac{2(15)+2-22}{2}=5, \]
accounted for by three rings, one carbon–carbon double bond, and one carbonyl double bond. This agrees with both the stated formula and the tricyclic hint.
The answers were checked against the official answers published by the organisers.
IChO 2023 · Theorieaufgabe 9
Elektrolyse in der organischen Synthese
Die Kolbe-Elektrolyse beschreibt die decarboxylierende Dimerisierung zweier Carbonsäuren und läuft nur ab, wenn die Säure deprotoniert ist. Die nicht ausgeglichene Reaktionsgleichung ist hier dargestellt.
Bei der Reaktion entstehen zwei Gase (B und C). B reagiert mit \(\ce{Ca(OH)2}\), während C leicht entzündlich ist.
9.1 Geben Sie die Strukturformeln von A, B und C an.
9.2 Die Synthese ist formal eine Redoxreaktion, bei der das Carboxylat oxidiert und das Lösungsmittel reduziert wird. Formulieren Sie die Oxidations- und Reduktionshalbreaktionen sowie die gesamte Redoxreaktion.
9.3 Geben Sie die Zwischenprodukte 1 und 2 im Mechanismus der oxidativen Decarboxylierung und der Produktbildung an.
Die Kolbe-Elektrolyse ist gewöhnlich nur bei langkettigen gesättigten Carbonsäuren effizient, nicht aber bei bestimmten Carbonsäuren wie D. Hier ist die Weiteroxidation des radikalischen Zwischenprodukts E zu einer positiv geladenen Spezies F begünstigt. Das Zwischenprodukt F kann mit Nukleophilen reagieren und verschiedene Nebenprodukte bilden; beispielsweise reagiert es mit D zum Ester G und mit \(\ce{MeOH}\) zu H.
9.4 Geben Sie die Strukturen von D–H an.
Die Elektrolyse der Carbonsäure I in Gegenwart eines Überschusses der als Reaktionspartner eingesetzten Säure J liefert zwei Hauptprodukte (gemäß \({}^{1}\mathrm{H}\)-NMR-Analyse), die sich durch Kieselgelchromatographie nicht trennen lassen. Ihre spektroskopischen Daten sind nahezu identisch. Im \({}^{1}\mathrm{H}\)-NMR-Spektrum lassen sich die beiden Spezies nur anhand zweier Signale mit geringfügig unterschiedlichen chemischen Verschiebungen unterscheiden.
Das \({}^{1}\mathrm{H}\)-NMR-Spektrum sieht wie folgt aus (1:1-Gemisch der Produkte K und L):
4.18–4.08 (m, 4 H), 3.95–3.60 (m, 6 H), 3.43 (dt, 2 H, \(J=7.8,\ 2.2\ \mathrm{Hz}\)),
2.55–2.25 (m, 4 H), 2.20–1.95 (m, 2 H), 1.65–1.50 (m, 2 H)
Spezifische Signale für K:
1.26 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.20 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
Spezifische Signale für L:
1.24 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.15 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
9.5 Geben Sie die Strukturen der Produkte K und L an. Geben Sie an, in welcher Beziehung die Produkte zueinander stehen.
(a) Epimere (b) Enantiomere
(c) Diastereomere (d) Konstitutionsisomere
Die Wahl des Elektrodenmaterials kann die Selektivität einer organischen Elektrosynthese beeinflussen. Die reduktive Elektrolyse von Benzaldehyd (M) (16 mM in 1 M wässriger \(\ce{KOH}\), \(\ce{Pt}\)-Anode, −1.3 V gegen \(\ce{Ag/AgCl}\)) liefert je nach verwendetem Kathodenmaterial unterschiedliche Produkte. Eine starke Bindung an die Oberfläche begünstigt intermolekulare Reaktionen. Die folgende Abbildung zeigt die Produktverteilung für verschiedene Kathodenmaterialien und die Massenspektren der Produkte.
9.6 Geben Sie die Strukturen von N und O an.
Alkene wie Enolether lassen sich oxidativ kuppeln. Dabei wird typischerweise die Alkeneinheit anodisch zu einem Radikalkation oxidiert, das durch ein Nukleophil abgefangen werden kann.
9.7 Geben Sie die Strukturformeln von P, Q, R und S im folgenden Schema an. Die Angabe der Stereochemie ist nicht erforderlich. Hinweis: S ist ein tricyclisches Produkt.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 9.1
| Bezeichnung | Identität und Strukturformel | SMILES |
|---|---|---|
| A | Octadecan, \(\ce{CH3(CH2)16CH3}\) | CCCCCCCCCCCCCCCCCC |
| B | Kohlenstoffdioxid, \(\ce{O=C=O}\) | O=C=O |
| C | Wasserstoff, \(\ce{H-H}\) | [H][H] |
- 9.2
Oxidation: \[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-} \]
Reduktion: \[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-} \]
Gesamtreaktion: \[ \boxed{\ce{2C9H19COO- + 2CH3OH -> C18H38 + 2CO2 + H2 + 2CH3O-}} \]
- 9.3
| Zwischenprodukt | Identität | SMILES |
|---|---|---|
| 1 | Decanoyloxy-Radikal, \(\ce{C8H17CH2C(=O)O^{\bullet}}\) | CCCCCCCCCC(=O)[O] |
| 2 | Nonan-1-yl-Radikal, \(\ce{C8H17CH2^{\bullet}}\) | CCCCCCCC[CH2] |
- 9.4
| Bezeichnung | Identität | SMILES |
|---|---|---|
| D | Phenylessigsäure | O=C(O)Cc1ccccc1 |
| E | Benzylradikal | [CH2]c1ccccc1 |
| F | Benzylkation | [CH2+]c1ccccc1 |
| G | Benzylphenylacetat | O=C(Cc1ccccc1)OCc1ccccc1 |
| H | Benzylmethylether, auch Methoxymethylbenzol genannt | COCc1ccccc1 |
- 9.5
K und L sind die beiden diastereomeren Formen von Ethyl-2-(oxolan-3-yl)propanoat, die jeweils als Racemat erhalten werden:
| Diastereomere Form | Konfigurationen: Propanoat-C2, Oxolan-C3 | SMILES der beiden Enantiomere |
|---|---|---|
| Erstes Racemat | \((2R,3R)\) und \((2S,3S)\) | CCOC(=O)[C@H](C)[C@H]1CCOC1 und CCOC(=O)[C@@H](C)[C@@H]1CCOC1 |
| Zweites Racemat | \((2S,3R)\) und \((2R,3S)\) | CCOC(=O)[C@@H](C)[C@H]1CCOC1 und CCOC(=O)[C@H](C)[C@@H]1CCOC1 |
Es handelt sich um (c) Diastereomere, genauer um (a) Epimere, wenn Vertreter mit derselben Oxolan-Konfiguration verglichen werden. Aus den angegebenen Verschiebungen geht nicht hervor, welches Racemat K und welches L ist.
- 9.6
| Bezeichnung | Identität | SMILES |
|---|---|---|
| N | Benzylalkohol, \(\ce{C7H8O}\) | OCc1ccccc1 |
| O | Hydrobenzoin oder 1,2-Diphenylethan-1,2-diol, \(\ce{C14H14O2}\) | OC(c1ccccc1)C(O)c1ccccc1 |
Die Stereochemie von O lässt sich aus dem angegebenen Massenspektrum nicht bestimmen.
- 9.7
P: Das Tris(isopropoxy)silylketen-N,O-acetal des Ausgangsimids; seine Seitenketten-Carbonylgruppe wird zu \(\ce{N-C(OSi(OiPr)3)=CH-}\).
SMILES: CC(C)O[Si](OC(C)C)(OC(C)C)OC(=CC(C)CCc1cocc1C)N1C(c2ccccc2)COC1=O
Q: 3-(3,6-Dimethyl-4,5,6,7-tetrahydrobenzofuran-7-carbonyl)-4-phenyl-1,3-oxazolidin-2-on.
SMILES: CC1CCc2c(C)coc2C1C(=O)N1C(c2ccccc2)COC1=O
R: (3,6-Dimethyl-4,5,6,7-tetrahydrobenzofuran-7-yl)methanol.
SMILES: CC1CCc2c(C)coc2C1CO
S, vorgeschlagene, mit der Summenformel vereinbare Zuordnung: Ein methoxysubstituiertes kondensiertes tricyclisches Keton, das als 3-Methoxy-4,8-dimethyl-2-oxatricyclo[7.4.0.0\(^{1,5}\)]tridec-4-en-12-on beschrieben werden kann.
SMILES: CC1CCC2=C(C)C(OC)OC23C1CCC(=O)C3
S enthält kondensierte sechs-, sechs- und fünfgliedrige Ringe.
Lösung
Häufig in den Gleichungen verwendete Spezies sind Methanol CO, Methanolat C[O-], Wasser O, Hydroxid [OH-] und das Proton [H+]. Radikalelektronen werden in den Radikal-SMILES durch die unvollständige Valenz der Atome in eckigen Klammern dargestellt.
9.1 — Kolbe-Produkte
Die Ausgangssäure ist Decansäure, CCCCCCCCCC(=O)O. Durch Abspaltung ihres Carboxylkohlenstoffatoms als Kohlenstoffdioxid bleibt ein Fragment mit neun Kohlenstoffatomen zurück. Die Kupplung zweier solcher Fragmente ergibt daher das Alkan mit achtzehn Kohlenstoffatomen:
\[ \ce{2C8H17CH2^{\bullet} -> C8H17CH2CH2C8H17}. \]
Somit ist A Octadecan.
Das Gas B ist Kohlenstoffdioxid. Es reagiert mit Calciumhydroxid, [Ca+2].[OH-].[OH-], unter Ausfällung von Calciumcarbonat, [Ca+2].[O-]C(=O)[O-]:
\[ \ce{CO2 + Ca(OH)2 -> CaCO3(s) + H2O}. \]
Das entzündliche Gas C ist Wasserstoff, der an der Kathode entsteht.
9.2 — Halbreaktionen und Gesamtreaktion
Das reagierende Anion ist Decanoat, CCCCCCCCCC(=O)[O-]. Jedes Decanoat gibt ein Elektron und ein Molekül Kohlenstoffdioxid ab. Zwei der entstehenden Radikale vereinigen sich, sodass bei der Bildung eines Moleküls Octadecan zwei Elektronen freigesetzt werden:
\[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-}. \]
Methanol liefert den an der Kathode entstehenden Wasserstoff:
\[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-}. \]
Die Addition dieser Gleichungen ergibt die in den Antworten angegebene ionische Gesamtgleichung. Beide Seiten haben die Ladung \(-2\), und die Bilanz aller Atome ist ausgeglichen.
Methanolat deprotoniert außerdem die Ausgangssäure:
\[ \ce{C9H19COOH + CH3O- -> C9H19COO- + CH3OH}. \]
Addiert man diese Säure-Base-Reaktion zweimal zur Elektrolysegleichung, erhält man die formale Nettogleichung ausgehend von der neutralen Säure:
\[ \boxed{\ce{2C9H19COOH -> C18H38 + 2CO2 + H2}}. \]
Diese Nettogleichung hebt die mechanistische Voraussetzung nicht auf, dass die Säure zunächst deprotoniert werden muss.
9.3 — Radikalische Zwischenprodukte
Die anodische Einelektronenoxidation liefert das neutrale Carboxylradikal 1:
\[ \ce{C9H19COO- -> C9H19CO2^{\bullet} + e-}. \]
In einer Strukturzeichnung wird das ungepaarte Elektron am einfach gebundenen Sauerstoffatom der Carboxylgruppe eingezeichnet.
Die anschließende Decarboxylierung liefert das primäre Kohlenstoffradikal 2:
\[ \ce{C9H19CO2^{\bullet} -> C9H19^{\bullet} + CO2}. \]
Zwei Nonan-1-yl-Radikale bilden durch Paarung ihrer ungepaarten Elektronen eine Kohlenstoff-Kohlenstoff-Bindung:
\[ \ce{2C9H19^{\bullet} -> C18H38}. \]
9.4 — Benzylische Weiteroxidation
Das im Schema gezeichnete Dimer ist Bibenzyl oder 1,2-Diphenylethan, c1ccccc1CCc2ccccc2. Durch Trennung seiner zentralen Kohlenstoff-Kohlenstoff-Bindung erkennt man die beiden Vorläuferradikale als Benzylradikale. Die Säure, die unter Abspaltung von Kohlenstoffdioxid ein Benzylradikal bildet, muss daher Phenylessigsäure, D, sein.
Ihre konjugierte Base ist Phenylacetat, O=C([O-])Cc1ccccc1:
\[ \ce{C6H5CH2COO- -> C6H5CH2^{\bullet} + CO2 + e-}. \]
Das Benzylradikal E kann ein weiteres Elektron abgeben:
\[ \ce{C6H5CH2^{\bullet} -> C6H5CH2+ + e-}. \]
Dabei entsteht F, ein mesomeriestabilisiertes Benzylkation. Die Stabilisierung dieses Kations erleichtert die Weiteroxidation im Vergleich zum primären Alkylradikal im ersten Beispiel.
Das Abfangen durch Phenylacetat liefert den Ester G:
\[ \ce{C6H5CH2+ + C6H5CH2COO- -> C6H5CH2C(=O)OCH2C6H5}. \]
Das Abfangen durch Methanol mit anschließender Abgabe eines Protons liefert den Ether H:
\[ \ce{C6H5CH2+ + CH3OH -> C6H5CH2OCH3 + H+}. \]
9.5 — Radikalische Cyclisierung und Stereochemie
Die Ausgangsverbindungen sind:
- I: Ethyl-\((2E)\)-4-(2-carboxyethoxy)but-2-enoat,
CCOC(=O)/C=C/COCCC(=O)O. - J: Essigsäure,
CC(=O)O.
Die Decarboxylierung von I erzeugt das durch CCOC(=O)/C=C/COC[CH2] dargestellte terminale primäre Radikal. Dieses Radikal geht eine 5-exo-trig-Cyclisierung ein: Das radikaltragende Kohlenstoffatom bildet eine Bindung zum Alkenkohlenstoffatom, das näher an der verknüpfenden Etherkette liegt.
Der entstehende fünfgliedrige Ring enthält ein Sauerstoffatom und vier Kohlenstoffatome. Das verbleibende Radikal befindet sich am Kohlenstoffatom neben der Estercarbonylgruppe, wo es stabilisiert wird. Dieses Zwischenprodukt ist das α-Radikal von Ethyl-2-(oxolan-3-yl)acetat, CCOC(=O)[CH]C1CCOC1.
Acetat bildet durch oxidative Decarboxylierung Methylradikale, [CH3]. Die Kupplung eines Methylradikals mit dem durch die Estergruppe stabilisierten Radikal liefert
\[ \ce{EtO2C-CH(CH3)-(oxolan-3-yl)}, \]
also Ethyl-2-(oxolan-3-yl)propanoat.
Die Protonenbilanz stützt diese Struktur:
| Strukturmerkmal | Erwartete Protonen pro Molekül | Entsprechende Beobachtungen |
|---|---|---|
| Ethoxygruppe des Esters | 2 H in \(\ce{OCH2}\), 3 H in \(\ce{CH3}\) | 4.18–4.08 ppm; Methyl-Triplett |
| Zwei dem Sauerstoff benachbarte Ringmethylengruppen | 4 H | 3.95–3.60 und 3.43 ppm |
| Zwei Methingruppen | 2 H | 2.55–2.25 ppm |
| Verbleibende Ringmethylengruppe | 2 H | 2.20–1.95 und 1.65–1.50 ppm |
| An eine Methingruppe gebundene Methylgruppe | 3 H | Methyl-Dublett |
Die für das Gemisch angegebenen gemeinsamen Integrale sind doppelt so groß wie diese Werte pro Molekül. Jedes Produkt besitzt daher sechzehn Wasserstoffatome, im Einklang mit \(\ce{C9H16O3}\).
Es entstehen zwei stereogene Zentren: Oxolan-C3 und Propanoat-C2. Bei achiralen Ausgangsstoffen und Reaktionsbedingungen treten die Produkte als zwei racemische Paare auf:
\[ (R,R)/(S,S) \qquad\text{und}\qquad (S,R)/(R,S). \]
Die beiden Paare sind diastereomer zueinander. Vergleicht man beispielsweise die Vertreter \((R,R)\) und \((S,R)\), erkennt man, dass sie sich nur am Propanoat-Stereozentrum unterscheiden; sie sind daher auch Epimere.
Die kleinen Unterschiede in den chemischen Verschiebungen ermöglichen die Unterscheidung der diastereomeren Produkte, erlauben aber keine Zuordnung ihrer Konfigurationen.
9.6 — Carbonylreduktion gegenüber reduktiver Kupplung
Benzaldehyd M, O=Cc1ccccc1, hat die Summenformel \(\ce{C7H6O}\).
Der Molekülionenpeak bei \(m/z=108\) entspricht Benzylalkohol, N, mit der Summenformel \(\ce{C7H8O}\). Seine Bildung ist die übliche Zweielektronenreduktion eines Aldehyds:
\[ \ce{C6H5CHO + 2H2O + 2e- -> C6H5CH2OH + 2OH-}. \]
Der Molekülionenpeak bei \(m/z=214\) entspricht Hydrobenzoin, O, mit der Summenformel \(\ce{C14H14O2}\). Seine nominelle Molekülmasse entspricht der von zwei Benzaldehydmolekülen zuzüglich zweier Wasserstoffatome:
\[ 2(106)+2=214\ \mathrm{Da}. \]
Es entsteht durch reduktive Kupplung zweier Carbonylgruppen:
\[ \ce{2C6H5CHO + 2H2O + 2e- -> C6H5CH(OH)CH(OH)C6H5 + 2OH-}. \]
Mechanistisch entstehen durch Einelektronenreduktion Zwischenprodukte vom Ketyltyp, die über ihre Carbonylkohlenstoffatome kuppeln, bevor durch Protonierung das Diol gebildet wird.
Die Verteilung steht im Einklang mit dem angegebenen Oberflächeneffekt: Kathoden, die die intermolekulare Kupplung begünstigen, liefern mehr O, während Platin überwiegend N liefert. Massenspektren allein ermöglichen keine Unterscheidung von meso-Hydrobenzoin und seinen anderen stereoisomeren Formen.
9.7 — Enolbildung, Anellierung, Reduktion und abschließende Cyclisierung
Das Ausgangsimid ist 3-[3-Methyl-5-(4-methylfuran-3-yl)pentanoyl]-4-phenyl-1,3-oxazolidin-2-on, CC(CCc1cocc1C)CC(=O)N1C(c2ccccc2)COC1=O.
Bildung von P. Eine Base entfernt ein Proton in α-Stellung zur externen Acylcarbonylgruppe, und durch Silylierung wird das Enolat am Sauerstoff abgefangen. Die relevante Umwandlung lautet
\[ \ce{-N-C(=O)-CH2-CH(CH3)-} \quad\longrightarrow\quad \ce{-N-C(OSi(OiPr)3)=CH-CH(CH3)-}. \]
Die Substituenten am Silicium sind Isopropoxygruppen, keine Isopropylgruppen. Durch Einführung von \(\ce{Si(OiPr)3}\) unter Ersatz eines Wasserstoffatoms ändert sich die Ausgangssummenformel um \(\ce{C9H20O3Si}\):
\[ \ce{C20H23NO4} \quad\longrightarrow\quad \ce{C29H43NO7Si}. \]
Dies stimmt mit der für P angegebenen Summenformel überein.
Bildung von Q. Die anodische Oxidation aktiviert die Enoldoppelbindung. Das benachbarte, zunächst unsubstituierte α-Kohlenstoffatom des Furans greift das ehemalige Carbonyl-α-Kohlenstoffatom an und schließt dabei einen sechsgliedrigen Ring.
Der neue Ring weist die folgende Abfolge auf:
\[ \text{ehemaliges Carbonyl-α-Kohlenstoffatom} -\ce{CH(CH3)} -\ce{CH2} -\ce{CH2} -\text{Furankohlenstoffatom mit der verknüpfenden Kette} -\text{angreifendes Furan-α-Kohlenstoffatom}. \]
Weitere Oxidation/Protonenabgabe und die saure Aufarbeitung stellen das π-System des Furans und die externe Carbonylgruppe wieder her. Gegenüber dem Ausgangsimid ersetzt eine neue Kohlenstoff-Kohlenstoff-Bindung zwei Kohlenstoff-Wasserstoff-Bindungen. Folglich hat Q die Summenformel \(\ce{C20H21NO4}\), also zwei Wasserstoffatome weniger als das Ausgangsmaterial.
Sein bicyclischer Teil ist ein 3,6-Dimethyl-4,5,6,7-tetrahydrobenzofuran mit dem das Auxiliar tragenden Carbonylsubstituenten an C7.
Bildung von R. Die Hydridreduktion spaltet die externe N-Acylgruppe vom Oxazolidinon-Auxiliar ab und wandelt dieses Acylkohlenstoffatom in einen primären Alkohol um. Somit wird der Substituent an Benzofuran-C7 zu \(\ce{-CH2OH}\), wodurch R, \(\ce{C11H16O2}\), entsteht.
Die folgenden Schritte bestätigen diese Zuordnung unabhängig. Sie wandeln diesen Substituenten nacheinander wie folgt um:
\[ \ce{-CH2OH} \;\longrightarrow\; \ce{-CHO} \;\longrightarrow\; \ce{-CH=CHCO2Me} \;\longrightarrow\; \ce{-CH2CH2CO2Me}. \]
Diese Umwandlungen sind eine Alkoholoxidation, eine Horner–Wadsworth–Emmons-Olefinierung und eine Alkenreduktion.
Der resultierende Methylester ist Methyl-3-(3,6-dimethyl-4,5,6,7-tetrahydrobenzofuran-7-yl)propanoat, CC1CCc2c(C)coc2C1CCC(=O)OC.
Die Methylenierung wandelt seine Estercarbonylgruppe in den gezeichneten Enolether um:
\[ \ce{-CH2CH2C(=O)OMe} \quad\longrightarrow\quad \ce{-CH2CH2C(OMe)=CH2}. \]
Diese Verbindung ist 7-(3-Methoxybut-3-en-1-yl)-3,6-dimethyl-4,5,6,7-tetrahydrobenzofuran, CC1CCc2c(C)coc2C1CCC(=C)OC. Ihre gezeichnete Struktur hat die Summenformel \(\ce{C15H22O2}\), nicht die angegebene Formel \(\ce{C15H22O3}\).
Vorgeschlagene Bildung von S. Nummerieren Sie das bicyclische Ausgangsmaterial als Benzofuran: Der Sauerstoff befindet sich an Position 1; das methylsubstituierte Furankohlenstoffatom ist C3; die gemeinsamen Kohlenstoffatome der kondensierten Ringe sind C3a und C7a; und die Seitenkette ist an C7 gebunden.
Die mit der Summenformel vereinbare Anellierung wird durch diese Änderungen präzise beschrieben:
- Bilden Sie eine Bindung zwischen dem terminalen Methylenkohlenstoffatom des Enolethers und Furan-C7a. Dadurch wird ein weiterer sechsgliedriger Ring geschlossen.
- C7a wird gesättigt und trägt kein Wasserstoffatom. Die verbleibende, vom Furan abgeleitete Doppelbindung liegt zwischen C3 und C3a.
- Methanol fängt das vom Furan abgeleitete Oxocarbeniumzentrum an C2 ab und führt dort eine Methoxygruppe ein.
- Wandeln Sie das ursprüngliche Enoletherkohlenstoffatom der Seitenkette in eine Ketogruppe um.
Der neue sechsgliedrige Ring ist daher
\[ \text{C7}-\ce{CH2}-\ce{CH2}-\ce{C(=O)}-\ce{CH2}-\text{C7a}. \]
Zusammen mit dem ursprünglichen sechsgliedrigen Ring und dem nun nichtaromatischen fünfgliedrigen Sauerstoffheterocyclus ergibt dies das vorgeschlagene tricyclische S.
Die zugeordnete SMILES-Struktur hat die Summenformel \(\ce{C15H22O3}\). Ihr Doppelbindungsäquivalent beträgt
\[ \mathrm{DBE}=\frac{2(15)+2-22}{2}=5, \]
und ergibt sich aus drei Ringen, einer Kohlenstoff-Kohlenstoff-Doppelbindung und einer Carbonyldoppelbindung. Dies stimmt sowohl mit der angegebenen Summenformel als auch mit dem Hinweis auf ein tricyclisches Produkt überein.
Die Ergebnisse wurden mit den von den Veranstaltern veröffentlichten offiziellen Ergebnissen abgeglichen.
IChO 2023 · Teori sorusu 9
Organik Sentezde Elektroliz
Kolbe elektrolizi, iki karboksilik asidin dekarboksilatif dimerleşmesini tanımlar ve yalnızca asit deprotonlandığında gerçekleşir. Denkleştirilmemiş tepkime denklemi aşağıda gösterilmiştir.
Tepkime sırasında iki gaz (B ve C) oluşur. B, \(\ce{Ca(OH)2}\) ile tepkimeye girerken C son derece yanıcıdır.
9.1 A, B ve C'nin yapı formüllerini veriniz.
9.2 Sentez, biçimsel olarak karboksilatın yükseltgendiği ve çözücünün indirgendiği bir redoks tepkimesidir. Yükseltgenme ve indirgenme yarı tepkimelerini ve toplam redoks tepkimesini yazınız.
9.3 Yükseltgen dekarboksilasyon ve ürün oluşumu mekanizmasındaki 1 ve 2 ara türlerini veriniz.
Kolbe elektrolizi genellikle yalnızca uzun zincirli doymuş karboksilik asitler için verimlidir; D gibi bazı karboksilik asitler için ise verimli değildir. Burada, radikal ara tür E'nin pozitif yüklü bir F türüne ileri yükseltgenmesi kolaylaşır. Ara tür F, nükleofillerle tepkimeye girerek farklı yan ürünler oluşturabilir; örneğin D ile tepkimeye girerek G esterini, \(\ce{MeOH}\) ile tepkimeye girerek H'yi oluşturur.
9.4 D–H'nin yapılarını veriniz.
Karboksilik asit I'nın, birlikte kullanılan J asidinin fazlası varlığında elektrolizi, silika jel kromatografisiyle birbirinden ayrılamayan iki ana ürün verir (\({}^{1}\mathrm{H}\) NMR analizine göre). Bu ürünlerin spektroskopik verileri neredeyse aynıdır. \({}^{1}\mathrm{H}\) NMR spektrumunda iki tür, yalnızca kimyasal kaymaları arasında küçük farklar bulunan iki sinyal sayesinde ayırt edilebilir.
\({}^{1}\mathrm{H}\) NMR spektrumu aşağıdaki gibidir (K ve L ürünlerinin 1:1 karışımı):
4.18–4.08 (m, 4 H), 3.95–3.60 (m, 6 H), 3.43 (dt, 2 H, \(J=7.8,\ 2.2\ \mathrm{Hz}\)),
2.55–2.25 (m, 4 H), 2.20–1.95 (m, 2 H), 1.65–1.50 (m, 2 H)
K'ye özgü sinyaller:
1.26 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.20 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
L'ye özgü sinyaller:
1.24 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.15 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
9.5 K ve L ürünlerinin yapılarını veriniz. Ürünler arasındaki ilişkiyi belirtiniz.
(a) Epimerler (b) Enantiyomerler
(c) Diastereomerler (d) Yapı izomerleri
Elektrot malzemesinin seçimi, organik bir elektrosentetik tepkimenin seçiciliğini etkileyebilir. Benzaldehidin (M) indirgen elektrolizi (1 M sulu \(\ce{KOH}\) içinde 16 mM, \(\ce{Pt}\) anot, \(\ce{Ag/AgCl}\)'ye göre −1.3 V), kullanılan katot malzemesine bağlı olarak farklı ürünler verir. Yüzeye kuvvetli bağlanma, moleküller arası tepkimeleri destekler. Aşağıdaki şekil, farklı katot malzemeleri için ürün dağılımını ve ürünlerin kütle spektrumlarını göstermektedir.
9.6 N ve O'nun yapılarını veriniz.
Enol eterler gibi alkenler, yükseltgen eşleşme tepkimesi verebilir. Bu süreç tipik olarak alken biriminin anodik yükseltgenmesiyle, bir nükleofil tarafından yakalanabilen bir radikal katyon oluşumunu içerir.
9.7 Aşağıdaki şemada yer alan P, Q, R ve S'nin yapı formüllerini veriniz. Stereokimyanın belirtilmesi gerekli değildir. İpucu: S, trisiklik bir üründür.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 9.1
| Etiket | Kimliği ve yapı formülü | SMILES |
|---|---|---|
| A | Oktadekan, \(\ce{CH3(CH2)16CH3}\) | CCCCCCCCCCCCCCCCCC |
| B | Karbon dioksit, \(\ce{O=C=O}\) | O=C=O |
| C | Hidrojen, \(\ce{H-H}\) | [H][H] |
- 9.2
Yükseltgenme: \[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-} \]
İndirgenme: \[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-} \]
Toplam: \[ \boxed{\ce{2C9H19COO- + 2CH3OH -> C18H38 + 2CO2 + H2 + 2CH3O-}} \]
- 9.3
| Ara tür | Kimliği | SMILES |
|---|---|---|
| 1 | Dekanoiloksi radikali, \(\ce{C8H17CH2C(=O)O^{\bullet}}\) | CCCCCCCCCC(=O)[O] |
| 2 | Nonan-1-il radikali, \(\ce{C8H17CH2^{\bullet}}\) | CCCCCCCC[CH2] |
- 9.4
| Etiket | Kimliği | SMILES |
|---|---|---|
| D | Fenilasetik asit | O=C(O)Cc1ccccc1 |
| E | Benzil radikali | [CH2]c1ccccc1 |
| F | Benzil katyonu | [CH2+]c1ccccc1 |
| G | Benzil fenilasetat | O=C(Cc1ccccc1)OCc1ccccc1 |
| H | Metoksimetilbenzen olarak da adlandırılan benzil metil eter | COCc1ccccc1 |
- 9.5
K ve L, etil 2-(oksolan-3-il)propanoatın iki diastereomerik biçimidir; her biri rasemat olarak elde edilir:
| Diastereomerik biçim | Konfigürasyonlar: propanoat C2, oksolan C3 | İki enantiyomerinin SMILES gösterimleri |
|---|---|---|
| Birinci rasemat | \((2R,3R)\) ve \((2S,3S)\) | CCOC(=O)[C@H](C)[C@H]1CCOC1 ve CCOC(=O)[C@@H](C)[C@@H]1CCOC1 |
| İkinci rasemat | \((2S,3R)\) ve \((2R,3S)\) | CCOC(=O)[C@@H](C)[C@H]1CCOC1 ve CCOC(=O)[C@H](C)[C@@H]1CCOC1 |
Aralarındaki ilişki (c) diastereomerliktir; aynı oksolan konfigürasyonuna sahip temsilciler karşılaştırıldığında, daha özel olarak (a) epimerdirler. Verilen kimyasal kaymalar, hangi rasematın K, hangisinin L olduğunu belirlemez.
- 9.6
| Etiket | Kimliği | SMILES |
|---|---|---|
| N | Benzil alkol, \(\ce{C7H8O}\) | OCc1ccccc1 |
| O | Hidrobenzoin veya 1,2-difeniletan-1,2-diol, \(\ce{C14H14O2}\) | OC(c1ccccc1)C(O)c1ccccc1 |
Verilen kütle spektrumu, O'nun stereokimyasını belirlemez.
- 9.7
P: Başlangıç imidinin tris(izopropoksi)silil keten N,O-asetali; yan zincirindeki karbonil, \(\ce{N-C(OSi(OiPr)3)=CH-}\) hâline gelir.
SMILES: CC(C)O[Si](OC(C)C)(OC(C)C)OC(=CC(C)CCc1cocc1C)N1C(c2ccccc2)COC1=O
Q: 3-(3,6-Dimetil-4,5,6,7-tetrahidrobenzofuran-7-karbonil)-4-fenil-1,3-oksazolidin-2-on.
SMILES: CC1CCc2c(C)coc2C1C(=O)N1C(c2ccccc2)COC1=O
R: (3,6-Dimetil-4,5,6,7-tetrahidrobenzofuran-7-il)metanol.
SMILES: CC1CCc2c(C)coc2C1CO
S, formülle uyumlu önerilen yapı ataması: 3-metoksi-4,8-dimetil-2-oksatrisiklo[7.4.0.0\(^{1,5}\)]tridek-4-en-12-on olarak adlandırılabilen, metoksi sübstitüentli kaynaşık trisiklik bir keton.
SMILES: CC1CCC2=C(C)C(OC)OC23C1CCC(=O)C3
S, kaynaşık altı, altı ve beş üyeli halkalar içerir.
Çözüm
Denklemlerde kullanılan yaygın türler metanol CO, metoksit C[O-], su O, hidroksit [OH-] ve protondur [H+]. Radikal SMILES gösterimlerindeki radikal elektronları, köşeli parantez içindeki atomların tamamlanmamış değerliğiyle temsil edilir.
9.1 — Kolbe ürünleri
Başlangıç asidi dekanoik asittir, CCCCCCCCCC(=O)O. Karboksil karbonunun karbon dioksit olarak uzaklaşması, dokuz karbonlu bir parça bırakır. Dolayısıyla bu tür iki parçanın eşleşmesi, on sekiz karbonlu alkanı verir:
\[ \ce{2C8H17CH2^{\bullet} -> C8H17CH2CH2C8H17}. \]
Buna göre A, oktadekandır.
B gazı karbon dioksittir. Kalsiyum hidroksitle, [Ca+2].[OH-].[OH-], tepkimeye girerek kalsiyum karbonat, [Ca+2].[O-]C(=O)[O-], çöktürür:
\[ \ce{CO2 + Ca(OH)2 -> CaCO3(s) + H2O}. \]
Yanıcı C gazı, katotta oluşan hidrojendir.
9.2 — Yarı tepkimeler ve toplam tepkime
Tepkimeye giren anyon dekanoattır, CCCCCCCCCC(=O)[O-]. Her dekanoat bir elektron ve bir karbon dioksit molekülü kaybeder. Oluşan iki radikal birleşir; dolayısıyla bir oktadekan molekülünün oluşumu iki elektron açığa çıkarır:
\[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-}. \]
Katotta açığa çıkan hidrojenin kaynağı metanoldür:
\[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-}. \]
Bu denklemlerin toplanması, cevaplarda verilen toplam iyonik denklemi verir. Her iki tarafın yükü \(-2\)'dir ve tüm atomlar denktir.
Metoksit ayrıca başlangıç asidini deprotonlar:
\[ \ce{C9H19COOH + CH3O- -> C9H19COO- + CH3OH}. \]
Bu asit–baz tepkimesinin iki katının elektroliz denklemine eklenmesi, nötr asitten hareketle yazılan biçimsel net denklemi verir:
\[ \boxed{\ce{2C9H19COOH -> C18H38 + 2CO2 + H2}}. \]
Bu net denklem, mekanizma gereği asidin önce deprotonlanması zorunluluğunu ortadan kaldırmaz.
9.3 — Radikal ara türler
Anotta tek elektronlu yükseltgenme, nötr karboksil radikali 1'i verir:
\[ \ce{C9H19COO- -> C9H19CO2^{\bullet} + e-}. \]
Yapı çiziminde eşleşmemiş elektron, karboksil grubunun tek bağlı oksijeni üzerine yerleştirilir.
Ardından dekarboksilasyon, birincil karbon radikali 2'yi verir:
\[ \ce{C9H19CO2^{\bullet} -> C9H19^{\bullet} + CO2}. \]
İki nonan-1-il radikali, eşleşmemiş elektronlarını eşleştirerek bir karbon–karbon bağı oluşturur:
\[ \ce{2C9H19^{\bullet} -> C18H38}. \]
9.4 — Benzilik ileri yükseltgenme
Şemada çizilen dimer bibenzil, yani 1,2-difeniletandır, c1ccccc1CCc2ccccc2. Ortadaki karbon–karbon bağının kesilmesi, iki öncül radikalin benzil radikalleri olduğunu gösterir. Bu nedenle karbon dioksit kaybederek benzil radikali oluşturan asit, fenilasetik asit, D, olmalıdır.
Eşlenik bazı fenilasetattır, O=C([O-])Cc1ccccc1:
\[ \ce{C6H5CH2COO- -> C6H5CH2^{\bullet} + CO2 + e-}. \]
Benzil radikali E, bir elektron daha kaybedebilir:
\[ \ce{C6H5CH2^{\bullet} -> C6H5CH2+ + e-}. \]
Bu, rezonansla kararlılaşmış bir benzil katyonu olan F'yi oluşturur. Bu katyonun kararlılaşması, ileri yükseltgenmenin ilk örnekteki birincil alkil radikaline kıyasla daha kolay gerçekleşmesini sağlar.
Fenilasetat tarafından yakalanması, G esterini verir:
\[ \ce{C6H5CH2+ + C6H5CH2COO- -> C6H5CH2C(=O)OCH2C6H5}. \]
Metanol tarafından yakalanması ve ardından bir proton kaybetmesi, H eterini verir:
\[ \ce{C6H5CH2+ + CH3OH -> C6H5CH2OCH3 + H+}. \]
9.5 — Radikal halkalaşması ve stereokimya
Başlangıç bileşikleri şunlardır:
- I: etil \((2E)\)-4-(2-karboksietoksi)büt-2-enoat,
CCOC(=O)/C=C/COCCC(=O)O. - J: asetik asit,
CC(=O)O.
I'nın dekarboksilasyonu, CCOC(=O)/C=C/COC[CH2] ile gösterilen uçtaki birincil radikali oluşturur. Bu radikal, 5-exo-trig halkalaşması geçirir: radikali taşıyan karbon, eter içeren bağlayıcı zincire daha yakın olan alken karbonuna bağlanır.
Oluşan beş üyeli halka bir oksijen ve dört karbon içerir. Geriye kalan radikal, ester karboniline komşu karbon üzerindedir ve burada kararlılaşır. Bu ara tür, etil 2-(oksolan-3-il)asetatın α-radikalidir, CCOC(=O)[CH]C1CCOC1.
Asetat, yükseltgen dekarboksilasyon yoluyla metil radikalleri, [CH3], üretir. Bir metil radikalinin esterle kararlılaşmış radikalle eşleşmesi
\[ \ce{EtO2C-CH(CH3)-(oxolan-3-yl)}, \]
yani etil 2-(oksolan-3-il)propanoatı verir.
Proton sayımı bu yapıyı destekler:
| Özellik | Molekül başına beklenen protonlar | Karşılık gelen gözlemler |
|---|---|---|
| Ester etoksi grubu | \(\ce{OCH2}\)'de 2 H, \(\ce{CH3}\)'te 3 H | 4.18–4.08 ppm; metil tripleti |
| Oksijene komşu iki halka metilen grubu | 4 H | 3.95–3.60 ve 3.43 ppm |
| İki metin grubu | 2 H | 2.55–2.25 ppm |
| Geriye kalan halka metilen grubu | 2 H | 2.20–1.95 ve 1.65–1.50 ppm |
| Bir metine bağlı metil | 3 H | Metil dubleti |
Karışım için verilen ortak integral değerleri, bu molekül başına değerlerin iki katıdır. Dolayısıyla her ürün, \(\ce{C9H16O3}\) ile uyumlu olarak on altı hidrojen içerir.
İki stereojenik merkez oluşur: oksolan C3 ve propanoat C2. Akiral başlangıç maddeleri ve koşullar altında ürünler, iki rasemik çift hâlinde oluşur:
\[ (R,R)/(S,S) \qquad\text{ve}\qquad (S,R)/(R,S). \]
İki çift birbirine göre diastereomeriktir. Örneğin \((R,R)\) ve \((S,R)\) temsilcileri karşılaştırıldığında, yalnızca propanoat stereomerkezinde farklılaştıkları görülür; dolayısıyla aynı zamanda epimerdirler.
Kimyasal kaymalardaki küçük farklar, diastereomerik ürünleri ayırt eder ancak konfigürasyonlarını belirlemez.
9.6 — Karbonil indirgenmesi ve indirgen eşleşme
Benzaldehit M'nin, O=Cc1ccccc1, formülü \(\ce{C7H6O}\)'dur.
\(m/z=108\)'deki moleküler iyon piki, formülü \(\ce{C7H8O}\) olan benzil alkole, N, karşılık gelir. Oluşumu, bir aldehidin olağan iki elektronlu indirgenmesidir:
\[ \ce{C6H5CHO + 2H2O + 2e- -> C6H5CH2OH + 2OH-}. \]
\(m/z=214\)'teki moleküler iyon piki, formülü \(\ce{C14H14O2}\) olan hidrobenzoine, O, karşılık gelir. Nominal molekül kütlesi, iki benzaldehit molekülünün kütlesine iki hidrojen atomunun kütlesinin eklenmesiyle elde edilir:
\[ 2(106)+2=214\ \mathrm{Da}. \]
İki karbonil grubunun indirgen eşleşmesi sonucunda oluşur:
\[ \ce{2C6H5CHO + 2H2O + 2e- -> C6H5CH(OH)CH(OH)C6H5 + 2OH-}. \]
Mekanizma açısından, tek elektronlu indirgenme ketil tipi ara türler üretir; bunlar karbonil karbonları üzerinden eşleşir ve ardından protonlanmayla diol oluşur.
Dağılım, belirtilen yüzey etkisiyle uyumludur: moleküller arası eşleşmeyi destekleyen katotlar daha fazla O verirken platin ağırlıklı olarak N verir. Kütle spektrumları tek başına mezo-hidrobenzoini diğer stereoizomerik biçimlerinden ayırt etmez.
9.7 — Enol oluşumu, anülasyon, indirgenme ve son halkalaşma
Başlangıç imidi 3-[3-metil-5-(4-metilfuran-3-il)pentanoil]-4-fenil-1,3-oksazolidin-2-ondur, CC(CCc1cocc1C)CC(=O)N1C(c2ccccc2)COC1=O.
P'nin oluşumu. Baz, dıştaki açil karboniline göre α konumundaki bir protonu uzaklaştırır ve sililleme, enolatı oksijen üzerinden yakalar. İlgili dönüşüm şöyledir:
\[ \ce{-N-C(=O)-CH2-CH(CH3)-} \quad\longrightarrow\quad \ce{-N-C(OSi(OiPr)3)=CH-CH(CH3)-}. \]
Silisyum üzerindeki sübstitüentler izopropil grupları değil, izopropoksi gruplarıdır. Bir hidrojenin yerine \(\ce{Si(OiPr)3}\) eklenmesi, başlangıç formülünü \(\ce{C9H20O3Si}\) kadar değiştirir:
\[ \ce{C20H23NO4} \quad\longrightarrow\quad \ce{C29H43NO7Si}. \]
Bu, P için verilen formülle eşleşir.
Q'nun oluşumu. Anodik yükseltgenme, enol çift bağını etkinleştirir. Başlangıçta sübstitüe olmayan komşu furan α-karbonu, eski karbonilin α-karbonuna saldırarak altı üyeli bir halka kapatır.
Yeni halka şu sırayı izler:
\[ \text{eski karbonilin α-karbonu} -\ce{CH(CH3)} -\ce{CH2} -\ce{CH2} -\text{bağlayıcı zinciri taşıyan furan karbonu} -\text{saldıran furan α-karbonu}. \]
İlave yükseltgenme/proton kaybı ve asidik tepkime sonrası işlemler, furan π-sistemini ve dıştaki karbonili yeniden oluşturur. Başlangıç imidine kıyasla yeni bir karbon–karbon bağı, iki karbon–hidrojen bağının yerini alır. Sonuç olarak Q'nun formülü, başlangıç maddesinden iki hidrojen daha az içeren \(\ce{C20H21NO4}\)'tür.
Bisiklik bölümü, yardımcı grubu taşıyan karbonil sübstitüenti C7'de bulunan bir 3,6-dimetil-4,5,6,7-tetrahidrobenzofurandır.
R'nin oluşumu. Hidrürle indirgenme, dıştaki N-açil grubunu oksazolidinon yardımcı grubundan ayırır ve bu açil karbonunu birincil alkole dönüştürür. Böylece benzofuran C7'deki sübstitüent \(\ce{-CH2OH}\) hâline gelir ve R, \(\ce{C11H16O2}\), elde edilir.
Sonraki basamaklar bu yapı atamasını bağımsız olarak doğrular. Söz konusu sübstitüenti sırasıyla şu şekilde dönüştürürler:
\[ \ce{-CH2OH} \;\longrightarrow\; \ce{-CHO} \;\longrightarrow\; \ce{-CH=CHCO2Me} \;\longrightarrow\; \ce{-CH2CH2CO2Me}. \]
Bu değişimler alkol yükseltgenmesi, Horner–Wadsworth–Emmons olefinasyonu ve alken indirgenmesidir.
Oluşan metil ester, metil 3-(3,6-dimetil-4,5,6,7-tetrahidrobenzofuran-7-il)propanoattır, CC1CCc2c(C)coc2C1CCC(=O)OC.
Metilenleme, ester karbonilini çizilen enol etere dönüştürür:
\[ \ce{-CH2CH2C(=O)OMe} \quad\longrightarrow\quad \ce{-CH2CH2C(OMe)=CH2}. \]
Bu bileşik 7-(3-metoksibüt-3-en-1-il)-3,6-dimetil-4,5,6,7-tetrahidrobenzofurandır, CC1CCc2c(C)coc2C1CCC(=C)OC. Çizilen yapısının formülü \(\ce{C15H22O2}\)'dir; verilen \(\ce{C15H22O3}\) değildir.
S'nin önerilen oluşumu. Bisiklik başlangıç maddesini benzofuran olarak numaralandırınız: oksijen 1 konumundadır; metil sübstitüentli furan karbonu C3'tür; kaynaşma karbonları C3a ve C7a'dır; yan zincir ise C7'ye bağlıdır.
Formülle uyumlu anülasyon, tam olarak şu değişimlerle tanımlanır:
- Uçtaki enol eter metilen karbonu ile furan C7a arasında bir bağ oluşturulur. Bu, başka bir altı üyeli halkayı kapatır.
- C7a doymuş hâle gelir ve hidrojen taşımaz. Furandan türeyen, geriye kalan çift bağ C3 ile C3a arasında yer alır.
- Metanol, C2'deki furandan türeyen oksokarbenyum merkezini yakalayarak buraya bir metoksi grubu yerleştirir.
- Başlangıçtaki yan zincir enol eter karbonu bir ketona dönüştürülür.
Dolayısıyla yeni altı üyeli halka şöyledir:
\[ \text{C7}-\ce{CH2}-\ce{CH2}-\ce{C(=O)}-\ce{CH2}-\text{C7a}. \]
Bu halka, başlangıçtaki altı üyeli halka ve artık aromatik olmayan beş üyeli oksijen heterohalkasıyla birlikte önerilen trisiklik S'yi verir.
Atanan SMILES gösteriminin formülü \(\ce{C15H22O3}\)'tür. Doymamışlık derecesi
\[ \mathrm{DBE}=\frac{2(15)+2-22}{2}=5, \]
olup üç halka, bir karbon–karbon çift bağı ve bir karbonil çift bağından kaynaklanır. Bu, hem belirtilen formülle hem de trisiklik yapıya ilişkin ipucuyla uyumludur.
Sonuçlar, düzenleyicilerin yayımladığı resmi sonuçlarla karşılaştırılarak kontrol edildi.
IChO 2023 · Problema teórico 9
Electrólisis en síntesis orgánica
La electrólisis de Kolbe describe la dimerización descarboxilativa de dos ácidos carboxílicos y solo tiene lugar si el ácido está desprotonado. A continuación se muestra la ecuación sin ajustar.
Durante la reacción se producen dos gases (B y C). B reacciona con \(\ce{Ca(OH)2}\), mientras que C es muy inflamable.
9.1 Indique las fórmulas estructurales de A, B y C.
9.2 La síntesis es formalmente una reacción redox, en la que el carboxilato se oxida y el disolvente se reduce. Escriba las semirreacciones de oxidación y reducción y la reacción redox global.
9.3 Indique los intermedios 1 y 2 del mecanismo de descarboxilación oxidativa y formación del producto.
La electrólisis de Kolbe suele ser eficiente únicamente para ácidos carboxílicos saturados de cadena larga, y no para determinados ácidos carboxílicos, como D. En este caso, se favorece la sobreoxidación del intermedio radicalario E a una especie con carga positiva F. El intermedio F puede reaccionar con nucleófilos para formar distintos productos secundarios; por ejemplo, reacciona con D para formar un éster G, y con \(\ce{MeOH}\) para formar H.
9.4 Indique las estructuras de D–H.
La electrólisis del ácido carboxílico I en presencia de un exceso del coácido J da lugar a dos productos principales (según el análisis por RMN de \({}^{1}\mathrm{H}\)) que no pueden separarse mediante cromatografía en gel de sílice. Sus datos espectroscópicos son casi idénticos. En la RMN de \({}^{1}\mathrm{H}\), las dos especies solo se distinguen por dos señales con pequeñas diferencias en sus desplazamientos químicos.
El espectro de RMN de \({}^{1}\mathrm{H}\) es el siguiente (mezcla 1:1 de los productos K y L):
4.18–4.08 (m, 4 H), 3.95–3.60 (m, 6 H), 3.43 (dt, 2 H, \(J=7.8,\ 2.2\ \mathrm{Hz}\)),
2.55–2.25 (m, 4 H), 2.20–1.95 (m, 2 H), 1.65–1.50 (m, 2 H)
Señales específicas de K:
1.26 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.20 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
Señales específicas de L:
1.24 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.15 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
9.5 Indique las estructuras de los productos K y L. Indique qué relación existe entre ellos.
(a) Epímeros (b) Enantiómeros
(c) Diastereómeros (d) Isómeros constitucionales
La elección del material del electrodo puede influir en la selectividad de una reacción de electrosíntesis orgánica. La electrólisis reductora del benzaldehído (M) (16 mM en \(\ce{KOH}\) acuoso 1 M, ánodo de \(\ce{Pt}\), −1.3 V frente a \(\ce{Ag/AgCl}\)) da lugar a distintos productos dependiendo del material empleado como cátodo. Una unión fuerte a la superficie favorece las reacciones intermoleculares. La figura siguiente muestra la distribución de productos para distintos materiales de cátodo y los espectros de masas de los productos.
9.6 Indique las estructuras de N y O.
Los alquenos, como los éteres enólicos, pueden acoplarse oxidativamente. Esto suele implicar la oxidación anódica del fragmento de alqueno para generar un catión radical que puede ser capturado por un nucleófilo.
9.7 Indique las fórmulas estructurales de P, Q, R y S en el esquema siguiente. No es necesario indicar la estereoquímica. Pista: S es un producto tricíclico.
Enunciado traducido del texto oficial en inglés.
Respuestas
- 9.1
| Etiqueta | Identidad y fórmula estructural | SMILES |
|---|---|---|
| A | Octadecano, \(\ce{CH3(CH2)16CH3}\) | CCCCCCCCCCCCCCCCCC |
| B | Dióxido de carbono, \(\ce{O=C=O}\) | O=C=O |
| C | Hidrógeno, \(\ce{H-H}\) | [H][H] |
- 9.2
Oxidación: \[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-} \]
Reducción: \[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-} \]
Reacción global: \[ \boxed{\ce{2C9H19COO- + 2CH3OH -> C18H38 + 2CO2 + H2 + 2CH3O-}} \]
- 9.3
| Intermedio | Identidad | SMILES |
|---|---|---|
| 1 | Radical decanoiloxi, \(\ce{C8H17CH2C(=O)O^{\bullet}}\) | CCCCCCCCCC(=O)[O] |
| 2 | Radical nonan-1-ilo, \(\ce{C8H17CH2^{\bullet}}\) | CCCCCCCC[CH2] |
- 9.4
| Etiqueta | Identidad | SMILES |
|---|---|---|
| D | Ácido fenilacético | O=C(O)Cc1ccccc1 |
| E | Radical bencilo | [CH2]c1ccccc1 |
| F | Catión bencilo | [CH2+]c1ccccc1 |
| G | Fenilacetato de bencilo | O=C(Cc1ccccc1)OCc1ccccc1 |
| H | Éter bencil metílico, también llamado metoximetilbenceno | COCc1ccccc1 |
- 9.5
K y L son las dos formas diastereoméricas del 2-(oxolan-3-il)propanoato de etilo, cada una obtenida como racemato:
| Forma diastereomérica | Configuraciones: C2 del propanoato, C3 del oxolano | SMILES de sus dos enantiómeros |
|---|---|---|
| Primer racemato | \((2R,3R)\) y \((2S,3S)\) | CCOC(=O)[C@H](C)[C@H]1CCOC1 y CCOC(=O)[C@@H](C)[C@@H]1CCOC1 |
| Segundo racemato | \((2S,3R)\) y \((2R,3S)\) | CCOC(=O)[C@@H](C)[C@H]1CCOC1 y CCOC(=O)[C@H](C)[C@@H]1CCOC1 |
La relación es (c) diastereómeros, más concretamente (a) epímeros cuando se comparan representantes con la misma configuración del oxolano. Los desplazamientos proporcionados no permiten establecer qué racemato es K y cuál es L.
- 9.6
| Etiqueta | Identidad | SMILES |
|---|---|---|
| N | Alcohol bencílico, \(\ce{C7H8O}\) | OCc1ccccc1 |
| O | Hidrobenzoína, o 1,2-difeniletano-1,2-diol, \(\ce{C14H14O2}\) | OC(c1ccccc1)C(O)c1ccccc1 |
El espectro de masas proporcionado no permite determinar la estereoquímica de O.
- 9.7
P: El N,O-acetal de cetena tris(isopropoxi)sililado de la imida inicial; el carbonilo de su cadena lateral se convierte en \(\ce{N-C(OSi(OiPr)3)=CH-}\).
SMILES: CC(C)O[Si](OC(C)C)(OC(C)C)OC(=CC(C)CCc1cocc1C)N1C(c2ccccc2)COC1=O
Q: 3-(3,6-Dimetil-4,5,6,7-tetrahidrobenzofuran-7-carbonil)-4-fenil-1,3-oxazolidin-2-ona.
SMILES: CC1CCc2c(C)coc2C1C(=O)N1C(c2ccccc2)COC1=O
R: (3,6-Dimetil-4,5,6,7-tetrahidrobenzofuran-7-il)metanol.
SMILES: CC1CCc2c(C)coc2C1CO
S, asignación propuesta compatible con la fórmula: Una cetona tricíclica de anillos fusionados sustituida con un grupo metoxi, que puede describirse como 3-metoxi-4,8-dimetil-2-oxatriciclo[7.4.0.0\(^{1,5}\)]tridec-4-en-12-ona.
SMILES: CC1CCC2=C(C)C(OC)OC23C1CCC(=O)C3
S contiene anillos fusionados de seis, seis y cinco miembros.
Solución
Las especies habituales utilizadas en las ecuaciones son metanol CO, metóxido C[O-], agua O, hidróxido [OH-] y el protón [H+]. Los electrones radicalarios en los SMILES de los radicales se representan mediante la valencia incompleta de los átomos entre corchetes.
9.1 — Productos de Kolbe
El ácido inicial es el ácido decanoico, CCCCCCCCCC(=O)O. La eliminación de su carbono carboxílico como dióxido de carbono deja un fragmento de nueve carbonos. Por tanto, el acoplamiento de dos de estos fragmentos da lugar al alcano de dieciocho carbonos:
\[ \ce{2C8H17CH2^{\bullet} -> C8H17CH2CH2C8H17}. \]
Por tanto, A es octadecano.
El gas B es dióxido de carbono. Reacciona con el hidróxido de calcio, [Ca+2].[OH-].[OH-], para precipitar carbonato de calcio, [Ca+2].[O-]C(=O)[O-]:
\[ \ce{CO2 + Ca(OH)2 -> CaCO3(s) + H2O}. \]
El gas inflamable C es hidrógeno, producido en el cátodo.
9.2 — Semirreacciones y reacción global
El anión que reacciona es el decanoato, CCCCCCCCCC(=O)[O-]. Cada decanoato pierde un electrón y una molécula de dióxido de carbono. Dos de los radicales resultantes se combinan, por lo que la formación de una molécula de octadecano libera dos electrones:
\[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-}. \]
El metanol aporta el hidrógeno que se desprende en el cátodo:
\[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-}. \]
La suma de estas ecuaciones da la ecuación iónica global indicada en las respuestas. Ambos miembros tienen una carga de \(-2\), y todos los átomos están ajustados.
El metóxido también desprotona el ácido inicial:
\[ \ce{C9H19COOH + CH3O- -> C9H19COO- + CH3OH}. \]
Al sumar dos veces esta reacción ácido–base a la ecuación de electrólisis se obtiene la ecuación neta formal escrita a partir del ácido neutro:
\[ \boxed{\ce{2C9H19COOH -> C18H38 + 2CO2 + H2}}. \]
Esta ecuación neta no elimina el requisito mecanístico de que el ácido se desprotone primero.
9.3 — Intermedios radicalarios
La oxidación anódica de un electrón da lugar al radical carboxilo neutro 1:
\[ \ce{C9H19COO- -> C9H19CO2^{\bullet} + e-}. \]
En una representación estructural, el electrón desapareado se sitúa en el oxígeno del grupo carboxilo unido mediante un enlace sencillo.
La descarboxilación da lugar entonces al radical carbonado primario 2:
\[ \ce{C9H19CO2^{\bullet} -> C9H19^{\bullet} + CO2}. \]
Dos radicales nonan-1-ilo forman un enlace carbono–carbono al aparear sus electrones desapareados:
\[ \ce{2C9H19^{\bullet} -> C18H38}. \]
9.4 — Sobreoxidación bencílica
El dímero representado en el esquema es bibencilo, o 1,2-difeniletano, c1ccccc1CCc2ccccc2. La ruptura de su enlace carbono–carbono central permite identificar los dos radicales precursores como radicales bencilo. Por tanto, el ácido que pierde dióxido de carbono para generar un radical bencilo debe ser el ácido fenilacético, D.
Su base conjugada es el fenilacetato, O=C([O-])Cc1ccccc1:
\[ \ce{C6H5CH2COO- -> C6H5CH2^{\bullet} + CO2 + e-}. \]
El radical bencilo E puede perder otro electrón:
\[ \ce{C6H5CH2^{\bullet} -> C6H5CH2+ + e-}. \]
Esto produce F, un catión bencilo estabilizado por resonancia. La estabilización de este catión hace que la sobreoxidación sea más accesible que en el caso del radical alquilo primario del primer ejemplo.
La captura por el fenilacetato da lugar al éster G:
\[ \ce{C6H5CH2+ + C6H5CH2COO- -> C6H5CH2C(=O)OCH2C6H5}. \]
La captura por el metanol, seguida de la pérdida de un protón, da lugar al éter H:
\[ \ce{C6H5CH2+ + CH3OH -> C6H5CH2OCH3 + H+}. \]
9.5 — Ciclación radicalaria y estereoquímica
Los compuestos iniciales son:
- I: \((2E)\)-4-(2-carboxietoxi)but-2-enoato de etilo,
CCOC(=O)/C=C/COCCC(=O)O. - J: ácido acético,
CC(=O)O.
La descarboxilación de I genera el radical primario terminal representado por CCOC(=O)/C=C/COC[CH2]. Este radical experimenta una ciclación 5-exo-trig: el carbono que porta el radical se enlaza con el carbono del alqueno más próximo a la cadena de enlace que contiene el éter.
El anillo de cinco miembros resultante contiene un oxígeno y cuatro carbonos. El radical restante se encuentra en el carbono adyacente al carbonilo del éster, donde está estabilizado. Este intermedio es el radical α del 2-(oxolan-3-il)acetato de etilo, CCOC(=O)[CH]C1CCOC1.
El acetato produce radicales metilo, [CH3], mediante descarboxilación oxidativa. El acoplamiento de un radical metilo con el radical estabilizado por el éster da lugar a
\[ \ce{EtO2C-CH(CH3)-(oxolan-3-yl)}, \]
es decir, 2-(oxolan-3-il)propanoato de etilo.
El recuento de protones respalda esta estructura:
| Característica | Protones esperados por molécula | Observaciones correspondientes |
|---|---|---|
| Grupo etoxi del éster | 2 H en \(\ce{OCH2}\), 3 H en \(\ce{CH3}\) | 4.18–4.08 ppm; triplete del metilo |
| Dos grupos metileno del anillo adyacentes al oxígeno | 4 H | 3.95–3.60 y 3.43 ppm |
| Dos grupos metino | 2 H | 2.55–2.25 ppm |
| Grupo metileno restante del anillo | 2 H | 2.20–1.95 y 1.65–1.50 ppm |
| Metilo unido a un metino | 3 H | Doblete del metilo |
Las integrales compartidas indicadas para la mezcla son el doble de estos valores por molécula. Por tanto, cada producto tiene dieciséis hidrógenos, de acuerdo con \(\ce{C9H16O3}\).
Se forman dos centros estereogénicos: C3 del oxolano y C2 del propanoato. Con materiales de partida y condiciones aquirales, los productos se obtienen como dos pares racémicos:
\[ (R,R)/(S,S) \qquad\text{y}\qquad (S,R)/(R,S). \]
Los dos pares son diastereoméricos. Al comparar, por ejemplo, los representantes \((R,R)\) y \((S,R)\), se observa que solo difieren en el estereocentro del propanoato; por tanto, también son epímeros.
Las pequeñas diferencias de desplazamiento químico permiten distinguir los productos diastereoméricos, pero no asignar sus configuraciones.
9.6 — Reducción del carbonilo frente a acoplamiento reductor
El benzaldehído M, O=Cc1ccccc1, tiene la fórmula \(\ce{C7H6O}\).
El pico del ion molecular a \(m/z=108\) corresponde al alcohol bencílico, N, de fórmula \(\ce{C7H8O}\). Su formación es la reducción habitual de un aldehído mediante dos electrones:
\[ \ce{C6H5CHO + 2H2O + 2e- -> C6H5CH2OH + 2OH-}. \]
El pico del ion molecular a \(m/z=214\) corresponde a la hidrobenzoína, O, de fórmula \(\ce{C14H14O2}\). Su masa molecular nominal es la de dos moléculas de benzaldehído más dos átomos de hidrógeno:
\[ 2(106)+2=214\ \mathrm{Da}. \]
Se forma mediante el acoplamiento reductor de dos grupos carbonilo:
\[ \ce{2C6H5CHO + 2H2O + 2e- -> C6H5CH(OH)CH(OH)C6H5 + 2OH-}. \]
Desde el punto de vista mecanístico, la reducción de un electrón produce intermedios de tipo cetilo, que se acoplan a través de sus carbonos carbonílicos antes de que la protonación dé lugar al diol.
La distribución es coherente con el efecto superficial indicado: los cátodos que favorecen el acoplamiento intermolecular dan lugar a una mayor cantidad de O, mientras que el platino produce predominantemente N. Los espectros de masas por sí solos no permiten distinguir la meso-hidrobenzoína de sus otras formas estereoisoméricas.
9.7 — Formación del enol, anulación, reducción y ciclación final
La imida inicial es 3-[3-metil-5-(4-metilfuran-3-il)pentanoil]-4-fenil-1,3-oxazolidin-2-ona, CC(CCc1cocc1C)CC(=O)N1C(c2ccccc2)COC1=O.
Formación de P. La base extrae un protón en posición α respecto al carbonilo del grupo acilo externo, y la sililación atrapa el enolato en el oxígeno. La transformación pertinente es
\[ \ce{-N-C(=O)-CH2-CH(CH3)-} \quad\longrightarrow\quad \ce{-N-C(OSi(OiPr)3)=CH-CH(CH3)-}. \]
Los sustituyentes del silicio son grupos isopropoxi, no grupos isopropilo. Introducir \(\ce{Si(OiPr)3}\) sustituyendo un hidrógeno modifica la fórmula inicial en \(\ce{C9H20O3Si}\):
\[ \ce{C20H23NO4} \quad\longrightarrow\quad \ce{C29H43NO7Si}. \]
Esto coincide con la fórmula indicada para P.
Formación de Q. La oxidación anódica activa el doble enlace enólico. El carbono α vecino del furano, inicialmente no sustituido, ataca al carbono que estaba en posición α respecto al carbonilo, cerrando un anillo de seis miembros.
El nuevo anillo sigue esta secuencia:
\[ \text{carbono originalmente en posición α respecto al carbonilo} -\ce{CH(CH3)} -\ce{CH2} -\ce{CH2} -\text{carbono del furano unido a la cadena de enlace} -\text{carbono α atacante del furano}. \]
Una oxidación adicional con pérdida de un protón y el tratamiento ácido posterior a la reacción restablecen el sistema π del furano y el carbonilo externo. Con respecto a la imida inicial, un nuevo enlace carbono–carbono sustituye a dos enlaces carbono–hidrógeno. En consecuencia, Q tiene la fórmula \(\ce{C20H21NO4}\), con dos hidrógenos menos que el material de partida.
Su parte bicíclica es un 3,6-dimetil-4,5,6,7-tetrahidrobenzofurano con el sustituyente carbonilo unido al auxiliar en C7.
Formación de R. La reducción con hidruro escinde el grupo N-acilo externo del auxiliar de oxazolidinona y convierte ese carbono acílico en un alcohol primario. Así, el sustituyente en C7 del benzofurano se convierte en \(\ce{-CH2OH}\), dando lugar a R, \(\ce{C11H16O2}\).
Las etapas siguientes confirman esta asignación de forma independiente. Transforman sucesivamente ese sustituyente del siguiente modo:
\[ \ce{-CH2OH} \;\longrightarrow\; \ce{-CHO} \;\longrightarrow\; \ce{-CH=CHCO2Me} \;\longrightarrow\; \ce{-CH2CH2CO2Me}. \]
Estas transformaciones son la oxidación del alcohol, la olefinación de Horner–Wadsworth–Emmons y la reducción del alqueno.
El éster metílico resultante es 3-(3,6-dimetil-4,5,6,7-tetrahidrobenzofuran-7-il)propanoato de metilo, CC1CCc2c(C)coc2C1CCC(=O)OC.
La metilenación convierte el carbonilo del éster en el éter enólico representado:
\[ \ce{-CH2CH2C(=O)OMe} \quad\longrightarrow\quad \ce{-CH2CH2C(OMe)=CH2}. \]
Este compuesto es 7-(3-metoxibut-3-en-1-il)-3,6-dimetil-4,5,6,7-tetrahidrobenzofurano, CC1CCc2c(C)coc2C1CCC(=C)OC. La estructura representada tiene la fórmula \(\ce{C15H22O2}\), no la fórmula impresa \(\ce{C15H22O3}\).
Formación propuesta de S. Se numera el material de partida bicíclico como un benzofurano: el oxígeno ocupa la posición 1; el carbono del furano sustituido con un metilo es C3; los carbonos de fusión son C3a y C7a; y la cadena lateral está unida a C7.
La anulación compatible con la fórmula se describe con precisión mediante estos cambios:
- Se forma un enlace entre el carbono metilénico terminal del éter enólico y C7a del furano. Esto cierra otro anillo de seis miembros.
- C7a pasa a estar saturado y no tiene ningún hidrógeno. El doble enlace restante derivado del furano se sitúa entre C3 y C3a.
- El metanol captura el centro oxocarbenio derivado del furano en C2 e introduce allí un grupo metoxi.
- Se convierte el carbono del éter enólico de la cadena lateral original en una cetona.
Por tanto, el nuevo anillo de seis miembros es
\[ \text{C7}-\ce{CH2}-\ce{CH2}-\ce{C(=O)}-\ce{CH2}-\text{C7a}. \]
Junto con el anillo original de seis miembros y el heterociclo oxigenado de cinco miembros, ahora no aromático, esto da lugar al compuesto tricíclico S propuesto.
El SMILES asignado tiene la fórmula \(\ce{C15H22O3}\). Su grado de insaturación es
\[ \mathrm{DBE}=\frac{2(15)+2-22}{2}=5, \]
que corresponde a tres anillos, un doble enlace carbono–carbono y un doble enlace carbonílico. Esto concuerda tanto con la fórmula indicada como con la pista de que el producto es tricíclico.
Los resultados se comprobaron con los resultados oficiales publicados por los organizadores.
IChO 2023 · 理论题 9
有机合成中的电解
Kolbe 电解是指两个羧酸分子脱羧并二聚的反应,且只有在酸去质子化后才能进行。未配平的反应方程式如下。
反应过程中产生两种气体(B 和 C)。B 能与 \(\ce{Ca(OH)2}\) 反应,而 C 极易燃烧。
9.1 写出 A、B 和 C 的结构式。
9.2 该合成在形式上是氧化还原反应,其中羧酸根被氧化,溶剂被还原。写出氧化半反应、还原半反应以及总氧化还原反应方程式。
9.3 写出氧化脱羧及产物形成机理中的中间体 1 和 2。
Kolbe 电解通常仅对长链饱和羧酸有效,而不适用于某些羧酸,例如 D。在这种情况下,自由基中间体 E 更容易被进一步氧化为带正电荷的物种 F。中间体 F 可与亲核试剂反应,形成不同的副产物,例如与 D 反应生成酯 G,与 \(\ce{MeOH}\) 反应生成 H。
9.4 写出 D–H 的结构。
在过量共反应酸 J 存在下,电解羧酸 I 得到两种主要产物(经 \({}^{1}\mathrm{H}\) NMR 分析),它们无法通过硅胶色谱分离。两者的波谱数据几乎相同。在 \({}^{1}\mathrm{H}\) NMR 谱中,只能通过两个化学位移略有差异的信号来区分这两种物质。
\({}^{1}\mathrm{H}\) NMR 谱如下(产物 K 和 L 的 1:1 混合物):
4.18–4.08 (m, 4 H), 3.95–3.60 (m, 6 H), 3.43 (dt, 2 H, \(J=7.8,\ 2.2\ \mathrm{Hz}\)),
2.55–2.25 (m, 4 H), 2.20–1.95 (m, 2 H), 1.65–1.50 (m, 2 H)
K 的特征信号:
1.26 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.20 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
L 的特征信号:
1.24 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.15 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
9.5 写出产物 K 和 L 的结构。指出这两种产物之间的关系。
(a) 差向异构体 (b) 对映异构体
(c) 非对映异构体 (d) 构造异构体
电极材料的选择会影响有机电合成反应的选择性。苯甲醛(M)的还原电解(在 1 M 的 \(\ce{KOH}\) 水溶液中,浓度为 16 mM,采用 \(\ce{Pt}\) 阳极,电位为相对于 \(\ce{Ag/AgCl}\) 的 −1.3 V)会因所用阴极材料不同而生成不同产物。与电极表面的强结合有利于分子间反应。下图给出了不同阴极材料下的产物分布以及产物的质谱。
9.6 写出 N 和 O 的结构。
烯烃(例如烯醇醚)可以发生氧化偶联。这通常涉及烯烃片段在阳极上被氧化,生成自由基阳离子,随后被亲核试剂捕获。
9.7 写出下列反应路线中 P、Q、R 和 S 的结构式。无需标明立体化学。提示: S 是一种三环产物。
题目译自官方英文原文。
答案
- 9.1
| 标记 | 名称及结构式 | SMILES |
|---|---|---|
| A | 十八烷,\(\ce{CH3(CH2)16CH3}\) | CCCCCCCCCCCCCCCCCC |
| B | 二氧化碳,\(\ce{O=C=O}\) | O=C=O |
| C | 氢气,\(\ce{H-H}\) | [H][H] |
- 9.2
氧化: \[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-} \]
还原: \[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-} \]
总反应: \[ \boxed{\ce{2C9H19COO- + 2CH3OH -> C18H38 + 2CO2 + H2 + 2CH3O-}} \]
- 9.3
| 中间体 | 名称 | SMILES |
|---|---|---|
| 1 | 癸酰氧自由基,\(\ce{C8H17CH2C(=O)O^{\bullet}}\) | CCCCCCCCCC(=O)[O] |
| 2 | 壬烷-1-基自由基,\(\ce{C8H17CH2^{\bullet}}\) | CCCCCCCC[CH2] |
- 9.4
| 标记 | 名称 | SMILES |
|---|---|---|
| D | 苯乙酸 | O=C(O)Cc1ccccc1 |
| E | 苄基自由基 | [CH2]c1ccccc1 |
| F | 苄基正离子 | [CH2+]c1ccccc1 |
| G | 苯乙酸苄酯 | O=C(Cc1ccccc1)OCc1ccccc1 |
| H | 苄基甲基醚,又称甲氧基甲基苯 | COCc1ccccc1 |
- 9.5
K 和 L 是 2-(四氢呋喃-3-基)丙酸乙酯的两种非对映异构形式,各自均以外消旋体形式得到:
| 非对映异构形式 | 构型:丙酸酯 C2,四氢呋喃 C3 | 两个对映异构体的 SMILES |
|---|---|---|
| 第一组外消旋体 | \((2R,3R)\) 和 \((2S,3S)\) | CCOC(=O)[C@H](C)[C@H]1CCOC1 和 CCOC(=O)[C@@H](C)[C@@H]1CCOC1 |
| 第二组外消旋体 | \((2S,3R)\) 和 \((2R,3S)\) | CCOC(=O)[C@@H](C)[C@H]1CCOC1 和 CCOC(=O)[C@H](C)[C@@H]1CCOC1 |
它们之间的关系为 (c) 非对映异构体;更具体地说,在比较具有相同四氢呋喃构型的代表异构体时,它们是 (a) 差向异构体。所给化学位移不足以确定哪组外消旋体是 K、哪组是 L。
- 9.6
| 标记 | 名称 | SMILES |
|---|---|---|
| N | 苄醇,\(\ce{C7H8O}\) | OCc1ccccc1 |
| O | 氢化苯偶姻,即 1,2-二苯基乙烷-1,2-二醇,\(\ce{C14H14O2}\) | OC(c1ccccc1)C(O)c1ccccc1 |
所给质谱无法确定 O 的立体化学。
- 9.7
P: 起始酰亚胺的三(异丙氧基)硅基烯酮 N,O-缩醛;其侧链羰基转变为 \(\ce{N-C(OSi(OiPr)3)=CH-}\)。
SMILES:CC(C)O[Si](OC(C)C)(OC(C)C)OC(=CC(C)CCc1cocc1C)N1C(c2ccccc2)COC1=O
Q: 3-(3,6-二甲基-4,5,6,7-四氢苯并呋喃-7-甲酰基)-4-苯基-1,3-噁唑烷-2-酮。
SMILES:CC1CCc2c(C)coc2C1C(=O)N1C(c2ccccc2)COC1=O
R: (3,6-二甲基-4,5,6,7-四氢苯并呋喃-7-基)甲醇。
SMILES:CC1CCc2c(C)coc2C1CO
S,与分子式一致的拟议结构归属: 一种甲氧基取代的稠合三环酮,可命名为 3-甲氧基-4,8-二甲基-2-氧杂三环[7.4.0.0\(^{1,5}\)]十三碳-4-烯-12-酮。
SMILES:CC1CCC2=C(C)C(OC)OC23C1CCC(=O)C3
S 含有相互稠合的六元环、六元环和五元环。
解答
方程式中使用的常见物种包括甲醇 CO、甲氧基负离子 C[O-]、水 O、氢氧根离子 [OH-] 和质子 [H+]。自由基 SMILES 中的自由基电子通过方括号内原子的未满价态表示。
9.1 — Kolbe 电解产物
起始酸为癸酸,CCCCCCCCCC(=O)O。其羧基碳以二氧化碳的形式脱除后,留下一个含九个碳原子的片段。因此,两个这样的片段偶联会生成含十八个碳原子的烷烃:
\[ \ce{2C8H17CH2^{\bullet} -> C8H17CH2CH2C8H17}. \]
因此,A 是十八烷。
气体 B 是二氧化碳。它与氢氧化钙 [Ca+2].[OH-].[OH-] 反应,生成碳酸钙 [Ca+2].[O-]C(=O)[O-] 沉淀:
\[ \ce{CO2 + Ca(OH)2 -> CaCO3(s) + H2O}. \]
可燃气体 C 是在阴极产生的氢气。
9.2 — 半反应与总反应
参与反应的阴离子为癸酸根,CCCCCCCCCC(=O)[O-]。每个癸酸根失去一个电子和一分子二氧化碳。生成的两个自由基结合,因此每形成一分子十八烷就释放两个电子:
\[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-}. \]
阴极析出的氢气来自甲醇:
\[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-}. \]
将这两个方程式相加,即得到答案中给出的总离子方程式。两边的电荷均为 \(-2\),且所有原子均守恒。
甲氧基负离子还会使起始酸去质子化:
\[ \ce{C9H19COOH + CH3O- -> C9H19COO- + CH3OH}. \]
将上述酸碱反应的两倍与电解方程式相加,可得到以中性酸为起点书写的形式上的净反应方程式:
\[ \boxed{\ce{2C9H19COOH -> C18H38 + 2CO2 + H2}}. \]
这一净反应方程式并不意味着在反应机理上可以省去酸首先去质子化的要求。
9.3 — 自由基中间体
阳极上的单电子氧化生成中性的羧基自由基 1:
\[ \ce{C9H19COO- -> C9H19CO2^{\bullet} + e-}. \]
在结构图中,未成对电子位于羧基中以单键相连的氧原子上。
随后脱羧,生成伯碳自由基 2:
\[ \ce{C9H19CO2^{\bullet} -> C9H19^{\bullet} + CO2}. \]
两个壬烷-1-基自由基通过各自未成对电子的配对形成碳–碳键:
\[ \ce{2C9H19^{\bullet} -> C18H38}. \]
9.4 — 苄位的过度氧化
反应路线中画出的二聚体为联苄,即 1,2-二苯基乙烷,c1ccccc1CCc2ccccc2。切断其中央的碳–碳键,可知两个前体自由基均为苄基自由基。因此,脱去二氧化碳后生成苄基自由基的酸必定是苯乙酸 D。
它的共轭碱是苯乙酸根,O=C([O-])Cc1ccccc1:
\[ \ce{C6H5CH2COO- -> C6H5CH2^{\bullet} + CO2 + e-}. \]
苄基自由基 E 可以再失去一个电子:
\[ \ce{C6H5CH2^{\bullet} -> C6H5CH2+ + e-}. \]
这会生成 F,即受共振稳定的苄基正离子。该正离子的稳定化使其比第一个例子中的伯烷基自由基更容易发生过度氧化。
苯乙酸根捕获该正离子,生成酯 G:
\[ \ce{C6H5CH2+ + C6H5CH2COO- -> C6H5CH2C(=O)OCH2C6H5}. \]
甲醇捕获该正离子后,再失去一个质子,生成醚 H:
\[ \ce{C6H5CH2+ + CH3OH -> C6H5CH2OCH3 + H+}. \]
9.5 — 自由基环化与立体化学
起始化合物为:
- I: \((2E)\)-4-(2-羧基乙氧基)丁-2-烯酸乙酯,
CCOC(=O)/C=C/COCCC(=O)O。 - J: 乙酸,
CC(=O)O。
I 脱羧后生成末端伯碳自由基,其表示为 CCOC(=O)/C=C/COC[CH2]。该自由基发生 5-exo-trig 环化:带有自由基的碳原子与更靠近醚连接链的烯烃碳原子成键。
所生成的五元环含有一个氧原子和四个碳原子。剩余的自由基位于与酯羰基相邻的碳原子上,并在该位置得到稳定化。此中间体是 2-(四氢呋喃-3-基)乙酸乙酯的 α-自由基,CCOC(=O)[CH]C1CCOC1。
乙酸根经氧化脱羧生成甲基自由基 [CH3]。甲基自由基与受酯基稳定的自由基偶联,得到
\[ \ce{EtO2C-CH(CH3)-(oxolan-3-yl)}, \]
即 2-(四氢呋喃-3-基)丙酸乙酯。
质子数的核对支持这一结构:
| 结构特征 | 每个分子的预期质子数 | 对应的观测结果 |
|---|---|---|
| 酯的乙氧基 | \(\ce{OCH2}\) 中有 2 H,\(\ce{CH3}\) 中有 3 H | 4.18–4.08 ppm;甲基三重峰 |
| 环上与氧相邻的两个亚甲基 | 4 H | 3.95–3.60 和 3.43 ppm |
| 两个次甲基 | 2 H | 2.55–2.25 ppm |
| 环上剩余的亚甲基 | 2 H | 2.20–1.95 和 1.65–1.50 ppm |
| 与次甲基相连的甲基 | 3 H | 甲基二重峰 |
所列混合物共有信号的积分值是上述每分子数值的两倍。因此,每种产物均含有十六个氢原子,与 \(\ce{C9H16O3}\) 一致。
反应形成了两个立体中心:四氢呋喃 C3 和丙酸酯 C2。在起始原料及反应条件均为非手性的情况下,产物以两组外消旋对的形式出现:
\[ (R,R)/(S,S) \qquad\text{和}\qquad (S,R)/(R,S). \]
这两组互为非对映异构体。例如,比较 \((R,R)\) 和 \((S,R)\) 这两个代表异构体可见,它们仅在丙酸酯的立体中心处有所不同,因此也属于差向异构体。
微小的化学位移差异可以区分这些非对映异构产物,但不能据此确定其构型。
9.6 — 羰基还原与还原偶联的比较
苯甲醛 M,O=Cc1ccccc1,的分子式为 \(\ce{C7H6O}\)。
位于 \(m/z=108\) 的分子离子峰对应于苄醇 N,其分子式为 \(\ce{C7H8O}\)。它的形成是醛的常规双电子还原:
\[ \ce{C6H5CHO + 2H2O + 2e- -> C6H5CH2OH + 2OH-}. \]
位于 \(m/z=214\) 的分子离子峰对应于氢化苯偶姻 O,其分子式为 \(\ce{C14H14O2}\)。其标称分子质量等于两个苯甲醛分子的质量加上两个氢原子的质量:
\[ 2(106)+2=214\ \mathrm{Da}. \]
它由两个羰基的还原偶联生成:
\[ \ce{2C6H5CHO + 2H2O + 2e- -> C6H5CH(OH)CH(OH)C6H5 + 2OH-}. \]
从机理上看,单电子还原生成酮基自由基型中间体,它们通过原羰基碳原子发生偶联,随后经质子化得到二醇。
产物分布与题述的表面效应一致:有利于分子间偶联的阴极会生成更多 O,而铂阴极则主要生成 N。仅凭质谱无法将内消旋氢化苯偶姻与其其他立体异构形式区分开来。
9.7 — 烯醇的形成、成环、还原及最终环化
起始酰亚胺为 3-[3-甲基-5-(4-甲基呋喃-3-基)戊酰基]-4-苯基-1,3-噁唑烷-2-酮,CC(CCc1cocc1C)CC(=O)N1C(c2ccccc2)COC1=O。
P 的形成。 碱夺取环外酰基羰基 α 位的一个质子,随后通过氧上的硅基化捕获烯醇负离子。相关转化为
\[ \ce{-N-C(=O)-CH2-CH(CH3)-} \quad\longrightarrow\quad \ce{-N-C(OSi(OiPr)3)=CH-CH(CH3)-}. \]
硅上的取代基是异丙氧基,而不是异丙基。引入 \(\ce{Si(OiPr)3}\) 并替换一个氢原子,使起始分子式净增加 \(\ce{C9H20O3Si}\):
\[ \ce{C20H23NO4} \quad\longrightarrow\quad \ce{C29H43NO7Si}. \]
这与题中标注的 P 的分子式相符。
Q 的形成。 阳极氧化使烯醇双键活化。邻近且原先未被取代的呋喃 α-碳进攻原羰基 α-碳,闭合形成六元环。
新环中的原子依次排列如下:
\[ \text{原羰基 α-碳} -\ce{CH(CH3)} -\ce{CH2} -\ce{CH2} -\text{连接链所连的呋喃碳} -\text{发起进攻的呋喃 α-碳}. \]
进一步的氧化/脱质子及酸性后处理使呋喃 π 体系和环外羰基恢复。与起始酰亚胺相比,一个新的碳–碳键取代了两个碳–氢键。因此,Q 的分子式为 \(\ce{C20H21NO4}\),比起始原料少两个氢原子。
其双环部分为 3,6-二甲基-4,5,6,7-四氢苯并呋喃,连接辅助基团的羰基取代基位于 C7。
R 的形成。 氢化物还原使环外 N-酰基从噁唑烷酮辅助基团上断裂,并将该酰基碳转化为伯醇。因此,苯并呋喃 C7 上的取代基变为 \(\ce{-CH2OH}\),生成 R,\(\ce{C11H16O2}\)。
后续步骤可独立确认这一结构归属。它们使该取代基依次发生如下转化:
\[ \ce{-CH2OH} \;\longrightarrow\; \ce{-CHO} \;\longrightarrow\; \ce{-CH=CHCO2Me} \;\longrightarrow\; \ce{-CH2CH2CO2Me}. \]
这些变化分别为醇的氧化、Horner–Wadsworth–Emmons 烯化反应以及烯烃的还原。
得到的甲酯为 3-(3,6-二甲基-4,5,6,7-四氢苯并呋喃-7-基)丙酸甲酯,CC1CCc2c(C)coc2C1CCC(=O)OC。
亚甲基化反应将其酯羰基转化为图示的烯醇醚:
\[ \ce{-CH2CH2C(=O)OMe} \quad\longrightarrow\quad \ce{-CH2CH2C(OMe)=CH2}. \]
该化合物为 7-(3-甲氧基丁-3-烯-1-基)-3,6-二甲基-4,5,6,7-四氢苯并呋喃,CC1CCc2c(C)coc2C1CCC(=C)OC。图示结构的分子式为 \(\ce{C15H22O2}\),而不是题中标注的 \(\ce{C15H22O3}\)。
S 的拟议形成过程。 按苯并呋喃的编号方式对双环起始原料编号:氧原子位于 1 位;被甲基取代的呋喃碳为 C3;稠合碳为 C3a 和 C7a;侧链连接在 C7 上。
与分子式一致的成环过程可准确描述为以下变化:
- 在末端烯醇醚的亚甲基碳与呋喃 C7a 之间形成一个键。这将闭合形成另一个六元环。
- C7a 变为饱和碳,且不带氢原子。源自呋喃的剩余双键位于 C3 与 C3a 之间。
- 甲醇捕获 C2 处源自呋喃的氧代碳正离子中心,在该位置引入甲氧基。
- 将原侧链烯醇醚的碳转化为酮羰基。
因此,新的六元环为
\[ \text{C7}-\ce{CH2}-\ce{CH2}-\ce{C(=O)}-\ce{CH2}-\text{C7a}. \]
该环与原有的六元环以及此时已不具芳香性的五元含氧杂环共同构成所提出的三环产物 S。
所归属的 SMILES 对应的分子式为 \(\ce{C15H22O3}\)。其不饱和度为
\[ \mathrm{DBE}=\frac{2(15)+2-22}{2}=5, \]
由三个环、一个碳–碳双键和一个羰基双键贡献。这既与所给分子式一致,也符合三环产物的提示。
结果已与主办方公布的官方答案核对。
IChO 2023 · Теоретическая задача 9
Электролиз в органическом синтезе
Электролиз Кольбе представляет собой декарбоксилирующую димеризацию двух карбоновых кислот и протекает только при условии депротонирования кислоты. Ниже приведена схема реакции без расставленных коэффициентов.
В ходе реакции образуются два газа (B и C). B реагирует с \(\ce{Ca(OH)2}\), а C легко воспламеняется.
9.1 Приведите структурные формулы A, B и C.
9.2 Формально этот синтез представляет собой окислительно-восстановительную реакцию, в которой карбоксилат окисляется, а растворитель восстанавливается. Запишите полуреакции окисления и восстановления и суммарную окислительно-восстановительную реакцию.
9.3 Приведите промежуточные частицы 1 и 2 в механизме окислительного декарбоксилирования и образования продукта.
Электролиз Кольбе обычно эффективен только для насыщенных карбоновых кислот с длинной цепью и неэффективен для некоторых карбоновых кислот, таких как D. В этом случае облегчается дальнейшее окисление радикального интермедиата E до положительно заряженной частицы F. Интермедиат F может реагировать с нуклеофилами с образованием различных побочных продуктов: например, с D он образует сложный эфир G, а с \(\ce{MeOH}\) — H.
9.4 Приведите структуры D–H.
При электролизе карбоновой кислоты I в присутствии избытка второй кислоты J образуются два основных продукта (по данным анализа методом ЯМР \({}^{1}\mathrm{H}\)), которые невозможно разделить хроматографией на силикагеле. Их спектроскопические данные практически идентичны. В спектре ЯМР \({}^{1}\mathrm{H}\) эти два соединения различаются лишь по двум сигналам с небольшими различиями химических сдвигов.
Спектр ЯМР \({}^{1}\mathrm{H}\) имеет следующий вид (смесь продуктов K и L в соотношении 1:1):
4.18–4.08 (м, 4 H), 3.95–3.60 (м, 6 H), 3.43 (дт, 2 H, \(J=7.8,\ 2.2\ \mathrm{Hz}\)),
2.55–2.25 (м, 4 H), 2.20–1.95 (м, 2 H), 1.65–1.50 (м, 2 H)
Характерные сигналы K:
1.26 (т, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.20 (д, 3 H, \(J=6.6\ \mathrm{Hz}\))
Характерные сигналы L:
1.24 (т, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.15 (д, 3 H, \(J=6.6\ \mathrm{Hz}\))
9.5 Приведите структуры продуктов K и L. Укажите, какое отношение существует между этими продуктами.
(a) Эпимеры (b) Энантиомеры
(c) Диастереомеры (d) Структурные изомеры
Выбор материала электрода может влиять на селективность реакции органического электросинтеза. Восстановительный электролиз бензальдегида (M) (16 мМ в 1 М водном растворе \(\ce{KOH}\), анод из \(\ce{Pt}\), −1.3 В относительно \(\ce{Ag/AgCl}\)) приводит к различным продуктам в зависимости от используемого материала катода. Прочное связывание с поверхностью способствует межмолекулярным реакциям. На рисунке ниже показаны распределение продуктов для различных материалов катода и масс-спектры продуктов.
9.6 Приведите структуры N и O.
Алкены, такие как енольные эфиры, могут вступать в окислительное сочетание. Обычно оно включает анодное окисление алкенового фрагмента с образованием катион-радикала, который может быть перехвачен нуклеофилом.
9.7 Приведите структурные формулы P, Q, R и S на схеме ниже. Указывать стереохимию не требуется. Подсказка: S — трициклический продукт.
Условие переведено с официального английского текста.
Ответы
- 9.1
| Обозначение | Название и структурная формула | SMILES |
|---|---|---|
| A | Октадекан, \(\ce{CH3(CH2)16CH3}\) | CCCCCCCCCCCCCCCCCC |
| B | Диоксид углерода, \(\ce{O=C=O}\) | O=C=O |
| C | Водород, \(\ce{H-H}\) | [H][H] |
- 9.2
Окисление: \[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-} \]
Восстановление: \[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-} \]
Суммарная реакция: \[ \boxed{\ce{2C9H19COO- + 2CH3OH -> C18H38 + 2CO2 + H2 + 2CH3O-}} \]
- 9.3
| Промежуточная частица | Название | SMILES |
|---|---|---|
| 1 | Деканоилоксильный радикал, \(\ce{C8H17CH2C(=O)O^{\bullet}}\) | CCCCCCCCCC(=O)[O] |
| 2 | Нонан-1-ильный радикал, \(\ce{C8H17CH2^{\bullet}}\) | CCCCCCCC[CH2] |
- 9.4
| Обозначение | Название | SMILES |
|---|---|---|
| D | Фенилуксусная кислота | O=C(O)Cc1ccccc1 |
| E | Бензильный радикал | [CH2]c1ccccc1 |
| F | Бензильный катион | [CH2+]c1ccccc1 |
| G | Бензилфенилацетат | O=C(Cc1ccccc1)OCc1ccccc1 |
| H | Бензилметиловый эфир, также называемый метоксиметилбензолом | COCc1ccccc1 |
- 9.5
K и L — две диастереомерные формы этил-2-(оксолан-3-ил)пропаноата, каждая из которых получается в виде рацемата:
| Диастереомерная форма | Конфигурации: C2 пропаноатного фрагмента, C3 оксоланового кольца | SMILES двух её энантиомеров |
|---|---|---|
| Первый рацемат | \((2R,3R)\) и \((2S,3S)\) | CCOC(=O)[C@H](C)[C@H]1CCOC1 и CCOC(=O)[C@@H](C)[C@@H]1CCOC1 |
| Второй рацемат | \((2S,3R)\) и \((2R,3S)\) | CCOC(=O)[C@@H](C)[C@H]1CCOC1 и CCOC(=O)[C@H](C)[C@@H]1CCOC1 |
Они являются (c) диастереомерами, а точнее, (a) эпимерами, если сравнивать представителей с одинаковой конфигурацией оксоланового кольца. Приведённые химические сдвиги не позволяют установить, какой рацемат соответствует K, а какой — L.
- 9.6
| Обозначение | Название | SMILES |
|---|---|---|
| N | Бензиловый спирт, \(\ce{C7H8O}\) | OCc1ccccc1 |
| O | Гидробензоин, или 1,2-дифенилэтан-1,2-диол, \(\ce{C14H14O2}\) | OC(c1ccccc1)C(O)c1ccccc1 |
Приведённый масс-спектр не позволяет определить стереохимию O.
- 9.7
P: Трис(изопропокси)силильный N,O-ацеталь кетена, полученный из исходного имида; его карбонильная группа в боковой цепи превращается в \(\ce{N-C(OSi(OiPr)3)=CH-}\).
SMILES: CC(C)O[Si](OC(C)C)(OC(C)C)OC(=CC(C)CCc1cocc1C)N1C(c2ccccc2)COC1=O
Q: 3-(3,6-Диметил-4,5,6,7-тетрагидробензофуран-7-карбонил)-4-фенил-1,3-оксазолидин-2-он.
SMILES: CC1CCc2c(C)coc2C1C(=O)N1C(c2ccccc2)COC1=O
R: (3,6-Диметил-4,5,6,7-тетрагидробензофуран-7-ил)метанол.
SMILES: CC1CCc2c(C)coc2C1CO
S, предполагаемая структура, согласующаяся с молекулярной формулой: Конденсированный трициклический кетон с метоксизаместителем, который можно назвать 3-метокси-4,8-диметил-2-оксатрицикло[7.4.0.0\(^{1,5}\)]тридец-4-ен-12-оном.
SMILES: CC1CCC2=C(C)C(OC)OC23C1CCC(=O)C3
S содержит конденсированные шести-, шести- и пятичленный циклы.
Решение
Частицы, часто встречающиеся в уравнениях: метанол CO, метоксид C[O-], вода O, гидроксид [OH-] и протон [H+]. Неспаренные электроны в SMILES радикалов обозначаются неполной валентностью атомов, заключённых в квадратные скобки.
9.1 — Продукты электролиза Кольбе
Исходная кислота — декановая кислота, CCCCCCCCCC(=O)O. При удалении её карбоксильного атома углерода в виде диоксида углерода остаётся девятиуглеродный фрагмент. Поэтому сочетание двух таких фрагментов даёт алкан с восемнадцатью атомами углерода:
\[ \ce{2C8H17CH2^{\bullet} -> C8H17CH2CH2C8H17}. \]
Таким образом, A — октадекан.
Газ B — диоксид углерода. Он реагирует с гидроксидом кальция, [Ca+2].[OH-].[OH-], с образованием осадка карбоната кальция, [Ca+2].[O-]C(=O)[O-]:
\[ \ce{CO2 + Ca(OH)2 -> CaCO3(s) + H2O}. \]
Легковоспламеняющийся газ C — водород, образующийся на катоде.
9.2 — Полуреакции и суммарная реакция
Реагирующий анион — деканоат, CCCCCCCCCC(=O)[O-]. Каждый деканоат теряет один электрон и одну молекулу диоксида углерода. Два образовавшихся радикала соединяются, поэтому образование одной молекулы октадекана сопровождается высвобождением двух электронов:
\[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-}. \]
Источником водорода, выделяющегося на катоде, служит метанол:
\[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-}. \]
Сложение этих уравнений даёт суммарное ионное уравнение, приведённое в ответах. Заряд обеих частей равен \(-2\), и баланс всех атомов соблюдён.
Метоксид также депротонирует исходную кислоту:
\[ \ce{C9H19COOH + CH3O- -> C9H19COO- + CH3OH}. \]
Прибавление удвоенного уравнения этой кислотно-основной реакции к уравнению электролиза даёт формальное суммарное уравнение, записанное для нейтральной кислоты:
\[ \boxed{\ce{2C9H19COOH -> C18H38 + 2CO2 + H2}}. \]
Это суммарное уравнение не отменяет обусловленного механизмом требования о предварительном депротонировании кислоты.
9.3 — Радикальные интермедиаты
Анодное одноэлектронное окисление даёт нейтральный карбоксильный радикал 1:
\[ \ce{C9H19COO- -> C9H19CO2^{\bullet} + e-}. \]
На структурной формуле неспаренный электрон помещают на атоме кислорода карбоксильной группы, связанном одинарной связью.
Последующее декарбоксилирование даёт первичный углеродный радикал 2:
\[ \ce{C9H19CO2^{\bullet} -> C9H19^{\bullet} + CO2}. \]
Два нонан-1-ильных радикала образуют связь углерод–углерод за счёт спаривания своих неспаренных электронов:
\[ \ce{2C9H19^{\bullet} -> C18H38}. \]
9.4 — Дальнейшее окисление бензильного радикала
Изображённый на схеме димер — бибензил, или 1,2-дифенилэтан, c1ccccc1CCc2ccccc2. Разрыв его центральной связи углерод–углерод показывает, что два радикала-предшественника являются бензильными радикалами. Следовательно, кислота, которая при потере диоксида углерода образует бензильный радикал, должна быть фенилуксусной кислотой, D.
Её сопряжённое основание — фенилацетат, O=C([O-])Cc1ccccc1:
\[ \ce{C6H5CH2COO- -> C6H5CH2^{\bullet} + CO2 + e-}. \]
Бензильный радикал E может потерять ещё один электрон:
\[ \ce{C6H5CH2^{\bullet} -> C6H5CH2+ + e-}. \]
При этом образуется F — резонансно-стабилизированный бензильный катион. Стабилизация этого катиона облегчает дальнейшее окисление по сравнению с первичным алкильным радикалом в первом примере.
Захват фенилацетатом даёт сложный эфир G:
\[ \ce{C6H5CH2+ + C6H5CH2COO- -> C6H5CH2C(=O)OCH2C6H5}. \]
Захват метанолом с последующим отщеплением протона даёт простой эфир H:
\[ \ce{C6H5CH2+ + CH3OH -> C6H5CH2OCH3 + H+}. \]
9.5 — Радикальная циклизация и стереохимия
Исходные соединения:
- I: этил-\((2E)\)-4-(2-карбоксиэтокси)бут-2-еноат,
CCOC(=O)/C=C/COCCC(=O)O. - J: уксусная кислота,
CC(=O)O.
Декарбоксилирование I приводит к образованию концевого первичного радикала, представленного записью CCOC(=O)/C=C/COC[CH2]. Этот радикал претерпевает 5-exo-trig-циклизацию: атом углерода с неспаренным электроном образует связь с тем атомом углерода алкенового фрагмента, который расположен ближе к соединительной цепи с эфирным атомом кислорода.
Образовавшееся пятичленное кольцо содержит один атом кислорода и четыре атома углерода. Оставшийся радикальный центр находится на атоме углерода рядом со сложноэфирной карбонильной группой, где он стабилизирован. Этот интермедиат — α-радикал этил-2-(оксолан-3-ил)ацетата, CCOC(=O)[CH]C1CCOC1.
Ацетат при окислительном декарбоксилировании образует метильные радикалы, [CH3]. Сочетание метильного радикала с радикалом, стабилизированным сложноэфирной группой, даёт
\[ \ce{EtO2C-CH(CH3)-(oxolan-3-yl)}, \]
то есть этил-2-(оксолан-3-ил)пропаноат.
Подсчёт протонов подтверждает эту структуру:
| Структурный фрагмент | Ожидаемое число протонов на молекулу | Соответствующие наблюдения |
|---|---|---|
| Этоксигруппа сложного эфира | 2 H в \(\ce{OCH2}\), 3 H в \(\ce{CH3}\) | 4.18–4.08 м.д.; метильный триплет |
| Две метиленовые группы кольца, соседние с кислородом | 4 H | 3.95–3.60 и 3.43 м.д. |
| Две метиновые группы | 2 H | 2.55–2.25 м.д. |
| Оставшаяся метиленовая группа кольца | 2 H | 2.20–1.95 и 1.65–1.50 м.д. |
| Метильная группа, связанная с метиновой | 3 H | Метильный дублет |
Приведённые для смеси интегральные интенсивности общих сигналов вдвое больше этих значений в расчёте на одну молекулу. Следовательно, каждый продукт содержит шестнадцать атомов водорода, что согласуется с формулой \(\ce{C9H16O3}\).
Образуются два стереогенных центра: C3 оксоланового кольца и C2 пропаноатного фрагмента. При ахиральных исходных веществах и условиях реакции продукты образуются в виде двух рацемических пар:
\[ (R,R)/(S,S) \qquad\text{и}\qquad (S,R)/(R,S). \]
Эти две пары диастереомерны. Сравнение, например, представителей \((R,R)\) и \((S,R)\) показывает, что они различаются только конфигурацией стереоцентра пропаноатного фрагмента; следовательно, они также являются эпимерами.
Небольшие различия химических сдвигов позволяют различить диастереомерные продукты, но не установить их конфигурации.
9.6 — Восстановление карбонильной группы и восстановительное сочетание
Бензальдегид M, O=Cc1ccccc1, имеет формулу \(\ce{C7H6O}\).
Пик молекулярного иона при \(m/z=108\) соответствует бензиловому спирту, N, с формулой \(\ce{C7H8O}\). Его образование представляет собой обычное двухэлектронное восстановление альдегида:
\[ \ce{C6H5CHO + 2H2O + 2e- -> C6H5CH2OH + 2OH-}. \]
Пик молекулярного иона при \(m/z=214\) соответствует гидробензоину, O, с формулой \(\ce{C14H14O2}\). Его номинальная молекулярная масса равна сумме масс двух молекул бензальдегида и двух атомов водорода:
\[ 2(106)+2=214\ \mathrm{Da}. \]
Он образуется в результате восстановительного сочетания двух карбонильных групп:
\[ \ce{2C6H5CHO + 2H2O + 2e- -> C6H5CH(OH)CH(OH)C6H5 + 2OH-}. \]
С точки зрения механизма одноэлектронное восстановление образует интермедиаты кетильного типа, которые соединяются через свои карбонильные атомы углерода, после чего протонирование даёт диол.
Распределение продуктов согласуется с указанным влиянием поверхности: катоды, способствующие межмолекулярному сочетанию, дают больше O, тогда как на платине преимущественно образуется N. Одни лишь масс-спектры не позволяют отличить мезо-гидробензоин от его других стереоизомерных форм.
9.7 — Образование енола, аннелирование, восстановление и заключительная циклизация
Исходный имид — 3-[3-метил-5-(4-метилфуран-3-ил)пентаноил]-4-фенил-1,3-оксазолидин-2-он, CC(CCc1cocc1C)CC(=O)N1C(c2ccccc2)COC1=O.
Образование P. Основание отщепляет протон в α-положении к внешней ацильной карбонильной группе, а силилирование фиксирует енолят по атому кислорода. Соответствующее превращение имеет вид
\[ \ce{-N-C(=O)-CH2-CH(CH3)-} \quad\longrightarrow\quad \ce{-N-C(OSi(OiPr)3)=CH-CH(CH3)-}. \]
Заместителями при кремнии являются изопропоксигруппы, а не изопропильные группы. Введение \(\ce{Si(OiPr)3}\) с одновременным замещением одного атома водорода изменяет исходную формулу на \(\ce{C9H20O3Si}\):
\[ \ce{C20H23NO4} \quad\longrightarrow\quad \ce{C29H43NO7Si}. \]
Это соответствует формуле, указанной для P.
Образование Q. Анодное окисление активирует енольную двойную связь. Соседний, исходно незамещённый α-атом углерода фурана атакует атом углерода, находившийся в α-положении к карбонильной группе, замыкая шестичленное кольцо.
Новое кольцо образовано следующей последовательностью атомов:
\[ \text{бывший α-атом углерода при карбонильной группе} -\ce{CH(CH3)} -\ce{CH2} -\ce{CH2} -\text{атом углерода фурана, несущий соединительную цепь} -\text{атакующий α-атом углерода фурана}. \]
Дальнейшее окисление с отщеплением протона и обработка в кислой среде восстанавливают π-систему фурана и внешнюю карбонильную группу. По сравнению с исходным имидом новая связь углерод–углерод заменяет две связи углерод–водород. Следовательно, Q имеет формулу \(\ce{C20H21NO4}\) и содержит на два атома водорода меньше, чем исходное вещество.
Его бициклическая часть представляет собой 3,6-диметил-4,5,6,7-тетрагидробензофуран с карбонильным заместителем при C7, связанным со вспомогательной группой.
Образование R. Гидридное восстановление отщепляет внешнюю N-ацильную группу от оксазолидиноновой вспомогательной группы и превращает этот ацильный атом углерода в первичную спиртовую группу. Таким образом, заместитель при C7 бензофурана превращается в \(\ce{-CH2OH}\), образуя R, \(\ce{C11H16O2}\).
Следующие стадии независимо подтверждают это отнесение структуры. В них данный заместитель последовательно претерпевает следующие превращения:
\[ \ce{-CH2OH} \;\longrightarrow\; \ce{-CHO} \;\longrightarrow\; \ce{-CH=CHCO2Me} \;\longrightarrow\; \ce{-CH2CH2CO2Me}. \]
Эти превращения представляют собой окисление спирта, олефинирование по Хорнеру–Уодсворту–Эммонсу и восстановление алкена.
Полученный метиловый эфир — метил-3-(3,6-диметил-4,5,6,7-тетрагидробензофуран-7-ил)пропаноат, CC1CCc2c(C)coc2C1CCC(=O)OC.
Метиленирование превращает его сложноэфирную карбонильную группу в изображённый енольный эфир:
\[ \ce{-CH2CH2C(=O)OMe} \quad\longrightarrow\quad \ce{-CH2CH2C(OMe)=CH2}. \]
Это соединение — 7-(3-метоксибут-3-ен-1-ил)-3,6-диметил-4,5,6,7-тетрагидробензофуран, CC1CCc2c(C)coc2C1CCC(=C)OC. Изображённая структура имеет формулу \(\ce{C15H22O2}\), а не указанную \(\ce{C15H22O3}\).
Предполагаемое образование S. Пронумеруем исходное бициклическое соединение как бензофуран: кислород занимает положение 1; атом углерода фурана с метильным заместителем — C3; общие для двух колец атомы углерода — C3a и C7a; боковая цепь присоединена к C7.
Аннелирование, согласующееся с молекулярной формулой, точно описывается следующими изменениями:
- Образуется связь между концевым метиленовым атомом углерода енольного эфира и C7a фурана. При этом замыкается ещё одно шестичленное кольцо.
- C7a становится насыщенным и не несёт атомов водорода. Оставшаяся двойная связь фуранового фрагмента располагается между C3 и C3a.
- Метанол захватывает оксокарбениевый центр при C2, образовавшийся из фуранового фрагмента, вводя в это положение метоксигруппу.
- Исходный атом углерода енольного эфира в боковой цепи превращается в кетонную группу.
Таким образом, новое шестичленное кольцо имеет вид
\[ \text{C7}-\ce{CH2}-\ce{CH2}-\ce{C(=O)}-\ce{CH2}-\text{C7a}. \]
Вместе с исходным шестичленным кольцом и теперь уже неароматическим пятичленным кислородсодержащим гетероциклом оно образует предполагаемый трициклический продукт S.
Предложенной записи SMILES соответствует формула \(\ce{C15H22O3}\). Степень ненасыщенности равна
\[ \mathrm{DBE}=\frac{2(15)+2-22}{2}=5, \]
что соответствует трём кольцам, одной двойной связи углерод–углерод и одной двойной связи карбонильной группы. Это согласуется как с указанной формулой, так и с подсказкой о трициклическом строении.
Ответы проверены по официальным ответам, опубликованным организаторами.
IChO 2023 · مسألة نظرية 9
التحليل الكهربائي في الاصطناع العضوي
يصف تحليل كولبه الكهربائي ازدواج حمضين كربوكسيليين بنزع الكربوكسيل، ولا يحدث إلا إذا نُزع بروتون الحمض. وتُعرض هنا المعادلة غير الموزونة.
ينتج غازان (B وC) أثناء التفاعل. يتفاعل B مع \(\ce{Ca(OH)2}\)، بينما يكون C شديد الاشتعال.
9.1 أعطِ الصيغ البنائية لكلٍّ من A وB وC.
9.2 يُعدّ هذا الاصطناع صوريًّا تفاعل أكسدة واختزال، تتأكسد فيه الكربوكسيلات ويُختزل المذيب. اكتب نصفي تفاعل الأكسدة والاختزال وتفاعل الأكسدة والاختزال الكلي.
9.3 أعطِ الوسيطين 1 و2 في آلية نزع الكربوكسيل التأكسدي وتكوّن الناتج.
عادةً لا يكون تحليل كولبه الكهربائي فعّالًا إلا مع الأحماض الكربوكسيلية المشبعة طويلة السلسلة، ولا يكون كذلك مع بعض الأحماض الكربوكسيلية، مثل D. ففي هذه الحالة، تتيسّر الأكسدة الإضافية للوسيط الجذري E إلى نوع كيميائي موجب الشحنة F. ويمكن للوسيط F أن يتفاعل مع النيوكليوفيلات ليكوّن نواتج جانبية مختلفة؛ فهو يتفاعل، مثلًا، مع D ليكوّن الإستر G، ومع \(\ce{MeOH}\) ليكوّن H.
9.4 أعطِ بُنى D–H.
يؤدي التحليل الكهربائي للحمض الكربوكسيلي I بوجود فائض من الحمض المشارك J إلى ناتجين رئيسيين (وفقًا لتحليل الرنين المغناطيسي النووي لـ \({}^{1}\mathrm{H}\)) لا يمكن فصلهما باستشراب هلام السيليكا. وبياناتهما الطيفية متطابقة تقريبًا. وفي طيف الرنين المغناطيسي النووي لـ \({}^{1}\mathrm{H}\)، لا يمكن التمييز بين النوعين إلا بإشارتين تختلف إزاحتاهما الكيميائيتان اختلافًا طفيفًا.
يبدو طيف الرنين المغناطيسي النووي لـ \({}^{1}\mathrm{H}\) كما يلي (مزيج بنسبة 1:1 من الناتجين K وL):
4.18–4.08 (m, 4 H), 3.95–3.60 (m, 6 H), 3.43 (dt, 2 H, \(J=7.8,\ 2.2\ \mathrm{Hz}\)),
2.55–2.25 (m, 4 H), 2.20–1.95 (m, 2 H), 1.65–1.50 (m, 2 H)
الإشارات الخاصة بـ K:
1.26 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.20 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
الإشارات الخاصة بـ L:
1.24 (t, 3 H, \(J=7.2\ \mathrm{Hz}\)), 1.15 (d, 3 H, \(J=6.6\ \mathrm{Hz}\))
9.5 أعطِ بُنيتي الناتجين K وL. وبيّن العلاقة بينهما.
(a) إبيمرات (b) متماكبات مرآتية
(c) متماكبات فراغية غير مرآتية (d) متماكبات بنائية
يمكن أن يؤثر اختيار مادة القطب في انتقائية تفاعل اصطناع عضوي كهربائي. ويعطي التحليل الكهربائي الاختزالي للبنزالدهيد (M) (بتركيز 16 mM في محلول مائي من \(\ce{KOH}\) بتركيز 1 M، وبمصعد من \(\ce{Pt}\)، وعند −1.3 V بالنسبة إلى \(\ce{Ag/AgCl}\)) نواتج مختلفة بحسب مادة المهبط المستخدمة. ويعزّز الارتباط القوي بالسطح التفاعلات بين الجزيئات. ويُظهر الشكل أدناه توزيع النواتج لمواد مهبطية مختلفة وأطياف الكتلة للنواتج.
9.6 أعطِ بُنيتي N وO.
يمكن إجراء اقتران تأكسدي للألكينات، مثل إيثرات الإينول. ويتضمن ذلك عادةً الأكسدة المصعدية للجزء الألكيني لتوليد كاتيون جذري يمكن أن يلتقطه نيوكليوفيل.
9.7 أعطِ الصيغ البنائية لكلٍّ من P وQ وR وS في المخطط أدناه. لا يلزم بيان الكيمياء الفراغية. تلميح: S ناتج ثلاثي الحلقات.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 9.1
| الرمز | الهوية والصيغة البنائية | SMILES |
|---|---|---|
| A | أوكتاديكان، \(\ce{CH3(CH2)16CH3}\) | CCCCCCCCCCCCCCCCCC |
| B | ثنائي أكسيد الكربون، \(\ce{O=C=O}\) | O=C=O |
| C | الهيدروجين، \(\ce{H-H}\) | [H][H] |
- 9.2
الأكسدة: \[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-} \]
الاختزال: \[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-} \]
التفاعل الكلي: \[ \boxed{\ce{2C9H19COO- + 2CH3OH -> C18H38 + 2CO2 + H2 + 2CH3O-}} \]
- 9.3
| الوسيط | الهوية | SMILES |
|---|---|---|
| 1 | جذر الديكانويلوكسي، \(\ce{C8H17CH2C(=O)O^{\bullet}}\) | CCCCCCCCCC(=O)[O] |
| 2 | جذر النونان-1-يل، \(\ce{C8H17CH2^{\bullet}}\) | CCCCCCCC[CH2] |
- 9.4
| الرمز | الهوية | SMILES |
|---|---|---|
| D | حمض فينيل الأسيتيك | O=C(O)Cc1ccccc1 |
| E | جذر البنزيل | [CH2]c1ccccc1 |
| F | كاتيون البنزيل | [CH2+]c1ccccc1 |
| G | فينيل أسيتات البنزيل | O=C(Cc1ccccc1)OCc1ccccc1 |
| H | إيثر البنزيل والميثيل، ويُسمّى أيضًا ميثوكسي ميثيل بنزين | COCc1ccccc1 |
- 9.5
K وL هما الشكلان المتماكبان فراغيًّا غير المرآتيين لـ 2-(أوكسولان-3-يل)بروبانوات الإيثيل، ويُحصل على كلٍّ منهما في صورة مزيج راسيمي:
| الشكل المتماكب فراغيًّا غير المرآتي | التشكيلات الفراغية: C2 في البروبانوات، وC3 في الأوكسولان | صيغ SMILES لمتماكبيه المرآتيين |
|---|---|---|
| المزيج الراسيمي الأول | \((2R,3R)\) و\((2S,3S)\) | CCOC(=O)[C@H](C)[C@H]1CCOC1 وCCOC(=O)[C@@H](C)[C@@H]1CCOC1 |
| المزيج الراسيمي الثاني | \((2S,3R)\) و\((2R,3S)\) | CCOC(=O)[C@@H](C)[C@H]1CCOC1 وCCOC(=O)[C@H](C)[C@@H]1CCOC1 |
العلاقة هي (c) متماكبات فراغية غير مرآتية، وبصورة أدق (a) إبيمرات عند مقارنة ممثلين لهما التشكيل الفراغي نفسه في الأوكسولان. ولا تحدّد الإزاحات المعطاة أيّ المزيجين الراسيميين هو K وأيّهما هو L.
- 9.6
| الرمز | الهوية | SMILES |
|---|---|---|
| N | كحول البنزيل، \(\ce{C7H8O}\) | OCc1ccccc1 |
| O | الهيدروبنزوين، أو 1,2-ثنائي فينيل إيثان-1,2-ديول، \(\ce{C14H14O2}\) | OC(c1ccccc1)C(O)c1ccccc1 |
لا يحدّد طيف الكتلة المعطى الكيمياء الفراغية لـ O.
- 9.7
P: أسيتال الكيتين N,O المحتوي على مجموعة ثلاثي(أيزوبروبوكسي)سيليل المشتق من الإيميد الابتدائي؛ تتحول مجموعة الكربونيل في سلسلته الجانبية إلى \(\ce{N-C(OSi(OiPr)3)=CH-}\).
SMILES: CC(C)O[Si](OC(C)C)(OC(C)C)OC(=CC(C)CCc1cocc1C)N1C(c2ccccc2)COC1=O
Q: 3-(3,6-ثنائي ميثيل-4,5,6,7-رباعي هيدروبنزوفوران-7-كربونيل)-4-فينيل-1,3-أوكسازوليدين-2-ون.
SMILES: CC1CCc2c(C)coc2C1C(=O)N1C(c2ccccc2)COC1=O
R: (3,6-ثنائي ميثيل-4,5,6,7-رباعي هيدروبنزوفوران-7-يل)ميثانول.
SMILES: CC1CCc2c(C)coc2C1CO
S، تعيين مقترح متوافق مع الصيغة: كيتون ثلاثي الحلقات المندمجة مستبدَل بمجموعة ميثوكسي، ويمكن وصفه باسم 3-ميثوكسي-4,8-ثنائي ميثيل-2-أوكساتريسيكلو[7.4.0.0\(^{1,5}\)]تريديك-4-ين-12-ون.
SMILES: CC1CCC2=C(C)C(OC)OC23C1CCC(=O)C3
يحتوي S على حلقات مندمجة سداسية وسداسية وخماسية الأعضاء.
الحل
الأنواع الكيميائية الشائعة المستخدمة في المعادلات هي الميثانول CO، والميثوكسيد C[O-]، والماء O، والهيدروكسيد [OH-]، والبروتون [H+]. وتُمثَّل الإلكترونات الجذرية في صيغ SMILES للجذور بعدم اكتمال تكافؤ الذرات المحاطة بأقواس مربعة.
9.1 — نواتج تحليل كولبه
الحمض الابتدائي هو حمض الديكانويك، CCCCCCCCCC(=O)O. وتؤدي إزالة كربون مجموعة الكربوكسيل منه في صورة ثنائي أكسيد الكربون إلى بقاء جزء من تسع ذرات كربون. ولذلك يعطي اقتران جزأين من هذا النوع ألكانًا من ثماني عشرة ذرة كربون:
\[ \ce{2C8H17CH2^{\bullet} -> C8H17CH2CH2C8H17}. \]
إذًا A هو الأوكتاديكان.
الغاز B هو ثنائي أكسيد الكربون. ويتفاعل مع هيدروكسيد الكالسيوم، [Ca+2].[OH-].[OH-]، لترسيب كربونات الكالسيوم، [Ca+2].[O-]C(=O)[O-]:
\[ \ce{CO2 + Ca(OH)2 -> CaCO3(s) + H2O}. \]
الغاز القابل للاشتعال C هو الهيدروجين، الذي ينتج عند المهبط.
9.2 — نصفا التفاعل والتفاعل الكلي
الأنيون المتفاعل هو الديكانوات، CCCCCCCCCC(=O)[O-]. ويفقد كل أنيون ديكانوات إلكترونًا واحدًا وجزيئًا واحدًا من ثنائي أكسيد الكربون. ويتّحد جذران ناتجان، ولذلك يحرّر تكوّن جزيء واحد من الأوكتاديكان إلكترونين:
\[ \ce{2C9H19COO- -> C18H38 + 2CO2 + 2e-}. \]
يوفّر الميثانول الهيدروجين المتصاعد عند المهبط:
\[ \ce{2CH3OH + 2e- -> H2 + 2CH3O-}. \]
يعطي جمع هاتين المعادلتين المعادلة الأيونية الكلية المذكورة في الإجابات. وتبلغ شحنة كلٍّ من الطرفين \(-2\)، كما تتوازن جميع الذرات.
وينزع الميثوكسيد أيضًا بروتون الحمض الابتدائي:
\[ \ce{C9H19COOH + CH3O- -> C9H19COO- + CH3OH}. \]
بإضافة نسختين من تفاعل الحمض والقاعدة هذا إلى معادلة التحليل الكهربائي، نحصل على المعادلة الصافية الصورية المكتوبة انطلاقًا من الحمض المتعادل:
\[ \boxed{\ce{2C9H19COOH -> C18H38 + 2CO2 + H2}}. \]
لا تُلغي هذه المعادلة الصافية اشتراط الآلية نزع بروتون الحمض أولًا.
9.3 — الوسائط الجذرية
تعطي الأكسدة المصعدية بإلكترون واحد جذر الكربوكسيل المتعادل 1:
\[ \ce{C9H19COO- -> C9H19CO2^{\bullet} + e-}. \]
في الرسم البنائي، يوضع الإلكترون المنفرد على ذرة الأكسجين المرتبطة برابطة أحادية في مجموعة الكربوكسيل.
ثم يعطي نزع الكربوكسيل الجذر الكربوني الأولي 2:
\[ \ce{C9H19CO2^{\bullet} -> C9H19^{\bullet} + CO2}. \]
يُكوّن جذرا نونان-1-يل رابطة كربون–كربون باقتران إلكترونيهما المنفردين:
\[ \ce{2C9H19^{\bullet} -> C18H38}. \]
9.4 — الأكسدة الإضافية عند الموضع البنزيلي
الثنائي المرسوم في المخطط هو ثنائي البنزيل، أو 1,2-ثنائي فينيل إيثان، c1ccccc1CCc2ccccc2. ويُظهر قطع رابطة الكربون–الكربون المركزية فيه أن الجذرين السلفين هما جذرا بنزيل. ولذلك لا بد أن يكون الحمض الذي يفقد ثنائي أكسيد الكربون ليولّد جذر بنزيل هو حمض فينيل الأسيتيك، D.
قاعدته المرافقة هي فينيل الأسيتات، O=C([O-])Cc1ccccc1:
\[ \ce{C6H5CH2COO- -> C6H5CH2^{\bullet} + CO2 + e-}. \]
يمكن لجذر البنزيل E أن يفقد إلكترونًا آخر:
\[ \ce{C6H5CH2^{\bullet} -> C6H5CH2+ + e-}. \]
ينتج عن ذلك F، وهو كاتيون بنزيل مستقر بالرنين. ويجعل استقرار هذا الكاتيون الأكسدة الإضافية أيسر مما هي عليه في حالة جذر الألكيل الأولي في المثال الأول.
يعطي التقاطه بواسطة فينيل الأسيتات الإستر G:
\[ \ce{C6H5CH2+ + C6H5CH2COO- -> C6H5CH2C(=O)OCH2C6H5}. \]
ويعطي التقاطه بواسطة الميثانول، ثم فقد بروتون، الإيثر H:
\[ \ce{C6H5CH2+ + CH3OH -> C6H5CH2OCH3 + H+}. \]
9.5 — التحلّق الجذري والكيمياء الفراغية
المركبان الابتدائيان هما:
- I: \((2E)\)-4-(2-كربوكسي إيثوكسي)بوت-2-ينوات الإيثيل،
CCOC(=O)/C=C/COCCC(=O)O. - J: حمض الأسيتيك،
CC(=O)O.
يولّد نزع الكربوكسيل من I الجذر الأولي الطرفي الممثَّل بالصيغة CCOC(=O)/C=C/COC[CH2]. ويخضع هذا الجذر إلى تحلّق من نمط 5-exo-trig: إذ ترتبط ذرة الكربون الحاملة للجذر بذرة كربون الألكين الأقرب إلى الوصلة الإيثرية.
تحتوي الحلقة الخماسية الناتجة على ذرة أكسجين واحدة وأربع ذرات كربون. ويقع الجذر المتبقي على ذرة الكربون المجاورة لكربونيل الإستر، حيث يستقر. وهذا الوسيط هو الجذر α لـ 2-(أوكسولان-3-يل)أسيتات الإيثيل، CCOC(=O)[CH]C1CCOC1.
تنتج الأسيتات جذور الميثيل، [CH3]، بنزع الكربوكسيل التأكسدي. ويعطي اقتران جذر ميثيل بالجذر المستقر بفعل الإستر
\[ \ce{EtO2C-CH(CH3)-(oxolan-3-yl)}, \]
أي 2-(أوكسولان-3-يل)بروبانوات الإيثيل.
يدعم تعداد البروتونات هذه البنية:
| السمة | البروتونات المتوقعة لكل جزيء | المشاهدات الموافقة |
|---|---|---|
| مجموعة الإيثوكسي في الإستر | 2 H في \(\ce{OCH2}\)، و3 H في \(\ce{CH3}\) | 4.18–4.08 ppm؛ إشارة ميثيل ثلاثية |
| مجموعتا الميثيلين الحلقيتان المجاورتان للأكسجين | 4 H | 3.95–3.60 و3.43 ppm |
| مجموعتا الميثين | 2 H | 2.55–2.25 ppm |
| مجموعة الميثيلين الحلقية المتبقية | 2 H | 2.20–1.95 و1.65–1.50 ppm |
| ميثيل مرتبط بمجموعة ميثين | 3 H | إشارة ميثيل مزدوجة |
قيم التكامل المشتركة المطبوعة للمزيج هي ضعف هذه القيم لكل جزيء. ولذلك يحتوي كل ناتج على ست عشرة ذرة هيدروجين، بما يتوافق مع \(\ce{C9H16O3}\).
يتكوّن مركزان مولّدان للتصاوغ الفراغي: C3 في الأوكسولان وC2 في البروبانوات. وباستخدام مواد ابتدائية وظروف غير كيرالية، تظهر النواتج في صورة زوجين راسيميين:
\[ (R,R)/(S,S) \qquad\text{و}\qquad (S,R)/(R,S). \]
الزوجان متماكبان فراغيًّا غير مرآتيين. وتُظهر مقارنة الممثلين \((R,R)\) و\((S,R)\)، مثلًا، أنهما يختلفان فقط عند المركز الفراغي في البروبانوات؛ ولذلك فهما إبيمران أيضًا.
تميّز الفروق الصغيرة في الإزاحة الكيميائية بين النواتج المتماكبة فراغيًّا غير المرآتية، لكنها لا تعيّن تشكيلاتها الفراغية.
9.6 — اختزال الكربونيل مقابل الاقتران الاختزالي
للبنزالدهيد M، O=Cc1ccccc1، الصيغة \(\ce{C7H6O}\).
تقابل قمة الأيون الجزيئي عند \(m/z=108\) كحول البنزيل، N، ذي الصيغة \(\ce{C7H8O}\). ويمثّل تكوّنه الاختزال المعتاد للألدهيد بإلكترونين:
\[ \ce{C6H5CHO + 2H2O + 2e- -> C6H5CH2OH + 2OH-}. \]
تقابل قمة الأيون الجزيئي عند \(m/z=214\) الهيدروبنزوين، O، ذا الصيغة \(\ce{C14H14O2}\). وكتلته الجزيئية الاسمية تساوي كتلة جزيئين من البنزالدهيد مضافًا إليها كتلة ذرتي هيدروجين:
\[ 2(106)+2=214\ \mathrm{Da}. \]
وينتج من الاقتران الاختزالي لمجموعتي كربونيل:
\[ \ce{2C6H5CHO + 2H2O + 2e- -> C6H5CH(OH)CH(OH)C6H5 + 2OH-}. \]
من حيث الآلية، ينتج الاختزال بإلكترون واحد وسائط من نوع الكيتيل، تقترن عبر ذرات كربون الكربونيل فيها قبل أن تعطي البرتنة الديول.
يتوافق توزيع النواتج مع التأثير السطحي المذكور: فالمهابط التي تعزّز الاقتران بين الجزيئات تعطي كمية أكبر من O، بينما يعطي البلاتين N بصورة رئيسية. ولا تميّز أطياف الكتلة وحدها بين الشكل ميزو للهيدروبنزوين وأشكاله المتماكبة فراغيًّا الأخرى.
9.7 — تكوين الإينول، وبناء الحلقات، والاختزال، والتحلّق النهائي
الإيميد الابتدائي هو 3-[3-ميثيل-5-(4-ميثيل فوران-3-يل)بنتانويل]-4-فينيل-1,3-أوكسازوليدين-2-ون، CC(CCc1cocc1C)CC(=O)N1C(c2ccccc2)COC1=O.
تكوّن P. تنزع القاعدة بروتونًا في الموضع α بالنسبة إلى كربونيل الأسيل الخارجي، وتثبّت السيللة الإينولات عند الأكسجين. والتحول المعني هو
\[ \ce{-N-C(=O)-CH2-CH(CH3)-} \quad\longrightarrow\quad \ce{-N-C(OSi(OiPr)3)=CH-CH(CH3)-}. \]
المستبدلات المرتبطة بالسيليكون هي مجموعات أيزوبروبوكسي، وليست مجموعات أيزوبروبيل. ويؤدي إدخال \(\ce{Si(OiPr)3}\) مع استبدال ذرة هيدروجين واحدة إلى تغيير الصيغة الابتدائية بمقدار \(\ce{C9H20O3Si}\):
\[ \ce{C20H23NO4} \quad\longrightarrow\quad \ce{C29H43NO7Si}. \]
وهذا يطابق الصيغة المطبوعة لـ P.
تكوّن Q. تنشّط الأكسدة المصعدية الرابطة المزدوجة الإينولية. وتهاجم ذرة كربون الفوران المجاورة في الموضع α، التي كانت غير مستبدلة في البداية، ذرة الكربون التي كانت في الموضع α بالنسبة إلى الكربونيل، فتُغلق حلقة سداسية الأعضاء.
تتبع الحلقة الجديدة التسلسل الآتي:
\[ \text{ذرة الكربون التي كانت في الموضع α بالنسبة إلى الكربونيل} -\ce{CH(CH3)} -\ce{CH2} -\ce{CH2} -\text{ذرة كربون الفوران الحاملة للوصلة} -\text{ذرة كربون الفوران المهاجمة في الموضع α}. \]
تعيد الأكسدة الإضافية وفقد البروتون والمعالجة الحمضية اللاحقة نظام π للفوران والكربونيل الخارجي. وبالمقارنة مع الإيميد الابتدائي، تحل رابطة كربون–كربون جديدة محل رابطتي كربون–هيدروجين. وبالتالي تكون صيغة Q هي \(\ce{C20H21NO4}\)، أي أقل بذرتي هيدروجين من المادة الابتدائية.
جزؤه ثنائي الحلقة هو 3,6-ثنائي ميثيل-4,5,6,7-رباعي هيدروبنزوفوران، مع مستبدل كربونيل حامل للمجموعة المساعدة عند C7.
تكوّن R. يفصل الاختزال بالهيدريد مجموعة N-أسيل الخارجية عن المجموعة المساعدة أوكسازوليدينون، ويحوّل ذرة كربون الأسيل تلك إلى كحول أولي. وبذلك يصبح المستبدل عند C7 في البنزوفوران \(\ce{-CH2OH}\)، معطيًا R، \(\ce{C11H16O2}\).
تؤكد الخطوات التالية هذا التعيين بصورة مستقلة. فهي تحوّل ذلك المستبدل على التوالي كما يلي:
\[ \ce{-CH2OH} \;\longrightarrow\; \ce{-CHO} \;\longrightarrow\; \ce{-CH=CHCO2Me} \;\longrightarrow\; \ce{-CH2CH2CO2Me}. \]
هذه التحولات هي أكسدة الكحول، وتكوين الأوليفين بتفاعل هورنر–وادسوورث–إيمونز، واختزال الألكين.
إستر الميثيل الناتج هو 3-(3,6-ثنائي ميثيل-4,5,6,7-رباعي هيدروبنزوفوران-7-يل)بروبانوات الميثيل، CC1CCc2c(C)coc2C1CCC(=O)OC.
تحوّل المثيلنة كربونيل الإستر إلى إيثر الإينول المرسوم:
\[ \ce{-CH2CH2C(=O)OMe} \quad\longrightarrow\quad \ce{-CH2CH2C(OMe)=CH2}. \]
هذا المركب هو 7-(3-ميثوكسي بوت-3-ين-1-يل)-3,6-ثنائي ميثيل-4,5,6,7-رباعي هيدروبنزوفوران، CC1CCc2c(C)coc2C1CCC(=C)OC. وصيغة بنيته المرسومة هي \(\ce{C15H22O2}\)، وليست الصيغة المطبوعة \(\ce{C15H22O3}\).
التكوّن المقترح لـ S. رقّم المادة الابتدائية ثنائية الحلقة بوصفها بنزوفورانًا: يقع الأكسجين في الموضع 1؛ وذرة كربون الفوران المستبدلة بالميثيل هي C3؛ وذرتا كربون الاندماج هما C3a وC7a؛ وتتصل السلسلة الجانبية عند C7.
يوصَف بناء الحلقة المتوافق مع الصيغة بدقة بالتغييرات التالية:
- كوّن رابطة بين ذرة كربون الميثيلين الطرفية في إيثر الإينول وC7a في الفوران. وهذا يُغلق حلقة سداسية الأعضاء أخرى.
- تصبح C7a مشبعة ولا تحمل أي هيدروجين. وتقع الرابطة المزدوجة المتبقية المشتقة من الفوران بين C3 وC3a.
- يلتقط الميثانول مركز الأوكسوكربينيوم المشتق من الفوران عند C2، مضيفًا مجموعة ميثوكسي هناك.
- حوّل ذرة كربون إيثر الإينول الأصلية في السلسلة الجانبية إلى مجموعة كيتون.
وعليه، تكون الحلقة السداسية الجديدة
\[ \text{C7}-\ce{CH2}-\ce{CH2}-\ce{C(=O)}-\ce{CH2}-\text{C7a}. \]
ومع الحلقة السداسية الأصلية والحلقة الخماسية غير المتجانسة المحتوية على الأكسجين، التي أصبحت الآن غير عطرية، يعطي ذلك المركب ثلاثي الحلقات المقترح S.
لصيغة SMILES المعيّنة الصيغة الجزيئية \(\ce{C15H22O3}\). وتبلغ درجة عدم الإشباع فيها
\[ \mathrm{DBE}=\frac{2(15)+2-22}{2}=5, \]
وتفسّرها ثلاث حلقات ورابطة كربون–كربون مزدوجة واحدة ورابطة كربونيل مزدوجة واحدة. وهذا يتفق مع كلٍّ من الصيغة المذكورة والتلميح إلى البنية ثلاثية الحلقات.
تمت مراجعة النتائج بمقارنتها بالنتائج الرسمية التي نشرها المنظمون.