IChO 2021 · Theory problem 7
Playing with Non-benzenoid Aromaticity
Prof. Nozoe (1902–1996) opened the research field of non-benzenoid aromatic compounds, which are now ubiquitous in organic chemistry.
Photo courtesy: Tohoku Univ.
PART A
Lineariifolianone is a natural product with a unique structure, which was isolated from Inula linariifolia. From valencene (1), a one-step conversion yields 2, before a three-step conversion via 3 yields ketone 4. Eremophilene (5) is converted into 6 by performing the same four-step conversion.
Inula linariifolia
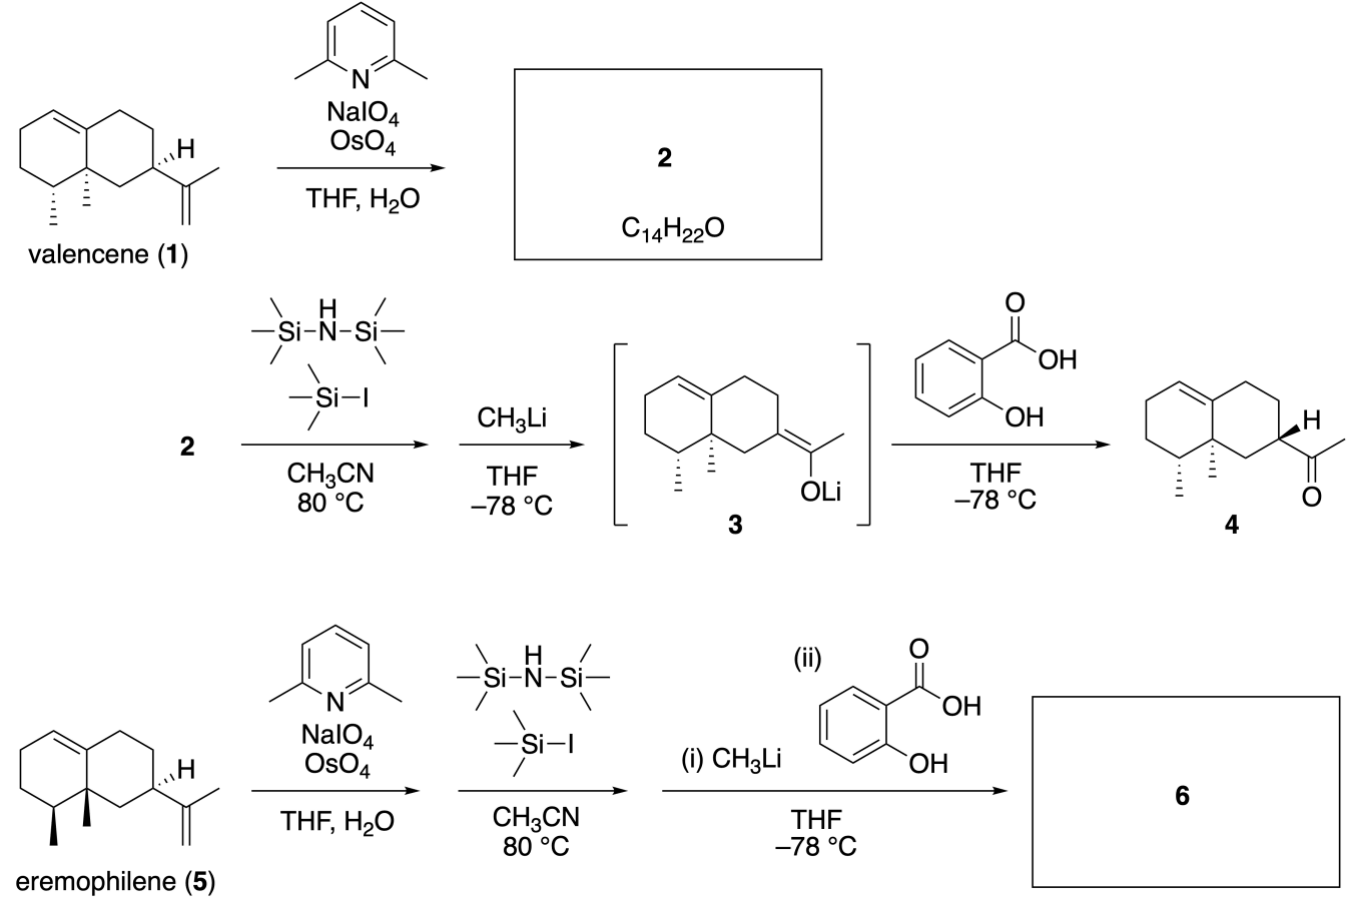
7.1 Draw the structures of 2 and 6 and clearly identify the stereochemistry where necessary.
Then, ketone 4 is converted into ester 15. Compound 8 (molecular weight: 188) retains all the stereocenters in 7. Compounds 9 and 10 have five stereocenters and no carbon-carbon double bonds. Assume that \(\ce{H2^{18}O}\) is used instead of \(\ce{H2^{16}O}\) for the synthesis of \(\ce{^{18}O}\)-labelled-lineariifolianones 13 and 14 from 11 and 12, respectively. Compounds 13 and 14 are \(\ce{^{18}O}\)-labelled isotopomers. Ignoring isotopic labelling, both 13 and 14 provide the same product 15 with identical stereochemistry.
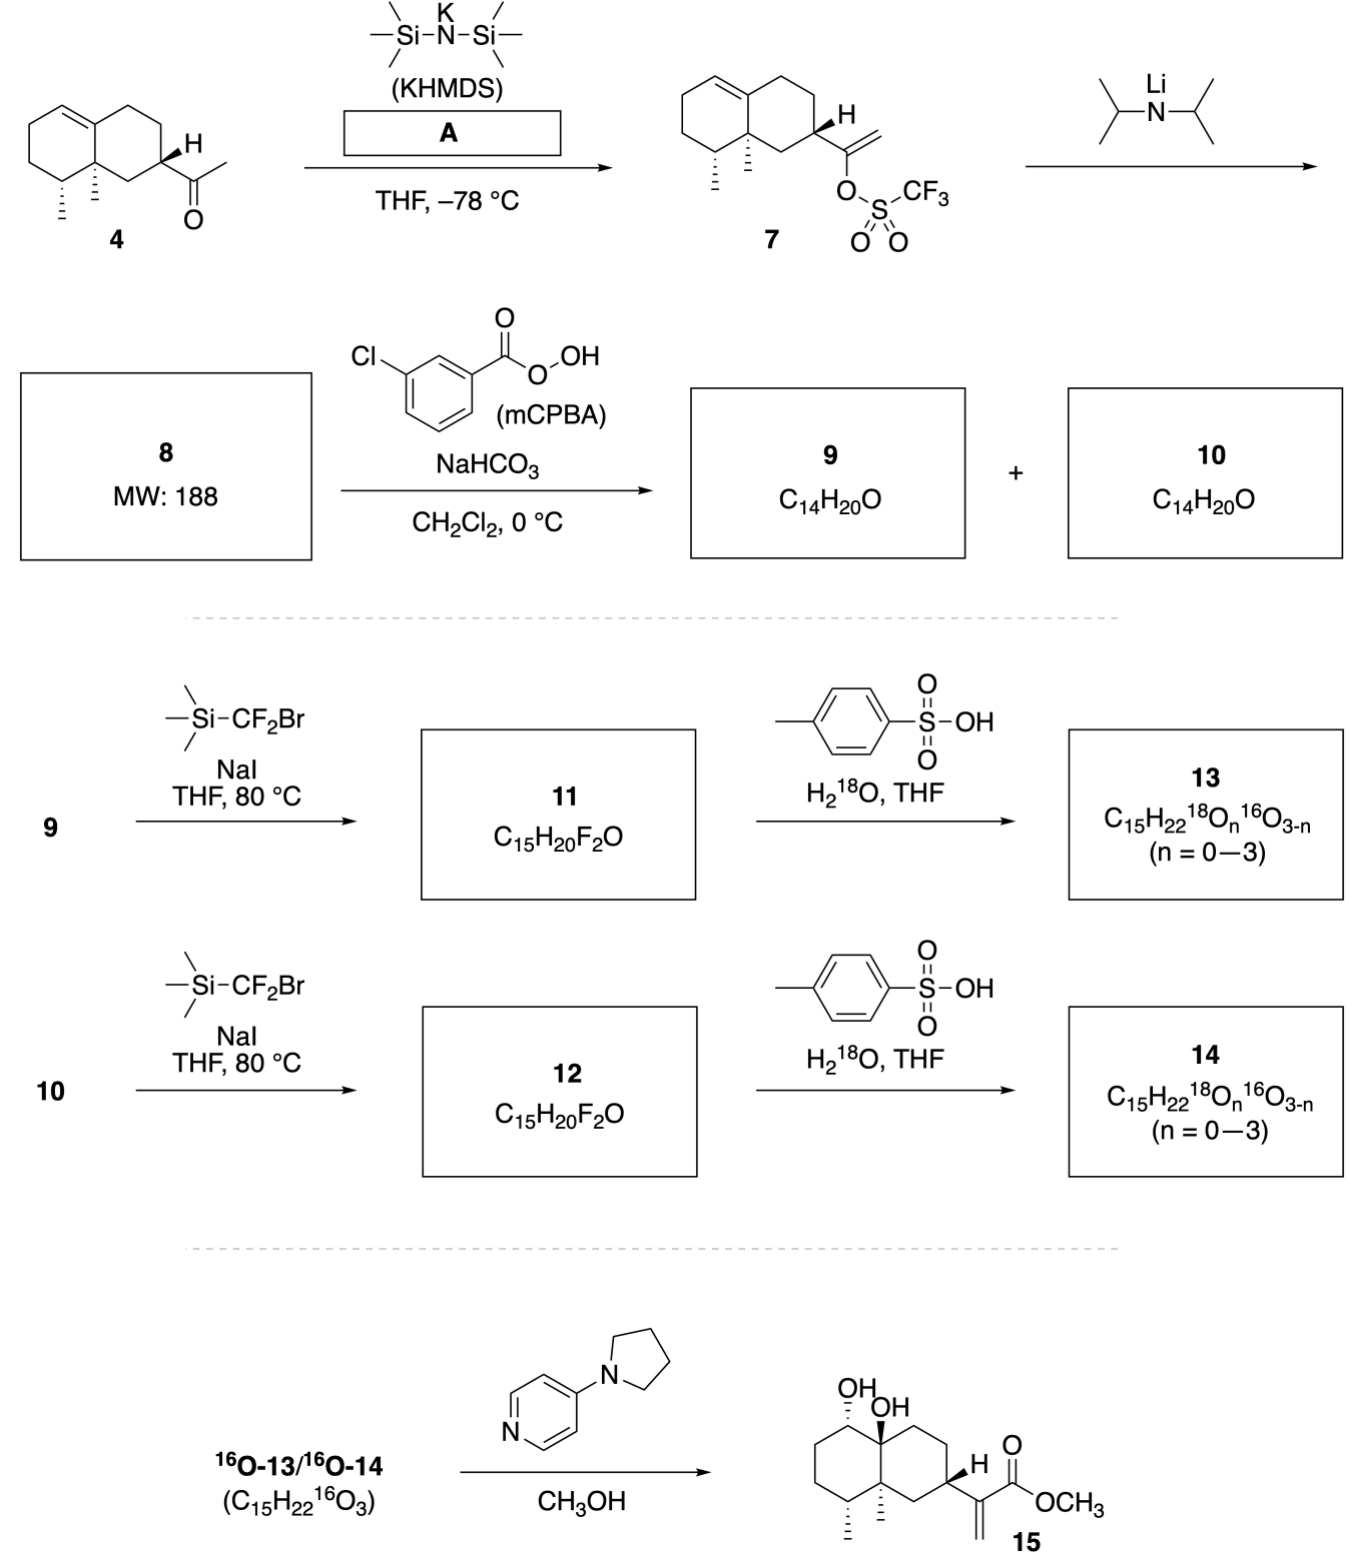
7.2 Choose the appropriate structure for A.
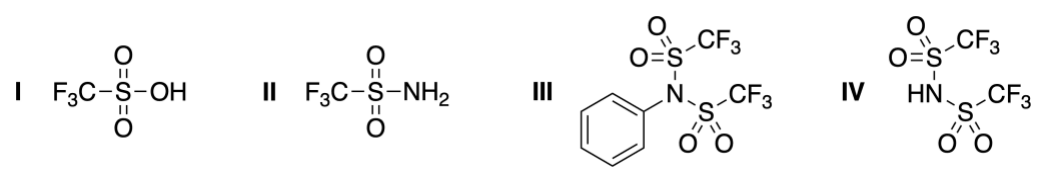
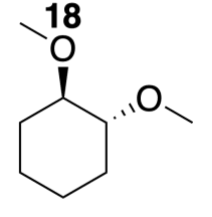
7.3 Draw the structures of 8–14 and clearly identify the stereochemistry where necessary. Also, indicate the introduced \(\ce{^{18}O}\) atoms for 13 and 14 as shown in the example below.
PART B
Compound 19 is synthesized as shown below. In relation to non-benzenoid aromaticity, 19 can be used as an activator for alcohols, and 20 was converted to 22 via ion-pair intermediate 21. Although the formation of 21 was observed by NMR, 21 gradually decomposes to give 18 and 22.
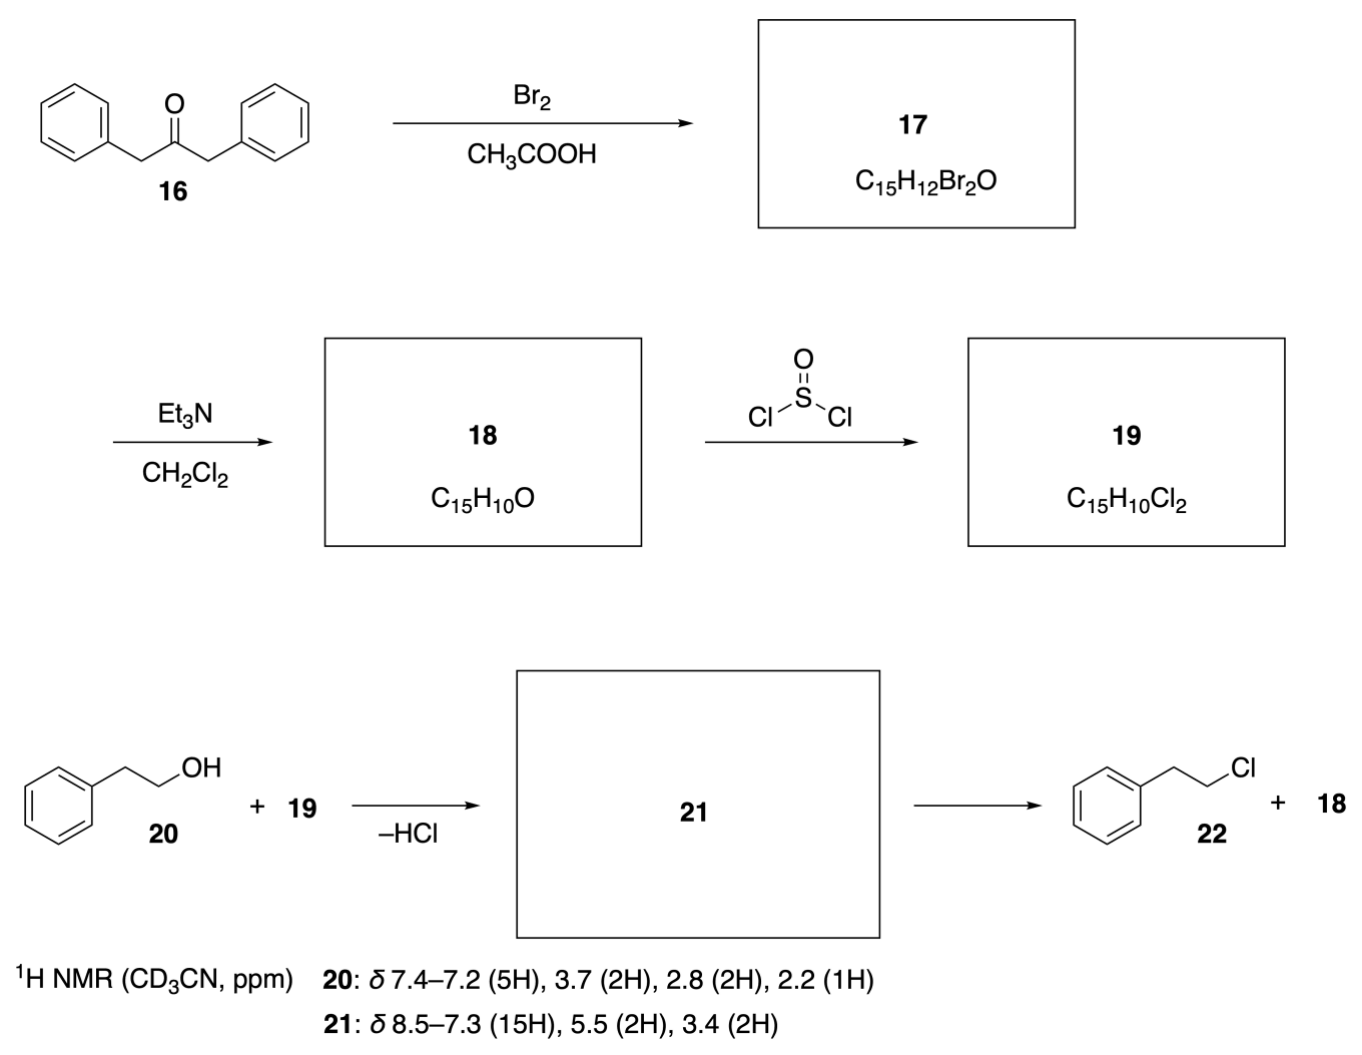
7.4 Draw the structures of 17–19 and 21. Identifying the stereochemistry is not necessary.
Official English text of the problem.
Answers
For the Part A names and descriptions, number the bicyclo[4.4.0]decane skeleton as follows: C1 is the upper ring junction, and C1–C2–C3–C4–C5–C6 runs around the left ring to the lower junction. C6–C7–C8–C9–C10–C1 completes the right ring. The methyl groups are at C5 and C6, and the side chain is at C8. “Front” means a solid wedge; “back” means a hashed wedge, in the orientation of the supplied drawings.
- 7.1
2 — 1-[(5R,6S,8R)-5,6-dimethylbicyclo[4.4.0]dec-1-en-8-yl]ethan-1-one.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
Replace the isopropenyl group of 1 by an acetyl group. Both methyl groups and the explicitly shown C8 hydrogen remain behind the paper.
6 — 1-[(5S,6R,8R)-5,6-dimethylbicyclo[4.4.0]dec-1-en-8-yl]ethan-1-one.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1
Both methyl groups point toward the viewer, and the C8 hydrogen points behind the paper. 6 is the enantiomer of 4.
- 7.2
A is III, N-phenylbis(trifluoromethanesulfonyl)amine, commonly called N-phenyltriflimide, \(\ce{PhNTf2}\).
SMILES: O=S(=O)(C(F)(F)F)N(c1ccccc1)S(=O)(=O)C(F)(F)F
- 7.3
The following consistently assigns 9 to the front-face epoxide. Interchanging 9/10, 11/12, and 13/14 together is equivalent.
8 — (5R,6S,8S)-8-ethynyl-5,6-dimethylbicyclo[4.4.0]dec-1-ene.
SMILES: C#C[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
9 — (1S,2R,5R,6S,8S)-1,2-epoxy-8-ethynyl-5,6-dimethylbicyclo[4.4.0]decane.
SMILES: C#C[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
The epoxide oxygen is in front of the original C1–C2 bond.
10 — (1R,2S,5R,6S,8S)-1,2-epoxy-8-ethynyl-5,6-dimethylbicyclo[4.4.0]decane.
SMILES: C#C[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
The epoxide oxygen is behind the original C1–C2 bond.
11 — (1S,2R,5R,6S,8S)-8-(3,3-difluorocycloprop-1-en-1-yl)-1,2-epoxy-5,6-dimethylbicyclo[4.4.0]decane.
SMILES: FC1(F)C=C1[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
12 — (1R,2S,5R,6S,8S)-8-(3,3-difluorocycloprop-1-en-1-yl)-1,2-epoxy-5,6-dimethylbicyclo[4.4.0]decane.
SMILES: FC1(F)C=C1[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
13 — Lineariifolianone labelled with \(\ce{^{18}O}\) at the cyclopropenone carbonyl and the C2 hydroxyl oxygen.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([16OH])[C@@H]([18OH])CC[C@@H](C)[C@]2(C)C1
14 — Lineariifolianone labelled with \(\ce{^{18}O}\) at the cyclopropenone carbonyl and the C1 hydroxyl oxygen.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([18OH])[C@@H]([16OH])CC[C@@H](C)[C@]2(C)C1
In both 13 and 14, C1–OH points forward, C2–OH points backward, both methyl groups point backward, and C8–H points forward. Both have \(n=2\), with formula \(\ce{C15H22{}^{18}O2{}^{16}O}\).
- 7.4
| Compound | Name | SMILES |
|---|---|---|
| 17 | 1,3-Dibromo-1,3-diphenylpropan-2-one | O=C(C(Br)c1ccccc1)C(Br)c1ccccc1 |
| 18 | 2,3-Diphenylcycloprop-2-en-1-one, or diphenylcyclopropenone | O=C1C(c2ccccc2)=C1c1ccccc1 |
| 19 | 3,3-Dichloro-1,2-diphenylcycloprop-1-ene | ClC1(Cl)C(c2ccccc2)=C1c1ccccc1 |
| 21 | 1-(2-Phenylethoxy)-2,3-diphenylcyclopropenium chloride | [Cl-].[C+]1(OCCc2ccccc2)C(c2ccccc2)=C1c1ccccc1 |
In 21, the positive charge is delocalized around the planar three-membered ring and into the alkoxy substituent. The SMILES shows one resonance contributor.
Solution
7.1 — Oxidative cleavage and stereoselective reprotonation
The starting compounds are valencene 1, C=C(C)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1, and eremophilene 5, C=C(C)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1.
The \(\ce{OsO4/NaIO4}\) reaction cleaves the terminal isopropenyl double bond. Its substituted carbon becomes the ketone carbonyl; the terminal methylene carbon gives formaldehyde, C=O. The ring double bond remains intact.
The balanced overall oxidation, applicable to either starting hydrocarbon, is
\[ \ce{C15H24 + 2NaIO4 -> C14H22O + CH2O + 2NaIO3}. \]
Consequently, 2 is the acetyl derivative of 1, with all three original stereocentres retained. This also accounts for the decrease from fifteen to fourteen carbons.
The subsequent operations erase and then restore the configuration at C8:
- Hexamethyldisilazane/trimethylsilyl iodide gives the more substituted trimethylsilyl enol ether, placing the new double bond between C8 and the side-chain carbonyl carbon.
- Methyllithium cleaves the silicon–oxygen bond, giving lithium enolate 3.
- Salicylic acid protonates that enolate stereoselectively.
The silyl enol ether is the (Z)-trimethylsilyl enol ether of 2:
C[Si](C)(C)O/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Intermediate 3, the corresponding lithium (Z)-enolate, is:
[Li+].[O-]/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Formal net balances for these operations are
\[ \ce{2C14H22O + C6H19NSi2 -> 2C17H30OSi + NH3}, \]
\[ \ce{C17H30OSi + CH3Li -> C14H21LiO + Si(CH3)4}, \]
and
\[ \ce{C14H21LiO + C7H6O3 -> C14H22O + C7H5LiO3}. \]
The last equation represents proton transfer from salicylic acid, O=C(O)c1ccccc1O, with formation of lithium salicylate.
Enolate formation makes C8 planar. Protonation occurs from the less hindered face, opposite the two methyl groups:
- For the valencene-derived enolate, the methyl groups point backward, so the incoming C8 hydrogen points forward. This gives the supplied ketone 4,
CC(=O)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1. - For the eremophilene-derived enolate, the methyl groups point forward, so the incoming C8 hydrogen points backward. This gives 6.
Thus 2 and 4 are C8 epimers, whereas 6 and 4 are enantiomers.
7.2 — Identification of the triflation reagent
Compound 7 is the terminal enol triflate of ketone 4:
C=C(OS(=O)(=O)C(F)(F)F)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
KHMDS removes a proton from the less hindered methyl side of the ketone at \(-78\,^\circ\mathrm C\). The resulting enolate must then receive a triflyl group at oxygen.
III, \(\ce{PhNTf2}\), is the suitable electrophilic triflyl-transfer reagent. Here \(\ce{Tf}\) denotes \(\ce{SO2CF3}\). Its reaction can be balanced generically as
\[ \ce{ RCOCH3 + KN(SiMe3)2 + PhN(Tf)2 -> R-C(OTf)=CH2 + HN(SiMe3)2 + K[PhN(Tf)] }. \]
The bicyclic residue represented by \(\ce{R}\) retains its configuration.
The other choices contain acidic O–H or N–H bonds and would primarily consume the strong base; they are not the appropriate triflyl-transfer reagent for this transformation.
7.3 — Alkyne formation, epoxidation, cyclopropenation and isotope tracing
Formation of 8. LDA causes elimination of triflate and a terminal vinylic hydrogen from 7, giving the terminal alkyne 8. The balanced generic reaction is
\[ \ce{ R-C(OTf)=CH2 + LiN(iPr)2 -> R-C#CH + LiOTf + HN(iPr)2 }. \]
The product formula is \(\ce{C14H20}\), whose nominal molar mass is
\[ M \approx 14(12)+20(1) =188\ \mathrm{g\,mol^{-1}}, \]
matching the supplied molecular weight.
Its degree of unsaturation is
\[ \mathrm{DBE} =\frac{2(14)+2-20}{2} =5. \]
These five units are accounted for by two rings, one alkene and one alkyne. All three pre-existing stereocentres remain intact. An allene formed by removing the C8 hydrogen would destroy the C8 stereocentre and is excluded by the stated retention requirement.
Formation of 9 and 10. mCPBA epoxidizes the remaining ring alkene from either face. The terminal alkyne survives.
For either epoxide, the balanced oxygen-transfer reaction is
\[ \ce{C14H20 + C7H5ClO3 -> C14H20O + C7H5ClO2}. \]
The two alkene carbons, C1 and C2, become new stereocentres. Therefore, each product has
\[ 3+2=5 \]
stereocentres, as required. Neither contains a carbon–carbon double bond: the remaining unsaturation outside the rings is the alkyne.
We assign 9 to epoxidation from the front and 10 to epoxidation from the back. Their C5, C6 and C8 configurations remain those of 8.
Formation of 11 and 12. The bromodifluoromethylsilane/iodide system generates difluorocarbene, \(\ce{:CF2}\), represented by F[C]F. It adds across the alkyne to produce a 3,3-difluorocyclopropene:
\[ \ce{C14H20O + CF2 -> C15H20F2O}. \]
Including the silicon reagent, an overall atom balance is
\[ \ce{ C14H20O + (CH3)3SiCF2Br -> C15H20F2O + (CH3)3SiBr }. \]
The original alkyne carbons become the two alkene carbons of the cyclopropene; the added carbene carbon bears both fluorine atoms. No existing stereocentre changes, so 11 retains the epoxide configuration of 9, and 12 that of 10.
Formation and labelling of 13 and 14. Acidic water performs two hydrolyses:
- The geminal difluoride becomes the cyclopropenone carbonyl. Its oxygen comes from water.
- The epoxide opens to a trans diol. One hydroxyl oxygen is the original epoxide oxygen; the other comes from water.
The balanced combined hydrolysis is
\[ \ce{C15H20F2O + 2H2O -> C15H22O3 + 2HF}. \]
With \(\ce{H2^{18}O}\), both newly incorporated oxygen atoms are \(\ce{^{18}O}\), so \(n=2\).
The stereochemistry of 15 fixes the diol geometry: C1–OH is forward and C2–OH is backward. The oxygen mapping therefore follows directly:
| Product | C1 hydroxyl, forward | C2 hydroxyl, backward | Cyclopropenone carbonyl |
|---|---|---|---|
| 13, from front epoxide 11 | Original \(\ce{^{16}O}\) | Incoming \(\ce{^{18}O}\) | Incoming \(\ce{^{18}O}\) |
| 14, from back epoxide 12 | Incoming \(\ce{^{18}O}\) | Original \(\ce{^{16}O}\) | Incoming \(\ce{^{18}O}\) |
For 11, water attacks C2 from behind, breaking the C2–epoxide-oxygen bond. The original oxygen remains attached to C1.
For 12, water attacks C1 from the front, breaking the C1–epoxide-oxygen bond. The original oxygen remains attached to C2.
Thus the products have identical constitution and stereochemistry after the isotope labels are removed, but the hydroxyl oxygen labels occupy different positions.
Consistency with ester 15. The catalyst is 4-(pyrrolidin-1-yl)pyridine, c1cc(N2CCCC2)ccn1. Methanol, CO, opens the cyclopropenone ring to give the methyl α-methylene ester 15:
COC(=O)C(=C)[C@H]1CC[C@@]2(O)[C@@H](O)CC[C@@H](C)[C@]2(C)C1
Its name is methyl 2-[(1S,2S,5R,6S,8S)-1,2-dihydroxy-5,6-dimethylbicyclo[4.4.0]decan-8-yl]prop-2-enoate.
The balanced methanolysis is
\[ \ce{C15H22O3 + CH3OH -> C16H26O4}. \]
The bond broken is between the cyclopropenone carbonyl carbon and the carbon derived from the terminal alkyne carbon. That latter carbon becomes the terminal methylene group. The carbonyl carbon becomes the ester carbonyl, and all five bicyclic stereocentres remain unchanged.
7.4 — Diphenylcyclopropenone and alcohol activation
Formation of 17. Starting compound 16 is 1,3-diphenylpropan-2-one, or dibenzyl ketone:
O=C(Cc1ccccc1)Cc1ccccc1
Bromination under acidic conditions replaces one α-hydrogen on each side of the carbonyl:
\[ \ce{ PhCH2COCH2Ph + 2Br2 -> PhCHBrCOCHBrPh + 2HBr }. \]
This gives 17, \(\ce{C15H12Br2O}\). Stereochemistry need not be specified.
Formation of 18. Base removes an α-hydrogen. Intramolecular displacement of bromide then creates a bond between the two α-carbons, forming a three-membered ring. Subsequent elimination of a second equivalent of hydrogen bromide gives diphenylcyclopropenone 18.
The balanced equation is
\[ \ce{ C15H12Br2O + 2Et3N -> C15H10O + 2Et3NH+ + 2Br- }. \]
Cyclopropenone has an important charge-separated resonance contributor containing an aromatic cyclopropenium ring and negatively charged oxygen. For 18, that contributor can be represented as
[O-][C+]1C(c2ccccc2)=C1c1ccccc1
The three-membered ring has two delocalized π electrons, satisfying Hückel’s \(4n+2\) rule with \(n=0\).
Formation of 19. Thionyl chloride replaces the carbonyl oxygen by two chlorine atoms, giving the gem-dichloride 19:
\[ \ce{C15H10O + SOCl2 -> C15H10Cl2 + SO2}. \]
Loss of chloride from this reagent produces an aromatic cyclopropenium species, which explains its ability to activate an alcohol.
Formation and decomposition of 21. Alcohol 20 is 2-phenylethan-1-ol, OCCc1ccccc1. Reaction with 19, accompanied by loss of hydrogen chloride, gives alkoxycyclopropenium chloride 21:
\[ \ce{ C15H10Cl2 + C8H10O -> [C23H19O]+ + Cl- + HCl }. \]
The NMR observations support this structure:
- Its three phenyl rings account for the 15 aromatic hydrogens.
- The original hydroxyl proton is absent.
- The oxygen-bound methylene shifts from \(\delta 3.7\) to \(\delta 5.5\ \mathrm{ppm}\), consistent with attachment to the strongly electron-withdrawing cationic activating group.
- The benzylic methylene shifts from \(\delta 2.8\) to \(\delta 3.4\ \mathrm{ppm}\).
Chloride then attacks the primary carbon bonded to oxygen by an \(S_\mathrm{N}2\) displacement. Cleavage of that carbon–oxygen bond releases 2-phenylethyl chloride 22, ClCCc1ccccc1, and regenerates diphenylcyclopropenone 18:
\[ \ce{[C23H19O]+ + Cl- -> C8H9Cl + C15H10O}. \]
The overall alcohol-to-chloride conversion is therefore
\[ \ce{ C8H10O + C15H10Cl2 -> C8H9Cl + C15H10O + HCl }. \]
The answers were checked against the official answers published by the organisers.
IChO 2021 · Theorieaufgabe 7
Spiel mit nichtbenzoider Aromatizität
Prof. Nozoe (1902–1996) begründete das Forschungsgebiet der nichtbenzoiden aromatischen Verbindungen, die heute in der organischen Chemie allgegenwärtig sind.
Foto mit freundlicher Genehmigung der Tohoku Univ.
TEIL A
Lineariifolianon ist ein Naturstoff mit einer einzigartigen Struktur, der aus Inula linariifolia isoliert wurde. Aus Valencen (1) entsteht in einer einstufigen Umsetzung 2, bevor eine dreistufige Umsetzung über 3 das Keton 4 liefert. Eremophilen (5) wird durch dieselbe vierstufige Umsetzung in 6 überführt.
Inula linariifolia
7.1 Zeichnen Sie die Strukturen von 2 und 6 und geben Sie, wo erforderlich, die Stereochemie eindeutig an.
Anschließend wird das Keton 4 in den Ester 15 überführt. Verbindung 8 (Molekülmasse: 188) behält alle Stereozentren von 7 bei. Die Verbindungen 9 und 10 besitzen fünf Stereozentren und keine Kohlenstoff-Kohlenstoff-Doppelbindungen. Nehmen Sie an, dass für die Synthese der \(\ce{^{18}O}\)-markierten Lineariifolianone 13 und 14 aus 11 bzw. 12 \(\ce{H2^{18}O}\) anstelle von \(\ce{H2^{16}O}\) verwendet wird. Die Verbindungen 13 und 14 sind \(\ce{^{18}O}\)-markierte Isotopomere. Unter Vernachlässigung der Isotopenmarkierung liefern sowohl 13 als auch 14 dasselbe Produkt 15 mit identischer Stereochemie.
7.2 Wählen Sie die passende Struktur für A aus.
7.3 Zeichnen Sie die Strukturen von 8–14 und geben Sie, wo erforderlich, die Stereochemie eindeutig an. Kennzeichnen Sie außerdem bei 13 und 14 die eingeführten \(\ce{^{18}O}\)-Atome wie im folgenden Beispiel gezeigt.
TEIL B
Verbindung 19 wird wie unten gezeigt synthetisiert. Aufgrund ihrer nichtbenzoiden Aromatizität kann 19 als Aktivator für Alkohole verwendet werden, und 20 wurde über das Ionenpaar-Zwischenprodukt 21 in 22 überführt. Obwohl die Bildung von 21 mittels NMR beobachtet wurde, zersetzt sich 21 allmählich unter Bildung von 18 und 22.
7.4 Zeichnen Sie die Strukturen von 17–19 und 21. Die Angabe der Stereochemie ist nicht erforderlich.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
Für die Namen und Beschreibungen in Teil A wird das Bicyclo[4.4.0]decan-Gerüst wie folgt nummeriert: C1 ist das obere Ringverknüpfungsatom, und C1–C2–C3–C4–C5–C6 verläuft entlang des linken Rings zum unteren Ringverknüpfungsatom. C6–C7–C8–C9–C10–C1 vervollständigt den rechten Ring. Die Methylgruppen befinden sich an C5 und C6, die Seitenkette an C8. „Vorne“ bedeutet einen ausgefüllten Keil; „hinten“ bedeutet einen gestrichelten Keil, jeweils in der Orientierung der vorgegebenen Zeichnungen.
- 7.1
2 — 1-[(5R,6S,8R)-5,6-Dimethylbicyclo[4.4.0]dec-1-en-8-yl]ethan-1-on.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
Ersetzen Sie die Isopropenylgruppe von 1 durch eine Acetylgruppe. Beide Methylgruppen und das explizit eingezeichnete Wasserstoffatom an C8 bleiben hinter der Papierebene.
6 — 1-[(5S,6R,8R)-5,6-Dimethylbicyclo[4.4.0]dec-1-en-8-yl]ethan-1-on.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1
Beide Methylgruppen zeigen zum Betrachter, und das Wasserstoffatom an C8 zeigt hinter die Papierebene. 6 ist das Enantiomer von 4.
- 7.2
A ist III, N-Phenylbis(trifluormethansulfonyl)amin, üblicherweise als N-Phenyltriflimid bezeichnet, \(\ce{PhNTf2}\).
SMILES: O=S(=O)(C(F)(F)F)N(c1ccccc1)S(=O)(=O)C(F)(F)F
- 7.3
Im Folgenden wird 9 durchgängig dem Epoxid auf der Vorderseite zugeordnet. Ein gleichzeitiges Vertauschen von 9/10, 11/12 und 13/14 ist gleichwertig.
8 — (5R,6S,8S)-8-Ethinyl-5,6-dimethylbicyclo[4.4.0]dec-1-en.
SMILES: C#C[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
9 — (1S,2R,5R,6S,8S)-1,2-Epoxy-8-ethinyl-5,6-dimethylbicyclo[4.4.0]decan.
SMILES: C#C[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
Der Epoxidsauerstoff liegt vor der ursprünglichen C1–C2-Bindung.
10 — (1R,2S,5R,6S,8S)-1,2-Epoxy-8-ethinyl-5,6-dimethylbicyclo[4.4.0]decan.
SMILES: C#C[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
Der Epoxidsauerstoff liegt hinter der ursprünglichen C1–C2-Bindung.
11 — (1S,2R,5R,6S,8S)-8-(3,3-Difluorcycloprop-1-en-1-yl)-1,2-epoxy-5,6-dimethylbicyclo[4.4.0]decan.
SMILES: FC1(F)C=C1[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
12 — (1R,2S,5R,6S,8S)-8-(3,3-Difluorcycloprop-1-en-1-yl)-1,2-epoxy-5,6-dimethylbicyclo[4.4.0]decan.
SMILES: FC1(F)C=C1[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
13 — Lineariifolianon, mit \(\ce{^{18}O}\) am Carbonylsauerstoff der Cyclopropenongruppe und am Hydroxylsauerstoff an C2 markiert.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([16OH])[C@@H]([18OH])CC[C@@H](C)[C@]2(C)C1
14 — Lineariifolianon, mit \(\ce{^{18}O}\) am Carbonylsauerstoff der Cyclopropenongruppe und am Hydroxylsauerstoff an C1 markiert.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([18OH])[C@@H]([16OH])CC[C@@H](C)[C@]2(C)C1
Sowohl in 13 als auch in 14 zeigt C1–OH nach vorne, C2–OH nach hinten, beide Methylgruppen zeigen nach hinten und C8–H nach vorne. Für beide gilt \(n=2\), mit der Formel \(\ce{C15H22{}^{18}O2{}^{16}O}\).
- 7.4
| Verbindung | Name | SMILES |
|---|---|---|
| 17 | 1,3-Dibrom-1,3-diphenylpropan-2-on | O=C(C(Br)c1ccccc1)C(Br)c1ccccc1 |
| 18 | 2,3-Diphenylcycloprop-2-en-1-on oder Diphenylcyclopropenon | O=C1C(c2ccccc2)=C1c1ccccc1 |
| 19 | 3,3-Dichlor-1,2-diphenylcycloprop-1-en | ClC1(Cl)C(c2ccccc2)=C1c1ccccc1 |
| 21 | 1-(2-Phenylethoxy)-2,3-diphenylcyclopropeniumchlorid | [Cl-].[C+]1(OCCc2ccccc2)C(c2ccccc2)=C1c1ccccc1 |
In 21 ist die positive Ladung über den planaren Dreiring und bis in den Alkoxysubstituenten hinein delokalisiert. Der SMILES-String zeigt eine mesomere Grenzstruktur.
Lösung
7.1 — Oxidative Spaltung und stereoselektive Reprotonierung
Die Ausgangsverbindungen sind Valencen 1, C=C(C)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1, und Eremophilen 5, C=C(C)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1.
Die Reaktion mit \(\ce{OsO4/NaIO4}\) spaltet die terminale Isopropenyl-Doppelbindung. Ihr substituiertes Kohlenstoffatom wird zum Carbonylkohlenstoff des Ketons; das terminale Methylenkohlenstoffatom liefert Formaldehyd, C=O. Die Doppelbindung im Ring bleibt erhalten.
Die ausgeglichene Gesamtgleichung der Oxidation, die für beide Ausgangskohlenwasserstoffe gilt, lautet
\[ \ce{C15H24 + 2NaIO4 -> C14H22O + CH2O + 2NaIO3}. \]
Folglich ist 2 das Acetylderivat von 1, wobei alle drei ursprünglichen Stereozentren erhalten bleiben. Dies erklärt auch die Abnahme von fünfzehn auf vierzehn Kohlenstoffatome.
Die anschließenden Schritte heben die Konfiguration an C8 auf und stellen sie danach wieder her:
- Hexamethyldisilazan/Trimethylsilyliodid liefert den höher substituierten Trimethylsilylenolether, wobei die neue Doppelbindung zwischen C8 und dem Carbonylkohlenstoff der Seitenkette entsteht.
- Methyllithium spaltet die Silicium–Sauerstoff-Bindung unter Bildung des Lithiumenolats 3.
- Salicylsäure protoniert dieses Enolat stereoselektiv.
Der Silylenolether ist der (Z)-Trimethylsilylenolether von 2:
C[Si](C)(C)O/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Zwischenprodukt 3, das entsprechende Lithium-(Z)-enolat, ist:
[Li+].[O-]/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Die formalen Nettogleichungen dieser Schritte lauten
\[ \ce{2C14H22O + C6H19NSi2 -> 2C17H30OSi + NH3}, \]
\[ \ce{C17H30OSi + CH3Li -> C14H21LiO + Si(CH3)4}, \]
und
\[ \ce{C14H21LiO + C7H6O3 -> C14H22O + C7H5LiO3}. \]
Die letzte Gleichung beschreibt den Protonentransfer von Salicylsäure, O=C(O)c1ccccc1O, unter Bildung von Lithiumsalicylat.
Durch die Enolatbildung wird C8 planar. Die Protonierung erfolgt von der sterisch weniger gehinderten Seite, gegenüber den beiden Methylgruppen:
- Bei dem aus Valencen abgeleiteten Enolat zeigen die Methylgruppen nach hinten, sodass das hinzukommende Wasserstoffatom an C8 nach vorne zeigt. Dadurch entsteht das vorgegebene Keton 4,
CC(=O)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1. - Bei dem aus Eremophilen abgeleiteten Enolat zeigen die Methylgruppen nach vorne, sodass das hinzukommende Wasserstoffatom an C8 nach hinten zeigt. Dadurch entsteht 6.
Somit sind 2 und 4 C8-Epimere, während 6 und 4 Enantiomere sind.
7.2 — Identifizierung des Triflierungsreagenzes
Verbindung 7 ist das terminale Enoltriflat des Ketons 4:
C=C(OS(=O)(=O)C(F)(F)F)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
KHMDS abstrahiert bei \(-78\,^\circ\mathrm C\) ein Proton von der sterisch weniger gehinderten Methylseite des Ketons. Anschließend muss eine Triflylgruppe auf den Sauerstoff des entstandenen Enolats übertragen werden.
III, \(\ce{PhNTf2}\), ist das geeignete elektrophile Reagenz zur Übertragung einer Triflylgruppe. Dabei steht \(\ce{Tf}\) für \(\ce{SO2CF3}\). Seine Reaktion lässt sich allgemein wie folgt ausgleichen:
\[ \ce{ RCOCH3 + KN(SiMe3)2 + PhN(Tf)2 -> R-C(OTf)=CH2 + HN(SiMe3)2 + K[PhN(Tf)] }. \]
Der durch \(\ce{R}\) dargestellte bicyclische Rest behält seine Konfiguration bei.
Die anderen Auswahlmöglichkeiten enthalten saure O–H- oder N–H-Bindungen und würden vor allem die starke Base verbrauchen; sie sind keine geeigneten Reagenzien zur Übertragung einer Triflylgruppe bei dieser Umsetzung.
7.3 — Alkinbildung, Epoxidierung, Cyclopropenierung und Isotopenverfolgung
Bildung von 8. LDA bewirkt die Eliminierung von Triflat und einem terminalen vinylischen Wasserstoffatom aus 7, wodurch das terminale Alkin 8 entsteht. Die ausgeglichene allgemeine Reaktionsgleichung lautet
\[ \ce{ R-C(OTf)=CH2 + LiN(iPr)2 -> R-C#CH + LiOTf + HN(iPr)2 }. \]
Die Summenformel des Produkts ist \(\ce{C14H20}\), dessen nominale molare Masse
\[ M \approx 14(12)+20(1) =188\ \mathrm{g\,mol^{-1}}, \]
mit der angegebenen Molekülmasse übereinstimmt.
Sein Doppelbindungsäquivalent beträgt
\[ \mathrm{DBE} =\frac{2(14)+2-20}{2} =5. \]
Diese fünf Einheiten ergeben sich aus zwei Ringen, einer Alken- und einer Alkinfunktion. Alle drei bereits vorhandenen Stereozentren bleiben erhalten. Ein Allen, das durch Abspaltung des Wasserstoffatoms an C8 entstünde, würde das Stereozentrum an C8 aufheben und ist aufgrund der angegebenen Forderung nach dessen Erhalt ausgeschlossen.
Bildung von 9 und 10. mCPBA epoxidiert die verbleibende Alkenfunktion im Ring von beiden Seiten. Das terminale Alkin bleibt erhalten.
Für beide Epoxide lautet die ausgeglichene Reaktionsgleichung der Sauerstoffübertragung
\[ \ce{C14H20 + C7H5ClO3 -> C14H20O + C7H5ClO2}. \]
Die beiden Alkenkohlenstoffatome C1 und C2 werden zu neuen Stereozentren. Daher besitzt jedes Produkt wie gefordert
\[ 3+2=5 \]
Stereozentren. Keines enthält eine Kohlenstoff–Kohlenstoff-Doppelbindung: Die verbleibende Ungesättigtheit außerhalb der Ringe ist auf das Alkin zurückzuführen.
Wir ordnen 9 der Epoxidierung von vorne und 10 der Epoxidierung von hinten zu. Ihre Konfigurationen an C5, C6 und C8 bleiben dieselben wie in 8.
Bildung von 11 und 12. Das Bromdifluormethylsilan/Iodid-System erzeugt Difluorcarben, \(\ce{:CF2}\), dargestellt durch F[C]F. Es addiert an das Alkin unter Bildung eines 3,3-Difluorcyclopropens:
\[ \ce{C14H20O + CF2 -> C15H20F2O}. \]
Unter Einbeziehung des Siliciumreagenzes ergibt sich die Gesamtatombilanz
\[ \ce{ C14H20O + (CH3)3SiCF2Br -> C15H20F2O + (CH3)3SiBr }. \]
Die ursprünglichen Alkinkohlenstoffatome werden zu den beiden Alkenkohlenstoffatomen des Cyclopropens; das hinzugefügte Carbenkohlenstoffatom trägt beide Fluoratome. Kein bestehendes Stereozentrum verändert sich, sodass 11 die Epoxidkonfiguration von 9 und 12 diejenige von 10 beibehält.
Bildung und Markierung von 13 und 14. Saures Wasser bewirkt zwei Hydrolysen:
- Das geminale Difluorid wird zur Carbonylgruppe des Cyclopropenons. Ihr Sauerstoff stammt aus dem Wasser.
- Das Epoxid wird zu einem trans-Diol geöffnet. Ein Hydroxylsauerstoffatom ist das ursprüngliche Epoxidsauerstoffatom; das andere stammt aus dem Wasser.
Die ausgeglichene Gesamtgleichung der Hydrolyse lautet
\[ \ce{C15H20F2O + 2H2O -> C15H22O3 + 2HF}. \]
Mit \(\ce{H2^{18}O}\) sind beide neu eingebauten Sauerstoffatome \(\ce{^{18}O}\), sodass \(n=2\) gilt.
Die Stereochemie von 15 legt die Geometrie des Diols fest: C1–OH zeigt nach vorne und C2–OH nach hinten. Daraus folgt unmittelbar die Zuordnung der Sauerstoffatome:
| Produkt | Hydroxylgruppe an C1, nach vorne | Hydroxylgruppe an C2, nach hinten | Carbonylgruppe des Cyclopropenons |
|---|---|---|---|
| 13, aus dem vorderseitigen Epoxid 11 | Ursprüngliches \(\ce{^{16}O}\) | Hinzukommendes \(\ce{^{18}O}\) | Hinzukommendes \(\ce{^{18}O}\) |
| 14, aus dem rückseitigen Epoxid 12 | Hinzukommendes \(\ce{^{18}O}\) | Ursprüngliches \(\ce{^{16}O}\) | Hinzukommendes \(\ce{^{18}O}\) |
Bei 11 greift Wasser C2 von hinten an, wobei die Bindung zwischen C2 und dem Epoxidsauerstoff gespalten wird. Der ursprüngliche Sauerstoff bleibt an C1 gebunden.
Bei 12 greift Wasser C1 von vorne an, wobei die Bindung zwischen C1 und dem Epoxidsauerstoff gespalten wird. Der ursprüngliche Sauerstoff bleibt an C2 gebunden.
Somit besitzen die Produkte nach Entfernung der Isotopenmarkierungen dieselbe Konstitution und Stereochemie, doch die Markierungen der Hydroxylsauerstoffatome befinden sich an unterschiedlichen Positionen.
Übereinstimmung mit Ester 15. Der Katalysator ist 4-(Pyrrolidin-1-yl)pyridin, c1cc(N2CCCC2)ccn1. Methanol, CO, öffnet den Cyclopropenonring unter Bildung des α-Methylencarbonsäuremethylesters 15:
COC(=O)C(=C)[C@H]1CC[C@@]2(O)[C@@H](O)CC[C@@H](C)[C@]2(C)C1
Sein Name lautet 2-[(1S,2S,5R,6S,8S)-1,2-Dihydroxy-5,6-dimethylbicyclo[4.4.0]decan-8-yl]prop-2-ensäuremethylester.
Die ausgeglichene Methanolysegleichung lautet
\[ \ce{C15H22O3 + CH3OH -> C16H26O4}. \]
Gespalten wird die Bindung zwischen dem Carbonylkohlenstoff des Cyclopropenons und dem Kohlenstoffatom, das vom terminalen Alkinkohlenstoffatom stammt. Letzteres wird zur terminalen Methylengruppe. Der Carbonylkohlenstoff wird zum Carbonylkohlenstoff des Esters, und alle fünf bicyclischen Stereozentren bleiben unverändert.
7.4 — Diphenylcyclopropenon und Alkoholaktivierung
Bildung von 17. Die Ausgangsverbindung 16 ist 1,3-Diphenylpropan-2-on oder Dibenzylketon:
O=C(Cc1ccccc1)Cc1ccccc1
Die Bromierung unter sauren Bedingungen ersetzt auf jeder Seite der Carbonylgruppe ein α-Wasserstoffatom:
\[ \ce{ PhCH2COCH2Ph + 2Br2 -> PhCHBrCOCHBrPh + 2HBr }. \]
Dadurch entsteht 17, \(\ce{C15H12Br2O}\). Die Stereochemie muss nicht angegeben werden.
Bildung von 18. Eine Base abstrahiert ein α-Wasserstoffatom. Die anschließende intramolekulare Substitution unter Abgang von Bromid erzeugt eine Bindung zwischen den beiden α-Kohlenstoffatomen, wodurch ein Dreiring entsteht. Die nachfolgende Eliminierung eines zweiten Äquivalents Bromwasserstoff liefert Diphenylcyclopropenon 18.
Die ausgeglichene Gleichung lautet
\[ \ce{ C15H12Br2O + 2Et3N -> C15H10O + 2Et3NH+ + 2Br- }. \]
Cyclopropenon besitzt eine wichtige ladungsgetrennte mesomere Grenzstruktur mit einem aromatischen Cyclopropeniumring und negativ geladenem Sauerstoff. Für 18 lässt sich diese Grenzstruktur wie folgt darstellen:
[O-][C+]1C(c2ccccc2)=C1c1ccccc1
Der Dreiring besitzt zwei delokalisierte π-Elektronen und erfüllt damit die Hückel-Regel \(4n+2\) mit \(n=0\).
Bildung von 19. Thionylchlorid ersetzt den Carbonylsauerstoff durch zwei Chloratome, wodurch das gem-Dichlorid 19 entsteht:
\[ \ce{C15H10O + SOCl2 -> C15H10Cl2 + SO2}. \]
Die Abspaltung von Chlorid aus diesem Reagenz erzeugt eine aromatische Cyclopropeniumspezies, was seine Fähigkeit zur Aktivierung eines Alkohols erklärt.
Bildung und Zersetzung von 21. Alkohol 20 ist 2-Phenylethan-1-ol, OCCc1ccccc1. Die Reaktion mit 19 liefert unter Abspaltung von Chlorwasserstoff das Alkoxycyclopropeniumchlorid 21:
\[ \ce{ C15H10Cl2 + C8H10O -> [C23H19O]+ + Cl- + HCl }. \]
Die NMR-Beobachtungen stützen diese Struktur:
- Seine drei Phenylringe erklären die 15 aromatischen Wasserstoffatome.
- Das ursprüngliche Hydroxylproton fehlt.
- Das Signal der an Sauerstoff gebundenen Methylengruppe verschiebt sich von \(\delta 3.7\) nach \(\delta 5.5\ \mathrm{ppm}\), was mit der Bindung an die stark elektronenziehende kationische Aktivierungsgruppe übereinstimmt.
- Das Signal der benzylischen Methylengruppe verschiebt sich von \(\delta 2.8\) nach \(\delta 3.4\ \mathrm{ppm}\).
Anschließend greift Chlorid das an Sauerstoff gebundene primäre Kohlenstoffatom in einer \(S_\mathrm{N}2\)-Substitution an. Die Spaltung dieser Kohlenstoff–Sauerstoff-Bindung setzt 2-Phenylethylchlorid 22, ClCCc1ccccc1, frei und regeneriert Diphenylcyclopropenon 18:
\[ \ce{[C23H19O]+ + Cl- -> C8H9Cl + C15H10O}. \]
Die Gesamtgleichung der Umwandlung des Alkohols in das Chlorid lautet daher
\[ \ce{ C8H10O + C15H10Cl2 -> C8H9Cl + C15H10O + HCl }. \]
Die Ergebnisse wurden mit den von den Veranstaltern veröffentlichten offiziellen Ergebnissen abgeglichen.
IChO 2021 · Teori sorusu 7
Benzenoid Olmayan Aromatiklikle Oynamak
Prof. Nozoe (1902–1996), günümüzde organik kimyada yaygın olarak karşılaşılan benzenoid olmayan aromatik bileşiklerin araştırılmasına öncülük etmiştir.
Fotoğraf: Tohoku Üniversitesi'nin izniyle.
BÖLÜM A
Lineariifolianon, Inula linariifolia bitkisinden izole edilmiş, benzersiz bir yapıya sahip doğal bir üründür. Valensenden (1) tek basamaklı bir dönüşümle 2 elde edilir; ardından 3 üzerinden ilerleyen üç basamaklı bir dönüşümle keton 4 oluşur. Eremofilen (5), aynı dört basamaklı dönüşüm uygulanarak 6'ya dönüştürülür.
Inula linariifolia
7.1 2 ve 6'nın yapılarını çiziniz ve gerekli yerlerde stereokimyayı açıkça belirtiniz.
Ardından keton 4, ester 15'e dönüştürülür. Bileşik 8 (molekül ağırlığı: 188), 7'deki tüm stereomerkezleri korur. 9 ve 10 bileşiklerinin beş stereomerkezi vardır ve karbon-karbon çift bağları yoktur. Sırasıyla 11 ve 12'den \(\ce{^{18}O}\) ile işaretlenmiş lineariifolianonlar 13 ve 14'ün sentezinde \(\ce{H2^{16}O}\) yerine \(\ce{H2^{18}O}\) kullanıldığını varsayınız. 13 ve 14 bileşikleri, \(\ce{^{18}O}\) ile işaretlenmiş izotopomerlerdir. İzotopik işaretleme göz ardı edildiğinde, hem 13 hem de 14, aynı stereokimyaya sahip aynı ürün 15'i verir.
7.2 A için uygun yapıyı seçiniz.
7.3 8–14'ün yapılarını çiziniz ve gerekli yerlerde stereokimyayı açıkça belirtiniz. Ayrıca, 13 ve 14 için yapıya katılan \(\ce{^{18}O}\) atomlarını aşağıdaki örnekte gösterildiği gibi belirtiniz.
BÖLÜM B
19 bileşiği aşağıda gösterildiği gibi sentezlenir. Benzenoid olmayan aromatiklikle ilişkili olarak 19, alkoller için bir etkinleştirici olarak kullanılabilir ve 20, iyon çifti ara ürünü 21 üzerinden 22'ye dönüştürülmüştür. 21'in oluşumu NMR ile gözlenmiş olsa da 21, zamanla bozunarak 18 ve 22'yi verir.
7.4 17–19 ve 21'in yapılarını çiziniz. Stereokimyanın belirtilmesi gerekli değildir.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
Bölüm A'daki adlar ve açıklamalar için bisiklo[4.4.0]dekan iskeletini şu şekilde numaralandırınız: C1, üst halka birleşim noktasıdır ve C1–C2–C3–C4–C5–C6 sıralaması, sol halka boyunca alt birleşim noktasına kadar ilerler. C6–C7–C8–C9–C10–C1 sıralaması sağ halkayı tamamlar. Metil grupları C5 ve C6'da, yan zincir ise C8'dedir. Verilen çizimlerin yönelimine göre “ön”, dolu kama; “arka”, taralı kama anlamına gelir.
- 7.1
2 — 1-[(5R,6S,8R)-5,6-dimetilbisiklo[4.4.0]dek-1-en-8-il]etan-1-on.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
1'in izopropenil grubunu bir asetil grubuyla değiştiriniz. Her iki metil grubu ve açıkça gösterilen C8 hidrojeni, kâğıt düzleminin arkasında kalır.
6 — 1-[(5S,6R,8R)-5,6-dimetilbisiklo[4.4.0]dek-1-en-8-il]etan-1-on.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1
Her iki metil grubu gözlemciye doğru, C8 hidrojeni ise kâğıt düzleminin arkasına yönelmiştir. 6, 4'ün enantiyomeridir.
- 7.2
A, III'tür: yaygın olarak N-feniltriflimit adıyla bilinen N-fenilbis(triflorometansülfonil)amin, \(\ce{PhNTf2}\).
SMILES: O=S(=O)(C(F)(F)F)N(c1ccccc1)S(=O)(=O)C(F)(F)F
- 7.3
Aşağıda 9, tutarlı biçimde ön yüzdeki epoksit olarak atanmıştır. 9/10, 11/12 ve 13/14 çiftlerinin tümünün birlikte yer değiştirmesi eşdeğerdir.
8 — (5R,6S,8S)-8-etinil-5,6-dimetilbisiklo[4.4.0]dek-1-en.
SMILES: C#C[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
9 — (1S,2R,5R,6S,8S)-1,2-epoksi-8-etinil-5,6-dimetilbisiklo[4.4.0]dekan.
SMILES: C#C[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
Epoksit oksijeni, başlangıçtaki C1–C2 bağının önündedir.
10 — (1R,2S,5R,6S,8S)-1,2-epoksi-8-etinil-5,6-dimetilbisiklo[4.4.0]dekan.
SMILES: C#C[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
Epoksit oksijeni, başlangıçtaki C1–C2 bağının arkasındadır.
11 — (1S,2R,5R,6S,8S)-8-(3,3-diflorosikloprop-1-en-1-il)-1,2-epoksi-5,6-dimetilbisiklo[4.4.0]dekan.
SMILES: FC1(F)C=C1[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
12 — (1R,2S,5R,6S,8S)-8-(3,3-diflorosikloprop-1-en-1-il)-1,2-epoksi-5,6-dimetilbisiklo[4.4.0]dekan.
SMILES: FC1(F)C=C1[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
13 — Siklopropenon karbonilinde ve C2 hidroksil oksijeninde \(\ce{^{18}O}\) ile işaretlenmiş lineariifolianon.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([16OH])[C@@H]([18OH])CC[C@@H](C)[C@]2(C)C1
14 — Siklopropenon karbonilinde ve C1 hidroksil oksijeninde \(\ce{^{18}O}\) ile işaretlenmiş lineariifolianon.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([18OH])[C@@H]([16OH])CC[C@@H](C)[C@]2(C)C1
Hem 13 hem de 14'te C1–OH öne, C2–OH arkaya, her iki metil grubu arkaya ve C8–H öne yönelmiştir. Her ikisi için de \(n=2\) olup formülleri \(\ce{C15H22{}^{18}O2{}^{16}O}\)'dur.
- 7.4
| Bileşik | Adı | SMILES |
|---|---|---|
| 17 | 1,3-Dibromo-1,3-difenilpropan-2-on | O=C(C(Br)c1ccccc1)C(Br)c1ccccc1 |
| 18 | 2,3-Difenilsikloprop-2-en-1-on veya difenilsiklopropenon | O=C1C(c2ccccc2)=C1c1ccccc1 |
| 19 | 3,3-Dikloro-1,2-difenilsikloprop-1-en | ClC1(Cl)C(c2ccccc2)=C1c1ccccc1 |
| 21 | 1-(2-Feniletoksi)-2,3-difenilsiklopropenyum klorür | [Cl-].[C+]1(OCCc2ccccc2)C(c2ccccc2)=C1c1ccccc1 |
21'de pozitif yük, düzlemsel üç üyeli halka boyunca ve alkoksi sübstitüentine doğru delokalizedir. SMILES, rezonansa katkıda bulunan yapılardan birini gösterir.
Çözüm
7.1 — Oksidatif parçalanma ve stereoseçici yeniden protonlanma
Başlangıç bileşikleri valensen 1, C=C(C)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1, ve eremofilen 5, C=C(C)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1'tir.
\(\ce{OsO4/NaIO4}\) tepkimesi, uçtaki izopropenil çift bağını parçalar. Bu bağın sübstitüe karbonu keton karboniline dönüşür; uç metilen karbonu ise formaldehit, C=O, verir. Halkadaki çift bağ değişmeden kalır.
Her iki başlangıç hidrokarbonu için de geçerli olan denkleştirilmiş toplam yükseltgenme tepkimesi şöyledir:
\[ \ce{C15H24 + 2NaIO4 -> C14H22O + CH2O + 2NaIO3}. \]
Dolayısıyla 2, başlangıçtaki üç stereomerkezin tamamının korunduğu, 1'in asetil türevidir. Bu durum, karbon sayısının on beşten on dörde düşmesini de açıklar.
Sonraki işlemler, C8'deki konfigürasyonu ortadan kaldırır ve ardından yeniden oluşturur:
- Hekzametildisilazan/trimetilsilil iyodür, daha fazla sübstitüe olmuş trimetilsilil enol eterini verir; yeni çift bağ, C8 ile yan zincirdeki karbonil karbonu arasında oluşur.
- Metillityum, silisyum–oksijen bağını kırarak lityum enolat 3'ü verir.
- Salisilik asit, bu enolatı stereoseçici olarak protonlar.
Silil enol eteri, 2'nin (Z)-trimetilsilil enol eteridir:
C[Si](C)(C)O/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Buna karşılık gelen lityum (Z)-enolat olan ara ürün 3 şöyledir:
[Li+].[O-]/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Bu işlemlerin biçimsel net denklemleri şöyledir:
\[ \ce{2C14H22O + C6H19NSi2 -> 2C17H30OSi + NH3}, \]
\[ \ce{C17H30OSi + CH3Li -> C14H21LiO + Si(CH3)4}, \]
ve
\[ \ce{C14H21LiO + C7H6O3 -> C14H22O + C7H5LiO3}. \]
Son denklem, salisilik asitten, O=C(O)c1ccccc1O, proton aktarımını ve lityum salisilat oluşumunu gösterir.
Enolat oluşumu C8'i düzlemsel hâle getirir. Protonlanma, iki metil grubunun karşı tarafındaki, sterik engelin daha az olduğu yüzden gerçekleşir:
- Valensenden türeyen enolatta metil grupları arkaya yönelmiştir; bu nedenle gelen C8 hidrojeni öne yönelir. Böylece verilen keton 4,
CC(=O)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1, elde edilir. - Eremofilenden türeyen enolatta metil grupları öne yönelmiştir; bu nedenle gelen C8 hidrojeni arkaya yönelir. Böylece 6 elde edilir.
Dolayısıyla 2 ve 4, C8 epimerleri, 6 ve 4 ise enantiyomerlerdir.
7.2 — Triflatlama reaktifinin belirlenmesi
7 bileşiği, keton 4'ün uç enol triflatıdır:
C=C(OS(=O)(=O)C(F)(F)F)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
KHMDS, \(-78\,^\circ\mathrm C\)'de ketonun sterik engeli daha az olan metil tarafından bir proton koparır. Ardından oluşan enolatın oksijenine bir triflil grubu aktarılmalıdır.
III, \(\ce{PhNTf2}\), uygun elektrofilik triflil aktarım reaktifidir. Burada \(\ce{Tf}\), \(\ce{SO2CF3}\) grubunu belirtir. Tepkimesi genel olarak şu şekilde denkleştirilebilir:
\[ \ce{ RCOCH3 + KN(SiMe3)2 + PhN(Tf)2 -> R-C(OTf)=CH2 + HN(SiMe3)2 + K[PhN(Tf)] }. \]
\(\ce{R}\) ile gösterilen bisiklik kalıntı, konfigürasyonunu korur.
Diğer seçenekler asidik O–H veya N–H bağları içerir ve öncelikle kuvvetli bazı tüketir; bu dönüşüm için uygun triflil aktarım reaktifleri değildirler.
7.3 — Alkin oluşumu, epoksitleme, siklopropenleme ve izotop takibi
8'in oluşumu. LDA, 7'den triflatın ve uçtaki vinilik bir hidrojenin eliminasyonuna yol açarak uç alkin 8'i verir. Denkleştirilmiş genel tepkime şöyledir:
\[ \ce{ R-C(OTf)=CH2 + LiN(iPr)2 -> R-C#CH + LiOTf + HN(iPr)2 }. \]
Ürünün formülü \(\ce{C14H20}\) olup nominal molar kütlesi
\[ M \approx 14(12)+20(1) =188\ \mathrm{g\,mol^{-1}}, \]
verilen molekül ağırlığıyla uyumludur.
Doymamışlık derecesi şöyledir:
\[ \mathrm{DBE} =\frac{2(14)+2-20}{2} =5. \]
Bu beş birim, iki halka, bir alken ve bir alkinle açıklanır. Önceden var olan üç stereomerkezin tamamı değişmeden kalır. C8 hidrojeninin uzaklaştırılmasıyla oluşacak bir allen, C8 stereomerkezini ortadan kaldıracağından, belirtilen korunma koşulu nedeniyle elenir.
9 ve 10'un oluşumu. mCPBA, geriye kalan halka alkenini her iki yüzden de epoksitler. Uç alkin korunur.
Her iki epoksit için de denkleştirilmiş oksijen aktarım tepkimesi şöyledir:
\[ \ce{C14H20 + C7H5ClO3 -> C14H20O + C7H5ClO2}. \]
İki alken karbonu, C1 ve C2, yeni stereomerkezlere dönüşür. Bu nedenle her ürün, gerektiği gibi,
\[ 3+2=5 \]
stereomerkeze sahiptir. İkisinde de karbon–karbon çift bağı bulunmaz: halkalar dışında kalan doymamışlık alkinden kaynaklanır.
Önden epoksitleme ürününü 9, arkadan epoksitleme ürününü ise 10 olarak atıyoruz. C5, C6 ve C8 konfigürasyonları 8'dekiyle aynı kalır.
11 ve 12'nin oluşumu. Bromodiflorometilsilan/iyodür sistemi, F[C]F ile gösterilen diflorokarbeni, \(\ce{:CF2}\), oluşturur. Bu tür, alkin bağına katılarak bir 3,3-diflorosiklopropen oluşturur:
\[ \ce{C14H20O + CF2 -> C15H20F2O}. \]
Silisyum reaktifi de dâhil edildiğinde toplam atom dengesi şöyledir:
\[ \ce{ C14H20O + (CH3)3SiCF2Br -> C15H20F2O + (CH3)3SiBr }. \]
Başlangıçtaki alkin karbonları, siklopropenin iki alken karbonuna dönüşür; katılan karben karbonu ise her iki flor atomunu taşır. Mevcut stereomerkezlerin hiçbiri değişmez; dolayısıyla 11, 9'un epoksit konfigürasyonunu, 12 ise 10'unkini korur.
13 ve 14'ün oluşumu ve işaretlenmesi. Asidik su iki hidroliz tepkimesini gerçekleştirir:
- Geminal diflorür, siklopropenon karboniline dönüşür. Oksijeni sudan gelir.
- Epoksit açılarak trans diol oluşturur. Hidroksil oksijenlerinden biri başlangıçtaki epoksit oksijenidir; diğeri sudan gelir.
Birleşik hidrolizin denkleştirilmiş tepkimesi şöyledir:
\[ \ce{C15H20F2O + 2H2O -> C15H22O3 + 2HF}. \]
\(\ce{H2^{18}O}\) kullanıldığında, yapıya yeni katılan oksijen atomlarının ikisi de \(\ce{^{18}O}\) olduğundan \(n=2\)'dir.
15'in stereokimyası diol geometrisini belirler: C1–OH öne, C2–OH ise arkaya yönelmiştir. Dolayısıyla oksijenlerin hangi konumlara yerleştiği doğrudan belirlenir:
| Ürün | C1 hidroksili, öne dönük | C2 hidroksili, arkaya dönük | Siklopropenon karbonili |
|---|---|---|---|
| Ön yüzdeki epoksit 11'den oluşan 13 | Başlangıçtaki \(\ce{^{16}O}\) | Yeni katılan \(\ce{^{18}O}\) | Yeni katılan \(\ce{^{18}O}\) |
| Arka yüzdeki epoksit 12'den oluşan 14 | Yeni katılan \(\ce{^{18}O}\) | Başlangıçtaki \(\ce{^{16}O}\) | Yeni katılan \(\ce{^{18}O}\) |
11'de su, C2'ye arkadan saldırarak C2–epoksit oksijeni bağını kırar. Başlangıçtaki oksijen C1'e bağlı kalır.
12'de su, C1'e önden saldırarak C1–epoksit oksijeni bağını kırar. Başlangıçtaki oksijen C2'ye bağlı kalır.
Dolayısıyla izotop işaretleri kaldırıldığında ürünlerin atom bağlantıları ve stereokimyaları aynıdır; ancak hidroksil oksijenlerindeki işaretler farklı konumlarda bulunur.
Ester 15 ile tutarlılık. Katalizör, 4-(pirolidin-1-il)piridin, c1cc(N2CCCC2)ccn1'dir. Metanol, CO, siklopropenon halkasını açarak metil α-metilen esteri 15'i verir:
COC(=O)C(=C)[C@H]1CC[C@@]2(O)[C@@H](O)CC[C@@H](C)[C@]2(C)C1
Adı metil 2-[(1S,2S,5R,6S,8S)-1,2-dihidroksi-5,6-dimetilbisiklo[4.4.0]dekan-8-il]prop-2-enoattır.
Denkleştirilmiş metanoliz tepkimesi şöyledir:
\[ \ce{C15H22O3 + CH3OH -> C16H26O4}. \]
Kırılan bağ, siklopropenonun karbonil karbonu ile uç alkin karbonundan türeyen karbon arasındadır. İkinci karbon, uç metilen grubuna dönüşür. Karbonil karbonu ester karboniline dönüşür ve bisiklik yapıdaki beş stereomerkezin tamamı değişmeden kalır.
7.4 — Difenilsiklopropenon ve alkolün etkinleştirilmesi
17'nin oluşumu. Başlangıç bileşiği 16, 1,3-difenilpropan-2-on, diğer adıyla dibenzil ketondur:
O=C(Cc1ccccc1)Cc1ccccc1
Asidik koşullarda bromlama, karbonilin her iki tarafındaki birer α-hidrojenin yerini bromun almasını sağlar:
\[ \ce{ PhCH2COCH2Ph + 2Br2 -> PhCHBrCOCHBrPh + 2HBr }. \]
Böylece 17, \(\ce{C15H12Br2O}\), elde edilir. Stereokimyanın belirtilmesi gerekli değildir.
18'in oluşumu. Baz, bir α-hidrojeni koparır. Ardından bromürün molekül içi yer değiştirmesi, iki α-karbon arasında bir bağ oluşturarak üç üyeli bir halka meydana getirir. Bunu izleyen ikinci bir eşdeğer hidrojen bromürün eliminasyonu, difenilsiklopropenon 18'i verir.
Denkleştirilmiş tepkime şöyledir:
\[ \ce{ C15H12Br2O + 2Et3N -> C15H10O + 2Et3NH+ + 2Br- }. \]
Siklopropenonun, aromatik bir siklopropenyum halkası ve negatif yüklü oksijen içeren, yüklerin ayrıldığı önemli bir rezonans katkı yapısı vardır. 18 için bu katkı yapısı şöyle gösterilebilir:
[O-][C+]1C(c2ccccc2)=C1c1ccccc1
Üç üyeli halkada iki delokalize π elektronu bulunur; böylece Hückel'in \(4n+2\) kuralı \(n=0\) için sağlanır.
19'un oluşumu. Tiyonil klorür, karbonil oksijeninin yerine iki klor atomu geçirerek gem-diklorür 19'u verir:
\[ \ce{C15H10O + SOCl2 -> C15H10Cl2 + SO2}. \]
Bu reaktiften klorür ayrılması, aromatik bir siklopropenyum türü oluşturur; bu da reaktifin bir alkolü etkinleştirebilmesini açıklar.
21'in oluşumu ve bozunması. Alkol 20, 2-feniletan-1-ol, OCCc1ccccc1'dür. 19 ile tepkimesi, hidrojen klorür ayrılması eşliğinde alkoksisiklopropenyum klorür 21'i verir:
\[ \ce{ C15H10Cl2 + C8H10O -> [C23H19O]+ + Cl- + HCl }. \]
NMR gözlemleri bu yapıyı destekler:
- Üç fenil halkası, 15 aromatik hidrojeni açıklar.
- Başlangıçtaki hidroksil protonu artık yoktur.
- Oksijene bağlı metilenin sinyali \(\delta 3.7\)'den \(\delta 5.5\ \mathrm{ppm}\)'e kayar; bu, güçlü elektron çekici katyonik etkinleştirici gruba bağlanmayla uyumludur.
- Benzilik metilenin sinyali \(\delta 2.8\)'den \(\delta 3.4\ \mathrm{ppm}\)'e kayar.
Ardından klorür, oksijene bağlı birincil karbona \(S_\mathrm{N}2\) yer değiştirmesiyle saldırır. Bu karbon–oksijen bağının kırılması, 2-feniletil klorür 22'yi, ClCCc1ccccc1, açığa çıkarır ve difenilsiklopropenon 18'i yeniden oluşturur:
\[ \ce{[C23H19O]+ + Cl- -> C8H9Cl + C15H10O}. \]
Dolayısıyla alkolün klorüre dönüşümünün toplam tepkimesi şöyledir:
\[ \ce{ C8H10O + C15H10Cl2 -> C8H9Cl + C15H10O + HCl }. \]
Sonuçlar, düzenleyicilerin yayımladığı resmi sonuçlarla karşılaştırılarak kontrol edildi.
IChO 2021 · Problema teórico 7
Jugando con la aromaticidad no bencenoide
El profesor Nozoe (1902–1996) abrió el campo de investigación de los compuestos aromáticos no bencenoides, que hoy son ubicuos en la química orgánica.
Fotografía cortesía de la Universidad de Tohoku.
PARTE A
La lineariifolianona es un producto natural con una estructura singular, que se aisló de Inula linariifolia. A partir del valenceno (1), una transformación en una etapa da 2, antes de que una transformación en tres etapas a través de 3 dé la cetona 4. El eremofileno (5) se convierte en 6 mediante la misma transformación en cuatro etapas.
Inula linariifolia
7.1 Dibuje las estructuras de 2 y 6 e indique claramente la estereoquímica cuando sea necesario.
A continuación, la cetona 4 se convierte en el éster 15. El compuesto 8 (masa molecular: 188) conserva todos los estereocentros de 7. Los compuestos 9 y 10 tienen cinco estereocentros y ningún doble enlace carbono-carbono. Suponga que se utiliza \(\ce{H2^{18}O}\) en lugar de \(\ce{H2^{16}O}\) para sintetizar las lineariifolianonas 13 y 14 marcadas con \(\ce{^{18}O}\) a partir de 11 y 12, respectivamente. Los compuestos 13 y 14 son isotopómeros marcados con \(\ce{^{18}O}\). Si se ignora el marcaje isotópico, tanto 13 como 14 dan el mismo producto 15, con idéntica estereoquímica.
7.2 Elija la estructura adecuada para A.
7.3 Dibuje las estructuras de 8–14 e indique claramente la estereoquímica cuando sea necesario. Indique también los átomos de \(\ce{^{18}O}\) introducidos en 13 y 14, como se muestra en el ejemplo siguiente.
PARTE B
El compuesto 19 se sintetiza como se muestra a continuación. En relación con la aromaticidad no bencenoide, 19 puede utilizarse como activador de alcoholes, y 20 se convirtió en 22 a través del intermedio de par iónico 21. Aunque la formación de 21 se observó mediante RMN, 21 se descompone gradualmente para dar 18 y 22.
7.4 Dibuje las estructuras de 17–19 y 21. No es necesario indicar la estereoquímica.
Enunciado traducido del texto oficial en inglés.
Respuestas
Para los nombres y las descripciones de la Parte A, numere el esqueleto de biciclo[4.4.0]decano del siguiente modo: C1 es la unión superior de los anillos, y C1–C2–C3–C4–C5–C6 recorre el anillo izquierdo hasta la unión inferior. C6–C7–C8–C9–C10–C1 completa el anillo derecho. Los grupos metilo están en C5 y C6, y la cadena lateral está en C8. «Delante» significa una cuña maciza; «detrás» significa una cuña discontinua, en la orientación de los dibujos proporcionados.
- 7.1
2 — 1-[(5R,6S,8R)-5,6-dimetilbiciclo[4.4.0]dec-1-en-8-il]etan-1-ona.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
Sustituya el grupo isopropenilo de 1 por un grupo acetilo. Ambos grupos metilo y el hidrógeno de C8 mostrado explícitamente permanecen detrás del plano del papel.
6 — 1-[(5S,6R,8R)-5,6-dimetilbiciclo[4.4.0]dec-1-en-8-il]etan-1-ona.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1
Ambos grupos metilo apuntan hacia el observador, y el hidrógeno de C8 apunta detrás del plano del papel. 6 es el enantiómero de 4.
- 7.2
A es III, la N-fenilbis(trifluorometanosulfonil)amina, denominada habitualmente N-feniltriflimida, \(\ce{PhNTf2}\).
SMILES: O=S(=O)(C(F)(F)F)N(c1ccccc1)S(=O)(=O)C(F)(F)F
- 7.3
En lo que sigue se asigna de manera coherente 9 al epóxido de la cara anterior. Intercambiar conjuntamente 9/10, 11/12 y 13/14 es equivalente.
8 — (5R,6S,8S)-8-etinil-5,6-dimetilbiciclo[4.4.0]dec-1-eno.
SMILES: C#C[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
9 — (1S,2R,5R,6S,8S)-1,2-epoxi-8-etinil-5,6-dimetilbiciclo[4.4.0]decano.
SMILES: C#C[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
El oxígeno del epóxido está delante del enlace C1–C2 original.
10 — (1R,2S,5R,6S,8S)-1,2-epoxi-8-etinil-5,6-dimetilbiciclo[4.4.0]decano.
SMILES: C#C[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
El oxígeno del epóxido está detrás del enlace C1–C2 original.
11 — (1S,2R,5R,6S,8S)-8-(3,3-difluorocicloprop-1-en-1-il)-1,2-epoxi-5,6-dimetilbiciclo[4.4.0]decano.
SMILES: FC1(F)C=C1[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
12 — (1R,2S,5R,6S,8S)-8-(3,3-difluorocicloprop-1-en-1-il)-1,2-epoxi-5,6-dimetilbiciclo[4.4.0]decano.
SMILES: FC1(F)C=C1[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
13 — Lineariifolianona marcada con \(\ce{^{18}O}\) en el carbonilo de la ciclopropenona y en el oxígeno del hidroxilo de C2.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([16OH])[C@@H]([18OH])CC[C@@H](C)[C@]2(C)C1
14 — Lineariifolianona marcada con \(\ce{^{18}O}\) en el carbonilo de la ciclopropenona y en el oxígeno del hidroxilo de C1.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([18OH])[C@@H]([16OH])CC[C@@H](C)[C@]2(C)C1
Tanto en 13 como en 14, C1–OH apunta hacia delante, C2–OH apunta hacia atrás, ambos grupos metilo apuntan hacia atrás y C8–H apunta hacia delante. Ambos tienen \(n=2\), con fórmula \(\ce{C15H22{}^{18}O2{}^{16}O}\).
- 7.4
| Compuesto | Nombre | SMILES |
|---|---|---|
| 17 | 1,3-Dibromo-1,3-difenilpropan-2-ona | O=C(C(Br)c1ccccc1)C(Br)c1ccccc1 |
| 18 | 2,3-Difenilcicloprop-2-en-1-ona, o difenilciclopropenona | O=C1C(c2ccccc2)=C1c1ccccc1 |
| 19 | 3,3-Dicloro-1,2-difenilcicloprop-1-eno | ClC1(Cl)C(c2ccccc2)=C1c1ccccc1 |
| 21 | Cloruro de 1-(2-feniletoxi)-2,3-difenilciclopropenio | [Cl-].[C+]1(OCCc2ccccc2)C(c2ccccc2)=C1c1ccccc1 |
En 21, la carga positiva está deslocalizada por el anillo plano de tres miembros y hacia el sustituyente alcoxi. El SMILES muestra una de las estructuras contribuyentes de resonancia.
Solución
7.1 — Escisión oxidativa y reprotonación estereoselectiva
Los compuestos de partida son el valenceno 1, C=C(C)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1, y el eremofileno 5, C=C(C)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1.
La reacción con \(\ce{OsO4/NaIO4}\) escinde el doble enlace isopropenílico terminal. Su carbono sustituido se convierte en el carbonilo de la cetona; el carbono del metileno terminal da formaldehído, C=O. El doble enlace del anillo permanece intacto.
La oxidación global ajustada, aplicable a cualquiera de los dos hidrocarburos de partida, es
\[ \ce{C15H24 + 2NaIO4 -> C14H22O + CH2O + 2NaIO3}. \]
Por consiguiente, 2 es el derivado acetílico de 1, que conserva los tres estereocentros originales. Esto también explica la disminución de quince a catorce carbonos.
Las operaciones posteriores eliminan y luego restablecen la configuración en C8:
- El hexametildisilazano/yoduro de trimetilsililo da el éter de enol trimetilsilílico más sustituido, situando el nuevo doble enlace entre C8 y el carbono carbonílico de la cadena lateral.
- El metil-litio escinde el enlace silicio–oxígeno y da el enolato de litio 3.
- El ácido salicílico protona ese enolato de forma estereoselectiva.
El éter de enol silílico es el éter de enol (Z)-trimetilsilílico de 2:
C[Si](C)(C)O/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
El intermedio 3, el correspondiente (Z)-enolato de litio, es:
[Li+].[O-]/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Los balances netos formales de estas operaciones son
\[ \ce{2C14H22O + C6H19NSi2 -> 2C17H30OSi + NH3}, \]
\[ \ce{C17H30OSi + CH3Li -> C14H21LiO + Si(CH3)4}, \]
y
\[ \ce{C14H21LiO + C7H6O3 -> C14H22O + C7H5LiO3}. \]
La última ecuación representa la transferencia de un protón desde el ácido salicílico, O=C(O)c1ccccc1O, con formación de salicilato de litio.
La formación del enolato hace que C8 sea plano. La protonación ocurre por la cara menos impedida, opuesta a los dos grupos metilo:
- En el enolato derivado del valenceno, los grupos metilo apuntan hacia atrás, por lo que el hidrógeno entrante de C8 apunta hacia delante. Esto da la cetona 4 proporcionada,
CC(=O)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1. - En el enolato derivado del eremofileno, los grupos metilo apuntan hacia delante, por lo que el hidrógeno entrante de C8 apunta hacia atrás. Esto da 6.
Así pues, 2 y 4 son epímeros en C8, mientras que 6 y 4 son enantiómeros.
7.2 — Identificación del reactivo de triflación
El compuesto 7 es el triflato de enol terminal de la cetona 4:
C=C(OS(=O)(=O)C(F)(F)F)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
KHMDS extrae un protón del lado metílico menos impedido de la cetona a \(-78\,^\circ\mathrm C\). A continuación, el enolato resultante debe recibir un grupo triflilo en el oxígeno.
III, \(\ce{PhNTf2}\), es el reactivo electrófilo adecuado para transferir el grupo triflilo. Aquí \(\ce{Tf}\) designa \(\ce{SO2CF3}\). Su reacción puede ajustarse de forma genérica como
\[ \ce{ RCOCH3 + KN(SiMe3)2 + PhN(Tf)2 -> R-C(OTf)=CH2 + HN(SiMe3)2 + K[PhN(Tf)] }. \]
El resto bicíclico representado por \(\ce{R}\) conserva su configuración.
Las otras opciones contienen enlaces O–H o N–H ácidos y consumirían principalmente la base fuerte; no son el reactivo de transferencia de triflilo adecuado para esta transformación.
7.3 — Formación del alquino, epoxidación, ciclopropenación y seguimiento isotópico
Formación de 8. LDA provoca la eliminación de triflato y de un hidrógeno vinílico terminal de 7, dando el alquino terminal 8. La reacción genérica ajustada es
\[ \ce{ R-C(OTf)=CH2 + LiN(iPr)2 -> R-C#CH + LiOTf + HN(iPr)2 }. \]
La fórmula del producto es \(\ce{C14H20}\), cuya masa molar nominal es
\[ M \approx 14(12)+20(1) =188\ \mathrm{g\,mol^{-1}}, \]
lo que coincide con la masa molecular proporcionada.
Su grado de insaturación es
\[ \mathrm{DBE} =\frac{2(14)+2-20}{2} =5. \]
Estas cinco unidades corresponden a dos anillos, un alqueno y un alquino. Los tres estereocentros preexistentes permanecen intactos. Un aleno formado por extracción del hidrógeno de C8 destruiría el estereocentro de C8 y queda descartado por el requisito indicado de conservación de los estereocentros.
Formación de 9 y 10. El mCPBA epoxida el alqueno restante del anillo por cualquiera de sus caras. El alquino terminal permanece intacto.
Para cualquiera de los dos epóxidos, la reacción ajustada de transferencia de oxígeno es
\[ \ce{C14H20 + C7H5ClO3 -> C14H20O + C7H5ClO2}. \]
Los dos carbonos del alqueno, C1 y C2, se convierten en nuevos estereocentros. Por tanto, cada producto tiene
\[ 3+2=5 \]
estereocentros, como se requiere. Ninguno contiene un doble enlace carbono–carbono: la insaturación restante fuera de los anillos es el alquino.
Asignamos 9 a la epoxidación por delante y 10 a la epoxidación por detrás. Sus configuraciones en C5, C6 y C8 siguen siendo las de 8.
Formación de 11 y 12. El sistema bromodifluorometilsilano/yoduro genera difluorocarbeno, \(\ce{:CF2}\), representado por F[C]F. Este se adiciona al alquino para producir un 3,3-difluorociclopropeno:
\[ \ce{C14H20O + CF2 -> C15H20F2O}. \]
Si se incluye el reactivo de silicio, un balance atómico global es
\[ \ce{ C14H20O + (CH3)3SiCF2Br -> C15H20F2O + (CH3)3SiBr }. \]
Los carbonos originales del alquino se convierten en los dos carbonos del alqueno del ciclopropeno; el carbono del carbeno añadido lleva ambos átomos de flúor. Ningún estereocentro existente cambia, por lo que 11 conserva la configuración del epóxido de 9, y 12 la de 10.
Formación y marcaje de 13 y 14. El agua en medio ácido lleva a cabo dos hidrólisis:
- El difluoruro geminal se convierte en el carbonilo de la ciclopropenona. Su oxígeno procede del agua.
- El epóxido se abre para dar un diol trans. Uno de los oxígenos de los hidroxilos es el oxígeno original del epóxido; el otro procede del agua.
La reacción ajustada de hidrólisis combinada es
\[ \ce{C15H20F2O + 2H2O -> C15H22O3 + 2HF}. \]
Con \(\ce{H2^{18}O}\), los dos átomos de oxígeno recién incorporados son \(\ce{^{18}O}\), por lo que \(n=2\).
La estereoquímica de 15 fija la geometría del diol: C1–OH está hacia delante y C2–OH está hacia atrás. Por tanto, la asignación de los oxígenos se deduce directamente:
| Producto | Hidroxilo de C1, hacia delante | Hidroxilo de C2, hacia atrás | Carbonilo de la ciclopropenona |
|---|---|---|---|
| 13, a partir del epóxido anterior 11 | \(\ce{^{16}O}\) original | \(\ce{^{18}O}\) entrante | \(\ce{^{18}O}\) entrante |
| 14, a partir del epóxido posterior 12 | \(\ce{^{18}O}\) entrante | \(\ce{^{16}O}\) original | \(\ce{^{18}O}\) entrante |
En 11, el agua ataca C2 por detrás, rompiendo el enlace entre C2 y el oxígeno del epóxido. El oxígeno original permanece unido a C1.
En 12, el agua ataca C1 por delante, rompiendo el enlace entre C1 y el oxígeno del epóxido. El oxígeno original permanece unido a C2.
Así pues, los productos tienen idéntica constitución y estereoquímica al eliminar las marcas isotópicas, pero las marcas de los oxígenos de los hidroxilos ocupan posiciones diferentes.
Coherencia con el éster 15. El catalizador es la 4-(pirrolidin-1-il)piridina, c1cc(N2CCCC2)ccn1. El metanol, CO, abre el anillo de ciclopropenona para dar el éster metílico α-metilénico 15:
COC(=O)C(=C)[C@H]1CC[C@@]2(O)[C@@H](O)CC[C@@H](C)[C@]2(C)C1
Su nombre es 2-[(1S,2S,5R,6S,8S)-1,2-dihidroxi-5,6-dimetilbiciclo[4.4.0]decan-8-il]prop-2-enoato de metilo.
La metanólisis ajustada es
\[ \ce{C15H22O3 + CH3OH -> C16H26O4}. \]
El enlace que se rompe es el que une el carbono carbonílico de la ciclopropenona con el carbono derivado del carbono terminal del alquino. Este último carbono se convierte en el grupo metileno terminal. El carbono carbonílico se convierte en el carbonilo del éster, y los cinco estereocentros bicíclicos permanecen inalterados.
7.4 — Difenilciclopropenona y activación de alcoholes
Formación de 17. El compuesto de partida 16 es la 1,3-difenilpropan-2-ona, o dibencil cetona:
O=C(Cc1ccccc1)Cc1ccccc1
La bromación en medio ácido sustituye un hidrógeno α a cada lado del carbonilo:
\[ \ce{ PhCH2COCH2Ph + 2Br2 -> PhCHBrCOCHBrPh + 2HBr }. \]
Esto da 17, \(\ce{C15H12Br2O}\). No es necesario especificar la estereoquímica.
Formación de 18. La base extrae un hidrógeno α. A continuación, el desplazamiento intramolecular de bromuro crea un enlace entre los dos carbonos α, formando un anillo de tres miembros. La posterior eliminación de un segundo equivalente de bromuro de hidrógeno da la difenilciclopropenona 18.
La ecuación ajustada es
\[ \ce{ C15H12Br2O + 2Et3N -> C15H10O + 2Et3NH+ + 2Br- }. \]
La ciclopropenona tiene una importante estructura contribuyente de resonancia con separación de cargas que contiene un anillo aromático de ciclopropenio y un oxígeno con carga negativa. Para 18, esa estructura contribuyente puede representarse como
[O-][C+]1C(c2ccccc2)=C1c1ccccc1
El anillo de tres miembros tiene dos electrones π deslocalizados, por lo que cumple la regla de Hückel de \(4n+2\) con \(n=0\).
Formación de 19. El cloruro de tionilo sustituye el oxígeno carbonílico por dos átomos de cloro, dando el dicloruro geminal 19:
\[ \ce{C15H10O + SOCl2 -> C15H10Cl2 + SO2}. \]
La pérdida de cloruro de este reactivo produce una especie aromática de ciclopropenio, lo que explica su capacidad para activar un alcohol.
Formación y descomposición de 21. El alcohol 20 es el 2-feniletan-1-ol, OCCc1ccccc1. Su reacción con 19, acompañada de la pérdida de cloruro de hidrógeno, da el cloruro de alcoxiciclopropenio 21:
\[ \ce{ C15H10Cl2 + C8H10O -> [C23H19O]+ + Cl- + HCl }. \]
Las observaciones de RMN respaldan esta estructura:
- Sus tres anillos fenilo explican los 15 hidrógenos aromáticos.
- El protón hidroxílico original está ausente.
- La señal del metileno unido al oxígeno se desplaza de \(\delta 3.7\) a \(\delta 5.5\ \mathrm{ppm}\), lo que concuerda con su unión al grupo activador catiónico fuertemente atractor de electrones.
- La señal del metileno bencílico se desplaza de \(\delta 2.8\) a \(\delta 3.4\ \mathrm{ppm}\).
A continuación, el cloruro ataca el carbono primario unido al oxígeno mediante un desplazamiento \(S_\mathrm{N}2\). La escisión de ese enlace carbono–oxígeno libera cloruro de 2-feniletilo 22, ClCCc1ccccc1, y regenera la difenilciclopropenona 18:
\[ \ce{[C23H19O]+ + Cl- -> C8H9Cl + C15H10O}. \]
Por tanto, la conversión global del alcohol en cloruro es
\[ \ce{ C8H10O + C15H10Cl2 -> C8H9Cl + C15H10O + HCl }. \]
Los resultados se comprobaron con los resultados oficiales publicados por los organizadores.
IChO 2021 · 理论题 7
玩转非苯芳香性
Nozoe 教授(1902–1996)开创了非苯芳香化合物的研究领域,如今这类化合物已广泛见于有机化学中。
照片提供:东北大学。
部分 A
线叶旋覆花酮是一种具有独特结构的天然产物,分离自线叶旋覆花(Inula linariifolia)。瓦伦烯(1)经一步转化生成 2,随后经由 3 的三步转化生成酮 4。雅槛蓝烯(5)经相同的四步转化生成 6。
线叶旋覆花(Inula linariifolia)
7.1 画出 2 和 6 的结构,并在必要时明确标出立体化学构型。
随后,酮 4 转化为酯 15。化合物 8(分子量:188)保留了 7 中的所有立体中心。化合物 9 和 10 均有五个立体中心,且不含碳碳双键。假设分别由 11 和 12 合成 \(\ce{^{18}O}\) 标记的线叶旋覆花酮 13 和 14 时,使用 \(\ce{H2^{18}O}\) 代替 \(\ce{H2^{16}O}\)。化合物 13 和 14 是 \(\ce{^{18}O}\) 标记的同位素异构体。忽略同位素标记,13 和 14 均生成相同的产物 15,且其立体化学构型完全相同。
7.2 为 A 选择合适的结构。
7.3 画出 8–14 的结构,并在必要时明确标出立体化学构型。此外,按照下面的示例,标出 13 和 14 中引入的 \(\ce{^{18}O}\) 原子。
部分 B
化合物 19 的合成如下所示。由于具有与非苯芳香性相关的性质,19 可用作醇的活化剂,20 经离子对中间体 21 转化为 22。尽管通过 NMR 观察到了 21 的形成,但 21 会逐渐分解,生成 18 和 22。
7.4 画出 17–19 和 21 的结构。无需标明立体化学构型。
题目译自官方英文原文。
答案
对于部分 A 中的名称和描述,双环[4.4.0]癸烷骨架采用如下编号:C1 为上方的并环原子,C1–C2–C3–C4–C5–C6 沿左环依次排列,直至下方的并环原子。C6–C7–C8–C9–C10–C1 构成完整的右环。甲基位于 C5 和 C6,侧链位于 C8。在所给图示的取向下,“前方”表示实楔线,“后方”表示虚楔线。
- 7.1
2 — 1-[(5R,6S,8R)-5,6-二甲基双环[4.4.0]癸-1-烯-8-基]乙-1-酮。
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
将 1 的异丙烯基替换为乙酰基。两个甲基和明确画出的 C8 上的氢均仍位于纸面后方。
6 — 1-[(5S,6R,8R)-5,6-二甲基双环[4.4.0]癸-1-烯-8-基]乙-1-酮。
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1
两个甲基均朝向观察者,而 C8 上的氢指向纸面后方。6 是 4 的对映异构体。
- 7.2
A 是 III,N-苯基双(三氟甲磺酰基)胺,通常称为 N-苯基双三氟甲磺酰亚胺,\(\ce{PhNTf2}\)。
SMILES: O=S(=O)(C(F)(F)F)N(c1ccccc1)S(=O)(=O)C(F)(F)F
- 7.3
下文统一将从前方生成的环氧化物编号为 9。将 9/10、11/12 和 13/14 同时互换也是等价的。
8 — (5R,6S,8S)-8-乙炔基-5,6-二甲基双环[4.4.0]癸-1-烯。
SMILES: C#C[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
9 — (1S,2R,5R,6S,8S)-1,2-环氧-8-乙炔基-5,6-二甲基双环[4.4.0]癸烷。
SMILES: C#C[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
环氧氧原子位于原 C1–C2 键的前方。
10 — (1R,2S,5R,6S,8S)-1,2-环氧-8-乙炔基-5,6-二甲基双环[4.4.0]癸烷。
SMILES: C#C[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
环氧氧原子位于原 C1–C2 键的后方。
11 — (1S,2R,5R,6S,8S)-8-(3,3-二氟环丙-1-烯-1-基)-1,2-环氧-5,6-二甲基双环[4.4.0]癸烷。
SMILES: FC1(F)C=C1[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
12 — (1R,2S,5R,6S,8S)-8-(3,3-二氟环丙-1-烯-1-基)-1,2-环氧-5,6-二甲基双环[4.4.0]癸烷。
SMILES: FC1(F)C=C1[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
13 — 环丙烯酮羰基氧和 C2 羟基氧均以 \(\ce{^{18}O}\) 标记的线叶旋覆花酮。
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([16OH])[C@@H]([18OH])CC[C@@H](C)[C@]2(C)C1
14 — 环丙烯酮羰基氧和 C1 羟基氧均以 \(\ce{^{18}O}\) 标记的线叶旋覆花酮。
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([18OH])[C@@H]([16OH])CC[C@@H](C)[C@]2(C)C1
在 13 和 14 中,C1–OH 均指向前方,C2–OH 均指向后方,两个甲基均指向后方,C8–H 均指向前方。两者均有 \(n=2\),分子式均为 \(\ce{C15H22{}^{18}O2{}^{16}O}\)。
- 7.4
| 化合物 | 名称 | SMILES |
|---|---|---|
| 17 | 1,3-二溴-1,3-二苯基丙-2-酮 | O=C(C(Br)c1ccccc1)C(Br)c1ccccc1 |
| 18 | 2,3-二苯基环丙-2-烯-1-酮,或二苯基环丙烯酮 | O=C1C(c2ccccc2)=C1c1ccccc1 |
| 19 | 3,3-二氯-1,2-二苯基环丙-1-烯 | ClC1(Cl)C(c2ccccc2)=C1c1ccccc1 |
| 21 | 氯化1-(2-苯基乙氧基)-2,3-二苯基环丙烯鎓 | [Cl-].[C+]1(OCCc2ccccc2)C(c2ccccc2)=C1c1ccccc1 |
在 21 中,正电荷沿平面三元环离域,并延伸至烷氧基取代基。该 SMILES 表示其中一个共振式。
解答
7.1 — 氧化断裂与立体选择性再质子化
起始化合物为瓦伦烯 1,C=C(C)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1,以及雅槛蓝烯 5,C=C(C)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1。
\(\ce{OsO4/NaIO4}\) 反应使末端异丙烯基双键断裂。其中带有取代基的碳转化为酮羰基碳;末端亚甲基碳生成甲醛,C=O。环内双键保持不变。
适用于任一起始烃的配平后的总氧化反应为
\[ \ce{C15H24 + 2NaIO4 -> C14H22O + CH2O + 2NaIO3}. \]
因此,2 是 1 的乙酰基衍生物,原有的三个立体中心全部保留。这也解释了碳原子数为何从十五减为十四。
后续操作先消除 C8 的构型,再重新建立其构型:
- 六甲基二硅氮烷/三甲基碘硅烷生成取代程度更高的三甲基硅基烯醇醚,使新双键位于 C8 与侧链羰基碳之间。
- 甲基锂使硅–氧键断裂,生成烯醇锂盐 3。
- 水杨酸使该烯醇盐发生立体选择性质子化。
该硅基烯醇醚是 2 的 (Z)-三甲基硅基烯醇醚:
C[Si](C)(C)O/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
中间体 3 是相应的 (Z)-烯醇锂盐:
[Li+].[O-]/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
这些操作的形式净反应配平方程式为
\[ \ce{2C14H22O + C6H19NSi2 -> 2C17H30OSi + NH3}, \]
\[ \ce{C17H30OSi + CH3Li -> C14H21LiO + Si(CH3)4}, \]
以及
\[ \ce{C14H21LiO + C7H6O3 -> C14H22O + C7H5LiO3}. \]
最后一个方程式表示水杨酸 O=C(O)c1ccccc1O 提供质子,同时生成水杨酸锂。
烯醇盐的形成使 C8 呈平面构型。质子化从位阻较小的一面发生,即与两个甲基相反的一面:
- 对于由瓦伦烯衍生的烯醇盐,甲基指向后方,因此新引入的 C8 上的氢指向前方。由此生成题目给出的酮 4,
CC(=O)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1。 - 对于由雅槛蓝烯衍生的烯醇盐,甲基指向前方,因此新引入的 C8 上的氢指向后方。由此生成 6。
因此,2 和 4 是 C8 位差向异构体,而 6 和 4 是对映异构体。
7.2 — 三氟甲磺酰化试剂的确定
化合物 7 是酮 4 的末端烯醇三氟甲磺酸酯:
C=C(OS(=O)(=O)C(F)(F)F)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
KHMDS 在 \(-78\,^\circ\mathrm C\) 下从酮的位阻较小的甲基一侧夺取一个质子。随后,生成的烯醇盐必须在氧原子上引入一个三氟甲磺酰基。
III,\(\ce{PhNTf2}\),是合适的亲电性三氟甲磺酰基转移试剂。这里 \(\ce{Tf}\) 表示 \(\ce{SO2CF3}\)。其反应可用如下配平的通式表示:
\[ \ce{ RCOCH3 + KN(SiMe3)2 + PhN(Tf)2 -> R-C(OTf)=CH2 + HN(SiMe3)2 + K[PhN(Tf)] }. \]
\(\ce{R}\) 所代表的双环基团保留其构型。
其他选项含有酸性的 O–H 或 N–H 键,主要会消耗强碱;它们不是适用于这一转化的三氟甲磺酰基转移试剂。
7.3 — 炔烃的形成、环氧化、环丙烯化与同位素示踪
8 的形成。 LDA 使 7 消去三氟甲磺酸根和一个末端烯基氢,生成末端炔烃 8。配平的反应通式为
\[ \ce{ R-C(OTf)=CH2 + LiN(iPr)2 -> R-C#CH + LiOTf + HN(iPr)2 }. \]
产物的分子式为 \(\ce{C14H20}\),其标称摩尔质量为
\[ M \approx 14(12)+20(1) =188\ \mathrm{g\,mol^{-1}}, \]
与题目给出的分子量一致。
其不饱和度为
\[ \mathrm{DBE} =\frac{2(14)+2-20}{2} =5. \]
这五个不饱和度由两个环、一个碳碳双键和一个碳碳三键贡献。原有的三个立体中心全部保留。若移去 C8 上的氢而形成累积二烯,则会破坏 C8 立体中心,因此根据题目所述的保留要求,可排除这种可能。
9 和 10 的形成。 mCPBA 从任一面使剩余的环内双键发生环氧化。末端炔基保持不变。
对于任一环氧化物,配平的氧转移反应为
\[ \ce{C14H20 + C7H5ClO3 -> C14H20O + C7H5ClO2}. \]
两个烯碳原子 C1 和 C2 成为新的立体中心。因此,每种产物均具有
\[ 3+2=5 \]
个立体中心,符合要求。两者均不含碳碳双键:除环以外,剩余的不饱和度来自炔基。
我们将从前方环氧化所得的产物编号为 9,从后方环氧化所得的产物编号为 10。它们在 C5、C6 和 C8 处的构型均与 8 相同。
11 和 12 的形成。 溴二氟甲基硅烷/碘离子体系生成二氟卡宾 \(\ce{:CF2}\),可表示为 F[C]F。它与炔键发生加成,生成 3,3-二氟环丙烯:
\[ \ce{C14H20O + CF2 -> C15H20F2O}. \]
计入硅试剂后,按原子守恒配平的总反应为
\[ \ce{ C14H20O + (CH3)3SiCF2Br -> C15H20F2O + (CH3)3SiBr }. \]
原来的两个炔碳原子成为环丙烯中的两个烯碳原子;新加入的卡宾碳连接两个氟原子。所有已有立体中心均不发生改变,因此 11 保留 9 的环氧构型,12 保留 10 的环氧构型。
13 和 14 的形成及标记。 酸性水溶液中发生两种水解反应:
- 偕二氟基团转化为环丙烯酮羰基。其氧原子来自水。
- 环氧基团开环生成反式二醇。一个羟基氧是原来的环氧氧原子;另一个来自水。
配平的合并水解反应为
\[ \ce{C15H20F2O + 2H2O -> C15H22O3 + 2HF}. \]
使用 \(\ce{H2^{18}O}\) 时,两个新引入的氧原子均为 \(\ce{^{18}O}\),因此 \(n=2\)。
15 的立体化学构型确定了二醇的空间取向:C1–OH 指向前方,C2–OH 指向后方。因此可直接确定氧原子的对应关系:
| 产物 | C1 羟基,朝前 | C2 羟基,朝后 | 环丙烯酮羰基 |
|---|---|---|---|
| 13,来自前方环氧化物 11 | 原有的 \(\ce{^{16}O}\) | 新引入的 \(\ce{^{18}O}\) | 新引入的 \(\ce{^{18}O}\) |
| 14,来自后方环氧化物 12 | 新引入的 \(\ce{^{18}O}\) | 原有的 \(\ce{^{16}O}\) | 新引入的 \(\ce{^{18}O}\) |
对于 11,水从后方进攻 C2,使 C2 与环氧氧原子之间的键断裂。原有的氧原子仍连接在 C1 上。
对于 12,水从前方进攻 C1,使 C1 与环氧氧原子之间的键断裂。原有的氧原子仍连接在 C2 上。
因此,去除同位素标记后,两种产物具有相同的构造和立体化学构型,但羟基氧的标记位于不同的位置。
与酯 15 的一致性。 催化剂为 4-(吡咯烷-1-基)吡啶,c1cc(N2CCCC2)ccn1。甲醇 CO 使环丙烯酮开环,生成 α-亚甲基羧酸甲酯 15:
COC(=O)C(=C)[C@H]1CC[C@@]2(O)[C@@H](O)CC[C@@H](C)[C@]2(C)C1
其名称为 2-[(1S,2S,5R,6S,8S)-1,2-二羟基-5,6-二甲基双环[4.4.0]癸烷-8-基]丙-2-烯酸甲酯。
配平的甲醇解反应为
\[ \ce{C15H22O3 + CH3OH -> C16H26O4}. \]
断裂的键位于环丙烯酮羰基碳与源自末端炔碳的碳原子之间。后者成为末端亚甲基。羰基碳成为酯羰基碳,双环骨架中的五个立体中心全部保持不变。
7.4 — 二苯基环丙烯酮与醇的活化
17 的形成。 起始化合物 16 是 1,3-二苯基丙-2-酮,又称二苄基酮:
O=C(Cc1ccccc1)Cc1ccccc1
酸性条件下的溴化反应分别取代羰基两侧的一个 α-氢:
\[ \ce{ PhCH2COCH2Ph + 2Br2 -> PhCHBrCOCHBrPh + 2HBr }. \]
由此生成 17,\(\ce{C15H12Br2O}\)。无需指定立体化学构型。
18 的形成。 碱夺取一个 α-氢。随后发生分子内取代,溴离子离去,两个 α-碳之间形成一条键,构成三元环。接着消去第二当量的溴化氢,生成二苯基环丙烯酮 18。
配平的方程式为
\[ \ce{ C15H12Br2O + 2Et3N -> C15H10O + 2Et3NH+ + 2Br- }. \]
环丙烯酮有一个重要的电荷分离共振式,其中包含具有芳香性的环丙烯鎓环和带负电荷的氧原子。对于 18,该共振式可表示为
[O-][C+]1C(c2ccccc2)=C1c1ccccc1
三元环具有两个离域的 π 电子,在 \(n=0\) 时满足休克尔 \(4n+2\) 规则。
19 的形成。 氯化亚砜将羰基氧替换为两个氯原子,生成偕二氯化物 19:
\[ \ce{C15H10O + SOCl2 -> C15H10Cl2 + SO2}. \]
该试剂失去氯离子后,生成具有芳香性的环丙烯鎓物种,这解释了它活化醇的能力。
21 的形成与分解。 醇 20 是 2-苯基乙-1-醇,OCCc1ccccc1。它与 19 反应,伴随氯化氢脱除,生成烷氧基环丙烯鎓氯化物 21:
\[ \ce{ C15H10Cl2 + C8H10O -> [C23H19O]+ + Cl- + HCl }. \]
NMR 观测结果支持这一结构:
- 其中的三个苯环对应 15 个芳香氢。
- 原有的羟基质子消失。
- 与氧相连的亚甲基从 \(\delta 3.7\) 移至 \(\delta 5.5\ \mathrm{ppm}\),这与其连接到强吸电子的阳离子活化基团相符。
- 苄位亚甲基从 \(\delta 2.8\) 移至 \(\delta 3.4\ \mathrm{ppm}\)。
随后,氯离子通过 \(S_\mathrm{N}2\) 取代进攻与氧相连的伯碳。该碳–氧键断裂,释放 2-苯基氯乙烷 22,ClCCc1ccccc1,并再生二苯基环丙烯酮 18:
\[ \ce{[C23H19O]+ + Cl- -> C8H9Cl + C15H10O}. \]
因此,醇转化为氯代物的总反应为
\[ \ce{ C8H10O + C15H10Cl2 -> C8H9Cl + C15H10O + HCl }. \]
结果已与主办方公布的官方答案核对。
IChO 2021 · Теоретическая задача 7
Игра с небензоидной ароматичностью
Профессор Нодзоэ (1902–1996) положил начало исследованиям небензоидных ароматических соединений, которые сегодня повсеместно встречаются в органической химии.
Фотография предоставлена Университетом Тохоку.
ЧАСТЬ A
Линеариифолианон — природное соединение с уникальной структурой, выделенное из Inula linariifolia. Из валенсена (1) в результате одностадийного превращения получают 2, а затем в результате трёхстадийного превращения через 3 получают кетон 4. Эремофилен (5) превращают в 6 с помощью той же последовательности из четырёх стадий.
Inula linariifolia
7.1 Изобразите структуры 2 и 6 и чётко укажите стереохимию там, где это необходимо.
Затем кетон 4 превращают в сложный эфир 15. Соединение 8 (молекулярная масса: 188) сохраняет все стереоцентры соединения 7. Соединения 9 и 10 имеют пять стереоцентров и не содержат двойных связей углерод–углерод. Предположите, что для синтеза меченных \(\ce{^{18}O}\) линеариифолианонов 13 и 14 из 11 и 12 соответственно вместо \(\ce{H2^{16}O}\) используют \(\ce{H2^{18}O}\). Соединения 13 и 14 являются меченными \(\ce{^{18}O}\) изотопомерами. Если не учитывать изотопные метки, и 13, и 14 дают один и тот же продукт 15 с одинаковой стереохимией.
7.2 Выберите подходящую структуру для A.
7.3 Изобразите структуры 8–14 и чётко укажите стереохимию там, где это необходимо. Также обозначьте введённые атомы \(\ce{^{18}O}\) в 13 и 14, как показано в приведённом ниже примере.
ЧАСТЬ B
Соединение 19 синтезируют по приведённой ниже схеме. Благодаря небензоидной ароматичности 19 можно использовать в качестве активатора спиртов; соединение 20 было превращено в 22 через промежуточную ионную пару 21. Хотя образование 21 наблюдалось методом ЯМР, 21 постепенно разлагается с образованием 18 и 22.
7.4 Изобразите структуры 17–19 и 21. Указывать стереохимию не требуется.
Условие переведено с официального английского текста.
Ответы
Для названий и описаний в части A используйте следующую нумерацию бицикло[4.4.0]деканового скелета: C1 — верхний узловой атом колец, а последовательность C1–C2–C3–C4–C5–C6 идёт по левому кольцу до нижнего узлового атома. Последовательность C6–C7–C8–C9–C10–C1 замыкает правое кольцо. Метильные группы находятся при C5 и C6, а боковая цепь — при C8. «Впереди» означает сплошной клин, «сзади» — штриховой клин при ориентации, принятой на приведённых рисунках.
- 7.1
2 — 1-[(5R,6S,8R)-5,6-диметилбицикло[4.4.0]дец-1-ен-8-ил]этан-1-он.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
Замените изопропенильную группу в 1 на ацетильную. Обе метильные группы и явно показанный атом водорода при C8 остаются за плоскостью рисунка.
6 — 1-[(5S,6R,8R)-5,6-диметилбицикло[4.4.0]дец-1-ен-8-ил]этан-1-он.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1
Обе метильные группы направлены к наблюдателю, а атом водорода при C8 — за плоскость рисунка. 6 является энантиомером 4.
- 7.2
A — это III, N-фенилбис(трифторметансульфонил)амин, обычно называемый N-фенилтрифлимидом, \(\ce{PhNTf2}\).
SMILES: O=S(=O)(C(F)(F)F)N(c1ccccc1)S(=O)(=O)C(F)(F)F
- 7.3
Ниже обозначение 9 последовательно используется для эпоксида, образованного с передней стороны. Одновременная перестановка обозначений 9/10, 11/12 и 13/14 даёт эквивалентный ответ.
8 — (5R,6S,8S)-8-этинил-5,6-диметилбицикло[4.4.0]дец-1-ен.
SMILES: C#C[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
9 — (1S,2R,5R,6S,8S)-1,2-эпокси-8-этинил-5,6-диметилбицикло[4.4.0]декан.
SMILES: C#C[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
Атом кислорода эпоксидной группы находится перед исходной связью C1–C2.
10 — (1R,2S,5R,6S,8S)-1,2-эпокси-8-этинил-5,6-диметилбицикло[4.4.0]декан.
SMILES: C#C[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
Атом кислорода эпоксидной группы находится за исходной связью C1–C2.
11 — (1S,2R,5R,6S,8S)-8-(3,3-дифторциклопроп-1-ен-1-ил)-1,2-эпокси-5,6-диметилбицикло[4.4.0]декан.
SMILES: FC1(F)C=C1[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
12 — (1R,2S,5R,6S,8S)-8-(3,3-дифторциклопроп-1-ен-1-ил)-1,2-эпокси-5,6-диметилбицикло[4.4.0]декан.
SMILES: FC1(F)C=C1[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
13 — Линеариифолианон с метками \(\ce{^{18}O}\) в циклопропенонной карбонильной группе и в атоме кислорода гидроксильной группы при C2.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([16OH])[C@@H]([18OH])CC[C@@H](C)[C@]2(C)C1
14 — Линеариифолианон с метками \(\ce{^{18}O}\) в циклопропенонной карбонильной группе и в атоме кислорода гидроксильной группы при C1.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([18OH])[C@@H]([16OH])CC[C@@H](C)[C@]2(C)C1
И в 13, и в 14 связь C1–OH направлена вперёд, связь C2–OH — назад, обе метильные группы направлены назад, а связь C8–H — вперёд. Для обоих соединений \(n=2\), а их формула — \(\ce{C15H22{}^{18}O2{}^{16}O}\).
- 7.4
| Соединение | Название | SMILES |
|---|---|---|
| 17 | 1,3-Дибром-1,3-дифенилпропан-2-он | O=C(C(Br)c1ccccc1)C(Br)c1ccccc1 |
| 18 | 2,3-Дифенилциклопроп-2-ен-1-он, или дифенилциклопропенон | O=C1C(c2ccccc2)=C1c1ccccc1 |
| 19 | 3,3-Дихлор-1,2-дифенилциклопроп-1-ен | ClC1(Cl)C(c2ccccc2)=C1c1ccccc1 |
| 21 | Хлорид 1-(2-фенилэтокси)-2,3-дифенилциклопропения | [Cl-].[C+]1(OCCc2ccccc2)C(c2ccccc2)=C1c1ccccc1 |
В 21 положительный заряд делокализован по плоскому трёхчленному кольцу и алкоксильному заместителю. Запись SMILES показывает одну из резонансных структур.
Решение
7.1 — Окислительное расщепление и стереоселективное повторное протонирование
Исходные соединения — валенсен 1, C=C(C)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1, и эремофилен 5, C=C(C)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1.
Реакция с \(\ce{OsO4/NaIO4}\) расщепляет концевую двойную связь изопропенильной группы. Её замещённый атом углерода становится атомом углерода карбонильной группы кетона; концевой метиленовый атом углерода даёт формальдегид, C=O. Двойная связь в кольце остаётся неизменной.
Суммарное уравнение окисления с расставленными коэффициентами, применимое к обоим исходным углеводородам, имеет вид
\[ \ce{C15H24 + 2NaIO4 -> C14H22O + CH2O + 2NaIO3}. \]
Следовательно, 2 — ацетильное производное 1, в котором сохранены все три исходных стереоцентра. Это также объясняет уменьшение числа атомов углерода с пятнадцати до четырнадцати.
Последующие операции устраняют, а затем вновь задают конфигурацию при C8:
- Гексаметилдисилазан/иодтриметилсилан даёт более замещённый триметилсилиловый эфир енола, в котором новая двойная связь расположена между C8 и карбонильным атомом углерода боковой цепи.
- Метиллитий расщепляет связь кремний–кислород с образованием енолята лития 3.
- Салициловая кислота стереоселективно протонирует этот енолят.
Силиловый эфир енола представляет собой (Z)-триметилсилиловый эфир енола соединения 2:
C[Si](C)(C)O/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Промежуточное соединение 3, соответствующий (Z)-енолят лития, имеет вид:
[Li+].[O-]/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
Формальные суммарные уравнения этих превращений имеют вид
\[ \ce{2C14H22O + C6H19NSi2 -> 2C17H30OSi + NH3}, \]
\[ \ce{C17H30OSi + CH3Li -> C14H21LiO + Si(CH3)4}, \]
и
\[ \ce{C14H21LiO + C7H6O3 -> C14H22O + C7H5LiO3}. \]
Последнее уравнение описывает перенос протона от салициловой кислоты, O=C(O)c1ccccc1O, с образованием салицилата лития.
При образовании енолята атом C8 приобретает плоское окружение. Протонирование происходит с менее затруднённой стороны, противоположной двум метильным группам:
- В еноляте, полученном из валенсена, метильные группы направлены назад, поэтому присоединяющийся атом водорода при C8 направлен вперёд. При этом образуется приведённый в условии кетон 4,
CC(=O)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1. - В еноляте, полученном из эремофилена, метильные группы направлены вперёд, поэтому присоединяющийся атом водорода при C8 направлен назад. При этом образуется 6.
Таким образом, 2 и 4 являются эпимерами по C8, тогда как 6 и 4 являются энантиомерами.
7.2 — Определение реагента для трифлирования
Соединение 7 представляет собой концевой енолтрифлат кетона 4:
C=C(OS(=O)(=O)C(F)(F)F)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
KHMDS отщепляет протон от менее затруднённой метильной группы кетона при \(-78\,^\circ\mathrm C\). Затем к атому кислорода образовавшегося енолята должна присоединиться трифлильная группа.
III, \(\ce{PhNTf2}\), — подходящий электрофильный реагент для переноса трифлильной группы. Здесь \(\ce{Tf}\) обозначает \(\ce{SO2CF3}\). Уравнение его реакции с расставленными коэффициентами в общем виде можно записать как
\[ \ce{ RCOCH3 + KN(SiMe3)2 + PhN(Tf)2 -> R-C(OTf)=CH2 + HN(SiMe3)2 + K[PhN(Tf)] }. \]
Бициклический остаток, обозначенный \(\ce{R}\), сохраняет свою конфигурацию.
Остальные варианты содержат кислотные связи O–H или N–H и прежде всего расходовали бы сильное основание; они не являются подходящими реагентами для переноса трифлильной группы в этом превращении.
7.3 — Образование алкина, эпоксидирование, циклопропенирование и отслеживание изотопных меток
Образование 8. LDA вызывает отщепление трифлата и концевого винильного атома водорода от 7 с образованием концевого алкина 8. Общее уравнение реакции с расставленными коэффициентами имеет вид
\[ \ce{ R-C(OTf)=CH2 + LiN(iPr)2 -> R-C#CH + LiOTf + HN(iPr)2 }. \]
Формула продукта — \(\ce{C14H20}\), его номинальная молярная масса равна
\[ M \approx 14(12)+20(1) =188\ \mathrm{g\,mol^{-1}}, \]
что соответствует указанной молекулярной массе.
Его степень ненасыщенности равна
\[ \mathrm{DBE} =\frac{2(14)+2-20}{2} =5. \]
Эти пять единиц обусловлены двумя кольцами, одной двойной и одной тройной связью. Все три ранее существовавших стереоцентра сохраняются. Образование аллена за счёт отщепления атома водорода при C8 привело бы к исчезновению стереоцентра C8 и исключается указанным в условии требованием сохранения стереоцентров.
Образование 9 и 10. mCPBA эпоксидирует оставшуюся двойную связь в кольце с любой из двух сторон. Концевая тройная связь сохраняется.
Для каждого из эпоксидов уравнение переноса кислорода с расставленными коэффициентами имеет вид
\[ \ce{C14H20 + C7H5ClO3 -> C14H20O + C7H5ClO2}. \]
Два атома углерода двойной связи, C1 и C2, становятся новыми стереоцентрами. Следовательно, каждый продукт имеет
\[ 3+2=5 \]
стереоцентров, как и требуется. Ни один из них не содержит двойной связи углерод–углерод: оставшаяся ненасыщенность, не обусловленная кольцами, приходится на тройную связь.
Обозначим продукт эпоксидирования с передней стороны как 9, а с задней стороны — как 10. Их конфигурации при C5, C6 и C8 остаются такими же, как у 8.
Образование 11 и 12. Система бромдифторметилсилан/иодид генерирует дифторкарбен, \(\ce{:CF2}\), представленный записью F[C]F. Он присоединяется по тройной связи с образованием 3,3-дифторциклопропена:
\[ \ce{C14H20O + CF2 -> C15H20F2O}. \]
С учётом кремнийсодержащего реагента суммарное уравнение, отражающее баланс атомов, имеет вид
\[ \ce{ C14H20O + (CH3)3SiCF2Br -> C15H20F2O + (CH3)3SiBr }. \]
Исходные атомы углерода тройной связи становятся двумя атомами углерода двойной связи циклопропена; присоединившийся карбеновый атом углерода несёт оба атома фтора. Ни один из существовавших стереоцентров не изменяется, поэтому 11 сохраняет конфигурацию эпоксидной группы 9, а 12 — конфигурацию эпоксидной группы 10.
Образование и мечение 13 и 14. В кислой водной среде происходят два гидролитических превращения:
- Геминальный дифторид превращается в циклопропенонную карбонильную группу. Её атом кислорода поступает из воды.
- Эпоксид раскрывается с образованием транс-диола. Атом кислорода одной гидроксильной группы — исходный атом кислорода эпоксида; другой поступает из воды.
Суммарное уравнение гидролиза с расставленными коэффициентами имеет вид
\[ \ce{C15H20F2O + 2H2O -> C15H22O3 + 2HF}. \]
При использовании \(\ce{H2^{18}O}\) оба вновь включённых атома кислорода являются \(\ce{^{18}O}\), поэтому \(n=2\).
Стереохимия 15 задаёт геометрию диола: C1–OH направлена вперёд, а C2–OH — назад. Отсюда непосредственно следует распределение атомов кислорода:
| Продукт | Гидроксильная группа при C1, вперёд | Гидроксильная группа при C2, назад | Циклопропенонная карбонильная группа |
|---|---|---|---|
| 13, из эпоксида 11 с кислородом спереди | Исходный \(\ce{^{16}O}\) | Введённый \(\ce{^{18}O}\) | Введённый \(\ce{^{18}O}\) |
| 14, из эпоксида 12 с кислородом сзади | Введённый \(\ce{^{18}O}\) | Исходный \(\ce{^{16}O}\) | Введённый \(\ce{^{18}O}\) |
В случае 11 вода атакует C2 сзади, разрывая связь C2 с атомом кислорода эпоксидной группы. Исходный атом кислорода остаётся связанным с C1.
В случае 12 вода атакует C1 спереди, разрывая связь C1 с атомом кислорода эпоксидной группы. Исходный атом кислорода остаётся связанным с C2.
Таким образом, если убрать изотопные метки, продукты имеют одинаковые связность атомов и стереохимию, однако метки на атомах кислорода гидроксильных групп занимают разные положения.
Согласованность со структурой сложного эфира 15. Катализатор — 4-(пирролидин-1-ил)пиридин, c1cc(N2CCCC2)ccn1. Метанол, CO, раскрывает циклопропенонное кольцо с образованием метилового эфира α-метиленкарбоновой кислоты 15:
COC(=O)C(=C)[C@H]1CC[C@@]2(O)[C@@H](O)CC[C@@H](C)[C@]2(C)C1
Его название — метил-2-[(1S,2S,5R,6S,8S)-1,2-дигидрокси-5,6-диметилбицикло[4.4.0]декан-8-ил]проп-2-еноат.
Уравнение метанолиза с расставленными коэффициентами имеет вид
\[ \ce{C15H22O3 + CH3OH -> C16H26O4}. \]
Разрывается связь между карбонильным атомом углерода циклопропенона и атомом углерода, происходящим из концевого атома углерода алкина. Последний становится концевой метиленовой группой. Карбонильный атом углерода становится атомом углерода карбонильной группы сложного эфира, а все пять стереоцентров бициклического фрагмента остаются неизменными.
7.4 — Дифенилциклопропенон и активация спиртов
Образование 17. Исходное соединение 16 — 1,3-дифенилпропан-2-он, или дибензилкетон:
O=C(Cc1ccccc1)Cc1ccccc1
При бромировании в кислой среде замещается по одному α-атому водорода с каждой стороны карбонильной группы:
\[ \ce{ PhCH2COCH2Ph + 2Br2 -> PhCHBrCOCHBrPh + 2HBr }. \]
При этом образуется 17, \(\ce{C15H12Br2O}\). Указывать стереохимию не требуется.
Образование 18. Основание отщепляет α-атом водорода. Затем внутримолекулярное замещение бромида приводит к образованию связи между двумя α-атомами углерода и замыканию трёхчленного кольца. Последующее отщепление второго эквивалента бромоводорода даёт дифенилциклопропенон 18.
Уравнение с расставленными коэффициентами имеет вид
\[ \ce{ C15H12Br2O + 2Et3N -> C15H10O + 2Et3NH+ + 2Br- }. \]
Для циклопропенона существенна резонансная структура с разделёнными зарядами, содержащая ароматическое циклопропениевое кольцо и отрицательно заряженный атом кислорода. Для 18 эту структуру можно представить как
[O-][C+]1C(c2ccccc2)=C1c1ccccc1
Трёхчленное кольцо имеет два делокализованных π-электрона, что удовлетворяет правилу Хюккеля \(4n+2\) при \(n=0\).
Образование 19. Тионилхлорид замещает карбонильный атом кислорода двумя атомами хлора с образованием гем-дихлорида 19:
\[ \ce{C15H10O + SOCl2 -> C15H10Cl2 + SO2}. \]
Отщепление хлорид-иона от этого реагента приводит к образованию ароматической циклопропениевой частицы, что объясняет его способность активировать спирт.
Образование и разложение 21. Спирт 20 — 2-фенилэтан-1-ол, OCCc1ccccc1. Реакция с 19, сопровождающаяся отщеплением хлороводорода, даёт хлорид алкоксициклопропения 21:
\[ \ce{ C15H10Cl2 + C8H10O -> [C23H19O]+ + Cl- + HCl }. \]
Данные ЯМР подтверждают эту структуру:
- Три фенильных кольца объясняют наличие 15 ароматических атомов водорода.
- Исходный гидроксильный протон отсутствует.
- Сигнал связанной с кислородом метиленовой группы смещается от \(\delta 3.7\) до \(\delta 5.5\ \mathrm{ppm}\), что согласуется с её присоединением к сильно электроноакцепторной катионной активирующей группе.
- Сигнал бензильной метиленовой группы смещается от \(\delta 2.8\) до \(\delta 3.4\ \mathrm{ppm}\).
Затем хлорид-ион атакует первичный атом углерода, связанный с кислородом, по механизму замещения \(S_\mathrm{N}2\). Разрыв этой связи углерод–кислород приводит к высвобождению 2-фенилэтилхлорида 22, ClCCc1ccccc1, и регенерации дифенилциклопропенона 18:
\[ \ce{[C23H19O]+ + Cl- -> C8H9Cl + C15H10O}. \]
Таким образом, суммарное уравнение превращения спирта в хлорид имеет вид
\[ \ce{ C8H10O + C15H10Cl2 -> C8H9Cl + C15H10O + HCl }. \]
Ответы проверены по официальным ответам, опубликованным организаторами.
IChO 2021 · مسألة نظرية 7
اللعب بالعطرية غير البنزينويدية
فتح الأستاذ نوزوي (1902–1996) مجال البحث في المركبات العطرية غير البنزينويدية، التي أصبحت اليوم واسعة الانتشار في الكيمياء العضوية.
الصورة مقدمة من: جامعة توهوكو.
الجزء A
اللينارييفوليانون ناتج طبيعي ذو بنية فريدة، عُزل من نبات Inula linariifolia. انطلاقًا من الفالنسين (1)، يُنتج تحويل من خطوة واحدة المركب 2، ثم يُنتج تحويل من ثلاث خطوات عبر 3 الكيتون 4. ويُحوَّل الإريموفيلين (5) إلى 6 بإجراء التحويل نفسه المؤلف من أربع خطوات.
Inula linariifolia
7.1 ارسم بنيتي 2 و6، وحدد بوضوح الكيمياء الفراغية حيثما يلزم.
بعد ذلك، يُحوَّل الكيتون 4 إلى الإستر 15. يحتفظ المركب 8 (الوزن الجزيئي: 188) بجميع المراكز الفراغية في 7. ويحتوي كل من المركبين 9 و10 على خمسة مراكز فراغية، ولا يحتوي أي منهما على روابط مزدوجة بين ذرات الكربون. افترض استخدام \(\ce{H2^{18}O}\) بدلًا من \(\ce{H2^{16}O}\) لتخليق اللينارييفوليانونين 13 و14 الموسومين بـ \(\ce{^{18}O}\) انطلاقًا من 11 و12، على الترتيب. المركبان 13 و14 متماكبان نظيريان موسومان بـ \(\ce{^{18}O}\). وعند إهمال الوسم النظائري، يعطي كل من 13 و14 الناتج نفسه 15 بكيمياء فراغية متطابقة.
7.2 اختر البنية المناسبة لـ A.
7.3 ارسم بنى 8–14، وحدد بوضوح الكيمياء الفراغية حيثما يلزم. وأشر أيضًا إلى ذرات \(\ce{^{18}O}\) المُدخلة في 13 و14 كما هو موضح في المثال أدناه.
الجزء B
يُخلَّق المركب 19 كما هو موضح أدناه. وبالارتباط بالعطرية غير البنزينويدية، يمكن استخدام 19 منشِّطًا للكحولات، وقد حُوِّل 20 إلى 22 عبر الوسيط المكوَّن من زوج أيوني 21. وعلى الرغم من رصد تكوُّن 21 بالرنين المغناطيسي النووي (NMR)، فإنه يتحلل تدريجيًا ليعطي 18 و22.
7.4 ارسم بنى 17–19 و21. ليس من الضروري تحديد الكيمياء الفراغية.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
لأغراض الأسماء والأوصاف الواردة في الجزء A، رقِّم هيكل ثنائي السيكلو[4.4.0]ديكان على النحو الآتي: C1 هو موضع التحام الحلقتين العلوي، ويمتد المسار C1–C2–C3–C4–C5–C6 حول الحلقة اليسرى إلى موضع الالتحام السفلي. ويُكمل المسار C6–C7–C8–C9–C10–C1 الحلقة اليمنى. تقع مجموعتا الميثيل عند C5 وC6، وتقع السلسلة الجانبية عند C8. تعني «أمام» إسفينًا ممتلئًا، وتعني «خلف» إسفينًا متقطعًا، وفق اتجاه الرسومات المعطاة.
- 7.1
2 — 1-[(5R,6S,8R)-5,6-ثنائي ميثيل ثنائي السيكلو[4.4.0]ديس-1-ين-8-يل]إيثان-1-ون.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
استبدل بمجموعة الأيزوبروبينيل في 1 مجموعة أسيتيل. تبقى مجموعتا الميثيل وذرة الهيدروجين عند C8 المبيَّنة صراحةً خلف مستوى الورقة.
6 — 1-[(5S,6R,8R)-5,6-ثنائي ميثيل ثنائي السيكلو[4.4.0]ديس-1-ين-8-يل]إيثان-1-ون.
SMILES: CC(=O)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1
تتجه مجموعتا الميثيل نحو الناظر، وتتجه ذرة الهيدروجين عند C8 إلى خلف مستوى الورقة. 6 هو المتماكب المرآتي لـ 4.
- 7.2
A هو III، وهو N-فينيل ثنائي(ثلاثي فلوروميثان سلفونيل)أمين، المعروف عادةً باسم N-فينيل تريفليميد، \(\ce{PhNTf2}\).
SMILES: O=S(=O)(C(F)(F)F)N(c1ccccc1)S(=O)(=O)C(F)(F)F
- 7.3
يُسنَد الرقم 9 فيما يأتي بصورة متسقة إلى الإيبوكسيد الموجود على الوجه الأمامي. ويكافئ ذلك تبديل 9/10 و11/12 و13/14 معًا.
8 — (5R,6S,8S)-8-إيثاينيل-5,6-ثنائي ميثيل ثنائي السيكلو[4.4.0]ديس-1-ين.
SMILES: C#C[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
9 — (1S,2R,5R,6S,8S)-1,2-إيبوكسي-8-إيثاينيل-5,6-ثنائي ميثيل ثنائي السيكلو[4.4.0]ديكان.
SMILES: C#C[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
تقع ذرة أكسجين الإيبوكسيد أمام الرابطة الأصلية C1–C2.
10 — (1R,2S,5R,6S,8S)-1,2-إيبوكسي-8-إيثاينيل-5,6-ثنائي ميثيل ثنائي السيكلو[4.4.0]ديكان.
SMILES: C#C[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
تقع ذرة أكسجين الإيبوكسيد خلف الرابطة الأصلية C1–C2.
11 — (1S,2R,5R,6S,8S)-8-(3,3-ثنائي فلوروسيكلوبروب-1-ين-1-يل)-1,2-إيبوكسي-5,6-ثنائي ميثيل ثنائي السيكلو[4.4.0]ديكان.
SMILES: FC1(F)C=C1[C@H]1CC[C@@]23O[C@@H]2CC[C@@H](C)[C@]3(C)C1
12 — (1R,2S,5R,6S,8S)-8-(3,3-ثنائي فلوروسيكلوبروب-1-ين-1-يل)-1,2-إيبوكسي-5,6-ثنائي ميثيل ثنائي السيكلو[4.4.0]ديكان.
SMILES: FC1(F)C=C1[C@H]1CC[C@]23O[C@H]2CC[C@@H](C)[C@]3(C)C1
13 — لينارييفوليانون موسوم بـ \(\ce{^{18}O}\) عند كربونيل السيكلوبروبينون وأكسجين مجموعة الهيدروكسيل عند C2.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([16OH])[C@@H]([18OH])CC[C@@H](C)[C@]2(C)C1
14 — لينارييفوليانون موسوم بـ \(\ce{^{18}O}\) عند كربونيل السيكلوبروبينون وأكسجين مجموعة الهيدروكسيل عند C1.
SMILES: [18O]=C1C=C1[C@H]1CC[C@@]2([18OH])[C@@H]([16OH])CC[C@@H](C)[C@]2(C)C1
في كل من 13 و14، تتجه C1–OH إلى الأمام، وتتجه C2–OH إلى الخلف، وتتجه مجموعتا الميثيل إلى الخلف، وتتجه C8–H إلى الأمام. وفي كليهما \(n=2\)، وصيغتهما \(\ce{C15H22{}^{18}O2{}^{16}O}\).
- 7.4
| المركب | الاسم | SMILES |
|---|---|---|
| 17 | 1,3-ثنائي برومو-1,3-ثنائي فينيل بروبان-2-ون | O=C(C(Br)c1ccccc1)C(Br)c1ccccc1 |
| 18 | 2,3-ثنائي فينيل سيكلوبروب-2-ين-1-ون، أو ثنائي فينيل سيكلوبروبينون | O=C1C(c2ccccc2)=C1c1ccccc1 |
| 19 | 3,3-ثنائي كلورو-1,2-ثنائي فينيل سيكلوبروب-1-ين | ClC1(Cl)C(c2ccccc2)=C1c1ccccc1 |
| 21 | كلوريد 1-(2-فينيل إيثوكسي)-2,3-ثنائي فينيل سيكلوبروبينيوم | [Cl-].[C+]1(OCCc2ccccc2)C(c2ccccc2)=C1c1ccccc1 |
في 21، تكون الشحنة الموجبة غير متمركزة، إذ تتوزع على الحلقة المستوية الثلاثية الأعضاء وتمتد إلى مستبدَل الألكوكسي. وتُظهر صيغة SMILES إحدى البنى الرنينية المساهمة.
الحل
7.1 — الشطر التأكسدي وإعادة البروتنة الانتقائية فراغيًا
المركبان الابتدائيان هما الفالنسين 1، C=C(C)[C@@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1، والإريموفيلين 5، C=C(C)[C@@H]1CCC2=CCC[C@H](C)[C@@]2(C)C1.
يشطر تفاعل \(\ce{OsO4/NaIO4}\) الرابطة المزدوجة الطرفية لمجموعة الأيزوبروبينيل. وتصبح ذرة الكربون المستبدَلة فيها كربون مجموعة الكربونيل الكيتونية، بينما تعطي ذرة كربون الميثيلين الطرفية الفورمالدهيد، C=O. وتبقى الرابطة المزدوجة في الحلقة سليمة.
معادلة الأكسدة الكلية الموزونة، التي تنطبق على أيٍّ من الهيدروكربونين الابتدائيين، هي
\[ \ce{C15H24 + 2NaIO4 -> C14H22O + CH2O + 2NaIO3}. \]
وبناءً على ذلك، يكون 2 مشتق الأسيتيل من 1، مع الاحتفاظ بجميع المراكز الفراغية الأصلية الثلاثة. وهذا يفسر أيضًا انخفاض عدد ذرات الكربون من خمس عشرة إلى أربع عشرة.
تزيل العمليات اللاحقة التشكيل الفراغي عند C8 ثم تعيد تكوينه:
- يعطي سداسي ميثيل ثنائي السيلازان/يوديد ثلاثي ميثيل السيليل إيثر إينول ثلاثي ميثيل السيليل الأكثر استبدالًا، فتقع الرابطة المزدوجة الجديدة بين C8 وذرة كربون الكربونيل في السلسلة الجانبية.
- يشطر ميثيل الليثيوم الرابطة بين السيليكون والأكسجين، فيعطي إينولات الليثيوم 3.
- يُبرتن حمض الساليسيليك تلك الإينولات بصورة انتقائية فراغيًا.
إيثر الإينول السيليلي هو إيثر إينول ثلاثي ميثيل السيليل ذي التشكيل (Z) للمركب 2:
C[Si](C)(C)O/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
الوسيط 3، وهو إينولات الليثيوم ذات التشكيل (Z) المقابلة، هو:
[Li+].[O-]/C(C)=C1/CCC2=CCC[C@@H](C)[C@]2(C)C1
المعادلات الصافية الشكلية الموزونة لهذه العمليات هي
\[ \ce{2C14H22O + C6H19NSi2 -> 2C17H30OSi + NH3}, \]
\[ \ce{C17H30OSi + CH3Li -> C14H21LiO + Si(CH3)4}, \]
و
\[ \ce{C14H21LiO + C7H6O3 -> C14H22O + C7H5LiO3}. \]
تمثل المعادلة الأخيرة انتقال بروتون من حمض الساليسيليك، O=C(O)c1ccccc1O، مع تكوُّن ساليسيلات الليثيوم.
يجعل تكوُّن الإينولات C8 مستويًا. وتحدث البروتنة من الوجه الأقل إعاقة فراغية، المقابل لمجموعتي الميثيل:
- في الإينولات المشتقة من الفالنسين، تتجه مجموعتا الميثيل إلى الخلف، ولذلك تتجه ذرة الهيدروجين الواردة إلى C8 إلى الأمام. وهذا يعطي الكيتون المعطى 4،
CC(=O)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1. - في الإينولات المشتقة من الإريموفيلين، تتجه مجموعتا الميثيل إلى الأمام، ولذلك تتجه ذرة الهيدروجين الواردة إلى C8 إلى الخلف. وهذا يعطي 6.
إذن 2 و4 متماكبان إبيميريان عند C8، بينما 6 و4 متماكبان مرآتيان.
7.2 — تحديد كاشف إدخال مجموعة التريفلات
المركب 7 هو تريفلات الإينول الطرفية للكيتون 4:
C=C(OS(=O)(=O)C(F)(F)F)[C@H]1CCC2=CCC[C@@H](C)[C@]2(C)C1
ينتزع KHMDS بروتونًا من جانب الميثيل الأقل إعاقة فراغية في الكيتون عند \(-78\,^\circ\mathrm C\). ويجب بعد ذلك أن تستقبل الإينولات الناتجة مجموعة تريفليل عند الأكسجين.
III، وهو \(\ce{PhNTf2}\)، هو الكاشف الإلكتروفيلي المناسب لنقل مجموعة التريفليل. ويرمز \(\ce{Tf}\) هنا إلى \(\ce{SO2CF3}\). ويمكن موازنة تفاعله بصيغة عامة كما يأتي
\[ \ce{ RCOCH3 + KN(SiMe3)2 + PhN(Tf)2 -> R-C(OTf)=CH2 + HN(SiMe3)2 + K[PhN(Tf)] }. \]
تحتفظ البقية ثنائية الحلقة التي يمثلها \(\ce{R}\) بتشكيلها الفراغي.
تحتوي الخيارات الأخرى على روابط O–H أو N–H حمضية، ومن شأنها أن تستهلك القاعدة القوية أساسًا؛ لذا فهي ليست الكاشف المناسب لنقل مجموعة التريفليل في هذا التحويل.
7.3 — تكوين الألكاين، والإبوكسدة، وتكوين حلقة السيكلوبروبين، وتتبع النظائر
تكوين 8. يُحدث LDA حذفًا للتريفلات وذرة هيدروجين فينيلية طرفية من 7، فيعطي الألكاين الطرفي 8. والتفاعل العام الموزون هو
\[ \ce{ R-C(OTf)=CH2 + LiN(iPr)2 -> R-C#CH + LiOTf + HN(iPr)2 }. \]
صيغة الناتج هي \(\ce{C14H20}\)، وكتلته المولية الاسمية هي
\[ M \approx 14(12)+20(1) =188\ \mathrm{g\,mol^{-1}}, \]
وهي تطابق الوزن الجزيئي المعطى.
درجة عدم الإشباع فيه هي
\[ \mathrm{DBE} =\frac{2(14)+2-20}{2} =5. \]
تُعزى هذه الوحدات الخمس إلى حلقتين ورابطة ألكينية واحدة ورابطة ألكاينية واحدة. وتبقى المراكز الفراغية الثلاثة الموجودة مسبقًا سليمة. أما تكوُّن ألين بنزع ذرة الهيدروجين عند C8 فيزيل المركز الفراغي C8، ولذلك يستبعده شرط الاحتفاظ المذكور.
تكوين 9 و10. يؤبكسد mCPBA الرابطة الألكينية المتبقية في الحلقة من أيٍّ من وجهيها. ويبقى الألكاين الطرفي دون تغيير.
لكلٍّ من الإيبوكسيدين، يكون تفاعل نقل الأكسجين الموزون هو
\[ \ce{C14H20 + C7H5ClO3 -> C14H20O + C7H5ClO2}. \]
تصبح ذرتا كربون الألكين، C1 وC2، مركزين فراغيين جديدين. ولذلك، يحتوي كل ناتج على
\[ 3+2=5 \]
مراكز فراغية، كما هو مطلوب. ولا يحتوي أي منهما على رابطة مزدوجة بين ذرات الكربون؛ فعدم الإشباع المتبقي خارج الحلقات هو الألكاين.
نُسنِد الرقم 9 إلى ناتج الإبوكسدة من الأمام، والرقم 10 إلى ناتج الإبوكسدة من الخلف. وتبقى تشكيلاتهما الفراغية عند C5 وC6 وC8 كما هي في 8.
تكوين 11 و12. يولِّد نظام بروموثنائي فلوروميثيل سيلان/اليوديد ثنائي فلوروكربين، \(\ce{:CF2}\)، الممثَّل بالصيغة F[C]F. ويُضاف هذا الكربين عبر الرابطة الألكاينية لينتج 3,3-ثنائي فلوروسيكلوبروبين:
\[ \ce{C14H20O + CF2 -> C15H20F2O}. \]
وبإدراج كاشف السيليكون، تكون المعادلة الكلية الموزونة ذريًا هي
\[ \ce{ C14H20O + (CH3)3SiCF2Br -> C15H20F2O + (CH3)3SiBr }. \]
تصبح ذرتا كربون الألكاين الأصليتان ذرتي كربون الرابطة الألكينية في السيكلوبروبين؛ وتحمل ذرة كربون الكربين المضافة ذرتي الفلور كلتيهما. ولا يتغير أي مركز فراغي موجود، ولذلك يحتفظ 11 بالتشكيل الفراغي للإيبوكسيد في 9، ويحتفظ 12 بالتشكيل الفراغي للإيبوكسيد في 10.
تكوين 13 و14 ووسمهما. يُجري الماء في الوسط الحمضي عمليتي حلمهة:
- تتحول مجموعة ثنائي الفلوريد الجِمّية إلى كربونيل السيكلوبروبينون. ويأتي أكسجينها من الماء.
- تنفتح حلقة الإيبوكسيد لتعطي ديولًا من النمط ترانس. إحدى ذرتي أكسجين الهيدروكسيل هي ذرة أكسجين الإيبوكسيد الأصلية، وتأتي الأخرى من الماء.
معادلة الحلمهة المجمَّعة الموزونة هي
\[ \ce{C15H20F2O + 2H2O -> C15H22O3 + 2HF}. \]
باستخدام \(\ce{H2^{18}O}\)، تكون ذرتا الأكسجين المُدمجتان حديثًا كلتاهما من \(\ce{^{18}O}\)، ولذلك \(n=2\).
تحدد الكيمياء الفراغية للمركب 15 الترتيب الهندسي للديول: تتجه C1–OH إلى الأمام، وتتجه C2–OH إلى الخلف. ومن ثم تتحدد مباشرةً مواضع ذرات الأكسجين ومصادرها:
| الناتج | هيدروكسيل C1، إلى الأمام | هيدروكسيل C2، إلى الخلف | كربونيل السيكلوبروبينون |
|---|---|---|---|
| 13، من الإيبوكسيد الأمامي 11 | \(\ce{^{16}O}\) الأصلي | \(\ce{^{18}O}\) الوارد | \(\ce{^{18}O}\) الوارد |
| 14، من الإيبوكسيد الخلفي 12 | \(\ce{^{18}O}\) الوارد | \(\ce{^{16}O}\) الأصلي | \(\ce{^{18}O}\) الوارد |
في 11، يهاجم الماء C2 من الخلف، فيكسر الرابطة بين C2 وأكسجين الإيبوكسيد. وتبقى ذرة الأكسجين الأصلية مرتبطة بـ C1.
في 12، يهاجم الماء C1 من الأمام، فيكسر الرابطة بين C1 وأكسجين الإيبوكسيد. وتبقى ذرة الأكسجين الأصلية مرتبطة بـ C2.
وهكذا تتطابق النواتج في البنية الاتصالية والكيمياء الفراغية بعد إزالة الوسوم النظائرية، لكن وسوم أكسجين الهيدروكسيل تشغل مواضع مختلفة.
الاتساق مع الإستر 15. الحفاز هو 4-(بيروليدين-1-يل)بيريدين، c1cc(N2CCCC2)ccn1. يفتح الميثانول، CO، حلقة السيكلوبروبينون ليعطي إستر ميثيل α-ميثيلين 15:
COC(=O)C(=C)[C@H]1CC[C@@]2(O)[C@@H](O)CC[C@@H](C)[C@]2(C)C1
اسمه هو 2-[(1S,2S,5R,6S,8S)-1,2-ثنائي هيدروكسي-5,6-ثنائي ميثيل ثنائي السيكلو[4.4.0]ديكان-8-يل]بروب-2-ينوات الميثيل.
معادلة التحلل بالميثانول الموزونة هي
\[ \ce{C15H22O3 + CH3OH -> C16H26O4}. \]
الرابطة المكسورة هي الرابطة بين ذرة كربون كربونيل السيكلوبروبينون وذرة الكربون المشتقة من كربون الألكاين الطرفي. وتصبح ذرة الكربون الأخيرة مجموعة الميثيلين الطرفية. وتصبح ذرة كربون الكربونيل كربون كربونيل الإستر، وتبقى المراكز الفراغية الخمسة جميعها في الهيكل ثنائي الحلقة دون تغيير.
7.4 — ثنائي فينيل سيكلوبروبينون وتنشيط الكحولات
تكوين 17. المركب الابتدائي 16 هو 1,3-ثنائي فينيل بروبان-2-ون، أو ثنائي بنزيل كيتون:
O=C(Cc1ccccc1)Cc1ccccc1
تستبدل البرومة في ظروف حمضية ذرة هيدروجين α واحدة على كل جانب من مجموعة الكربونيل:
\[ \ce{ PhCH2COCH2Ph + 2Br2 -> PhCHBrCOCHBrPh + 2HBr }. \]
وهذا يعطي 17، \(\ce{C15H12Br2O}\). ولا يلزم تحديد الكيمياء الفراغية.
تكوين 18. تنتزع القاعدة ذرة هيدروجين α. ثم تؤدي إزاحة البروميد داخل الجزيء إلى إنشاء رابطة بين ذرتي الكربون α، فتتكون حلقة ثلاثية الأعضاء. ويعطي الحذف اللاحق لمكافئ ثانٍ من بروميد الهيدروجين ثنائي فينيل سيكلوبروبينون 18.
المعادلة الموزونة هي
\[ \ce{ C15H12Br2O + 2Et3N -> C15H10O + 2Et3NH+ + 2Br- }. \]
للسيكلوبروبينون بنية رنينية مساهمة مهمة منفصلة الشحنات، تحتوي على حلقة سيكلوبروبينيوم عطرية وأكسجين سالب الشحنة. وفي حالة 18، يمكن تمثيل هذه البنية المساهمة كما يأتي
[O-][C+]1C(c2ccccc2)=C1c1ccccc1
تحتوي الحلقة الثلاثية الأعضاء على إلكترونَي π غير متمركزين، فتستوفي قاعدة هوكل \(4n+2\) عند \(n=0\).
تكوين 19. يستبدل كلوريد الثيونيل بأكسجين الكربونيل ذرتي كلور، فيعطي ثنائي الكلوريد الجِمّي 19:
\[ \ce{C15H10O + SOCl2 -> C15H10Cl2 + SO2}. \]
يؤدي فقدان الكلوريد من هذا الكاشف إلى تكوين نوع سيكلوبروبينيوم عطري، وهو ما يفسر قدرته على تنشيط الكحول.
تكوين 21 وتحلله. الكحول 20 هو 2-فينيل إيثان-1-ول، OCCc1ccccc1. ويعطي تفاعله مع 19، المصحوب بفقدان كلوريد الهيدروجين، كلوريد الألكوكسي سيكلوبروبينيوم 21:
\[ \ce{ C15H10Cl2 + C8H10O -> [C23H19O]+ + Cl- + HCl }. \]
تدعم مشاهدات الرنين المغناطيسي النووي هذه البنية:
- تفسر حلقات الفينيل الثلاث فيه وجود 15 ذرة هيدروجين عطرية.
- يغيب بروتون الهيدروكسيل الأصلي.
- تنتقل إزاحة الميثيلين المرتبط بالأكسجين من \(\delta 3.7\) إلى \(\delta 5.5\ \mathrm{ppm}\)، بما يتسق مع ارتباطه بمجموعة التنشيط الكاتيونية الساحبة للإلكترونات بقوة.
- تنتقل إزاحة الميثيلين البنزيلي من \(\delta 2.8\) إلى \(\delta 3.4\ \mathrm{ppm}\).
ثم يهاجم الكلوريد ذرة الكربون الأولية المرتبطة بالأكسجين بإزاحة من نوع \(S_\mathrm{N}2\). ويحرر شطر تلك الرابطة بين الكربون والأكسجين كلوريد 2-فينيل إيثيل 22، ClCCc1ccccc1، ويعيد توليد ثنائي فينيل سيكلوبروبينون 18:
\[ \ce{[C23H19O]+ + Cl- -> C8H9Cl + C15H10O}. \]
ومن ثم تكون معادلة التحويل الكلي من الكحول إلى الكلوريد هي
\[ \ce{ C8H10O + C15H10Cl2 -> C8H9Cl + C15H10O + HCl }. \]
تمت مراجعة النتائج بمقارنتها بالنتائج الرسمية التي نشرها المنظمون.