IChO 2015 · Theory problem 2
Coupling of chemical reactions
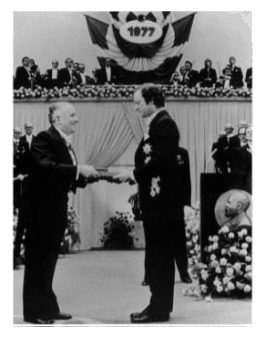
I.Prigogine (left)
N. Shilov
W. Ostwald
When in the system one reaction allows another one to proceed they say that these two reactions are coupled. Ilya Prigogine, Nobel prize winner in chemistry (1977) in his books widely used the concept of “coupled reactions”. Coupling of reactions is an essential feature of living systems, including human body.
How one reaction makes another one to occur? In this problem we are going to discuss several possible mechanisms of coupling.
(I) “Chemical coupling”
On Chemical coupling” was the title of the dissertation defended by Russian chemist N.Shilov in 1905. N. Shilov was the graduate student of famous professor W. Ostwald. Dr. Shilov described the following set of reactions.
The substance \(A\) does not react with \(Ac\). In the presence of the third reagent (called inductor), \(In\), however, the reaction of \(A\) with \(Ac\) takes place:
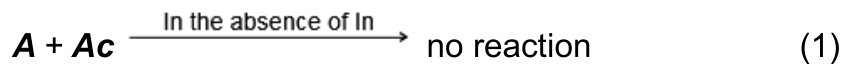
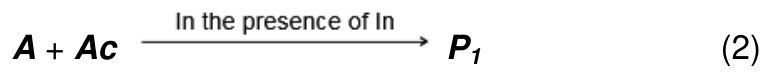
\(In\) is not a catalyst! Its concentration decreases in the course of the reactions.
According to the scheme proposed by Shilov, \(Ac\) reacts not with \(A\) itself, but with the intermediate product \(R\) of the reaction of \(A\) with \(In\). There is another, competing reaction of \(R\) that forms \(P_2\).
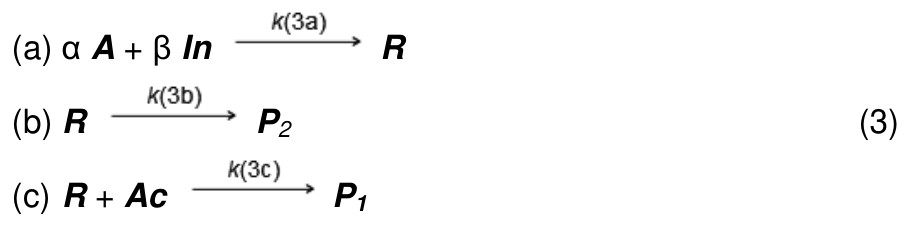
\(\alpha\) and \(\beta\) are stoichiometric coefficients. Other stoichiometric coefficients and reaction order with respect to all reactants in all three reactions are unity.
In the Shilov’s experiments the ratio of the consumed amounts of \(Ac\) and \(In\), \(I=\Delta n_{Ac}/\Delta n_{In}\) increased up to the constant value with the increasing initial concentration \([Ac]_0\) at \([In]_0=\text{const}\).
2.1 What was this limiting constant value of \(I\) at \([Ac]_0\to\infty,\ [In]_0=\text{const}\)?
2.2 Derive an expression for \(I\) using the steady-state approximation if necessary. Plot the graph of \(I\) vs \([In]_0\) at \([Ac]_0=\text{const}\). Assume that \(In\) was completely consumed and \(Ac\) was in excess..
If Shilov’s mechanism is not valid and \(In\) is a conventional catalyst of the reaction (2) then \(In\) reacts simultaneously with \(A\) and its concentration decreases. The reaction scheme in this case is as follows:
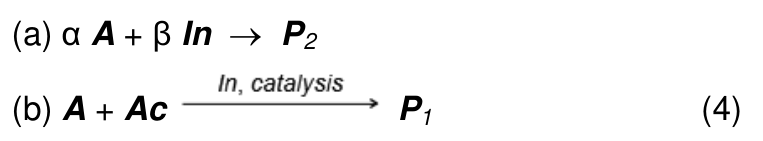
2.3 What is the limiting value of \(I\) for the reaction scheme (4) at \([Ac]_0\to\infty,\ [In]_0=\text{const}\)?
(II) “Kinetic coupling”
The standard Gibbs energy of the gas-phase reaction
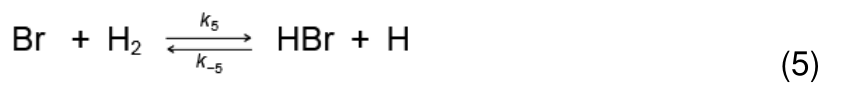
is positive, \(\Delta G^\circ(5)=66\ \mathrm{kJ\,mol^{-1}}\) at \(T=600\ \mathrm K\).
2.4 What is the ratio of the rates of forward and reverse reactions, \(r_5/r_{-5}\), at this temperature, standard pressures of \(\ce{H2}\) and \(\ce{HBr}\) and equal pressures of \(\ce{H}\) and \(\ce{Br}\)?
(If you could not answer this question, for further calculations use reference value \(r_5/r_{-5}=3.14\times10^{-7}\).)
Reaction (5) proceeds in the forward direction due to the reaction (6) which simultaneously occurs in the system:
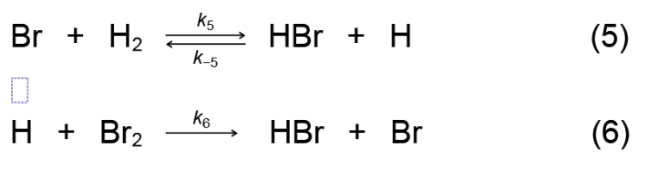
\(k_5,\ k_{-5},\ k_6\) are rate constants of forward and reverse reaction (5) and forward reaction (6), respectively.
This is the kinetic coupling of two reactions.
Let pressures of neutral molecules keep standard values \(p(\ce{H2})=p(\ce{Br2})=p(\ce{HBr})=1\ \mathrm{bar}\), and pressures of radicals \(p(\ce{H}),\ p(\ce{Br})\) reach steady-state values. Rate constant \(k_6\) is 10 times larger than \(k_{-5}\).
2.5 Calculate \(\Delta G(5)\) and \(r_5/r_{-5}\) under such conditions.
(III) ”Second law of thermodynamics restricts coupling”
According to the Second Law of thermodynamics, two simultaneously occurring chemical reactions should decrease the system’s Gibbs energy \(G_{\mathrm{Syst}}\),
\[ \frac{\Delta G_{\mathrm{syst}}}{\Delta t}<0 \]
One of these reactions may have positive Gibbs energy and still proceed in the forward direction due to the coupling with the second reaction. This second reaction must have negative Gibbs energy and the requirements of the Second law must be fulfilled! Consider the example.
The synthesis of urea under specific conditions
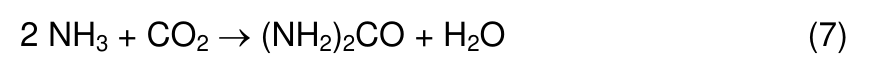
\((\Delta G(7)=46.0\ \mathrm{kJ\,mol^{-1}})\)
is supposed to be coupled with the complete oxidation of glucose (under the same conditions)
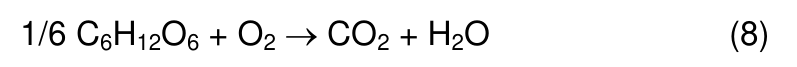
\(\Delta G(8)=-481.2\ \mathrm{kJ\,mol^{-1}},\)
\(r(8)=6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.\)
Both reactions are presented schematically. No other reactions are considered.
2.6 What is the maximum rate of the reaction (7) permitted by the Second Law if this reaction is coupled to reaction (8)?
Official English text of the problem.
Answers
- 2.1: \(\displaystyle I_{\mathrm{lim}}=\frac1\beta.\)
- 2.2: With excess \(Ac\), so that \([Ac]\approx[Ac]_0\), \[ \boxed{I\approx\frac{k(3c)[Ac]_0}{\beta\bigl(k(3b)+k(3c)[Ac]_0\bigr)}.} \] The graph against \([In]_0\) is horizontal within this approximation.
- 2.3: \(\displaystyle I\to\infty\) in the intended first-order catalytic model.
- 2.4: \(\displaystyle \frac{r_5}{r_{-5}}=1.8\times10^{-6}.\)
- 2.5: \(\displaystyle \frac{r_5}{r_{-5}}=11,\qquad \Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.\)
- 2.6: The upper limiting rate is \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \] Strict decrease of Gibbs energy requires a rate below the unrounded bound.
Solution
The symbols \(A,Ac,In,R,P_1,P_2\) represent unspecified substances. In particular, \(Ac\) and \(In\) are labels here, not the elements actinium and indium. Their structures and SMILES cannot be assigned from the information provided.
2.1
Each occurrence of reaction (3a) consumes \(\beta\) units of \(In\) and produces one unit of the intermediate \(R\). That intermediate either forms \(P_2\), consuming no \(Ac\), or forms \(P_1\), consuming one unit of \(Ac\).
Consequently, after all the intermediate has reacted, \[ \Delta n_{In}=\beta(n_{P_1}+n_{P_2}), \qquad \Delta n_{Ac}=n_{P_1}. \] Thus \[ I=\frac1\beta\frac{n_{P_1}}{n_{P_1}+n_{P_2}}\leq\frac1\beta. \]
As \([Ac]_0\to\infty\), capture of \(R\) by \(Ac\) overwhelmingly outcompetes formation of \(P_2\). Therefore, \[ \boxed{I_{\mathrm{lim}}=\frac1\beta.} \]
2.2
Write \[ k_a=k(3a),\qquad k_b=k(3b),\qquad k_c=k(3c). \] Because the stated reaction orders are unity, the rates of the three steps are \[ v_a=k_a[A][In],\qquad v_b=k_b[R],\qquad v_c=k_c[R][Ac]. \] The stoichiometric coefficients \(\alpha\) and \(\beta\) do not become exponents in these rate laws.
The steady-state approximation for the intermediate gives \[ \frac{d[R]}{dt} =k_a[A][In]-k_b[R]-k_c[R][Ac]\approx0, \] hence \[ [R]\approx\frac{k_a[A][In]}{k_b+k_c[Ac]}. \]
The consumption rates are \[ -\frac{d[In]}{dt}=\beta k_a[A][In] \] and \[ -\frac{d[Ac]}{dt} =k_c[Ac][R] \approx \frac{k_c[Ac]\,k_a[A][In]}{k_b+k_c[Ac]}. \] Their ratio is therefore \[ \frac{-d[Ac]/dt}{-d[In]/dt} \approx \frac{k_c[Ac]}{\beta(k_b+k_c[Ac])}. \]
With \(Ac\) in sufficient excess to take \([Ac]\approx[Ac]_0\), this ratio is constant throughout the reaction. Integrating, and using complete consumption of \(In\), gives \[ \Delta[Ac]\approx \frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}[In]_0. \] At fixed volume, the concentration-consumption ratio equals the amount-consumption ratio, so \[ \boxed{ I\approx\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)} =\frac1\beta\frac{[Ac]_0}{k_b/k_c+[Ac]_0}. } \]
This expression approaches \(1/\beta\) as \([Ac]_0\to\infty\), agreeing with 2.1.
For the requested plot, put \([In]_0\) on the horizontal axis and \(I\) on the vertical axis. Draw a horizontal line at \[ I=\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}. \] It applies for positive \([In]_0\) over the range in which \(Ac\) remains effectively constant. At exactly \([In]_0=0\), the consumption ratio is undefined; its right-hand limit is the same height.
2.3
In scheme (4), the productive catalytic reaction regenerates \(In\). A given amount of \(In\) can therefore mediate repeated consumption of \(Ac\) before being lost through reaction (4a).
For the usual first-order catalytic interpretation, write \[ v_{\mathrm{loss}}=k_{\mathrm{loss}}[A][In], \qquad v_{\mathrm{cat}}=k_{\mathrm{cat}}[A][Ac][In]. \] Only the loss reaction consumes \(In\), so \[ \frac{-d[Ac]/dt}{-d[In]/dt} = \frac{v_{\mathrm{cat}}}{\beta v_{\mathrm{loss}}} = \frac{k_{\mathrm{cat}}[Ac]}{\beta k_{\mathrm{loss}}}. \]
As the acceptor concentration increases without bound, productive reaction increasingly outcompetes inductor loss: \[ \boxed{\lim_{[Ac]_0\to\infty}I=\infty.} \] There is no stoichiometric ceiling of \(1/\beta\) for this catalytic scheme.
2.4
The balanced reaction is \[ \ce{Br + H2 <=> HBr + H}. \tag{5} \]
The species involved in this and the following part are:
| Species | SMILES |
|---|---|
| Hydrogen molecule, \(\ce{H2}\) | [H][H] |
| Hydrogen bromide, \(\ce{HBr}\) | [H]Br |
| Bromine molecule, \(\ce{Br2}\) | BrBr |
| Hydrogen atom, \(\ce{H}\) | [H] |
| Bromine atom, \(\ce{Br}\) | [Br] |
The isolated hydrogen and bromine atoms are radicals.
For the elementary forward and reverse reactions, \[ r_5=k_5[\ce{Br}][\ce{H2}], \qquad r_{-5}=k_{-5}[\ce{HBr}][\ce{H}]. \] Define the dimensionless reaction quotient \[ Q_5= \frac{(p(\ce{HBr})/p^\circ)(p(\ce{H})/p^\circ)} {(p(\ce{Br})/p^\circ)(p(\ce{H2})/p^\circ)}. \] Because the forward and reverse steps both involve two gas particles, \[ \frac{r_5}{r_{-5}}=\frac{K_5}{Q_5}, \qquad K_5=\exp\!\left(-\frac{\Delta G^\circ(5)}{RT}\right). \]
The specified pressures give \(Q_5=1\). Using \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\), \[ \frac{r_5}{r_{-5}} = \exp\!\left[ -\frac{66\,000\ \mathrm{J\,mol^{-1}}} {(8.314\ \mathrm{J\,mol^{-1}\,K^{-1}})(600\ \mathrm K)} \right] =1.7947\times10^{-6}. \] Thus \[ \boxed{\frac{r_5}{r_{-5}}\approx1.8\times10^{-6}.} \]
2.5
The additional balanced step is \[ \ce{H + Br2 -> HBr + Br}. \tag{6} \] Adding reactions (5), in its forward direction, and (6) eliminates the radicals: \[ \ce{H2 + Br2 -> 2HBr}. \]
At steady state, production and consumption of hydrogen atoms balance: \[ \frac{d[\ce{H}]}{dt}=r_5-r_{-5}-r_6=0. \] Therefore, \[ r_5=r_{-5}+r_6. \]
Since \(p(\ce{Br2})=p(\ce{HBr})\), their concentrations are equal at the same temperature. Consequently, \[ \frac{r_6}{r_{-5}} = \frac{k_6[\ce{H}][\ce{Br2}]} {k_{-5}[\ce{H}][\ce{HBr}]} =\frac{k_6}{k_{-5}}=10. \] It follows that \[ \boxed{\frac{r_5}{r_{-5}}=1+10=11.} \]
Using \(r_5/r_{-5}=K_5/Q_5\), the steady-state quotient is \[ Q_5=\frac{K_5}{11}. \] The actual reaction Gibbs energy is therefore \[ \begin{aligned} \Delta G(5) &=\Delta G^\circ(5)+RT\ln Q_5\\ &=\Delta G^\circ(5)+RT\ln K_5-RT\ln11\\ &=-RT\ln11. \end{aligned} \] Numerically, \[ \Delta G(5) =-(8.314)(600)\ln11\ \mathrm{J\,mol^{-1}} =-11.9617\ \mathrm{kJ\,mol^{-1}}. \] Hence \[ \boxed{\Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.} \]
Reaction (6) consumes hydrogen atoms and produces bromine atoms, lowering \(Q_5\). Thus reaction (5) has a negative actual Gibbs energy under the coupled conditions despite its positive standard Gibbs energy.
2.6
The balanced reactions, with the normalizations used in the question, are \[ \ce{2NH3 + CO2 -> (NH2)2CO + H2O}, \tag{7} \] \[ \ce{1/6 C6H12O6 + O2 -> CO2 + H2O}. \tag{8} \]
Their molecular species are:
| Species | SMILES |
|---|---|
| Ammonia, \(\ce{NH3}\) | N |
| Carbon dioxide, \(\ce{CO2}\) | O=C=O |
| Urea, \(\ce{(NH2)2CO}\) | NC(=O)N |
| Water, \(\ce{H2O}\) | O |
| Dioxygen, \(\ce{O2}\) | O=O |
| Glucose, \(\ce{C6H12O6}\), shown as open-chain D-glucose | O=C[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO |
The glucose SMILES specifies the configuration of the open-chain D form, not a particular conformation or cyclic anomer. These distinctions do not enter the calculation using the supplied Gibbs energy.
For simultaneous reactions at constant temperature and pressure, \[ \frac1V\frac{dG_{\mathrm{syst}}}{dt} =r_7\Delta G(7)+r_8\Delta G(8). \] The stated requirement is \[ r_7\Delta G(7)+r_8\Delta G(8)<0. \] Substitution gives \[ r_7(46.0\ \mathrm{kJ\,mol^{-1}}) < (6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}) (481.2\ \mathrm{kJ\,mol^{-1}}). \] Thus \[ r_7 < \frac{481.2}{46.0} (6.0\times10^{-8}) = 6.2765\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}. \]
The upper limiting rate, to the precision of the supplied rate, is \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \]
At the unrounded limiting value, the two Gibbs-energy contributions exactly cancel. Strict Gibbs-energy decrease requires a smaller rate. No additional factor of six is needed: both \(r(8)\) and \(\Delta G(8)\) refer to reaction (8) as written.
The solution was checked against the official solution. Where this solution differs from the official solution, the official solution contains an error or a misprint.
IChO 2015 · Theorieaufgabe 2
Kopplung chemischer Reaktionen
I.Prigogine (links)
N. Shilov
W. Ostwald
Wenn in einem System eine Reaktion das Ablaufen einer anderen ermöglicht, bezeichnet man diese beiden Reaktionen als gekoppelt. Ilya Prigogine, Nobelpreisträger für Chemie (1977), verwendete in seinen Büchern häufig das Konzept der „gekoppelten Reaktionen“. Die Kopplung von Reaktionen ist ein wesentliches Merkmal lebender Systeme, einschließlich des menschlichen Körpers.
Wie bewirkt eine Reaktion, dass eine andere abläuft? In dieser Aufgabe werden wir mehrere mögliche Kopplungsmechanismen diskutieren.
(I) „Chemische Kopplung“
„Über chemische Kopplung“ lautete der Titel der Dissertation, die der russische Chemiker N.Shilov 1905 verteidigte. N. Shilov war Doktorand des berühmten Professors W. Ostwald. Dr. Shilov beschrieb die folgende Reihe von Reaktionen.
Der Stoff \(A\) reagiert nicht mit \(Ac\). In Gegenwart eines dritten Reagenzes (Induktor genannt), \(In\), findet jedoch die Reaktion von \(A\) mit \(Ac\) statt:
\(In\) ist kein Katalysator! Seine Konzentration nimmt im Verlauf der Reaktionen ab.
Nach dem von Shilov vorgeschlagenen Schema reagiert \(Ac\) nicht mit \(A\) selbst, sondern mit dem Zwischenprodukt \(R\) der Reaktion von \(A\) mit \(In\). Es gibt eine weitere, konkurrierende Reaktion von \(R\), bei der \(P_2\) entsteht.
\(\alpha\) und \(\beta\) sind stöchiometrische Koeffizienten. Die übrigen stöchiometrischen Koeffizienten und die Reaktionsordnungen bezüglich aller Reaktanten in allen drei Reaktionen sind jeweils eins.
In Shilovs Experimenten stieg das Verhältnis der verbrauchten Stoffmengen von \(Ac\) und \(In\), \(I=\Delta n_{Ac}/\Delta n_{In}\), mit zunehmender Anfangskonzentration \([Ac]_0\) bei \([In]_0=\text{const}\) bis zu einem konstanten Grenzwert an.
2.1 Wie groß war dieser konstante Grenzwert von \(I\) für \([Ac]_0\to\infty,\ [In]_0=\text{const}\)?
2.2 Leiten Sie einen Ausdruck für \(I\) her; verwenden Sie bei Bedarf die Quasistationaritätsnäherung. Zeichnen Sie den Graphen von \(I\) in Abhängigkeit von \([In]_0\) bei \([Ac]_0=\text{const}\). Nehmen Sie an, dass \(In\) vollständig verbraucht wurde und \(Ac\) im Überschuss vorlag.
Wenn Shilovs Mechanismus nicht gilt und \(In\) ein herkömmlicher Katalysator der Reaktion (2) ist, reagiert \(In\) gleichzeitig mit \(A\), und seine Konzentration nimmt ab. Das Reaktionsschema lautet in diesem Fall wie folgt:
2.3 Wie groß ist der Grenzwert von \(I\) für das Reaktionsschema (4) bei \([Ac]_0\to\infty,\ [In]_0=\text{const}\)?
(II) „Kinetische Kopplung“
Die Standard-Gibbs-Energie der Gasphasenreaktion
ist positiv: \(\Delta G^\circ(5)=66\ \mathrm{kJ\,mol^{-1}}\) bei \(T=600\ \mathrm K\).
2.4 Wie groß ist das Verhältnis der Geschwindigkeiten der Hin- und Rückreaktion, \(r_5/r_{-5}\), bei dieser Temperatur, bei Standarddrücken von \(\ce{H2}\) und \(\ce{HBr}\) und gleichen Drücken von \(\ce{H}\) und \(\ce{Br}\)?
(Falls Sie diese Frage nicht beantworten konnten, verwenden Sie für die weiteren Berechnungen den Ersatzwert \(r_5/r_{-5}=3.14\times10^{-7}\).)
Reaktion (5) läuft aufgrund der Reaktion (6), die gleichzeitig im System stattfindet, in Hinrichtung ab:
\(k_5,\ k_{-5},\ k_6\) sind die Geschwindigkeitskonstanten der Hin- und Rückreaktion (5) beziehungsweise der Hinreaktion (6).
Dies ist die kinetische Kopplung zweier Reaktionen.
Die Drücke der neutralen Moleküle sollen ihre Standardwerte \(p(\ce{H2})=p(\ce{Br2})=p(\ce{HBr})=1\ \mathrm{bar}\) beibehalten, und die Drücke der Radikale \(p(\ce{H}),\ p(\ce{Br})\) sollen quasistationäre Werte erreichen. Die Geschwindigkeitskonstante \(k_6\) ist 10-mal so groß wie \(k_{-5}\).
2.5 Berechnen Sie \(\Delta G(5)\) und \(r_5/r_{-5}\) unter diesen Bedingungen.
(III) „Der zweite Hauptsatz der Thermodynamik beschränkt die Kopplung“
Nach dem zweiten Hauptsatz der Thermodynamik müssen zwei gleichzeitig ablaufende chemische Reaktionen die Gibbs-Energie des Systems \(G_{\mathrm{Syst}}\) verringern:
\[ \frac{\Delta G_{\mathrm{syst}}}{\Delta t}<0 \]
Eine dieser Reaktionen kann eine positive Gibbs-Energie aufweisen und aufgrund der Kopplung mit der zweiten Reaktion dennoch in Hinrichtung ablaufen. Diese zweite Reaktion muss eine negative Gibbs-Energie aufweisen, und die Anforderungen des zweiten Hauptsatzes müssen erfüllt sein! Betrachten Sie das folgende Beispiel.
Die Synthese von Harnstoff unter bestimmten Bedingungen
\((\Delta G(7)=46.0\ \mathrm{kJ\,mol^{-1}})\)
soll mit der vollständigen Oxidation von Glucose (unter denselben Bedingungen) gekoppelt sein:
\(\Delta G(8)=-481.2\ \mathrm{kJ\,mol^{-1}},\)
\(r(8)=6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.\)
Beide Reaktionen sind schematisch dargestellt. Es werden keine weiteren Reaktionen berücksichtigt.
2.6 Welche maximale Geschwindigkeit der Reaktion (7) lässt der zweite Hauptsatz zu, wenn diese Reaktion mit Reaktion (8) gekoppelt ist?
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 2.1: \(\displaystyle I_{\mathrm{lim}}=\frac1\beta.\)
- 2.2: Bei einem Überschuss an \(Ac\), sodass \([Ac]\approx[Ac]_0\), gilt \[ \boxed{I\approx\frac{k(3c)[Ac]_0}{\beta\bigl(k(3b)+k(3c)[Ac]_0\bigr)}.} \] Der Graph in Abhängigkeit von \([In]_0\) verläuft im Rahmen dieser Näherung horizontal.
- 2.3: \(\displaystyle I\to\infty\) im vorgesehenen katalytischen Modell erster Ordnung.
- 2.4: \(\displaystyle \frac{r_5}{r_{-5}}=1.8\times10^{-6}.\)
- 2.5: \(\displaystyle \frac{r_5}{r_{-5}}=11,\qquad \Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.\)
- 2.6: Der obere Grenzwert der Geschwindigkeit beträgt \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \] Eine strikte Abnahme der Gibbs-Energie erfordert eine Geschwindigkeit unterhalb des ungerundeten Grenzwerts.
Lösung
Die Symbole \(A,Ac,In,R,P_1,P_2\) stehen für nicht näher bezeichnete Stoffe. Insbesondere sind \(Ac\) und \(In\) hier Bezeichnungen und stehen nicht für die Elemente Actinium und Indium. Ihre Strukturen und SMILES lassen sich aus den gegebenen Informationen nicht zuordnen.
2.1
Bei jedem Ablauf der Reaktion (3a) werden \(\beta\) Einheiten von \(In\) verbraucht, und eine Einheit des Zwischenprodukts \(R\) entsteht. Dieses Zwischenprodukt bildet entweder \(P_2\), ohne \(Ac\) zu verbrauchen, oder \(P_1\), wobei eine Einheit von \(Ac\) verbraucht wird.
Nachdem das gesamte Zwischenprodukt reagiert hat, gilt daher \[ \Delta n_{In}=\beta(n_{P_1}+n_{P_2}), \qquad \Delta n_{Ac}=n_{P_1}. \] Somit gilt \[ I=\frac1\beta\frac{n_{P_1}}{n_{P_1}+n_{P_2}}\leq\frac1\beta. \]
Für \([Ac]_0\to\infty\) überwiegt das Abfangen von \(R\) durch \(Ac\) bei Weitem gegenüber der Bildung von \(P_2\). Daher gilt \[ \boxed{I_{\mathrm{lim}}=\frac1\beta.} \]
2.2
Wir setzen \[ k_a=k(3a),\qquad k_b=k(3b),\qquad k_c=k(3c). \] Da die angegebenen Reaktionsordnungen jeweils eins sind, lauten die Geschwindigkeiten der drei Schritte \[ v_a=k_a[A][In],\qquad v_b=k_b[R],\qquad v_c=k_c[R][Ac]. \] Die stöchiometrischen Koeffizienten \(\alpha\) und \(\beta\) treten in diesen Geschwindigkeitsgesetzen nicht als Exponenten auf.
Die Quasistationaritätsnäherung für das Zwischenprodukt ergibt \[ \frac{d[R]}{dt} =k_a[A][In]-k_b[R]-k_c[R][Ac]\approx0, \] also \[ [R]\approx\frac{k_a[A][In]}{k_b+k_c[Ac]}. \]
Die Verbrauchsgeschwindigkeiten sind \[ -\frac{d[In]}{dt}=\beta k_a[A][In] \] und \[ -\frac{d[Ac]}{dt} =k_c[Ac][R] \approx \frac{k_c[Ac]\,k_a[A][In]}{k_b+k_c[Ac]}. \] Ihr Verhältnis ist daher \[ \frac{-d[Ac]/dt}{-d[In]/dt} \approx \frac{k_c[Ac]}{\beta(k_b+k_c[Ac])}. \]
Liegt \(Ac\) in einem ausreichend großen Überschuss vor, um \([Ac]\approx[Ac]_0\) setzen zu können, bleibt dieses Verhältnis während der gesamten Reaktion konstant. Integration unter Berücksichtigung des vollständigen Verbrauchs von \(In\) ergibt \[ \Delta[Ac]\approx \frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}[In]_0. \] Bei konstantem Volumen entspricht das Verhältnis der Konzentrationsabnahmen dem Verhältnis der verbrauchten Stoffmengen, sodass \[ \boxed{ I\approx\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)} =\frac1\beta\frac{[Ac]_0}{k_b/k_c+[Ac]_0}. } \]
Dieser Ausdruck nähert sich für \([Ac]_0\to\infty\) dem Wert \(1/\beta\), in Übereinstimmung mit 2.1.
Tragen Sie für den geforderten Graphen \([In]_0\) auf der horizontalen Achse und \(I\) auf der vertikalen Achse auf. Zeichnen Sie eine horizontale Gerade bei \[ I=\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}. \] Sie gilt für positive \([In]_0\) in dem Bereich, in dem \(Ac\) praktisch konstant bleibt. Bei genau \([In]_0=0\) ist das Verbrauchsverhältnis nicht definiert; sein rechtsseitiger Grenzwert liegt auf derselben Höhe.
2.3
In Schema (4) wird \(In\) durch die produktbildende katalytische Reaktion regeneriert. Eine gegebene Menge von \(In\) kann daher wiederholt den Verbrauch von \(Ac\) vermitteln, bevor sie durch Reaktion (4a) verloren geht.
Für die übliche Interpretation als Katalyse erster Ordnung setzen wir \[ v_{\mathrm{loss}}=k_{\mathrm{loss}}[A][In], \qquad v_{\mathrm{cat}}=k_{\mathrm{cat}}[A][Ac][In]. \] Nur die Verlustreaktion verbraucht \(In\), sodass \[ \frac{-d[Ac]/dt}{-d[In]/dt} = \frac{v_{\mathrm{cat}}}{\beta v_{\mathrm{loss}}} = \frac{k_{\mathrm{cat}}[Ac]}{\beta k_{\mathrm{loss}}}. \]
Wenn die Akzeptorkonzentration unbegrenzt zunimmt, überwiegt die produktbildende Reaktion zunehmend gegenüber dem Verlust des Induktors: \[ \boxed{\lim_{[Ac]_0\to\infty}I=\infty.} \] Für dieses katalytische Schema gibt es keine stöchiometrische Obergrenze von \(1/\beta\).
2.4
Die ausgeglichene Reaktionsgleichung lautet \[ \ce{Br + H2 <=> HBr + H}. \tag{5} \]
Die in diesem und im folgenden Teil beteiligten Spezies sind:
| Spezies | SMILES |
|---|---|
| Wasserstoffmolekül, \(\ce{H2}\) | [H][H] |
| Bromwasserstoff, \(\ce{HBr}\) | [H]Br |
| Brommolekül, \(\ce{Br2}\) | BrBr |
| Wasserstoffatom, \(\ce{H}\) | [H] |
| Bromatom, \(\ce{Br}\) | [Br] |
Die isolierten Wasserstoff- und Bromatome sind Radikale.
Für die elementare Hin- und Rückreaktion gilt \[ r_5=k_5[\ce{Br}][\ce{H2}], \qquad r_{-5}=k_{-5}[\ce{HBr}][\ce{H}]. \] Wir definieren den dimensionslosen Reaktionsquotienten \[ Q_5= \frac{(p(\ce{HBr})/p^\circ)(p(\ce{H})/p^\circ)} {(p(\ce{Br})/p^\circ)(p(\ce{H2})/p^\circ)}. \] Da sowohl am Hin- als auch am Rückreaktionsschritt jeweils zwei Gasteilchen beteiligt sind, gilt \[ \frac{r_5}{r_{-5}}=\frac{K_5}{Q_5}, \qquad K_5=\exp\!\left(-\frac{\Delta G^\circ(5)}{RT}\right). \]
Die angegebenen Drücke ergeben \(Q_5=1\). Mit \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\) folgt \[ \frac{r_5}{r_{-5}} = \exp\!\left[ -\frac{66\,000\ \mathrm{J\,mol^{-1}}} {(8.314\ \mathrm{J\,mol^{-1}\,K^{-1}})(600\ \mathrm K)} \right] =1.7947\times10^{-6}. \] Somit gilt \[ \boxed{\frac{r_5}{r_{-5}}\approx1.8\times10^{-6}.} \]
2.5
Der zusätzliche ausgeglichene Reaktionsschritt lautet \[ \ce{H + Br2 -> HBr + Br}. \tag{6} \] Durch Addition der Reaktionen (5), in Hinrichtung, und (6) werden die Radikale eliminiert: \[ \ce{H2 + Br2 -> 2HBr}. \]
Im quasistationären Zustand gleichen sich Bildung und Verbrauch von Wasserstoffatomen aus: \[ \frac{d[\ce{H}]}{dt}=r_5-r_{-5}-r_6=0. \] Daher gilt \[ r_5=r_{-5}+r_6. \]
Da \(p(\ce{Br2})=p(\ce{HBr})\) gilt, sind ihre Konzentrationen bei gleicher Temperatur gleich. Folglich gilt \[ \frac{r_6}{r_{-5}} = \frac{k_6[\ce{H}][\ce{Br2}]} {k_{-5}[\ce{H}][\ce{HBr}]} =\frac{k_6}{k_{-5}}=10. \] Daraus folgt \[ \boxed{\frac{r_5}{r_{-5}}=1+10=11.} \]
Mit \(r_5/r_{-5}=K_5/Q_5\) ergibt sich für den Reaktionsquotienten im quasistationären Zustand \[ Q_5=\frac{K_5}{11}. \] Die tatsächliche Gibbs-Reaktionsenergie ist daher \[ \begin{aligned} \Delta G(5) &=\Delta G^\circ(5)+RT\ln Q_5\\ &=\Delta G^\circ(5)+RT\ln K_5-RT\ln11\\ &=-RT\ln11. \end{aligned} \] Numerisch ergibt sich \[ \Delta G(5) =-(8.314)(600)\ln11\ \mathrm{J\,mol^{-1}} =-11.9617\ \mathrm{kJ\,mol^{-1}}. \] Somit gilt \[ \boxed{\Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.} \]
Reaktion (6) verbraucht Wasserstoffatome und bildet Bromatome, wodurch \(Q_5\) sinkt. Somit weist Reaktion (5) unter den Bedingungen der Kopplung trotz ihrer positiven Standard-Gibbs-Energie eine negative tatsächliche Gibbs-Energie auf.
2.6
Die ausgeglichenen Reaktionsgleichungen lauten mit den in der Aufgabenstellung verwendeten Normierungen \[ \ce{2NH3 + CO2 -> (NH2)2CO + H2O}, \tag{7} \] \[ \ce{1/6 C6H12O6 + O2 -> CO2 + H2O}. \tag{8} \]
Die beteiligten molekularen Spezies sind:
| Spezies | SMILES |
|---|---|
| Ammoniak, \(\ce{NH3}\) | N |
| Kohlenstoffdioxid, \(\ce{CO2}\) | O=C=O |
| Harnstoff, \(\ce{(NH2)2CO}\) | NC(=O)N |
| Wasser, \(\ce{H2O}\) | O |
| Disauerstoff, \(\ce{O2}\) | O=O |
| Glucose, \(\ce{C6H12O6}\), dargestellt als offenkettige D-Glucose | O=C[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO |
Der SMILES-Ausdruck für Glucose legt die Konfiguration der offenkettigen D-Form fest, nicht eine bestimmte Konformation oder ein cyclisches Anomer. Diese Unterscheidungen gehen nicht in die Berechnung mit der angegebenen Gibbs-Energie ein.
Für gleichzeitig ablaufende Reaktionen bei konstanter Temperatur und konstantem Druck gilt \[ \frac1V\frac{dG_{\mathrm{syst}}}{dt} =r_7\Delta G(7)+r_8\Delta G(8). \] Die angegebene Bedingung lautet \[ r_7\Delta G(7)+r_8\Delta G(8)<0. \] Einsetzen ergibt \[ r_7(46.0\ \mathrm{kJ\,mol^{-1}}) < (6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}) (481.2\ \mathrm{kJ\,mol^{-1}}). \] Somit gilt \[ r_7 < \frac{481.2}{46.0} (6.0\times10^{-8}) = 6.2765\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}. \]
Der obere Grenzwert der Geschwindigkeit beträgt mit der Genauigkeit der angegebenen Geschwindigkeit \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \]
Beim ungerundeten Grenzwert heben sich die beiden Beiträge zur Gibbs-Energie genau auf. Eine strikte Abnahme der Gibbs-Energie erfordert eine kleinere Geschwindigkeit. Ein zusätzlicher Faktor sechs ist nicht erforderlich: Sowohl \(r(8)\) als auch \(\Delta G(8)\) beziehen sich auf Reaktion (8) in der angegebenen Form.
Die Lösung wurde mit der offiziellen Lösung abgeglichen. Wo diese Lösung von der offiziellen Lösung abweicht, enthält die offizielle Lösung einen Fehler oder Druckfehler.
IChO 2015 · Teori sorusu 2
Kimyasal tepkimelerin eşleşmesi
I.Prigogine (solda)
N. Shilov
W. Ostwald
Bir sistemde bir tepkime diğer bir tepkimenin ilerlemesini sağlıyorsa, bu iki tepkimenin eşleşmiş olduğu söylenir. 1977 Nobel Kimya Ödülü sahibi Ilya Prigogine, kitaplarında “eşleşmiş tepkimeler” kavramını yaygın olarak kullanmıştır. Tepkimelerin eşleşmesi, insan vücudu da dahil olmak üzere canlı sistemlerin temel bir özelliğidir.
Bir tepkime, diğer bir tepkimenin gerçekleşmesini nasıl sağlar? Bu soruda, eşleşmenin olası mekanizmalarından birkaçını ele alacağız.
(I) “Kimyasal eşleşme”
Rus kimyacı N.Shilov'un 1905 yılında savunduğu tezin başlığı “Kimyasal eşleşme üzerine” idi. N. Shilov, ünlü profesör W. Ostwald'ın lisansüstü öğrencisiydi. Dr. Shilov aşağıdaki tepkime dizisini tanımlamıştır.
\(A\) maddesi \(Ac\) ile tepkimeye girmez. Ancak, indükleyici adı verilen üçüncü bir reaktifin, \(In\)'nin, varlığında \(A\) ile \(Ac\) arasındaki tepkime gerçekleşir:
\(In\) bir katalizör değildir! Tepkimeler sırasında derişimi azalır.
Shilov'un önerdiği şemaya göre \(Ac\), \(A\)'nın kendisiyle değil, \(A\) ile \(In\) arasındaki tepkimenin ara ürünü olan \(R\) ile tepkimeye girer. \(R\)'nin \(P_2\) oluşturduğu, bununla yarışan başka bir tepkime de vardır.
\(\alpha\) ve \(\beta\) stokiyometrik katsayılardır. Diğer stokiyometrik katsayılar ve her üç tepkimede tüm reaktiflere göre tepkime dereceleri birdir.
Shilov'un deneylerinde, \(Ac\) ve \(In\)'nin tüketilen miktarlarının oranı olan \(I=\Delta n_{Ac}/\Delta n_{In}\), \([In]_0=\text{const}\) koşulunda başlangıç derişimi \([Ac]_0\) arttıkça artarak sabit bir değere yaklaşmıştır.
2.1 \([Ac]_0\to\infty,\ [In]_0=\text{const}\) koşulunda \(I\)'nın bu sabit sınır değeri neydi?
2.2 Gerekirse kararlı durum yaklaşımını kullanarak \(I\) için bir ifade türetiniz. \([Ac]_0=\text{const}\) koşulunda \(I\)'nın \([In]_0\)'a karşı grafiğini çiziniz. \(In\)'nin tamamen tüketildiğini ve \(Ac\)'nin fazlalıkta olduğunu varsayınız.
Shilov'un mekanizması geçerli değilse ve \(In\), (2) tepkimesinin sıradan bir katalizörü ise, \(In\) eş zamanlı olarak \(A\) ile tepkimeye girer ve derişimi azalır. Bu durumda tepkime şeması aşağıdaki gibidir:
2.3 (4) tepkime şeması için \([Ac]_0\to\infty,\ [In]_0=\text{const}\) koşulunda \(I\)'nın sınır değeri nedir?
(II) “Kinetik eşleşme”
Gaz fazındaki
tepkimesinin standart Gibbs enerjisi pozitiftir ve \(\Delta G^\circ(5)=66\ \mathrm{kJ\,mol^{-1}}\) değerindedir; burada \(T=600\ \mathrm K\)'dir.
2.4 Bu sıcaklıkta, \(\ce{H2}\) ve \(\ce{HBr}\)'nin basınçları standart basınçta ve \(\ce{H}\) ile \(\ce{Br}\)'nin basınçları eşit olduğunda, ileri ve geri tepkime hızlarının oranı \(r_5/r_{-5}\) nedir?
(Bu soruyu yanıtlayamadıysanız, sonraki hesaplamalarda \(r_5/r_{-5}=3.14\times10^{-7}\) referans değerini kullanınız.)
(5) tepkimesi, sistemde eş zamanlı olarak gerçekleşen (6) tepkimesi sayesinde ileri yönde ilerler:
\(k_5,\ k_{-5},\ k_6\) sırasıyla (5) tepkimesinin ileri ve geri yönlerinin ve (6) tepkimesinin ileri yönünün hız sabitleridir.
Bu, iki tepkimenin kinetik eşleşmesidir.
Nötr moleküllerin basınçları \(p(\ce{H2})=p(\ce{Br2})=p(\ce{HBr})=1\ \mathrm{bar}\) standart değerlerinde kalsın ve radikallerin \(p(\ce{H}),\ p(\ce{Br})\) basınçları kararlı durum değerlerine ulaşsın. \(k_6\) hız sabiti, \(k_{-5}\)'in 10 katıdır.
2.5 Bu koşullarda \(\Delta G(5)\) ve \(r_5/r_{-5}\) değerlerini hesaplayınız.
(III) “Termodinamiğin ikinci yasası eşleşmeyi sınırlar”
Termodinamiğin ikinci yasasına göre, eş zamanlı olarak gerçekleşen iki kimyasal tepkime sistemin Gibbs enerjisi \(G_{\mathrm{Syst}}\)'i azaltmalıdır:
\[ \frac{\Delta G_{\mathrm{syst}}}{\Delta t}<0 \]
Bu tepkimelerden birinin Gibbs enerjisi pozitif olabilir ve yine de ikinci tepkimeyle eşleşmesi sayesinde ileri yönde ilerleyebilir. Bu ikinci tepkimenin Gibbs enerjisi negatif olmalı ve ikinci yasanın gerekleri yerine getirilmelidir! Aşağıdaki örneği ele alınız.
Belirli koşullar altında üre sentezinin
\((\Delta G(7)=46.0\ \mathrm{kJ\,mol^{-1}})\)
glikozun (aynı koşullar altında) tamamen yükseltgenmesiyle eşleştiği varsayılmaktadır:
\(\Delta G(8)=-481.2\ \mathrm{kJ\,mol^{-1}},\)
\(r(8)=6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.\)
Her iki tepkime de şematik olarak verilmiştir. Başka hiçbir tepkime dikkate alınmamaktadır.
2.6 (7) tepkimesi (8) tepkimesiyle eşleşmişse, ikinci yasanın izin verdiği en büyük (7) tepkimesi hızı nedir?
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 2.1: \(\displaystyle I_{\mathrm{lim}}=\frac1\beta.\)
- 2.2: \(Ac\) fazlalıkta olduğunda, yani \([Ac]\approx[Ac]_0\) iken, \[ \boxed{I\approx\frac{k(3c)[Ac]_0}{\beta\bigl(k(3b)+k(3c)[Ac]_0\bigr)}.} \] Bu yaklaşım kapsamında \([In]_0\)'a karşı çizilen grafik yataydır.
- 2.3: Kastedilen birinci dereceden katalitik modelde \(\displaystyle I\to\infty\).
- 2.4: \(\displaystyle \frac{r_5}{r_{-5}}=1.8\times10^{-6}.\)
- 2.5: \(\displaystyle \frac{r_5}{r_{-5}}=11,\qquad \Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.\)
- 2.6: Hızın üst sınır değeri \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \] olur. Gibbs enerjisinin kesin olarak azalması için hızın yuvarlanmamış sınırın altında olması gerekir.
Çözüm
\(A,Ac,In,R,P_1,P_2\) simgeleri, belirtilmemiş maddeleri temsil eder. Özellikle, \(Ac\) ve \(In\) burada aktinyum ve indiyum elementleri değil, etiketlerdir. Verilen bilgilerden bu maddelerin yapıları ve SMILES gösterimleri belirlenemez.
2.1
(3a) tepkimesinin her gerçekleşmesinde \(\beta\) birim \(In\) tüketilir ve bir birim \(R\) ara ürünü oluşur. Bu ara ürün ya hiç \(Ac\) tüketmeden \(P_2\) oluşturur ya da bir birim \(Ac\) tüketerek \(P_1\) oluşturur.
Dolayısıyla, ara ürünün tamamı tepkimeye girdikten sonra, \[ \Delta n_{In}=\beta(n_{P_1}+n_{P_2}), \qquad \Delta n_{Ac}=n_{P_1}. \] Böylece \[ I=\frac1\beta\frac{n_{P_1}}{n_{P_1}+n_{P_2}}\leq\frac1\beta. \]
\([Ac]_0\to\infty\) iken, \(R\)'nin \(Ac\) tarafından yakalanması, \(P_2\) oluşumuna kıyasla ezici ölçüde baskın hâle gelir. Bu nedenle, \[ \boxed{I_{\mathrm{lim}}=\frac1\beta.} \]
2.2
Şöyle yazalım: \[ k_a=k(3a),\qquad k_b=k(3b),\qquad k_c=k(3c). \] Belirtilen tepkime dereceleri bir olduğundan, üç basamağın hızları \[ v_a=k_a[A][In],\qquad v_b=k_b[R],\qquad v_c=k_c[R][Ac]. \] şeklindedir. \(\alpha\) ve \(\beta\) stokiyometrik katsayıları bu hız yasalarında üs olarak yer almaz.
Ara ürün için kararlı durum yaklaşımı \[ \frac{d[R]}{dt} =k_a[A][In]-k_b[R]-k_c[R][Ac]\approx0, \] verir; buradan \[ [R]\approx\frac{k_a[A][In]}{k_b+k_c[Ac]}. \]
Tüketim hızları \[ -\frac{d[In]}{dt}=\beta k_a[A][In] \] ve \[ -\frac{d[Ac]}{dt} =k_c[Ac][R] \approx \frac{k_c[Ac]\,k_a[A][In]}{k_b+k_c[Ac]}. \] şeklindedir. Dolayısıyla bunların oranı \[ \frac{-d[Ac]/dt}{-d[In]/dt} \approx \frac{k_c[Ac]}{\beta(k_b+k_c[Ac])}. \] olur.
\(Ac\), \([Ac]\approx[Ac]_0\) alınabilecek kadar fazlalıkta olduğunda, bu oran tepkime boyunca sabittir. İntegral alınıp \(In\)'nin tamamen tüketildiği kullanıldığında \[ \Delta[Ac]\approx \frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}[In]_0. \] elde edilir. Sabit hacimde, tüketilen derişimlerin oranı tüketilen madde miktarlarının oranına eşittir; dolayısıyla \[ \boxed{ I\approx\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)} =\frac1\beta\frac{[Ac]_0}{k_b/k_c+[Ac]_0}. } \]
Bu ifade, \([Ac]_0\to\infty\) iken \(1/\beta\)'ya yaklaşır ve 2.1 ile uyumludur.
İstenen grafik için yatay eksene \([In]_0\)'ı, düşey eksene \(I\)'yı yerleştiriniz. Şu değerde yatay bir doğru çiziniz: \[ I=\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}. \] Bu doğru, \(Ac\)'nin pratik olarak sabit kaldığı aralıkta pozitif \([In]_0\) değerleri için geçerlidir. Tam olarak \([In]_0=0\) olduğunda tüketim oranı tanımsızdır; sağdan limiti ise aynı yüksekliktedir.
2.3
(4) şemasında, ürün oluşturan katalitik tepkime \(In\)'yi yeniden oluşturur. Bu nedenle, belirli bir miktar \(In\), (4a) tepkimesiyle kaybolmadan önce \(Ac\)'nin tekrar tekrar tüketilmesine aracılık edebilir.
Alışılmış birinci dereceden katalitik yorum için şöyle yazalım: \[ v_{\mathrm{loss}}=k_{\mathrm{loss}}[A][In], \qquad v_{\mathrm{cat}}=k_{\mathrm{cat}}[A][Ac][In]. \] Yalnızca kayıp tepkimesi \(In\)'yi tüketir; dolayısıyla \[ \frac{-d[Ac]/dt}{-d[In]/dt} = \frac{v_{\mathrm{cat}}}{\beta v_{\mathrm{loss}}} = \frac{k_{\mathrm{cat}}[Ac]}{\beta k_{\mathrm{loss}}}. \]
Alıcı derişimi sınırsız biçimde arttıkça, ürün oluşturan tepkime indükleyici kaybına kıyasla giderek daha baskın hâle gelir: \[ \boxed{\lim_{[Ac]_0\to\infty}I=\infty.} \] Bu katalitik şema için \(1/\beta\) biçiminde bir stokiyometrik üst sınır yoktur.
2.4
Denkleştirilmiş tepkime \[ \ce{Br + H2 <=> HBr + H}. \tag{5} \] şeklindedir.
Bu bölümde ve sonraki bölümde yer alan türler şunlardır:
| Tür | SMILES |
|---|---|
| Hidrojen molekülü, \(\ce{H2}\) | [H][H] |
| Hidrojen bromür, \(\ce{HBr}\) | [H]Br |
| Brom molekülü, \(\ce{Br2}\) | BrBr |
| Hidrojen atomu, \(\ce{H}\) | [H] |
| Brom atomu, \(\ce{Br}\) | [Br] |
Tek başına bulunan hidrojen ve brom atomları radikaldir.
İleri ve geri yöndeki elementer tepkimeler için, \[ r_5=k_5[\ce{Br}][\ce{H2}], \qquad r_{-5}=k_{-5}[\ce{HBr}][\ce{H}]. \] Boyutsuz tepkime bölümünü şöyle tanımlayalım: \[ Q_5= \frac{(p(\ce{HBr})/p^\circ)(p(\ce{H})/p^\circ)} {(p(\ce{Br})/p^\circ)(p(\ce{H2})/p^\circ)}. \] İleri ve geri basamakların her ikisinde de iki gaz taneciği yer aldığından, \[ \frac{r_5}{r_{-5}}=\frac{K_5}{Q_5}, \qquad K_5=\exp\!\left(-\frac{\Delta G^\circ(5)}{RT}\right). \]
Belirtilen basınçlar \(Q_5=1\) verir. \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\) kullanıldığında, \[ \frac{r_5}{r_{-5}} = \exp\!\left[ -\frac{66\,000\ \mathrm{J\,mol^{-1}}} {(8.314\ \mathrm{J\,mol^{-1}\,K^{-1}})(600\ \mathrm K)} \right] =1.7947\times10^{-6}. \] Böylece \[ \boxed{\frac{r_5}{r_{-5}}\approx1.8\times10^{-6}.} \]
2.5
Ek denkleştirilmiş basamak \[ \ce{H + Br2 -> HBr + Br}. \tag{6} \] şeklindedir. İleri yöndeki (5) tepkimesi ile (6) tepkimesi toplandığında radikaller birbirini götürür: \[ \ce{H2 + Br2 -> 2HBr}. \]
Kararlı durumda, hidrojen atomlarının oluşumu ve tüketimi dengelenir: \[ \frac{d[\ce{H}]}{dt}=r_5-r_{-5}-r_6=0. \] Bu nedenle, \[ r_5=r_{-5}+r_6. \]
\(p(\ce{Br2})=p(\ce{HBr})\) olduğundan, aynı sıcaklıkta derişimleri eşittir. Dolayısıyla, \[ \frac{r_6}{r_{-5}} = \frac{k_6[\ce{H}][\ce{Br2}]} {k_{-5}[\ce{H}][\ce{HBr}]} =\frac{k_6}{k_{-5}}=10. \] Buradan \[ \boxed{\frac{r_5}{r_{-5}}=1+10=11.} \] elde edilir.
\(r_5/r_{-5}=K_5/Q_5\) kullanıldığında, kararlı durumdaki tepkime bölümü \[ Q_5=\frac{K_5}{11}. \] olur. Dolayısıyla tepkimenin mevcut koşullardaki Gibbs enerjisi \[ \begin{aligned} \Delta G(5) &=\Delta G^\circ(5)+RT\ln Q_5\\ &=\Delta G^\circ(5)+RT\ln K_5-RT\ln11\\ &=-RT\ln11. \end{aligned} \] şeklindedir. Sayısal olarak, \[ \Delta G(5) =-(8.314)(600)\ln11\ \mathrm{J\,mol^{-1}} =-11.9617\ \mathrm{kJ\,mol^{-1}}. \] Böylece \[ \boxed{\Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.} \]
(6) tepkimesi hidrojen atomlarını tüketir ve brom atomları üretir; böylece \(Q_5\)'i düşürür. Dolayısıyla (5) tepkimesinin standart Gibbs enerjisi pozitif olmasına rağmen, eşleşmiş koşullar altında mevcut koşullardaki Gibbs enerjisi negatiftir.
2.6
Soruda kullanılan normalizasyonlarla denkleştirilmiş tepkimeler şunlardır: \[ \ce{2NH3 + CO2 -> (NH2)2CO + H2O}, \tag{7} \] \[ \ce{1/6 C6H12O6 + O2 -> CO2 + H2O}. \tag{8} \]
Bu tepkimelerdeki moleküler türler şunlardır:
| Tür | SMILES |
|---|---|
| Amonyak, \(\ce{NH3}\) | N |
| Karbon dioksit, \(\ce{CO2}\) | O=C=O |
| Üre, \(\ce{(NH2)2CO}\) | NC(=O)N |
| Su, \(\ce{H2O}\) | O |
| Dioksijen, \(\ce{O2}\) | O=O |
| Açık zincirli D-glikoz olarak gösterilen glikoz, \(\ce{C6H12O6}\) | O=C[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO |
Glikozun SMILES gösterimi, belirli bir konformasyonu veya halkalı anomeri değil, açık zincirli D biçiminin konfigürasyonunu belirtir. Bu ayrımlar, verilen Gibbs enerjisi kullanılarak yapılan hesaplamaya dahil değildir.
Sabit sıcaklık ve basınçta eş zamanlı gerçekleşen tepkimeler için, \[ \frac1V\frac{dG_{\mathrm{syst}}}{dt} =r_7\Delta G(7)+r_8\Delta G(8). \] Belirtilen koşul \[ r_7\Delta G(7)+r_8\Delta G(8)<0. \] şeklindedir. Değerler yerine konulduğunda \[ r_7(46.0\ \mathrm{kJ\,mol^{-1}}) < (6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}) (481.2\ \mathrm{kJ\,mol^{-1}}). \] elde edilir. Böylece \[ r_7 < \frac{481.2}{46.0} (6.0\times10^{-8}) = 6.2765\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}. \]
Verilen hızın hassasiyetine göre hızın üst sınır değeri \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \] olur.
Yuvarlanmamış sınır değerinde, iki Gibbs enerjisi katkısı birbirini tam olarak götürür. Gibbs enerjisinin kesin olarak azalması için daha küçük bir hız gerekir. Ek bir altı çarpanına gerek yoktur: hem \(r(8)\) hem de \(\Delta G(8)\), (8) tepkimesinin yazıldığı hâline karşılık gelir.
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi. Bu çözümün resmi çözümden ayrıldığı yerlerde resmi çözümde bir hata ya da baskı hatası vardır.
IChO 2015 · Problema teórico 2
Acoplamiento de reacciones químicas
I.Prigogine (izquierda)
N. Shilov
W. Ostwald
Cuando, en un sistema, una reacción permite que otra tenga lugar, se dice que estas dos reacciones están acopladas. Ilya Prigogine, premio Nobel de Química (1977), utilizó ampliamente en sus libros el concepto de «reacciones acopladas». El acoplamiento de reacciones es una característica esencial de los sistemas vivos, incluido el cuerpo humano.
¿Cómo hace una reacción que otra tenga lugar? En este problema vamos a analizar varios mecanismos posibles de acoplamiento.
(I) «Acoplamiento químico»
«Sobre el acoplamiento químico» fue el título de la tesis defendida por el químico ruso N.Shilov en 1905. N. Shilov fue estudiante de posgrado del famoso profesor W. Ostwald. El Dr. Shilov describió el siguiente conjunto de reacciones.
La sustancia \(A\) no reacciona con \(Ac\). Sin embargo, en presencia de un tercer reactivo (denominado inductor), \(In\), tiene lugar la reacción de \(A\) con \(Ac\):
¡\(In\) no es un catalizador! Su concentración disminuye en el transcurso de las reacciones.
Según el esquema propuesto por Shilov, \(Ac\) no reacciona con el propio \(A\), sino con el producto intermedio \(R\) de la reacción de \(A\) con \(In\). Existe otra reacción de \(R\), que compite con la anterior y forma \(P_2\).
\(\alpha\) y \(\beta\) son coeficientes estequiométricos. Los demás coeficientes estequiométricos y los órdenes de reacción con respecto a todos los reactivos en las tres reacciones son iguales a uno.
En los experimentos de Shilov, el cociente entre las cantidades consumidas de \(Ac\) e \(In\), \(I=\Delta n_{Ac}/\Delta n_{In}\), aumentaba hasta alcanzar un valor constante al aumentar la concentración inicial \([Ac]_0\), con \([In]_0=\text{const}\).
2.1 ¿Cuál era este valor constante límite de \(I\) cuando \([Ac]_0\to\infty,\ [In]_0=\text{const}\)?
2.2 Deduzca una expresión para \(I\), utilizando la aproximación del estado estacionario si es necesario. Represente gráficamente \(I\) frente a \([In]_0\) para \([Ac]_0=\text{const}\). Suponga que \(In\) se consumió por completo y que \(Ac\) estaba en exceso.
Si el mecanismo de Shilov no es válido y \(In\) es un catalizador convencional de la reacción (2), entonces \(In\) reacciona simultáneamente con \(A\) y su concentración disminuye. En este caso, el esquema de reacción es el siguiente:
2.3 ¿Cuál es el valor límite de \(I\) para el esquema de reacción (4) cuando \([Ac]_0\to\infty,\ [In]_0=\text{const}\)?
(II) «Acoplamiento cinético»
La energía de Gibbs estándar de la reacción en fase gaseosa
es positiva, \(\Delta G^\circ(5)=66\ \mathrm{kJ\,mol^{-1}}\) a \(T=600\ \mathrm K\).
2.4 ¿Cuál es el cociente entre las velocidades de las reacciones directa e inversa, \(r_5/r_{-5}\), a esta temperatura, con presiones estándar de \(\ce{H2}\) y \(\ce{HBr}\) y presiones iguales de \(\ce{H}\) y \(\ce{Br}\)?
(Si no ha podido responder a esta pregunta, utilice el valor de referencia \(r_5/r_{-5}=3.14\times10^{-7}\) para los cálculos posteriores.)
La reacción (5) transcurre en el sentido directo gracias a la reacción (6), que tiene lugar simultáneamente en el sistema:
\(k_5,\ k_{-5},\ k_6\) son las constantes de velocidad de las reacciones directa e inversa de (5) y de la reacción directa de (6), respectivamente.
Esto constituye el acoplamiento cinético de dos reacciones.
Suponga que las presiones de las moléculas neutras mantienen los valores estándar \(p(\ce{H2})=p(\ce{Br2})=p(\ce{HBr})=1\ \mathrm{bar}\), y que las presiones de los radicales \(p(\ce{H}),\ p(\ce{Br})\) alcanzan valores de estado estacionario. La constante de velocidad \(k_6\) es 10 veces mayor que \(k_{-5}\).
2.5 Calcule \(\Delta G(5)\) y \(r_5/r_{-5}\) en estas condiciones.
(III) «El segundo principio de la termodinámica limita el acoplamiento»
Según el segundo principio de la termodinámica, dos reacciones químicas que tienen lugar simultáneamente deben disminuir la energía de Gibbs del sistema \(G_{\mathrm{Syst}}\),
\[ \frac{\Delta G_{\mathrm{syst}}}{\Delta t}<0 \]
Una de estas reacciones puede tener una energía de Gibbs positiva y aun así transcurrir en el sentido directo gracias al acoplamiento con la segunda reacción. ¡Esta segunda reacción debe tener una energía de Gibbs negativa y deben cumplirse los requisitos del segundo principio! Considere el siguiente ejemplo.
Se supone que la síntesis de urea en unas condiciones específicas
\((\Delta G(7)=46.0\ \mathrm{kJ\,mol^{-1}})\)
está acoplada a la oxidación completa de la glucosa (en las mismas condiciones)
\(\Delta G(8)=-481.2\ \mathrm{kJ\,mol^{-1}},\)
\(r(8)=6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.\)
Ambas reacciones se presentan esquemáticamente. No se consideran otras reacciones.
2.6 ¿Cuál es la velocidad máxima de la reacción (7) permitida por el segundo principio si esta reacción está acoplada a la reacción (8)?
Enunciado traducido del texto oficial en inglés.
Respuestas
- 2.1: \(\displaystyle I_{\mathrm{lim}}=\frac1\beta.\)
- 2.2: Con \(Ac\) en exceso, de modo que \([Ac]\approx[Ac]_0\), \[ \boxed{I\approx\frac{k(3c)[Ac]_0}{\beta\bigl(k(3b)+k(3c)[Ac]_0\bigr)}.} \] La gráfica frente a \([In]_0\) es horizontal dentro de esta aproximación.
- 2.3: \(\displaystyle I\to\infty\) en el modelo catalítico de primer orden previsto.
- 2.4: \(\displaystyle \frac{r_5}{r_{-5}}=1.8\times10^{-6}.\)
- 2.5: \(\displaystyle \frac{r_5}{r_{-5}}=11,\qquad \Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.\)
- 2.6: La velocidad límite superior es \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \] Una disminución estricta de la energía de Gibbs requiere una velocidad inferior al límite sin redondear.
Solución
Los símbolos \(A,Ac,In,R,P_1,P_2\) representan sustancias no especificadas. En particular, \(Ac\) e \(In\) son aquí etiquetas, no los elementos actinio e indio. No se pueden asignar sus estructuras ni sus SMILES a partir de la información proporcionada.
2.1
Cada vez que tiene lugar la reacción (3a), se consumen \(\beta\) unidades de \(In\) y se produce una unidad del intermedio \(R\). Ese intermedio forma \(P_2\), sin consumir \(Ac\), o bien forma \(P_1\), consumiendo una unidad de \(Ac\).
Por consiguiente, una vez que ha reaccionado todo el intermedio, \[ \Delta n_{In}=\beta(n_{P_1}+n_{P_2}), \qquad \Delta n_{Ac}=n_{P_1}. \] Por tanto, \[ I=\frac1\beta\frac{n_{P_1}}{n_{P_1}+n_{P_2}}\leq\frac1\beta. \]
Cuando \([Ac]_0\to\infty\), la captura de \(R\) por \(Ac\) predomina de forma abrumadora sobre la formación de \(P_2\). Por lo tanto, \[ \boxed{I_{\mathrm{lim}}=\frac1\beta.} \]
2.2
Escribimos \[ k_a=k(3a),\qquad k_b=k(3b),\qquad k_c=k(3c). \] Como los órdenes de reacción indicados son iguales a uno, las velocidades de las tres etapas son \[ v_a=k_a[A][In],\qquad v_b=k_b[R],\qquad v_c=k_c[R][Ac]. \] Los coeficientes estequiométricos \(\alpha\) y \(\beta\) no se convierten en exponentes en estas leyes de velocidad.
La aproximación del estado estacionario para el intermedio da \[ \frac{d[R]}{dt} =k_a[A][In]-k_b[R]-k_c[R][Ac]\approx0, \] de donde \[ [R]\approx\frac{k_a[A][In]}{k_b+k_c[Ac]}. \]
Las velocidades de consumo son \[ -\frac{d[In]}{dt}=\beta k_a[A][In] \] y \[ -\frac{d[Ac]}{dt} =k_c[Ac][R] \approx \frac{k_c[Ac]\,k_a[A][In]}{k_b+k_c[Ac]}. \] Por tanto, su cociente es \[ \frac{-d[Ac]/dt}{-d[In]/dt} \approx \frac{k_c[Ac]}{\beta(k_b+k_c[Ac])}. \]
Con \(Ac\) en exceso suficiente para tomar \([Ac]\approx[Ac]_0\), este cociente es constante durante toda la reacción. Al integrar y utilizar el consumo completo de \(In\), se obtiene \[ \Delta[Ac]\approx \frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}[In]_0. \] A volumen constante, el cociente entre las disminuciones de concentración es igual al cociente entre las cantidades consumidas, por lo que \[ \boxed{ I\approx\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)} =\frac1\beta\frac{[Ac]_0}{k_b/k_c+[Ac]_0}. } \]
Esta expresión tiende a \(1/\beta\) cuando \([Ac]_0\to\infty\), en concordancia con 2.1.
Para la gráfica solicitada, sitúe \([In]_0\) en el eje horizontal e \(I\) en el eje vertical. Trace una recta horizontal a la altura \[ I=\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}. \] Es válida para valores positivos de \([In]_0\) en el intervalo en el que \(Ac\) permanece prácticamente constante. Exactamente en \([In]_0=0\), el cociente de consumo no está definido; su límite por la derecha corresponde a la misma altura.
2.3
En el esquema (4), la reacción catalítica productiva regenera \(In\). Por tanto, una cantidad dada de \(In\) puede mediar el consumo repetido de \(Ac\) antes de perderse mediante la reacción (4a).
Para la interpretación catalítica habitual de primer orden, escribimos \[ v_{\mathrm{loss}}=k_{\mathrm{loss}}[A][In], \qquad v_{\mathrm{cat}}=k_{\mathrm{cat}}[A][Ac][In]. \] Solo la reacción de pérdida consume \(In\), por lo que \[ \frac{-d[Ac]/dt}{-d[In]/dt} = \frac{v_{\mathrm{cat}}}{\beta v_{\mathrm{loss}}} = \frac{k_{\mathrm{cat}}[Ac]}{\beta k_{\mathrm{loss}}}. \]
A medida que la concentración del aceptor aumenta sin límite, la reacción productiva predomina cada vez más sobre la pérdida del inductor: \[ \boxed{\lim_{[Ac]_0\to\infty}I=\infty.} \] No existe un límite estequiométrico superior de \(1/\beta\) para este esquema catalítico.
2.4
La reacción ajustada es \[ \ce{Br + H2 <=> HBr + H}. \tag{5} \]
Las especies que intervienen en esta parte y en la siguiente son:
| Especie | SMILES |
|---|---|
| Molécula de hidrógeno, \(\ce{H2}\) | [H][H] |
| Bromuro de hidrógeno, \(\ce{HBr}\) | [H]Br |
| Molécula de bromo, \(\ce{Br2}\) | BrBr |
| Átomo de hidrógeno, \(\ce{H}\) | [H] |
| Átomo de bromo, \(\ce{Br}\) | [Br] |
Los átomos aislados de hidrógeno y bromo son radicales.
Para las reacciones elementales directa e inversa, \[ r_5=k_5[\ce{Br}][\ce{H2}], \qquad r_{-5}=k_{-5}[\ce{HBr}][\ce{H}]. \] Definimos el cociente de reacción adimensional \[ Q_5= \frac{(p(\ce{HBr})/p^\circ)(p(\ce{H})/p^\circ)} {(p(\ce{Br})/p^\circ)(p(\ce{H2})/p^\circ)}. \] Como tanto la etapa directa como la inversa implican dos partículas gaseosas, \[ \frac{r_5}{r_{-5}}=\frac{K_5}{Q_5}, \qquad K_5=\exp\!\left(-\frac{\Delta G^\circ(5)}{RT}\right). \]
Las presiones especificadas dan \(Q_5=1\). Utilizando \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\), \[ \frac{r_5}{r_{-5}} = \exp\!\left[ -\frac{66\,000\ \mathrm{J\,mol^{-1}}} {(8.314\ \mathrm{J\,mol^{-1}\,K^{-1}})(600\ \mathrm K)} \right] =1.7947\times10^{-6}. \] Por tanto, \[ \boxed{\frac{r_5}{r_{-5}}\approx1.8\times10^{-6}.} \]
2.5
La etapa adicional ajustada es \[ \ce{H + Br2 -> HBr + Br}. \tag{6} \] Al sumar las reacciones (5), en su sentido directo, y (6), se eliminan los radicales: \[ \ce{H2 + Br2 -> 2HBr}. \]
En estado estacionario, la producción y el consumo de átomos de hidrógeno se compensan: \[ \frac{d[\ce{H}]}{dt}=r_5-r_{-5}-r_6=0. \] Por lo tanto, \[ r_5=r_{-5}+r_6. \]
Como \(p(\ce{Br2})=p(\ce{HBr})\), sus concentraciones son iguales a la misma temperatura. Por consiguiente, \[ \frac{r_6}{r_{-5}} = \frac{k_6[\ce{H}][\ce{Br2}]} {k_{-5}[\ce{H}][\ce{HBr}]} =\frac{k_6}{k_{-5}}=10. \] Se sigue que \[ \boxed{\frac{r_5}{r_{-5}}=1+10=11.} \]
Utilizando \(r_5/r_{-5}=K_5/Q_5\), el cociente en estado estacionario es \[ Q_5=\frac{K_5}{11}. \] La energía de Gibbs de reacción en las condiciones reales es, por tanto, \[ \begin{aligned} \Delta G(5) &=\Delta G^\circ(5)+RT\ln Q_5\\ &=\Delta G^\circ(5)+RT\ln K_5-RT\ln11\\ &=-RT\ln11. \end{aligned} \] Numéricamente, \[ \Delta G(5) =-(8.314)(600)\ln11\ \mathrm{J\,mol^{-1}} =-11.9617\ \mathrm{kJ\,mol^{-1}}. \] Por ello, \[ \boxed{\Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.} \]
La reacción (6) consume átomos de hidrógeno y produce átomos de bromo, disminuyendo \(Q_5\). Así, la reacción (5) tiene una energía de Gibbs real negativa en las condiciones de acoplamiento, pese a que su energía de Gibbs estándar es positiva.
2.6
Las reacciones ajustadas, con las normalizaciones utilizadas en la pregunta, son \[ \ce{2NH3 + CO2 -> (NH2)2CO + H2O}, \tag{7} \] \[ \ce{1/6 C6H12O6 + O2 -> CO2 + H2O}. \tag{8} \]
Sus especies moleculares son:
| Especie | SMILES |
|---|---|
| Amoníaco, \(\ce{NH3}\) | N |
| Dióxido de carbono, \(\ce{CO2}\) | O=C=O |
| Urea, \(\ce{(NH2)2CO}\) | NC(=O)N |
| Agua, \(\ce{H2O}\) | O |
| Dioxígeno, \(\ce{O2}\) | O=O |
| Glucosa, \(\ce{C6H12O6}\), representada como D-glucosa de cadena abierta | O=C[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO |
El SMILES de la glucosa especifica la configuración de la forma D de cadena abierta, no una conformación particular ni un anómero cíclico. Estas distinciones no intervienen en el cálculo que utiliza la energía de Gibbs proporcionada.
Para reacciones simultáneas a temperatura y presión constantes, \[ \frac1V\frac{dG_{\mathrm{syst}}}{dt} =r_7\Delta G(7)+r_8\Delta G(8). \] El requisito indicado es \[ r_7\Delta G(7)+r_8\Delta G(8)<0. \] Al sustituir, se obtiene \[ r_7(46.0\ \mathrm{kJ\,mol^{-1}}) < (6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}) (481.2\ \mathrm{kJ\,mol^{-1}}). \] Por tanto, \[ r_7 < \frac{481.2}{46.0} (6.0\times10^{-8}) = 6.2765\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}. \]
La velocidad límite superior, con la precisión de la velocidad proporcionada, es \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \]
En el valor límite sin redondear, las dos contribuciones a la energía de Gibbs se cancelan exactamente. Una disminución estricta de la energía de Gibbs requiere una velocidad menor. No se necesita ningún factor adicional de seis: tanto \(r(8)\) como \(\Delta G(8)\) se refieren a la reacción (8) tal como está escrita.
La solución se comprobó con la solución oficial. Donde esta solución difiere de la solución oficial, la solución oficial contiene un error o una errata.
IChO 2015 · 理论题 2
化学反应的耦合
I.Prigogine(左)
N. Shilov
W. Ostwald
当体系中的一个反应使另一个反应得以进行时,就称这两个反应发生了耦合。1977 年诺贝尔化学奖得主 Ilya Prigogine 在其著作中广泛使用了“耦合反应”这一概念。反应耦合是包括人体在内的生命系统的一个基本特征。
一个反应是如何使另一个反应发生的呢?本题将讨论几种可能的耦合机制。
(I) “化学耦合”
《论化学耦合》是俄罗斯化学家 N.Shilov 于 1905 年通过答辩的学位论文的题目。N. Shilov 是著名教授 W. Ostwald 的研究生。Shilov 博士描述了以下一组反应。
物质 \(A\) 不与 \(Ac\) 反应。然而,在第三种试剂(称为诱导剂)\(In\) 存在时,\(A\) 与 \(Ac\) 会发生反应:
\(In\) 不是催化剂!它的浓度在反应过程中降低。
按照 Shilov 提出的反应机理,\(Ac\) 并不与 \(A\) 本身反应,而是与 \(A\) 和 \(In\) 反应生成的中间产物 \(R\) 反应。\(R\) 还会发生另一竞争反应,生成 \(P_2\)。
\(\alpha\) 和 \(\beta\) 是化学计量系数。其余化学计量系数以及这三个反应中对各反应物的反应级数均为一。
在 Shilov 的实验中,当 \([In]_0=\text{const}\) 时,随着初始浓度 \([Ac]_0\) 增大,\(Ac\) 与 \(In\) 的消耗量之比 \(I=\Delta n_{Ac}/\Delta n_{In}\) 逐渐增大并趋于一个恒定值。
2.1 当 \([Ac]_0\to\infty,\ [In]_0=\text{const}\) 时,\(I\) 的这一极限恒定值是多少?
2.2 推导 \(I\) 的表达式,必要时可采用稳态近似。绘出 \([Ac]_0=\text{const}\) 时 \(I\) 随 \([In]_0\) 变化的曲线。假设 \(In\) 被完全消耗,且 \(Ac\) 过量。
如果 Shilov 的机理不成立,而 \(In\) 是反应 (2) 的常规催化剂,那么 \(In\) 同时与 \(A\) 反应,其浓度降低。此时的反应机理如下:
2.3 对于反应机理 (4),当 \([Ac]_0\to\infty,\ [In]_0=\text{const}\) 时,\(I\) 的极限值是多少?
(II) “动力学耦合”
气相反应
的标准吉布斯能为正,在 \(T=600\ \mathrm K\) 时,\(\Delta G^\circ(5)=66\ \mathrm{kJ\,mol^{-1}}\)。
2.4 在此温度下,当 \(\ce{H2}\) 和 \(\ce{HBr}\) 的分压均为标准压力、\(\ce{H}\) 和 \(\ce{Br}\) 的分压相等时,正、逆反应速率之比 \(r_5/r_{-5}\) 是多少?
(如果你未能回答此问,请在后续计算中使用参考值 \(r_5/r_{-5}=3.14\times10^{-7}\)。)
由于体系中同时发生反应 (6),反应 (5) 得以沿正向进行:
\(k_5,\ k_{-5},\ k_6\) 分别为反应 (5) 的正、逆反应和反应 (6) 的正反应速率常数。
这就是两个反应的动力学耦合。
令中性分子的分压保持标准值 \(p(\ce{H2})=p(\ce{Br2})=p(\ce{HBr})=1\ \mathrm{bar}\),自由基的分压 \(p(\ce{H}),\ p(\ce{Br})\) 达到稳态值。速率常数 \(k_6\) 为 \(k_{-5}\) 的 10 倍。
2.5 计算上述条件下的 \(\Delta G(5)\) 和 \(r_5/r_{-5}\)。
(III) “热力学第二定律对耦合的限制”
根据热力学第二定律,两个同时发生的化学反应应使体系的吉布斯能 \(G_{\mathrm{Syst}}\) 降低,
\[ \frac{\Delta G_{\mathrm{syst}}}{\Delta t}<0 \]
其中一个反应的吉布斯能可以为正,但仍可由于与第二个反应耦合而沿正向进行。第二个反应的吉布斯能必须为负,而且必须满足热力学第二定律的要求!考虑下面的例子。
假设在特定条件下的尿素合成反应
\((\Delta G(7)=46.0\ \mathrm{kJ\,mol^{-1}})\)
与葡萄糖的完全氧化反应(在相同条件下)发生耦合
\(\Delta G(8)=-481.2\ \mathrm{kJ\,mol^{-1}},\)
\(r(8)=6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.\)
这两个反应均以示意形式给出。不考虑其他反应。
2.6 如果反应 (7) 与反应 (8) 耦合,热力学第二定律所允许的反应 (7) 的最大速率是多少?
题目译自官方英文原文。
答案
- 2.1: \(\displaystyle I_{\mathrm{lim}}=\frac1\beta.\)
- 2.2: 当 \(Ac\) 过量,使得 \([Ac]\approx[Ac]_0\) 时, \[ \boxed{I\approx\frac{k(3c)[Ac]_0}{\beta\bigl(k(3b)+k(3c)[Ac]_0\bigr)}.} \] 在此近似下,\(I\) 随 \([In]_0\) 变化的曲线为水平直线。
- 2.3: 在题目所设想的一级催化模型中,\(\displaystyle I\to\infty\)。
- 2.4: \(\displaystyle \frac{r_5}{r_{-5}}=1.8\times10^{-6}.\)
- 2.5: \(\displaystyle \frac{r_5}{r_{-5}}=11,\qquad \Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.\)
- 2.6: 速率的上限为 \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \] 要使吉布斯能严格降低,速率必须小于未经舍入的上限。
解答
符号 \(A,Ac,In,R,P_1,P_2\) 代表未指明的物质。特别地,此处的 \(Ac\) 和 \(In\) 是标记,并非元素锕和铟。根据所提供的信息,无法确定这些物质的结构和 SMILES。
2.1
反应 (3a) 每发生一次,就消耗 \(\beta\) 个单位的 \(In\),并生成一个单位的中间体 \(R\)。该中间体或者生成 \(P_2\),不消耗 \(Ac\);或者生成 \(P_1\),消耗一个单位的 \(Ac\)。
因此,在全部中间体反应完毕后, \[ \Delta n_{In}=\beta(n_{P_1}+n_{P_2}), \qquad \Delta n_{Ac}=n_{P_1}. \] 于是 \[ I=\frac1\beta\frac{n_{P_1}}{n_{P_1}+n_{P_2}}\leq\frac1\beta. \]
当 \([Ac]_0\to\infty\) 时,\(Ac\) 捕获 \(R\) 的过程在与 \(P_2\) 生成过程的竞争中占据压倒性优势。因此, \[ \boxed{I_{\mathrm{lim}}=\frac1\beta.} \]
2.2
记 \[ k_a=k(3a),\qquad k_b=k(3b),\qquad k_c=k(3c). \] 由于题目给出的反应级数均为一,三个步骤的速率为 \[ v_a=k_a[A][In],\qquad v_b=k_b[R],\qquad v_c=k_c[R][Ac]. \] 化学计量系数 \(\alpha\) 和 \(\beta\) 并不作为这些速率方程中的指数。
对中间体采用稳态近似,得到 \[ \frac{d[R]}{dt} =k_a[A][In]-k_b[R]-k_c[R][Ac]\approx0, \] 因此 \[ [R]\approx\frac{k_a[A][In]}{k_b+k_c[Ac]}. \]
消耗速率为 \[ -\frac{d[In]}{dt}=\beta k_a[A][In] \] 以及 \[ -\frac{d[Ac]}{dt} =k_c[Ac][R] \approx \frac{k_c[Ac]\,k_a[A][In]}{k_b+k_c[Ac]}. \] 因此,两者之比为 \[ \frac{-d[Ac]/dt}{-d[In]/dt} \approx \frac{k_c[Ac]}{\beta(k_b+k_c[Ac])}. \]
当 \(Ac\) 足够过量,可取 \([Ac]\approx[Ac]_0\) 时,这一比值在整个反应过程中保持恒定。积分并利用 \(In\) 被完全消耗这一条件,得到 \[ \Delta[Ac]\approx \frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}[In]_0. \] 在体积恒定时,浓度减少量之比等于物质的量消耗量之比,因此 \[ \boxed{ I\approx\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)} =\frac1\beta\frac{[Ac]_0}{k_b/k_c+[Ac]_0}. } \]
当 \([Ac]_0\to\infty\) 时,此表达式趋于 \(1/\beta\),与 2.1 的结果一致。
绘制所要求的曲线时,以 \([In]_0\) 为横轴、\(I\) 为纵轴。在 \[ I=\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}. \] 处画一条水平直线。该直线适用于 \([In]_0\) 为正且 \(Ac\) 可视为保持恒定的范围。在恰好 \([In]_0=0\) 时,消耗量之比无定义;其右极限仍为该水平直线的高度。
2.3
在机理 (4) 中,生成产物的催化反应使 \(In\) 再生。因此,一定量的 \(In\) 在通过反应 (4a) 损失之前,可以反复促成 \(Ac\) 的消耗。
按照通常的一级催化解释,写出 \[ v_{\mathrm{loss}}=k_{\mathrm{loss}}[A][In], \qquad v_{\mathrm{cat}}=k_{\mathrm{cat}}[A][Ac][In]. \] 只有损失反应消耗 \(In\),因此 \[ \frac{-d[Ac]/dt}{-d[In]/dt} = \frac{v_{\mathrm{cat}}}{\beta v_{\mathrm{loss}}} = \frac{k_{\mathrm{cat}}[Ac]}{\beta k_{\mathrm{loss}}}. \]
随着受体浓度无限增大,生成产物的反应相对于诱导剂损失过程越来越占优势: \[ \boxed{\lim_{[Ac]_0\to\infty}I=\infty.} \] 对于这一催化机理,不存在 \(1/\beta\) 这样的化学计量上限。
2.4
配平后的反应为 \[ \ce{Br + H2 <=> HBr + H}. \tag{5} \]
本问及下一问涉及的物种为:
| 物种 | SMILES |
|---|---|
| 氢分子,\(\ce{H2}\) | [H][H] |
| 溴化氢,\(\ce{HBr}\) | [H]Br |
| 溴分子,\(\ce{Br2}\) | BrBr |
| 氢原子,\(\ce{H}\) | [H] |
| 溴原子,\(\ce{Br}\) | [Br] |
孤立的氢原子和溴原子均为自由基。
对于正向和逆向基元反应, \[ r_5=k_5[\ce{Br}][\ce{H2}], \qquad r_{-5}=k_{-5}[\ce{HBr}][\ce{H}]. \] 定义无量纲反应商 \[ Q_5= \frac{(p(\ce{HBr})/p^\circ)(p(\ce{H})/p^\circ)} {(p(\ce{Br})/p^\circ)(p(\ce{H2})/p^\circ)}. \] 由于正、逆反应步骤均涉及两个气体粒子, \[ \frac{r_5}{r_{-5}}=\frac{K_5}{Q_5}, \qquad K_5=\exp\!\left(-\frac{\Delta G^\circ(5)}{RT}\right). \]
由给定的分压可得 \(Q_5=1\)。取 \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\), \[ \frac{r_5}{r_{-5}} = \exp\!\left[ -\frac{66\,000\ \mathrm{J\,mol^{-1}}} {(8.314\ \mathrm{J\,mol^{-1}\,K^{-1}})(600\ \mathrm K)} \right] =1.7947\times10^{-6}. \] 于是 \[ \boxed{\frac{r_5}{r_{-5}}\approx1.8\times10^{-6}.} \]
2.5
附加步骤配平后为 \[ \ce{H + Br2 -> HBr + Br}. \tag{6} \] 将正向反应 (5) 与反应 (6) 相加,可消去自由基: \[ \ce{H2 + Br2 -> 2HBr}. \]
在稳态下,氢原子的生成与消耗达到平衡: \[ \frac{d[\ce{H}]}{dt}=r_5-r_{-5}-r_6=0. \] 因此, \[ r_5=r_{-5}+r_6. \]
由于 \(p(\ce{Br2})=p(\ce{HBr})\),在同一温度下它们的浓度相等。因此, \[ \frac{r_6}{r_{-5}} = \frac{k_6[\ce{H}][\ce{Br2}]} {k_{-5}[\ce{H}][\ce{HBr}]} =\frac{k_6}{k_{-5}}=10. \] 由此可得 \[ \boxed{\frac{r_5}{r_{-5}}=1+10=11.} \]
利用 \(r_5/r_{-5}=K_5/Q_5\),稳态反应商为 \[ Q_5=\frac{K_5}{11}. \] 因此,实际反应吉布斯能为 \[ \begin{aligned} \Delta G(5) &=\Delta G^\circ(5)+RT\ln Q_5\\ &=\Delta G^\circ(5)+RT\ln K_5-RT\ln11\\ &=-RT\ln11. \end{aligned} \] 代入数值得 \[ \Delta G(5) =-(8.314)(600)\ln11\ \mathrm{J\,mol^{-1}} =-11.9617\ \mathrm{kJ\,mol^{-1}}. \] 故 \[ \boxed{\Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.} \]
反应 (6) 消耗氢原子并生成溴原子,从而降低 \(Q_5\)。因此,尽管反应 (5) 的标准吉布斯能为正,但在耦合条件下,其实际吉布斯能为负。
2.6
按照题目采用的化学计量基准,配平后的反应为 \[ \ce{2NH3 + CO2 -> (NH2)2CO + H2O}, \tag{7} \] \[ \ce{1/6 C6H12O6 + O2 -> CO2 + H2O}. \tag{8} \]
其中涉及的分子物种为:
| 物种 | SMILES |
|---|---|
| 氨,\(\ce{NH3}\) | N |
| 二氧化碳,\(\ce{CO2}\) | O=C=O |
| 尿素,\(\ce{(NH2)2CO}\) | NC(=O)N |
| 水,\(\ce{H2O}\) | O |
| 氧气,\(\ce{O2}\) | O=O |
| 葡萄糖,\(\ce{C6H12O6}\),以开链 D-葡萄糖表示 | O=C[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO |
葡萄糖的 SMILES 指定的是开链 D 型的构型,而非某一特定构象或环状异头体。这些区别不影响使用题目所给吉布斯能进行的计算。
对于恒温恒压下同时发生的反应, \[ \frac1V\frac{dG_{\mathrm{syst}}}{dt} =r_7\Delta G(7)+r_8\Delta G(8). \] 题目给出的要求为 \[ r_7\Delta G(7)+r_8\Delta G(8)<0. \] 代入可得 \[ r_7(46.0\ \mathrm{kJ\,mol^{-1}}) < (6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}) (481.2\ \mathrm{kJ\,mol^{-1}}). \] 于是 \[ r_7 < \frac{481.2}{46.0} (6.0\times10^{-8}) = 6.2765\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}. \]
按题目所给速率的精度,速率的上限为 \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \]
在未经舍入的极限值处,两个反应对吉布斯能变化的贡献恰好抵消。要使吉布斯能严格降低,速率必须更小。无需额外引入因子六:\(r(8)\) 和 \(\Delta G(8)\) 均对应于按所写形式表示的反应 (8)。
解答已与官方解答核对。本解答与官方解答不同之处,均为官方解答中的错误或印刷错误。
IChO 2015 · Теоретическая задача 2
Сопряжение химических реакций
И. Пригожин (слева)
Н. Шилов
В. Оствальд
Когда в системе одна реакция обеспечивает протекание другой, говорят, что эти две реакции сопряжены. Илья Пригожин, лауреат Нобелевской премии по химии (1977), широко использовал в своих книгах понятие «сопряжённые реакции». Сопряжение реакций — важнейшая особенность живых систем, в том числе организма человека.
Как одна реакция вызывает протекание другой? В этой задаче мы рассмотрим несколько возможных механизмов сопряжения.
(I) «Химическое сопряжение»
«О химическом сопряжении» — так называлась диссертация, которую русский химик Н. Шилов защитил в 1905 году. Н. Шилов был учеником известного профессора В. Оствальда. Шилов описал следующую совокупность реакций.
Вещество \(A\) не реагирует с \(Ac\). Однако в присутствии третьего реагента \(In\) (называемого индуктором) реакция \(A\) с \(Ac\) протекает:
\(In\) не является катализатором! Его концентрация уменьшается в ходе реакций.
Согласно схеме, предложенной Шиловым, \(Ac\) реагирует не с самим \(A\), а с промежуточным продуктом \(R\) реакции \(A\) с \(In\). Существует и другая, конкурирующая реакция \(R\), в которой образуется \(P_2\).
\(\alpha\) и \(\beta\) — стехиометрические коэффициенты. Остальные стехиометрические коэффициенты и порядки реакций по всем реагентам во всех трёх реакциях равны единице.
В опытах Шилова отношение израсходованных количеств \(Ac\) и \(In\), \(I=\Delta n_{Ac}/\Delta n_{In}\), с увеличением начальной концентрации \([Ac]_0\) при \([In]_0=\text{const}\) возрастало, приближаясь к постоянному значению.
2.1 Чему равнялось это предельное постоянное значение \(I\) при \([Ac]_0\to\infty,\ [In]_0=\text{const}\)?
2.2 Выведите выражение для \(I\), при необходимости используя квазистационарное приближение. Постройте график зависимости \(I\) от \([In]_0\) при \([Ac]_0=\text{const}\). Считайте, что \(In\) был полностью израсходован, а \(Ac\) находился в избытке.
Если механизм Шилова неверен и \(In\) является обычным катализатором реакции (2), то \(In\) одновременно реагирует с \(A\), и его концентрация уменьшается. Схема реакций в этом случае имеет следующий вид:
2.3 Чему равно предельное значение \(I\) для схемы реакций (4) при \([Ac]_0\to\infty,\ [In]_0=\text{const}\)?
(II) «Кинетическое сопряжение»
Стандартная энергия Гиббса газофазной реакции
положительна: \(\Delta G^\circ(5)=66\ \mathrm{kJ\,mol^{-1}}\) при \(T=600\ \mathrm K\).
2.4 Чему равно отношение скоростей прямой и обратной реакций, \(r_5/r_{-5}\), при этой температуре, стандартных давлениях \(\ce{H2}\) и \(\ce{HBr}\) и равных давлениях \(\ce{H}\) и \(\ce{Br}\)?
(Если вы не смогли ответить на этот вопрос, используйте в дальнейших расчётах справочное значение \(r_5/r_{-5}=3.14\times10^{-7}\).)
Реакция (5) протекает в прямом направлении благодаря реакции (6), которая одновременно происходит в системе:
\(k_5,\ k_{-5},\ k_6\) — константы скорости прямой и обратной реакции (5) и прямой реакции (6) соответственно.
Это и есть кинетическое сопряжение двух реакций.
Пусть давления нейтральных молекул сохраняют стандартные значения \(p(\ce{H2})=p(\ce{Br2})=p(\ce{HBr})=1\ \mathrm{bar}\), а давления радикалов \(p(\ce{H}),\ p(\ce{Br})\) достигают стационарных значений. Константа скорости \(k_6\) в 10 раз больше \(k_{-5}\).
2.5 Вычислите \(\Delta G(5)\) и \(r_5/r_{-5}\) в этих условиях.
(III) «Второе начало термодинамики ограничивает сопряжение»
Согласно второму началу термодинамики, две одновременно протекающие химические реакции должны приводить к уменьшению энергии Гиббса системы \(G_{\mathrm{Syst}}\),
\[ \frac{\Delta G_{\mathrm{syst}}}{\Delta t}<0 \]
Одна из этих реакций может иметь положительную энергию Гиббса и всё же протекать в прямом направлении благодаря сопряжению со второй реакцией. Энергия Гиббса второй реакции должна быть отрицательной, а требования второго начала должны выполняться! Рассмотрим пример.
Предполагается, что синтез мочевины в определённых условиях
\((\Delta G(7)=46.0\ \mathrm{kJ\,mol^{-1}})\)
сопряжён с полным окислением глюкозы (в тех же условиях)
\(\Delta G(8)=-481.2\ \mathrm{kJ\,mol^{-1}},\)
\(r(8)=6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.\)
Обе реакции представлены схематически. Никакие другие реакции не рассматриваются.
2.6 Какова максимальная скорость реакции (7), допускаемая вторым началом термодинамики, если эта реакция сопряжена с реакцией (8)?
Условие переведено с официального английского текста.
Ответы
- 2.1: \(\displaystyle I_{\mathrm{lim}}=\frac1\beta.\)
- 2.2: При избытке \(Ac\), когда \([Ac]\approx[Ac]_0\), \[ \boxed{I\approx\frac{k(3c)[Ac]_0}{\beta\bigl(k(3b)+k(3c)[Ac]_0\bigr)}.} \] В рамках этого приближения график зависимости от \([In]_0\) представляет собой горизонтальную прямую.
- 2.3: \(\displaystyle I\to\infty\) в подразумеваемой каталитической модели первого порядка.
- 2.4: \(\displaystyle \frac{r_5}{r_{-5}}=1.8\times10^{-6}.\)
- 2.5: \(\displaystyle \frac{r_5}{r_{-5}}=11,\qquad \Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.\)
- 2.6: Верхнее предельное значение скорости равно \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \] Для строгого уменьшения энергии Гиббса скорость должна быть ниже неокруглённого предельного значения.
Решение
Символы \(A,Ac,In,R,P_1,P_2\) обозначают неуказанные вещества. В частности, \(Ac\) и \(In\) здесь являются условными обозначениями, а не символами элементов актиния и индия. По приведённым данным нельзя установить структуры этих веществ и записать их SMILES.
2.1
В каждом акте реакции (3a) расходуется \(\beta\) единиц \(In\) и образуется одна единица промежуточного продукта \(R\). Этот промежуточный продукт либо превращается в \(P_2\) без расходования \(Ac\), либо образует \(P_1\), расходуя одну единицу \(Ac\).
Следовательно, после того как весь промежуточный продукт прореагирует, \[ \Delta n_{In}=\beta(n_{P_1}+n_{P_2}), \qquad \Delta n_{Ac}=n_{P_1}. \] Таким образом, \[ I=\frac1\beta\frac{n_{P_1}}{n_{P_1}+n_{P_2}}\leq\frac1\beta. \]
При \([Ac]_0\to\infty\) связывание \(R\) веществом \(Ac\) становится подавляюще преобладающим по сравнению с образованием \(P_2\). Поэтому \[ \boxed{I_{\mathrm{lim}}=\frac1\beta.} \]
2.2
Обозначим \[ k_a=k(3a),\qquad k_b=k(3b),\qquad k_c=k(3c). \] Поскольку указанные порядки реакций равны единице, скорости трёх стадий имеют вид \[ v_a=k_a[A][In],\qquad v_b=k_b[R],\qquad v_c=k_c[R][Ac]. \] Стехиометрические коэффициенты \(\alpha\) и \(\beta\) не становятся показателями степени в этих кинетических уравнениях.
Квазистационарное приближение для промежуточного продукта даёт \[ \frac{d[R]}{dt} =k_a[A][In]-k_b[R]-k_c[R][Ac]\approx0, \] откуда \[ [R]\approx\frac{k_a[A][In]}{k_b+k_c[Ac]}. \]
Скорости расходования равны \[ -\frac{d[In]}{dt}=\beta k_a[A][In] \] и \[ -\frac{d[Ac]}{dt} =k_c[Ac][R] \approx \frac{k_c[Ac]\,k_a[A][In]}{k_b+k_c[Ac]}. \] Следовательно, их отношение равно \[ \frac{-d[Ac]/dt}{-d[In]/dt} \approx \frac{k_c[Ac]}{\beta(k_b+k_c[Ac])}. \]
При достаточно большом избытке \(Ac\), позволяющем принять \([Ac]\approx[Ac]_0\), это отношение остаётся постоянным на протяжении всей реакции. Интегрирование с учётом полного расходования \(In\) даёт \[ \Delta[Ac]\approx \frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}[In]_0. \] При постоянном объёме отношение уменьшений концентраций равно отношению израсходованных количеств веществ, поэтому \[ \boxed{ I\approx\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)} =\frac1\beta\frac{[Ac]_0}{k_b/k_c+[Ac]_0}. } \]
Это выражение стремится к \(1/\beta\) при \([Ac]_0\to\infty\), что согласуется с ответом в пункте 2.1.
Для построения требуемого графика отложим \([In]_0\) по горизонтальной оси, а \(I\) — по вертикальной. Проведём горизонтальную прямую на уровне \[ I=\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}. \] Она применима для положительных \([In]_0\) в диапазоне, в котором концентрация \(Ac\) остаётся практически постоянной. При строго \([In]_0=0\) отношение израсходованных количеств не определено; его правосторонний предел соответствует тому же уровню.
2.3
В схеме (4) в продуктивной каталитической реакции \(In\) регенерируется. Поэтому данное количество \(In\) может многократно обеспечивать расходование \(Ac\), прежде чем будет потеряно в реакции (4a).
Для обычной каталитической модели первого порядка запишем \[ v_{\mathrm{loss}}=k_{\mathrm{loss}}[A][In], \qquad v_{\mathrm{cat}}=k_{\mathrm{cat}}[A][Ac][In]. \] Только реакция потери приводит к расходованию \(In\), поэтому \[ \frac{-d[Ac]/dt}{-d[In]/dt} = \frac{v_{\mathrm{cat}}}{\beta v_{\mathrm{loss}}} = \frac{k_{\mathrm{cat}}[Ac]}{\beta k_{\mathrm{loss}}}. \]
При неограниченном увеличении концентрации акцептора продуктивная реакция всё сильнее преобладает над потерей индуктора: \[ \boxed{\lim_{[Ac]_0\to\infty}I=\infty.} \] Для этой каталитической схемы нет стехиометрического верхнего предела \(1/\beta\).
2.4
Уравнение реакции с расставленными коэффициентами имеет вид \[ \ce{Br + H2 <=> HBr + H}. \tag{5} \]
В этом и следующем пунктах участвуют следующие частицы:
| Частица | SMILES |
|---|---|
| Молекула водорода, \(\ce{H2}\) | [H][H] |
| Бромоводород, \(\ce{HBr}\) | [H]Br |
| Молекула брома, \(\ce{Br2}\) | BrBr |
| Атом водорода, \(\ce{H}\) | [H] |
| Атом брома, \(\ce{Br}\) | [Br] |
Свободные атомы водорода и брома являются радикалами.
Для элементарных прямой и обратной реакций \[ r_5=k_5[\ce{Br}][\ce{H2}], \qquad r_{-5}=k_{-5}[\ce{HBr}][\ce{H}]. \] Определим безразмерный реакционный коэффициент \[ Q_5= \frac{(p(\ce{HBr})/p^\circ)(p(\ce{H})/p^\circ)} {(p(\ce{Br})/p^\circ)(p(\ce{H2})/p^\circ)}. \] Поскольку и в прямой, и в обратной стадии участвуют по две газовые частицы, \[ \frac{r_5}{r_{-5}}=\frac{K_5}{Q_5}, \qquad K_5=\exp\!\left(-\frac{\Delta G^\circ(5)}{RT}\right). \]
При заданных давлениях \(Q_5=1\). Используя \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\), получаем \[ \frac{r_5}{r_{-5}} = \exp\!\left[ -\frac{66\,000\ \mathrm{J\,mol^{-1}}} {(8.314\ \mathrm{J\,mol^{-1}\,K^{-1}})(600\ \mathrm K)} \right] =1.7947\times10^{-6}. \] Таким образом, \[ \boxed{\frac{r_5}{r_{-5}}\approx1.8\times10^{-6}.} \]
2.5
Уравнение дополнительной стадии с расставленными коэффициентами имеет вид \[ \ce{H + Br2 -> HBr + Br}. \tag{6} \] При сложении реакции (5), взятой в прямом направлении, и реакции (6) радикалы сокращаются: \[ \ce{H2 + Br2 -> 2HBr}. \]
В стационарном состоянии скорости образования и расходования атомов водорода равны: \[ \frac{d[\ce{H}]}{dt}=r_5-r_{-5}-r_6=0. \] Следовательно, \[ r_5=r_{-5}+r_6. \]
Поскольку \(p(\ce{Br2})=p(\ce{HBr})\), их концентрации при одинаковой температуре равны. Следовательно, \[ \frac{r_6}{r_{-5}} = \frac{k_6[\ce{H}][\ce{Br2}]} {k_{-5}[\ce{H}][\ce{HBr}]} =\frac{k_6}{k_{-5}}=10. \] Отсюда следует, что \[ \boxed{\frac{r_5}{r_{-5}}=1+10=11.} \]
Используя \(r_5/r_{-5}=K_5/Q_5\), получаем реакционный коэффициент в стационарном состоянии: \[ Q_5=\frac{K_5}{11}. \] Таким образом, энергия Гиббса реакции в данных условиях равна \[ \begin{aligned} \Delta G(5) &=\Delta G^\circ(5)+RT\ln Q_5\\ &=\Delta G^\circ(5)+RT\ln K_5-RT\ln11\\ &=-RT\ln11. \end{aligned} \] Численно \[ \Delta G(5) =-(8.314)(600)\ln11\ \mathrm{J\,mol^{-1}} =-11.9617\ \mathrm{kJ\,mol^{-1}}. \] Следовательно, \[ \boxed{\Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.} \]
Реакция (6) расходует атомы водорода и образует атомы брома, уменьшая \(Q_5\). Таким образом, в условиях сопряжения энергия Гиббса реакции (5) в данных условиях отрицательна, несмотря на положительную стандартную энергию Гиббса.
2.6
Уравнения реакций с расставленными коэффициентами и с нормировкой, принятой в условии, имеют вид \[ \ce{2NH3 + CO2 -> (NH2)2CO + H2O}, \tag{7} \] \[ \ce{1/6 C6H12O6 + O2 -> CO2 + H2O}. \tag{8} \]
В них участвуют следующие молекулярные вещества:
| Вещество | SMILES |
|---|---|
| Аммиак, \(\ce{NH3}\) | N |
| Диоксид углерода, \(\ce{CO2}\) | O=C=O |
| Мочевина, \(\ce{(NH2)2CO}\) | NC(=O)N |
| Вода, \(\ce{H2O}\) | O |
| Молекулярный кислород, \(\ce{O2}\) | O=O |
| Глюкоза, \(\ce{C6H12O6}\), представленная в виде открытой формы D-глюкозы | O=C[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO |
Запись SMILES глюкозы задаёт конфигурацию открытой D-формы, а не конкретную конформацию или циклический аномер. Эти различия не влияют на расчёт с использованием приведённой энергии Гиббса.
Для одновременно протекающих реакций при постоянных температуре и давлении \[ \frac1V\frac{dG_{\mathrm{syst}}}{dt} =r_7\Delta G(7)+r_8\Delta G(8). \] Указанное требование имеет вид \[ r_7\Delta G(7)+r_8\Delta G(8)<0. \] Подстановка даёт \[ r_7(46.0\ \mathrm{kJ\,mol^{-1}}) < (6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}) (481.2\ \mathrm{kJ\,mol^{-1}}). \] Таким образом, \[ r_7 < \frac{481.2}{46.0} (6.0\times10^{-8}) = 6.2765\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}. \]
Верхнее предельное значение скорости с точностью, соответствующей заданной скорости, равно \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \]
При неокруглённом предельном значении два вклада в изменение энергии Гиббса в точности компенсируют друг друга. Для строгого уменьшения энергии Гиббса необходима меньшая скорость. Дополнительный множитель шесть не нужен: и \(r(8)\), и \(\Delta G(8)\) относятся к реакции (8) в том виде, как она записана.
Решение проверено по официальному решению. Там, где это решение расходится с официальным, в официальном решении есть ошибка или опечатка.
IChO 2015 · مسألة نظرية 2
اقتران التفاعلات الكيميائية
إيليا بريغوجين (يسارًا)
ن. شيلوف
ف. أوستفالد
عندما يتيح تفاعلٌ في نظامٍ ما حدوثَ تفاعلٍ آخر، يُقال إن هذين التفاعلين مقترنان. وقد استخدم إيليا بريغوجين، الحائز على جائزة نوبل في الكيمياء (1977)، مفهوم «التفاعلات المقترنة» على نطاق واسع في كتبه. ويُعد اقتران التفاعلات سمة أساسية للأنظمة الحية، بما فيها جسم الإنسان.
كيف يجعل تفاعلٌ تفاعلًا آخر يحدث؟ سنناقش في هذه المسألة عدة آليات محتملة للاقتران.
(I) «الاقتران الكيميائي»
«حول الاقتران الكيميائي» هو عنوان الأطروحة التي دافع عنها الكيميائي الروسي ن. شيلوف عام 1905. كان ن. شيلوف طالب دراسات عليا لدى الأستاذ الشهير ف. أوستفالد. وقد وصف الدكتور شيلوف مجموعة التفاعلات الآتية.
لا تتفاعل المادة \(A\) مع \(Ac\). ولكن بوجود كاشف ثالث (يُسمى المُحَثّ)، هو \(In\)، يحدث تفاعل \(A\) مع \(Ac\):
ليس \(In\) حفّازًا! إذ ينخفض تركيزه أثناء سير التفاعلات.
وفقًا للمخطط الذي اقترحه شيلوف، لا يتفاعل \(Ac\) مع \(A\) نفسه، بل مع الناتج الوسيط \(R\) لتفاعل \(A\) مع \(In\). وهناك تفاعل آخر منافس يخضع له \(R\) ويُنتج \(P_2\).
يمثل \(\alpha\) و\(\beta\) معاملين ستوكيومتريين. أما المعاملات الستوكيومترية الأخرى ورتبة التفاعل بالنسبة إلى كل متفاعل في التفاعلات الثلاثة جميعها فتساوي الواحد.
في تجارب شيلوف، كانت نسبة الكميتين المستهلكتين من \(Ac\) و\(In\)، أي \(I=\Delta n_{Ac}/\Delta n_{In}\)، تزداد حتى تبلغ قيمة ثابتة مع ازدياد التركيز الابتدائي \([Ac]_0\) عند \([In]_0=\text{const}\).
2.1 ما هذه القيمة الحدية الثابتة لـ \(I\) عند \([Ac]_0\to\infty,\ [In]_0=\text{const}\)؟
2.2 اشتق تعبيرًا لـ \(I\)، مستخدمًا تقريب الحالة المستقرة إذا لزم الأمر. ارسم منحنى \(I\) بدلالة \([In]_0\) عند \([Ac]_0=\text{const}\). افترض أن \(In\) قد استُهلك بالكامل وأن \(Ac\) موجود بوفرة.
إذا كانت آلية شيلوف غير صحيحة وكان \(In\) حفّازًا تقليديًا للتفاعل (2)، فإن \(In\) يتفاعل في الوقت نفسه مع \(A\) وينخفض تركيزه. ويكون مخطط التفاعل في هذه الحالة كما يأتي:
2.3 ما القيمة الحدية لـ \(I\) لمخطط التفاعل (4) عند \([Ac]_0\to\infty,\ [In]_0=\text{const}\)؟
(II) «الاقتران الحركي»
طاقة غيبس القياسية للتفاعل في الطور الغازي
موجبة، إذ إن \(\Delta G^\circ(5)=66\ \mathrm{kJ\,mol^{-1}}\) عند \(T=600\ \mathrm K\).
2.4 ما نسبة سرعتي التفاعلين الأمامي والعكسي، \(r_5/r_{-5}\)، عند درجة الحرارة هذه، وعند الضغوط القياسية لكل من \(\ce{H2}\) و\(\ce{HBr}\)، وتساوي ضغطي \(\ce{H}\) و\(\ce{Br}\)؟
(إذا لم تتمكن من الإجابة عن هذا السؤال، فاستخدم القيمة المرجعية \(r_5/r_{-5}=3.14\times10^{-7}\) في الحسابات اللاحقة.)
يسير التفاعل (5) في الاتجاه الأمامي بسبب التفاعل (6) الذي يحدث في النظام في الوقت نفسه:
تمثل \(k_5,\ k_{-5},\ k_6\) ثوابت سرعة التفاعل (5) في الاتجاهين الأمامي والعكسي، والتفاعل (6) في الاتجاه الأمامي، على الترتيب.
هذا هو الاقتران الحركي لتفاعلين.
لتبقَ ضغوط الجزيئات المتعادلة عند القيم القياسية \(p(\ce{H2})=p(\ce{Br2})=p(\ce{HBr})=1\ \mathrm{bar}\)، ولتبلغ ضغوط الجذور الحرة \(p(\ce{H}),\ p(\ce{Br})\) قيم الحالة المستقرة. ثابت السرعة \(k_6\) يساوي عشرة أمثال \(k_{-5}\).
2.5 احسب \(\Delta G(5)\) و\(r_5/r_{-5}\) في هذه الظروف.
(III) «القانون الثاني للديناميكا الحرارية يقيّد الاقتران»
وفقًا للقانون الثاني للديناميكا الحرارية، ينبغي لتفاعلين كيميائيين يحدثان في الوقت نفسه أن يخفضا طاقة غيبس للنظام \(G_{\mathrm{Syst}}\)،
\[ \frac{\Delta G_{\mathrm{syst}}}{\Delta t}<0 \]
قد تكون طاقة غيبس لأحد هذين التفاعلين موجبة، ومع ذلك يسير في الاتجاه الأمامي بسبب اقترانه بالتفاعل الثاني. ويجب أن تكون طاقة غيبس لهذا التفاعل الثاني سالبة، وأن تتحقق متطلبات القانون الثاني! تأمل المثال الآتي.
يُفترض أن تخليق اليوريا في ظروف محددة
\((\Delta G(7)=46.0\ \mathrm{kJ\,mol^{-1}})\)
مقترن بالأكسدة الكاملة للغلوكوز (في الظروف نفسها)
\(\Delta G(8)=-481.2\ \mathrm{kJ\,mol^{-1}},\)
\(r(8)=6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.\)
عُرض كلا التفاعلين بصورة تخطيطية. ولا تؤخذ أي تفاعلات أخرى في الحسبان.
2.6 ما أقصى سرعة للتفاعل (7) يسمح بها القانون الثاني إذا كان هذا التفاعل مقترنًا بالتفاعل (8)؟
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 2.1: \(\displaystyle I_{\mathrm{lim}}=\frac1\beta.\)
- 2.2: بوجود فائض من \(Ac\)، بحيث يكون \([Ac]\approx[Ac]_0\)، \[ \boxed{I\approx\frac{k(3c)[Ac]_0}{\beta\bigl(k(3b)+k(3c)[Ac]_0\bigr)}.} \] يكون المنحنى بدلالة \([In]_0\) أفقيًا ضمن هذا التقريب.
- 2.3: \(\displaystyle I\to\infty\) في النموذج الحفزي المقصود ذي الرتبة الأولى.
- 2.4: \(\displaystyle \frac{r_5}{r_{-5}}=1.8\times10^{-6}.\)
- 2.5: \(\displaystyle \frac{r_5}{r_{-5}}=11,\qquad \Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.\)
- 2.6: السرعة الحدية العليا هي \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \] يتطلب الانخفاض الصارم في طاقة غيبس سرعة أقل من الحد غير المقرّب.
الحل
تمثل الرموز \(A,Ac,In,R,P_1,P_2\) مواد غير محددة. وعلى وجه الخصوص، فإن \(Ac\) و\(In\) تسميتان هنا، وليسا عنصري الأكتينيوم والإنديوم. ولا يمكن تعيين بُنى هذه المواد أو تمثيلاتها بترميز SMILES من المعلومات المعطاة.
2.1
في كل مرة يحدث فيها التفاعل (3a)، تُستهلك \(\beta\) وحدات من \(In\) وتُنتج وحدة واحدة من الوسيط \(R\). وهذا الوسيط إما أن يُكوّن \(P_2\) دون استهلاك أي \(Ac\)، أو أن يُكوّن \(P_1\) مع استهلاك وحدة واحدة من \(Ac\).
وبناءً عليه، بعد أن يتفاعل الوسيط كله، \[ \Delta n_{In}=\beta(n_{P_1}+n_{P_2}), \qquad \Delta n_{Ac}=n_{P_1}. \] ومن ثم \[ I=\frac1\beta\frac{n_{P_1}}{n_{P_1}+n_{P_2}}\leq\frac1\beta. \]
عندما \([Ac]_0\to\infty\)، يتفوق التقاط \(R\) بواسطة \(Ac\) تفوقًا كاسحًا على تكوّن \(P_2\). لذلك، \[ \boxed{I_{\mathrm{lim}}=\frac1\beta.} \]
2.2
نكتب \[ k_a=k(3a),\qquad k_b=k(3b),\qquad k_c=k(3c). \] بما أن رتب التفاعل المذكورة تساوي الواحد، فإن سرعات الخطوات الثلاث هي \[ v_a=k_a[A][In],\qquad v_b=k_b[R],\qquad v_c=k_c[R][Ac]. \] لا يتحول المعاملان الستوكيومتريان \(\alpha\) و\(\beta\) إلى أسس في قوانين السرعة هذه.
يعطي تقريب الحالة المستقرة للوسيط \[ \frac{d[R]}{dt} =k_a[A][In]-k_b[R]-k_c[R][Ac]\approx0, \] ومن ثم \[ [R]\approx\frac{k_a[A][In]}{k_b+k_c[Ac]}. \]
سرعتا الاستهلاك هما \[ -\frac{d[In]}{dt}=\beta k_a[A][In] \] و \[ -\frac{d[Ac]}{dt} =k_c[Ac][R] \approx \frac{k_c[Ac]\,k_a[A][In]}{k_b+k_c[Ac]}. \] ولذلك تكون نسبتهما \[ \frac{-d[Ac]/dt}{-d[In]/dt} \approx \frac{k_c[Ac]}{\beta(k_b+k_c[Ac])}. \]
عندما يكون \(Ac\) موجودًا بفائض كافٍ لاعتماد \([Ac]\approx[Ac]_0\)، تبقى هذه النسبة ثابتة طوال التفاعل. وبالتكامل، مع الاستفادة من استهلاك \(In\) بالكامل، نحصل على \[ \Delta[Ac]\approx \frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}[In]_0. \] عند ثبات الحجم، تساوي نسبة الانخفاضين في التركيز نسبة الكميتين المستهلكتين، ولذلك \[ \boxed{ I\approx\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)} =\frac1\beta\frac{[Ac]_0}{k_b/k_c+[Ac]_0}. } \]
يقترب هذا التعبير من \(1/\beta\) عندما \([Ac]_0\to\infty\)، بما يتفق مع 2.1.
للرسم المطلوب، ضع \([In]_0\) على المحور الأفقي و\(I\) على المحور الرأسي. ارسم خطًا أفقيًا عند \[ I=\frac{k_c[Ac]_0}{\beta(k_b+k_c[Ac]_0)}. \] ينطبق ذلك على القيم الموجبة لـ \([In]_0\) ضمن المجال الذي يبقى فيه \(Ac\) ثابتًا عمليًا. وعند \([In]_0=0\) تمامًا، تكون نسبة الاستهلاك غير معرّفة؛ أما نهايتها من اليمين فتقع على الارتفاع نفسه.
2.3
في المخطط (4)، يعيد التفاعل الحفزي المنتج توليد \(In\). ولذلك يمكن لكمية معينة من \(In\) أن تتوسط استهلاك \(Ac\) مرارًا قبل أن تُفقد عبر التفاعل (4a).
وفقًا للتفسير الحفزي المعتاد ذي الرتبة الأولى، نكتب \[ v_{\mathrm{loss}}=k_{\mathrm{loss}}[A][In], \qquad v_{\mathrm{cat}}=k_{\mathrm{cat}}[A][Ac][In]. \] تفاعل الفقد وحده هو الذي يستهلك \(In\)، ولذلك \[ \frac{-d[Ac]/dt}{-d[In]/dt} = \frac{v_{\mathrm{cat}}}{\beta v_{\mathrm{loss}}} = \frac{k_{\mathrm{cat}}[Ac]}{\beta k_{\mathrm{loss}}}. \]
مع ازدياد تركيز المستقبِل دون حد، يتفوق التفاعل المنتج على فقد المُحَثّ بصورة متزايدة: \[ \boxed{\lim_{[Ac]_0\to\infty}I=\infty.} \] لا يوجد سقف ستوكيومتري مقداره \(1/\beta\) لهذا المخطط الحفزي.
2.4
التفاعل الموزون هو \[ \ce{Br + H2 <=> HBr + H}. \tag{5} \]
الأنواع الكيميائية الداخلة في هذا الجزء والجزء التالي هي:
| النوع الكيميائي | SMILES |
|---|---|
| جزيء الهيدروجين، \(\ce{H2}\) | [H][H] |
| بروميد الهيدروجين، \(\ce{HBr}\) | [H]Br |
| جزيء البروم، \(\ce{Br2}\) | BrBr |
| ذرة الهيدروجين، \(\ce{H}\) | [H] |
| ذرة البروم، \(\ce{Br}\) | [Br] |
ذرات الهيدروجين والبروم المنفردة جذور حرة.
للتفاعلين الأوليين الأمامي والعكسي، \[ r_5=k_5[\ce{Br}][\ce{H2}], \qquad r_{-5}=k_{-5}[\ce{HBr}][\ce{H}]. \] نعرّف حاصل التفاعل اللابُعدي \[ Q_5= \frac{(p(\ce{HBr})/p^\circ)(p(\ce{H})/p^\circ)} {(p(\ce{Br})/p^\circ)(p(\ce{H2})/p^\circ)}. \] بما أن كلًا من الخطوتين الأمامية والعكسية تتضمن جسيمين غازيين، \[ \frac{r_5}{r_{-5}}=\frac{K_5}{Q_5}, \qquad K_5=\exp\!\left(-\frac{\Delta G^\circ(5)}{RT}\right). \]
تعطي الضغوط المحددة \(Q_5=1\). وباستخدام \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\)، \[ \frac{r_5}{r_{-5}} = \exp\!\left[ -\frac{66\,000\ \mathrm{J\,mol^{-1}}} {(8.314\ \mathrm{J\,mol^{-1}\,K^{-1}})(600\ \mathrm K)} \right] =1.7947\times10^{-6}. \] ومن ثم \[ \boxed{\frac{r_5}{r_{-5}}\approx1.8\times10^{-6}.} \]
2.5
الخطوة الإضافية الموزونة هي \[ \ce{H + Br2 -> HBr + Br}. \tag{6} \] بجمع التفاعل (5)، في اتجاهه الأمامي، والتفاعل (6)، تُحذف الجذور الحرة: \[ \ce{H2 + Br2 -> 2HBr}. \]
في الحالة المستقرة، يتوازن إنتاج ذرات الهيدروجين واستهلاكها: \[ \frac{d[\ce{H}]}{dt}=r_5-r_{-5}-r_6=0. \] لذلك، \[ r_5=r_{-5}+r_6. \]
بما أن \(p(\ce{Br2})=p(\ce{HBr})\)، فإن تركيزيهما متساويان عند درجة الحرارة نفسها. وبناءً عليه، \[ \frac{r_6}{r_{-5}} = \frac{k_6[\ce{H}][\ce{Br2}]} {k_{-5}[\ce{H}][\ce{HBr}]} =\frac{k_6}{k_{-5}}=10. \] ويترتب على ذلك أن \[ \boxed{\frac{r_5}{r_{-5}}=1+10=11.} \]
باستخدام \(r_5/r_{-5}=K_5/Q_5\)، يكون حاصل التفاعل في الحالة المستقرة \[ Q_5=\frac{K_5}{11}. \] وعليه، فإن طاقة غيبس الفعلية للتفاعل هي \[ \begin{aligned} \Delta G(5) &=\Delta G^\circ(5)+RT\ln Q_5\\ &=\Delta G^\circ(5)+RT\ln K_5-RT\ln11\\ &=-RT\ln11. \end{aligned} \] عدديًا، \[ \Delta G(5) =-(8.314)(600)\ln11\ \mathrm{J\,mol^{-1}} =-11.9617\ \mathrm{kJ\,mol^{-1}}. \] ومن ثم \[ \boxed{\Delta G(5)=-12.0\ \mathrm{kJ\,mol^{-1}}.} \]
يستهلك التفاعل (6) ذرات الهيدروجين وينتج ذرات البروم، مما يخفض \(Q_5\). وهكذا تكون طاقة غيبس الفعلية للتفاعل (5) سالبة في ظروف الاقتران، رغم أن طاقة غيبس القياسية له موجبة.
2.6
التفاعلان الموزونان، وفق أسس التطبيع المستخدمة في السؤال، هما \[ \ce{2NH3 + CO2 -> (NH2)2CO + H2O}, \tag{7} \] \[ \ce{1/6 C6H12O6 + O2 -> CO2 + H2O}. \tag{8} \]
الأنواع الجزيئية فيهما هي:
| النوع الكيميائي | SMILES |
|---|---|
| الأمونيا، \(\ce{NH3}\) | N |
| ثاني أكسيد الكربون، \(\ce{CO2}\) | O=C=O |
| اليوريا، \(\ce{(NH2)2CO}\) | NC(=O)N |
| الماء، \(\ce{H2O}\) | O |
| ثنائي الأكسجين، \(\ce{O2}\) | O=O |
| الغلوكوز، \(\ce{C6H12O6}\)، ممثلًا بصيغة D-غلوكوز ذي السلسلة المفتوحة | O=C[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO |
يحدد ترميز SMILES للغلوكوز التكوين الفراغي للصيغة D ذات السلسلة المفتوحة، ولا يحدد هيئة فراغية بعينها أو أنوميرًا حلقيًا محددًا. ولا تدخل هذه الفروق في الحساب باستخدام طاقة غيبس المعطاة.
للتفاعلات المتزامنة عند ثبات درجة الحرارة والضغط، \[ \frac1V\frac{dG_{\mathrm{syst}}}{dt} =r_7\Delta G(7)+r_8\Delta G(8). \] الشرط المذكور هو \[ r_7\Delta G(7)+r_8\Delta G(8)<0. \] يعطي التعويض \[ r_7(46.0\ \mathrm{kJ\,mol^{-1}}) < (6.0\times10^{-8}\ \mathrm{mol\,dm^{-3}\,min^{-1}}) (481.2\ \mathrm{kJ\,mol^{-1}}). \] ومن ثم \[ r_7 < \frac{481.2}{46.0} (6.0\times10^{-8}) = 6.2765\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}. \]
السرعة الحدية العليا، بالدقة نفسها للسرعة المعطاة، هي \[ \boxed{r_{7,\mathrm{lim}}=6.3\times10^{-7}\ \mathrm{mol\,dm^{-3}\,min^{-1}}.} \]
عند القيمة الحدية غير المقرّبة، تلغي مساهمتا طاقة غيبس إحداهما الأخرى تمامًا. ويتطلب الانخفاض الصارم في طاقة غيبس سرعة أصغر. ولا حاجة إلى عامل إضافي مقداره ستة: إذ يشير كل من \(r(8)\) و\(\Delta G(8)\) إلى التفاعل (8) كما كُتب.
تمت مراجعة الحل بمقارنته بالحل الرسمي. حيثما يختلف هذا الحل عن الحل الرسمي، يحتوي الحل الرسمي على خطأ أو خطأ مطبعي.