IChO 2012 · Theory problem 7
An artificial enzyme for a Diels–Alder reaction
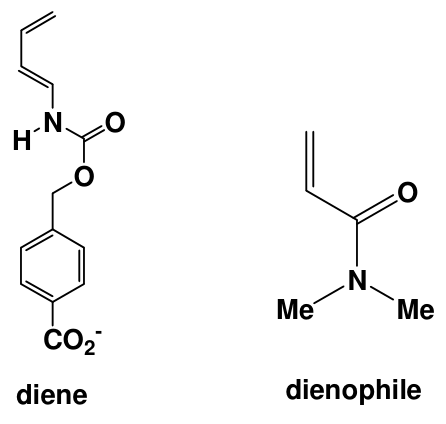
An artificial enzyme was designed to bind the two substrate molecules shown below (diene and dienophile) and catalyze a Diels-Alder reaction between them.
a. There are eight potential products from a Diels-Alder reaction involving these two molecules in the reaction without any enzyme.
7.1 Draw the structures of any two of the potential products that are regioisomers of each other, in the boxes that are given below. Use wedges (\(\blacktriangleleft\)) and dashes (\(\cdots\)) to show the stereochemistry of each product in your drawings. Use R and R′ shown below to represent the substituents in the molecules that are not directly involved in the reaction.
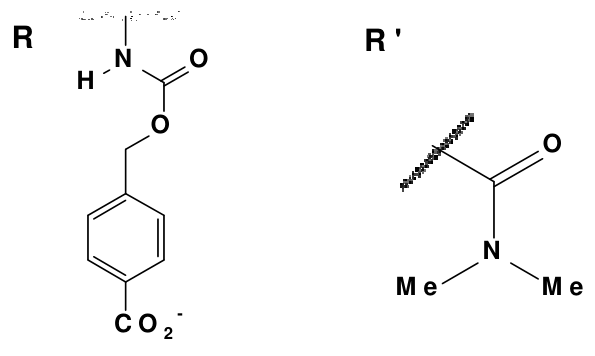
7.2 Draw the structures of any two of the potential products that are enantiomers of each other, in the boxes that are given below. Use wedges (\(\blacktriangleleft\)) and dashes (\(\cdots\)) to show the stereochemistry of each product in your drawings. Use R and R′ as in part (7.1).
7.3 Draw the structures of any two of the potential products that are diastereomers of each other, in the boxes that are given below. Use wedges (\(\blacktriangleleft\)) and dashes (\(\cdots\)) to show the stereochemistry of each product in your drawings. Use R and R′ as in part (7.1).
b. The rate and regioselectivity of a Diels-Alder reaction depend on the degree of electronic complementarity between the two reactants. The structures of the diene and the dienophile from part a are given below.
7.4 Circle the carbon atom in the diene that has increased electron density and therefore can act as an electron donor during the reaction. Draw one resonance structure of the diene in the box to support your answer. Indicate all non-zero formal charges on the atoms in the resonance structure that you draw.
7.5 Circle the carbon atom in the dienophile that has decreased electron density and therefore can act as an electron acceptor during the reaction. Draw one resonance structure of the dienophile in the box to support your answer. Indicate all non-zero formal charges on the atoms in the resonance structure that you draw.
7.6 Based on your assignments in parts (7.4) and (7.5), predict the regiochemistry of the uncatalyzed Diels-Alder reaction of the diene and dienophile by drawing the major product. You need not show the stereochemistry of the product in your drawing.
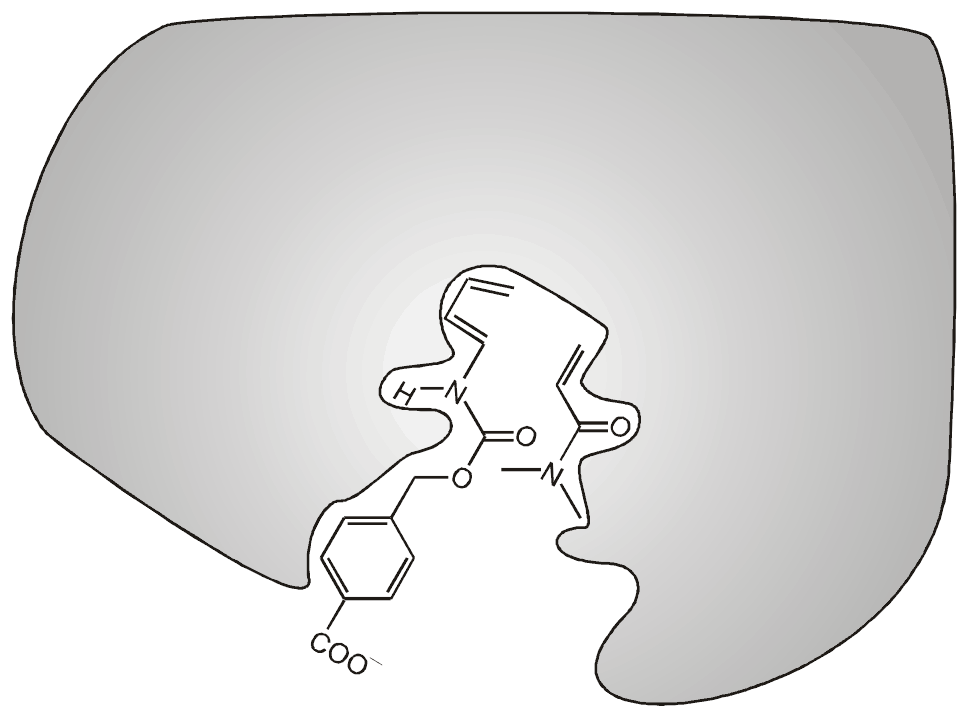
c. The figure below shows the Diels-Alder reactants as they are bound before they enter the transition state for product formation in the active site of the artificial enzyme. The gray area represents a cross-section through the enzyme. The dienophile is below the cross-section plane whereas the diene is above the cross-section plane, when the two molecules are bound in the active site that is shown.
7.7 Draw the structure of the product of the enzyme-catalyzed reaction in the box given below. Show the stereochemistry of the product in your drawing and use R and R′ as you did for question a.
d. Consider the following statements about enzymes (artificial or natural). For each statement, indicate whether that statement is True or False (draw a circle around “True” or “False”).
7.8 Enzymes bind more tightly to the transition state than to the reactants or products of the reaction.
True False
7.9 Enzymes alter the equilibrium constant of the reaction to favour the product.
True False
7.10 Enzymatic catalysis always increases the entropy of activation of the reaction compared to the uncatalyzed reaction.
True False
e. Modified versions of the artificial enzymes with different catalytic activities were prepared (enzymes I, II, III, and IV, shown in the figure below).
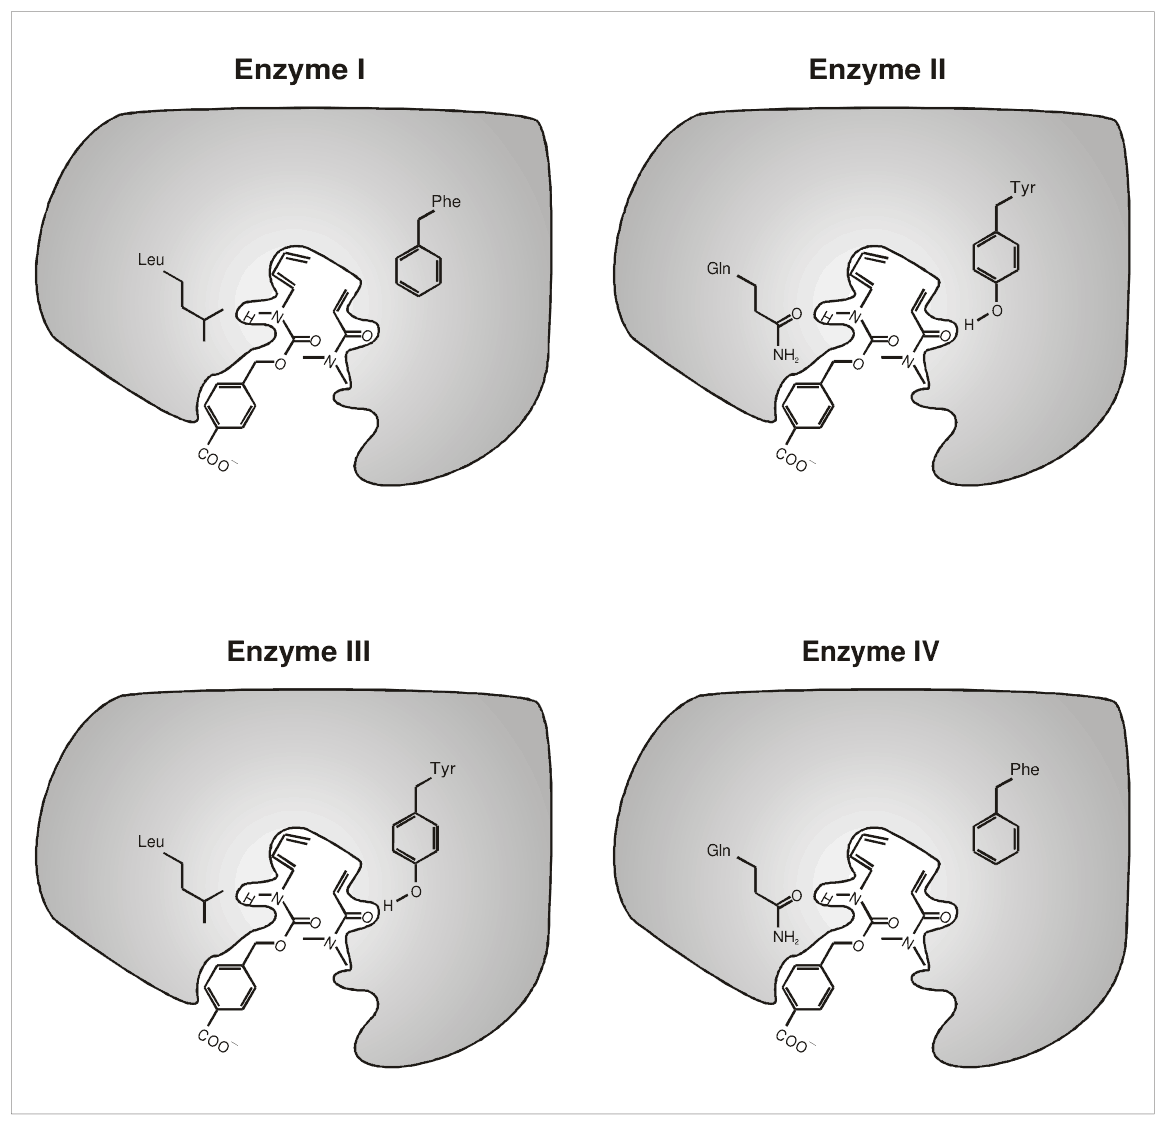
Two amino acid residues that differ among the different enzymes are shown. Assume that the enzyme functional groups shown are located in close proximity to the matching fragments of the reagents when they form the transition state in the enzyme active site.
7.11 Of these four enzymes which one would cause the greatest increase in the rate of the Diels-Alder reaction compared to the uncatalyzed reaction?
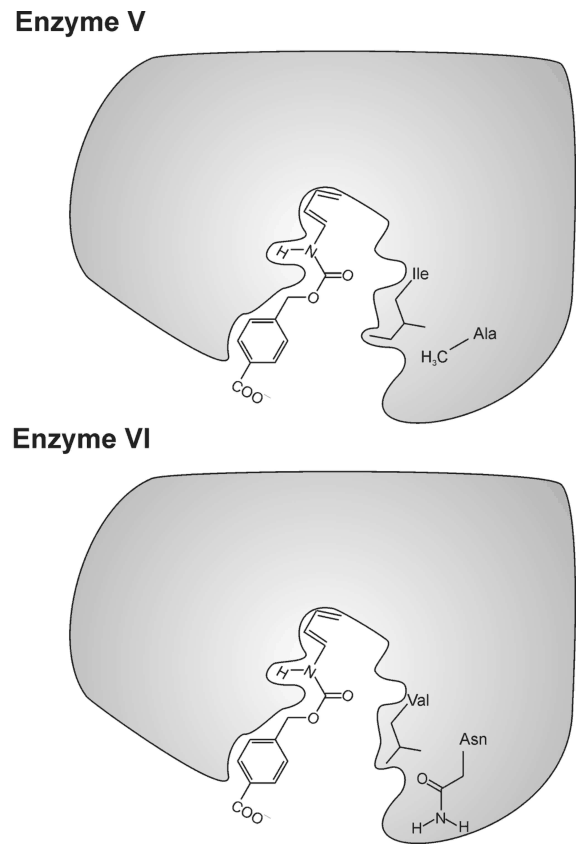
f. The substrate specificity of the artificial enzymes V and VI (see below) was tested by using the dienophile reactants 1 - 6, shown below.
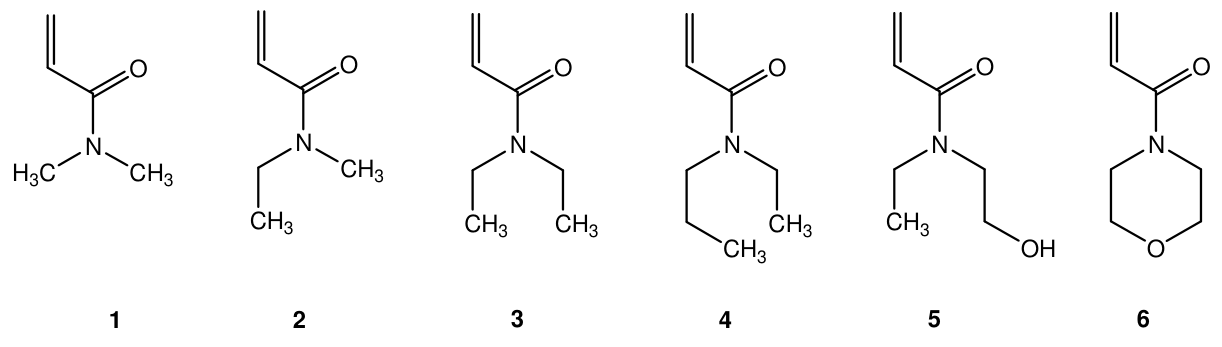
7.12 Dienophile #1 reacted most rapidly in the reaction catalyzed by artificial enzyme V (see below). However, artificial enzyme VI catalyzed the reaction most rapidly with a different dienophile. Of the six dienophiles shown above, which one would react most rapidly in the Diels-Alder reaction catalyzed by enzyme VI?
Official English text of the problem.
Answers
The substituents retain their definitions from the problem:
- \(R\): [(4-carboxylatobenzyl)oxycarbonyl]amino, fragment SMILES
[*]NC(=O)OCc1ccc(C(=O)[O-])cc1. - \(R'\): N,N-dimethylcarbamoyl, fragment SMILES
[*]C(=O)N(C)C.
Here [*] denotes attachment to the rest of the structure. Product names below use these fully specified substituents; all product SMILES expand them explicitly. Number the cyclohexene ring with its double bond at C1=C2 and \(R\) at C3.
- 7.1: One suitable pair of regioisomers is:
A: cis-(3R,4S)-3-\(R\)-4-\(R'\)-cyclohex-1-ene:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@@H](C(=O)N(C)C)CC1
B: cis-(3S,5S)-3-\(R\)-5-\(R'\)-cyclohex-1-ene:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)C[C@@H](C(=O)N(C)C)C1
-
7.2: A and its enantiomer Ā, cis-(3S,4R)-3-\(R\)-4-\(R'\)-cyclohex-1-ene:
C1=C[C@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.3: A and T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-cyclohex-1-ene:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.4: Circle the diene’s terminal \(\ce{CH2}\) carbon farthest from nitrogen. A supporting charge-separated resonance contributor of the diene is:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1 -
7.5: Circle the dienophile’s terminal \(\ce{CH2}\) carbon, the carbon \(\beta\) to its carbonyl. A supporting charge-separated resonance contributor of N,N-dimethylprop-2-enamide is:
[CH2+]C=C([O-])N(C)C -
7.6: The major connectivity is 3-\(R\)-4-\(R'\)-cyclohex-1-ene, with adjacent substituents; stereochemistry is unspecified:
C1=CC(NC(=O)OCc2ccc(C(=O)[O-])cc2)C(C(=O)N(C)C)CC1 -
7.7: T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-cyclohex-1-ene:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.8: True.
- 7.9: False.
- 7.10: False.
- 7.11: Enzyme II.
- 7.12: Dienophile 5, N-ethyl-N-(2-hydroxyethyl)prop-2-enamide:
C=CC(=O)N(CC)CCO
Solution
The starting diene is (4-carboxylatobenzyl) N-[(1E)-buta-1,3-dien-1-yl]carbamate, C=C/C=C/NC(=O)OCc1ccc(C(=O)[O-])cc1. The dienophile is N,N-dimethylprop-2-enamide, also called N,N-dimethylacrylamide, C=CC(=O)N(C)C.
Label the diene carbons D1–D4, starting at the end bonded to nitrogen. Thus its backbone is \(R\)–D1=D2–D3=D4. Label the dienophile’s carbonyl-adjacent alkene carbon \(\alpha\), and its terminal alkene carbon \(\beta\).
Cycloaddition forms two carbon–carbon single bonds, leaves D2=D3 as the ring double bond, and eliminates no atoms. Its balanced molecular equation is
\[ \ce{C13H12NO4^- + C5H9NO -> C18H21N2O5^-}. \]
For all product drawing instructions below, draw the hexagon with C1 upper left, C2 left, C3 lower left, C4 lower right, C5 right, and C6 upper right. Put the double bond between C1 and C2. A solid wedge points toward the viewer; a hashed wedge points away.
7.1 — Regioisomers
There are two possible orientations for joining the unsymmetrical reactants:
| New bonds | Positions of substituents in the product |
|---|---|
| D1–\(\alpha\) and D4–\(\beta\) | \(R\) at C3 and \(R'\) at C4 |
| D1–\(\beta\) and D4–\(\alpha\) | \(R\) at C3 and \(R'\) at C5 |
These give different connectivities and therefore regioisomers.
Draw A with \(R\) at C3 and \(R'\) at C4, both on hashed wedges. Draw B with \(R\) at C3 and \(R'\) at C5, again both on hashed wedges. At each stereocenter, the implicit hydrogen points toward the viewer.
In full, the first product’s structural name is (3R,4S)-3-{[(4-carboxylatobenzyl)oxycarbonyl]amino}-4-(N,N-dimethylcarbamoyl)cyclohex-1-ene; the second is the corresponding (3S,5S)-5-(N,N-dimethylcarbamoyl) regioisomer. Their full SMILES are given in the answers.
Each connectivity has two stereogenic centers and four configurations. There is no meso form, so the total number is
\[ 2\text{ connectivities}\times 4\text{ stereoisomers}=8. \]
7.2 — Enantiomers
Enantiomers have identical connectivity and opposite configurations at every stereogenic center.
Use A, with both substituents on hashed wedges, and Ā, with both substituents on solid wedges:
\[ (3R,4S)\longleftrightarrow(3S,4R). \]
These structures are nonsuperimposable mirror images. The implicit hydrogen at each center is opposite its displayed substituent.
7.3 — Diastereomers
Use A and T. Both have \(R\) at C3 and \(R'\) at C4.
Keep the C3–\(R\) bond on a hashed wedge in both drawings. Change only the C4–\(R'\) bond from a hashed wedge in A to a solid wedge in T:
\[ (3R,4S)\longrightarrow(3R,4R). \]
Thus A is cis and T is trans. They have the same connectivity but are not mirror images, so they are diastereomers.
7.4 — Electron-rich carbon of the diene
The nitrogen lone pair can donate into the conjugated diene. Draw the supporting resonance contributor by making these changes simultaneously:
- Convert the N–D1 bond into an N=D1 double bond.
- Move the D1=D2 \(\pi\) electrons to form D2=D3.
- Move the D3=D4 \(\pi\) electrons onto D4.
The resulting bond sequence is N=D1–D2=D3–D4. Nitrogen has formal charge \(+1\), and terminal D4 has formal charge \(-1\).
The complete resonance contributor is:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1
The pre-existing carboxylate oxygen must also retain its formal charge \(-1\). Thus the complete structure contains three nonzero formal charges, and its net charge remains \(-1\).
This contributor identifies D4, the terminal carbon remote from nitrogen, as the electron-rich reacting terminus.
7.5 — Electron-poor carbon of the dienophile
Conjugation with the carbonyl withdraws electron density from the terminal alkene carbon:
\[ \ce{CH2=CH-C(=O)N(CH3)2 <-> ^+CH2-CH=C(O^-)N(CH3)2}. \]
To draw this contributor, move the alkene \(\pi\) electrons toward the bond between the \(\alpha\) carbon and the carbonyl carbon, and move the carbonyl \(\pi\) electrons onto oxygen.
The resulting contributor, [CH2+]C=C([O-])N(C)C, has formal charge \(+1\) on the terminal \(\beta\) carbon and \(-1\) on oxygen. Its overall charge is zero.
Therefore, circle the terminal \(\beta\)-\(\ce{CH2}\) carbon.
7.6 — Uncatalyzed regioselectivity
The electron-rich diene terminus D4 preferentially bonds to the electron-poor dienophile terminus \(\beta\). Ring closure then makes the second bond between D1 and \(\alpha\).
Since \(R\) is attached to D1 and \(R'\) to \(\alpha\), the two substituents become adjacent.
Draw a cyclohex-1-ene ring with \(R\) at C3 and \(R'\) at C4, using ordinary bonds without specifying stereochemistry. This is the constitutional product named and encoded in answer 7.6.
7.7 — Product selected by the enzyme
The binding diagram aligns D1 with \(\alpha\) and D4 with \(\beta\), giving the same adjacent-substituent connectivity.
The specified depth ordering also fixes the reacting faces: the dienophile approaches the diene from below its plane. Preserving the substituent orientations shown in the figure gives, in the product drawing convention defined above:
- C3–\(R\): hashed wedge, away from the viewer.
- C4–\(R'\): solid wedge, toward the viewer.
Consequently, the substituents are trans, and the product is T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-cyclohex-1-ene.
The CIP priorities are:
\[ \begin{aligned} \text{At C3:}\quad& \text{N of }R > \text{C4 path} > \text{C2 path} > \ce{H},\\ \text{At C4:}\quad& \text{carbonyl C of }R' > \text{C3 path} > \text{C5 path} > \ce{H}. \end{aligned} \]
These priorities give the stated \((3R,4R)\) configuration and the stereochemical SMILES in answer 7.7.
7.8 — Transition-state binding
True. Preferential stabilization of the transition state relative to the reactants lowers the activation free energy. This is the basis of the transition-state binding description of enzyme catalysis.
7.9 — Equilibrium constant
False. An enzyme changes reaction rates, but it does not change the standard reaction Gibbs energy or the equilibrium constant:
\[ K=\exp\!\left(-\frac{\Delta_{\mathrm r}G^\circ}{RT}\right). \]
It accelerates equilibration in both directions without shifting the equilibrium composition.
7.10 — Activation entropy
False. Catalysis requires a lower activation free energy, not necessarily a larger activation entropy:
\[ \Delta G^\ddagger=\Delta H^\ddagger-T\Delta S^\ddagger. \]
Preorganization can reduce an entropic penalty, but favorable enthalpic interactions can also account for acceleration. There is no requirement that \(\Delta S^\ddagger\) always increase.
7.11 — Most effective enzyme
Enzyme II supplies both complementary hydrogen-bonding interactions.
Its glutamine residue, side-chain fragment [*]CCC(=O)N, presents a carbonyl oxygen that accepts a hydrogen bond from the diene’s N–H group. This interaction supports the nitrogen’s electron-donating role and stabilizes the developing positive character represented by the diene resonance contributor.
Its tyrosine residue, side-chain fragment [*]Cc1ccc(O)cc1, donates a hydrogen bond from its phenolic O–H group to the dienophile’s carbonyl oxygen. This interaction increases dienophile polarization and stabilizes developing negative character on oxygen.
Here the side-chain wildcard denotes attachment to the protein backbone.
Enzyme II therefore combines activation of both reaction partners. Enzyme III supplies the tyrosine interaction, enzyme IV supplies the glutamine interaction, and enzyme I supplies neither of these two polar contacts.
7.12 — Substrate preferred by enzyme VI
The preferred substrate is dienophile 5, N-ethyl-N-(2-hydroxyethyl)prop-2-enamide, C=CC(=O)N(CC)CCO.
Two changes in the binding pocket explain this choice:
- Isoleucine → valine: the side-chain fragments change from
[*]C(C)CCto[*]C(C)C. The smaller valine side chain provides additional space for a larger substrate substituent. - Alanine → asparagine: the side-chain fragments change from
[*]Cto[*]CC(=O)N. The pocket-facing asparagine carbonyl oxygen provides a hydrogen-bond acceptor.
Dienophile 5 combines larger N-substituents with a terminal hydroxyl group positioned to donate a hydrogen bond to the asparagine carbonyl oxygen.
The distinction from dienophile 6 is significant: N-acryloylmorpholine, C=CC(=O)N1CCOCC1, has an ether oxygen but no hydroxyl hydrogen. It cannot donate the same hydrogen bond to the pocket-facing carbonyl oxygen.
The answers were checked against the official answers published by the organisers.
IChO 2012 · Theorieaufgabe 7
Ein künstliches Enzym für eine Diels–Alder-Reaktion
Ein künstliches Enzym wurde so entworfen, dass es die beiden unten gezeigten Substratmoleküle (Dien und Dienophil) bindet und eine Diels-Alder-Reaktion zwischen ihnen katalysiert.
a. Bei einer Diels-Alder-Reaktion dieser beiden Moleküle ohne Enzym sind acht Produkte möglich.
7.1 Zeichnen Sie die Strukturen zweier beliebiger möglicher Produkte, die zueinander Regioisomere sind, in die unten vorgesehenen Kästchen. Verwenden Sie Keile (\(\blacktriangleleft\)) und gestrichelte Bindungen (\(\cdots\)), um in Ihren Zeichnungen die Stereochemie jedes Produkts darzustellen. Verwenden Sie die unten gezeigten Bezeichnungen R und R′ für die Substituenten der Moleküle, die nicht unmittelbar an der Reaktion beteiligt sind.
7.2 Zeichnen Sie die Strukturen zweier beliebiger möglicher Produkte, die zueinander Enantiomere sind, in die unten vorgesehenen Kästchen. Verwenden Sie Keile (\(\blacktriangleleft\)) und gestrichelte Bindungen (\(\cdots\)), um in Ihren Zeichnungen die Stereochemie jedes Produkts darzustellen. Verwenden Sie R und R′ wie in Teil (7.1).
7.3 Zeichnen Sie die Strukturen zweier beliebiger möglicher Produkte, die zueinander Diastereomere sind, in die unten vorgesehenen Kästchen. Verwenden Sie Keile (\(\blacktriangleleft\)) und gestrichelte Bindungen (\(\cdots\)), um in Ihren Zeichnungen die Stereochemie jedes Produkts darzustellen. Verwenden Sie R und R′ wie in Teil (7.1).
b. Die Geschwindigkeit und die Regioselektivität einer Diels-Alder-Reaktion hängen vom Grad der elektronischen Komplementarität der beiden Reaktanten ab. Die Strukturen des Diens und des Dienophils aus Teil a sind unten angegeben.
7.4 Kreisen Sie das Kohlenstoffatom im Dien ein, das eine erhöhte Elektronendichte aufweist und daher während der Reaktion als Elektronendonator wirken kann. Zeichnen Sie zur Begründung Ihrer Antwort eine mesomere Grenzstruktur des Diens in das Kästchen. Geben Sie in der von Ihnen gezeichneten mesomeren Grenzstruktur alle von null verschiedenen Formalladungen an den Atomen an.
7.5 Kreisen Sie das Kohlenstoffatom im Dienophil ein, das eine verringerte Elektronendichte aufweist und daher während der Reaktion als Elektronenakzeptor wirken kann. Zeichnen Sie zur Begründung Ihrer Antwort eine mesomere Grenzstruktur des Dienophils in das Kästchen. Geben Sie in der von Ihnen gezeichneten mesomeren Grenzstruktur alle von null verschiedenen Formalladungen an den Atomen an.
7.6 Sagen Sie auf Grundlage Ihrer Zuordnungen in den Teilen (7.4) und (7.5) die Regiochemie der unkatalysierten Diels-Alder-Reaktion des Diens mit dem Dienophil voraus, indem Sie das Hauptprodukt zeichnen. Die Stereochemie des Produkts müssen Sie in Ihrer Zeichnung nicht angeben.
c. Die folgende Abbildung zeigt die Diels-Alder-Reaktanten in ihrer gebundenen Anordnung im aktiven Zentrum des künstlichen Enzyms, bevor sie den Übergangszustand für die Produktbildung erreichen. Der graue Bereich stellt einen Querschnitt durch das Enzym dar. Das Dienophil befindet sich unterhalb der Schnittebene, während sich das Dien oberhalb der Schnittebene befindet, wenn die beiden Moleküle im dargestellten aktiven Zentrum gebunden sind.
7.7 Zeichnen Sie die Struktur des Produkts der enzymkatalysierten Reaktion in das unten vorgesehene Kästchen. Geben Sie in Ihrer Zeichnung die Stereochemie des Produkts an und verwenden Sie R und R′ wie bei Frage a.
d. Betrachten Sie die folgenden Aussagen über Enzyme (künstliche oder natürliche). Geben Sie für jede Aussage an, ob sie richtig oder falsch ist (kreisen Sie „Richtig“ oder „Falsch“ ein).
7.8 Enzyme binden stärker an den Übergangszustand als an die Reaktanten oder Produkte der Reaktion.
Richtig Falsch
7.9 Enzyme verändern die Gleichgewichtskonstante der Reaktion zugunsten des Produkts.
Richtig Falsch
7.10 Die enzymatische Katalyse erhöht stets die Aktivierungsentropie der Reaktion im Vergleich zur unkatalysierten Reaktion.
Richtig Falsch
e. Modifizierte Varianten der künstlichen Enzyme mit unterschiedlichen katalytischen Aktivitäten wurden hergestellt (Enzyme I, II, III und IV, dargestellt in der folgenden Abbildung).
Gezeigt sind zwei Aminosäurereste, die sich zwischen den verschiedenen Enzymen unterscheiden. Nehmen Sie an, dass sich die gezeigten funktionellen Gruppen der Enzyme in unmittelbarer Nähe der jeweils zugehörigen Fragmente der Reaktanten befinden, wenn diese im aktiven Zentrum des Enzyms den Übergangszustand bilden.
7.11 Welches dieser vier Enzyme würde die Geschwindigkeit der Diels-Alder-Reaktion im Vergleich zur unkatalysierten Reaktion am stärksten erhöhen?
f. Die Substratspezifität der künstlichen Enzyme V und VI (siehe unten) wurde mit den unten gezeigten Dienophilen 1 - 6 als Reaktanten untersucht.
7.12 Dienophil #1 reagierte bei der durch das künstliche Enzym V katalysierten Reaktion am schnellsten (siehe unten). Das künstliche Enzym VI katalysierte die Reaktion jedoch mit einem anderen Dienophil am schnellsten. Welches der sechs oben gezeigten Dienophile würde bei der durch Enzym VI katalysierten Diels-Alder-Reaktion am schnellsten reagieren?
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
Die Substituenten behalten ihre Definitionen aus der Aufgabenstellung bei:
- \(R\): [(4-Carboxylatobenzyl)oxycarbonyl]amino, Fragment-SMILES
[*]NC(=O)OCc1ccc(C(=O)[O-])cc1. - \(R'\): N,N-Dimethylcarbamoyl, Fragment-SMILES
[*]C(=O)N(C)C.
Hier bezeichnet [*] die Verknüpfung mit dem Rest der Struktur. Die folgenden Produktnamen verwenden diese vollständig definierten Substituenten; in allen Produkt-SMILES sind sie explizit ausgeschrieben. Nummerieren Sie den Cyclohexenring so, dass seine Doppelbindung bei C1=C2 und \(R\) an C3 liegt.
- 7.1: Ein geeignetes Paar von Regioisomeren ist:
A: cis-(3R,4S)-3-\(R\)-4-\(R'\)-cyclohex-1-en:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@@H](C(=O)N(C)C)CC1
B: cis-(3S,5S)-3-\(R\)-5-\(R'\)-cyclohex-1-en:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)C[C@@H](C(=O)N(C)C)C1
-
7.2: A und sein Enantiomer Ā, cis-(3S,4R)-3-\(R\)-4-\(R'\)-cyclohex-1-en:
C1=C[C@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.3: A und T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-cyclohex-1-en:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.4: Kreisen Sie das terminale \(\ce{CH2}\)-Kohlenstoffatom des Diens ein, das am weitesten vom Stickstoff entfernt ist. Eine dies begründende ladungsgetrennte mesomere Grenzstruktur des Diens ist:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1 -
7.5: Kreisen Sie das terminale \(\ce{CH2}\)-Kohlenstoffatom des Dienophils ein, also das Kohlenstoffatom in \(\beta\)-Stellung zu seiner Carbonylgruppe. Eine dies begründende ladungsgetrennte mesomere Grenzstruktur von N,N-Dimethylprop-2-enamid ist:
[CH2+]C=C([O-])N(C)C -
7.6: Die Konnektivität des Hauptprodukts ist 3-\(R\)-4-\(R'\)-cyclohex-1-en, mit benachbarten Substituenten; die Stereochemie ist nicht festgelegt:
C1=CC(NC(=O)OCc2ccc(C(=O)[O-])cc2)C(C(=O)N(C)C)CC1 -
7.7: T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-cyclohex-1-en:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.8: Richtig.
- 7.9: Falsch.
- 7.10: Falsch.
- 7.11: Enzym II.
- 7.12: Dienophil 5, N-Ethyl-N-(2-hydroxyethyl)prop-2-enamid:
C=CC(=O)N(CC)CCO
Lösung
Das eingesetzte Dien ist (4-Carboxylatobenzyl)-N-[(1E)-buta-1,3-dien-1-yl]carbamat, C=C/C=C/NC(=O)OCc1ccc(C(=O)[O-])cc1. Das Dienophil ist N,N-Dimethylprop-2-enamid, auch N,N-Dimethylacrylamid genannt, C=CC(=O)N(C)C.
Bezeichnen Sie die Kohlenstoffatome des Diens mit D1–D4, beginnend an dem an Stickstoff gebundenen Ende. Sein Grundgerüst ist somit \(R\)–D1=D2–D3=D4. Bezeichnen Sie das der Carbonylgruppe benachbarte Alken-Kohlenstoffatom des Dienophils mit \(\alpha\) und sein terminales Alken-Kohlenstoffatom mit \(\beta\).
Bei der Cycloaddition entstehen zwei Kohlenstoff–Kohlenstoff-Einfachbindungen, D2=D3 bleibt als Doppelbindung im Ring erhalten, und es werden keine Atome abgespalten. Die ausgeglichene Reaktionsgleichung mit Summenformeln lautet
\[ \ce{C13H12NO4^- + C5H9NO -> C18H21N2O5^-}. \]
Zeichnen Sie bei allen folgenden Anweisungen zum Zeichnen der Produkte das Sechseck mit C1 oben links, C2 links, C3 unten links, C4 unten rechts, C5 rechts und C6 oben rechts. Zeichnen Sie die Doppelbindung zwischen C1 und C2. Ein ausgefüllter Keil zeigt zum Betrachter hin; ein gestrichelter Keil zeigt von ihm weg.
7.1 — Regioisomere
Für die Verknüpfung der unsymmetrischen Reaktanten gibt es zwei mögliche Orientierungen:
| Neue Bindungen | Positionen der Substituenten im Produkt |
|---|---|
| D1–\(\alpha\) und D4–\(\beta\) | \(R\) an C3 und \(R'\) an C4 |
| D1–\(\beta\) und D4–\(\alpha\) | \(R\) an C3 und \(R'\) an C5 |
Diese ergeben unterschiedliche Konnektivitäten und damit Regioisomere.
Zeichnen Sie A mit \(R\) an C3 und \(R'\) an C4, beide an gestrichelten Keilen. Zeichnen Sie B mit \(R\) an C3 und \(R'\) an C5, ebenfalls beide an gestrichelten Keilen. An jedem Stereozentrum zeigt das nicht eingezeichnete Wasserstoffatom zum Betrachter hin.
Der vollständige Strukturname des ersten Produkts lautet (3R,4S)-3-{[(4-Carboxylatobenzyl)oxycarbonyl]amino}-4-(N,N-dimethylcarbamoyl)cyclohex-1-en; das zweite ist das entsprechende (3S,5S)-5-(N,N-Dimethylcarbamoyl)-Regioisomer. Ihre vollständigen SMILES sind in den Antworten angegeben.
Jede Konnektivität weist zwei stereogene Zentren und vier Konfigurationen auf. Es gibt keine meso-Form, sodass sich folgende Gesamtzahl ergibt:
\[ 2\text{ Konnektivitäten}\times 4\text{ Stereoisomere}=8. \]
7.2 — Enantiomere
Enantiomere besitzen die gleiche Konnektivität und an jedem stereogenen Zentrum entgegengesetzte Konfigurationen.
Verwenden Sie A, bei dem beide Substituenten an gestrichelten Keilen liegen, und Ā, bei dem beide Substituenten an ausgefüllten Keilen liegen:
\[ (3R,4S)\longleftrightarrow(3S,4R). \]
Diese Strukturen sind nicht zur Deckung bringbare Spiegelbilder. Das nicht eingezeichnete Wasserstoffatom an jedem Zentrum liegt dem dargestellten Substituenten gegenüber.
7.3 — Diastereomere
Verwenden Sie A und T. Beide besitzen \(R\) an C3 und \(R'\) an C4.
Behalten Sie in beiden Zeichnungen den gestrichelten Keil für die C3–\(R\)-Bindung bei. Ändern Sie nur die C4–\(R'\)-Bindung von einem gestrichelten Keil in A zu einem ausgefüllten Keil in T:
\[ (3R,4S)\longrightarrow(3R,4R). \]
Somit ist A cis und T trans. Sie besitzen die gleiche Konnektivität, sind aber keine Spiegelbilder und daher Diastereomere.
7.4 — Elektronenreiches Kohlenstoffatom des Diens
Das freie Elektronenpaar des Stickstoffs kann in das konjugierte Dien delokalisiert werden. Zeichnen Sie die dies begründende mesomere Grenzstruktur, indem Sie gleichzeitig die folgenden Änderungen vornehmen:
- Wandeln Sie die N–D1-Bindung in eine N=D1-Doppelbindung um.
- Verschieben Sie die \(\pi\)-Elektronen von D1=D2 so, dass D2=D3 entsteht.
- Verschieben Sie die \(\pi\)-Elektronen von D3=D4 auf D4.
Die resultierende Bindungsfolge ist N=D1–D2=D3–D4. Stickstoff trägt die Formalladung \(+1\), und das terminale D4 trägt die Formalladung \(-1\).
Die vollständige mesomere Grenzstruktur lautet:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1
Das bereits vorhandene Carboxylat-Sauerstoffatom muss seine Formalladung \(-1\) ebenfalls behalten. Die vollständige Struktur enthält somit drei von null verschiedene Formalladungen, und ihre Nettoladung bleibt \(-1\).
Diese Grenzstruktur weist D4, das vom Stickstoff entfernte terminale Kohlenstoffatom, als elektronenreiches reagierendes Ende aus.
7.5 — Elektronenarmes Kohlenstoffatom des Dienophils
Die Konjugation mit der Carbonylgruppe entzieht dem terminalen Alken-Kohlenstoffatom Elektronendichte:
\[ \ce{CH2=CH-C(=O)N(CH3)2 <-> ^+CH2-CH=C(O^-)N(CH3)2}. \]
Um diese Grenzstruktur zu zeichnen, verschieben Sie die \(\pi\)-Elektronen des Alkens zur Bindung zwischen dem \(\alpha\)-Kohlenstoffatom und dem Carbonyl-Kohlenstoffatom und die \(\pi\)-Elektronen der Carbonylgruppe auf das Sauerstoffatom.
Die resultierende Grenzstruktur, [CH2+]C=C([O-])N(C)C, trägt die Formalladung \(+1\) am terminalen \(\beta\)-Kohlenstoffatom und \(-1\) am Sauerstoffatom. Ihre Gesamtladung ist null.
Kreisen Sie daher das terminale \(\beta\)-\(\ce{CH2}\)-Kohlenstoffatom ein.
7.6 — Regioselektivität der unkatalysierten Reaktion
Das elektronenreiche Ende D4 des Diens bildet bevorzugt eine Bindung mit dem elektronenarmen Ende \(\beta\) des Dienophils. Beim Ringschluss entsteht dann die zweite Bindung zwischen D1 und \(\alpha\).
Da \(R\) an D1 und \(R'\) an \(\alpha\) gebunden ist, liegen die beiden Substituenten im Produkt benachbart.
Zeichnen Sie einen Cyclohex-1-en-Ring mit \(R\) an C3 und \(R'\) an C4 und verwenden Sie gewöhnliche Bindungsstriche, ohne die Stereochemie festzulegen. Dies ist das in Antwort 7.6 benannte und codierte Produkt mit der dort angegebenen Konstitution.
7.7 — Vom Enzym ausgewähltes Produkt
Die Darstellung der Bindungsanordnung richtet D1 auf \(\alpha\) und D4 auf \(\beta\) aus, wodurch dieselbe Konnektivität mit benachbarten Substituenten entsteht.
Die angegebene räumliche Anordnung legt auch die reagierenden Seiten fest: Das Dienophil nähert sich dem Dien von unterhalb seiner Ebene. Werden die in der Abbildung gezeigten Orientierungen der Substituenten beibehalten, ergibt sich bei der oben festgelegten Zeichenkonvention für das Produkt:
- C3–\(R\): gestrichelter Keil, vom Betrachter weg.
- C4–\(R'\): ausgefüllter Keil, zum Betrachter hin.
Folglich stehen die Substituenten trans zueinander, und das Produkt ist T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-cyclohex-1-en.
Die CIP-Prioritäten lauten:
\[ \begin{aligned} \text{An C3:}\quad& \text{N von }R > \text{C4-Pfad} > \text{C2-Pfad} > \ce{H},\\ \text{An C4:}\quad& \text{Carbonyl-C von }R' > \text{C3-Pfad} > \text{C5-Pfad} > \ce{H}. \end{aligned} \]
Diese Prioritäten ergeben die angegebene \((3R,4R)\)-Konfiguration und den stereochemischen SMILES in Antwort 7.7.
7.8 — Bindung des Übergangszustands
Richtig. Die bevorzugte Stabilisierung des Übergangszustands gegenüber den Reaktanten senkt die freie Aktivierungsenthalpie. Darauf beruht die Beschreibung der Enzymkatalyse durch die Bindung des Übergangszustands.
7.9 — Gleichgewichtskonstante
Falsch. Ein Enzym verändert die Reaktionsgeschwindigkeiten, aber nicht die freie Standardreaktionsenthalpie oder die Gleichgewichtskonstante:
\[ K=\exp\!\left(-\frac{\Delta_{\mathrm r}G^\circ}{RT}\right). \]
Es beschleunigt die Gleichgewichtseinstellung in beiden Richtungen, ohne die Gleichgewichtszusammensetzung zu verschieben.
7.10 — Aktivierungsentropie
Falsch. Katalyse erfordert eine niedrigere freie Aktivierungsenthalpie, nicht notwendigerweise eine größere Aktivierungsentropie:
\[ \Delta G^\ddagger=\Delta H^\ddagger-T\Delta S^\ddagger. \]
Eine Vororganisation kann einen entropischen Nachteil verringern, doch auch günstige enthalpische Wechselwirkungen können die Beschleunigung erklären. Es besteht keine Notwendigkeit, dass \(\Delta S^\ddagger\) stets zunimmt.
7.11 — Wirksamstes Enzym
Enzym II ermöglicht beide komplementären Wasserstoffbrücken-Wechselwirkungen.
Sein Glutaminrest, Seitenkettenfragment [*]CCC(=O)N, stellt ein Carbonyl-Sauerstoffatom bereit, das eine Wasserstoffbrücke von der N–H-Gruppe des Diens akzeptiert. Diese Wechselwirkung unterstützt die elektronendonierende Rolle des Stickstoffs und stabilisiert die sich entwickelnde positive Partialladung, die durch die mesomere Grenzstruktur des Diens dargestellt wird.
Sein Tyrosinrest, Seitenkettenfragment [*]Cc1ccc(O)cc1, bildet als Donator mit seiner phenolischen O–H-Gruppe eine Wasserstoffbrücke zum Carbonyl-Sauerstoffatom des Dienophils. Diese Wechselwirkung erhöht die Polarisierung des Dienophils und stabilisiert die sich entwickelnde negative Partialladung am Sauerstoffatom.
Hier bezeichnet der Platzhalter in der Seitenkette die Verknüpfung mit dem Proteinrückgrat.
Enzym II kombiniert somit die Aktivierung beider Reaktionspartner. Enzym III ermöglicht die Tyrosin-Wechselwirkung, Enzym IV die Glutamin-Wechselwirkung, und Enzym I ermöglicht keinen dieser beiden polaren Kontakte.
7.12 — Von Enzym VI bevorzugtes Substrat
Das bevorzugte Substrat ist Dienophil 5, N-Ethyl-N-(2-hydroxyethyl)prop-2-enamid, C=CC(=O)N(CC)CCO.
Zwei Änderungen in der Bindungstasche erklären diese Wahl:
- Isoleucin → Valin: Die Seitenkettenfragmente ändern sich von
[*]C(C)CCzu[*]C(C)C. Die kleinere Valin-Seitenkette bietet zusätzlichen Platz für einen größeren Substituenten des Substrats. - Alanin → Asparagin: Die Seitenkettenfragmente ändern sich von
[*]Czu[*]CC(=O)N. Das der Tasche zugewandte Carbonyl-Sauerstoffatom des Asparagins stellt einen Wasserstoffbrückenakzeptor bereit.
Dienophil 5 kombiniert größere N-Substituenten mit einer terminalen Hydroxygruppe, die so positioniert ist, dass sie als Donator eine Wasserstoffbrücke zum Carbonyl-Sauerstoffatom des Asparagins bilden kann.
Der Unterschied zu Dienophil 6 ist wesentlich: N-Acryloylmorpholin, C=CC(=O)N1CCOCC1, besitzt ein Ether-Sauerstoffatom, aber kein Hydroxy-Wasserstoffatom. Es kann nicht als Donator dieselbe Wasserstoffbrücke zum der Tasche zugewandten Carbonyl-Sauerstoffatom bilden.
Die Ergebnisse wurden mit den von den Veranstaltern veröffentlichten offiziellen Ergebnissen abgeglichen.
IChO 2012 · Teori sorusu 7
Bir Diels–Alder tepkimesi için yapay bir enzim
Aşağıda gösterilen iki substrat molekülünü (dien ve dienofil) bağlamak ve aralarındaki Diels-Alder tepkimesini katalizlemek üzere yapay bir enzim tasarlanmıştır.
a. Bu iki molekülün herhangi bir enzim bulunmadan gerçekleşen Diels-Alder tepkimesinde sekiz olası ürün vardır.
7.1 Birbirinin bölge izomeri olan olası ürünlerden herhangi ikisinin yapılarını aşağıda verilen kutulara çiziniz. Çizimlerinizde her ürünün stereokimyasını göstermek için kama (\(\blacktriangleleft\)) ve kesikli çizgi (\(\cdots\)) kullanınız. Moleküllerde tepkimeye doğrudan katılmayan sübstitüentleri temsil etmek için aşağıda gösterilen R ve R′ simgelerini kullanınız.
7.2 Birbirinin enantiyomeri olan olası ürünlerden herhangi ikisinin yapılarını aşağıda verilen kutulara çiziniz. Çizimlerinizde her ürünün stereokimyasını göstermek için kama (\(\blacktriangleleft\)) ve kesikli çizgi (\(\cdots\)) kullanınız. R ve R′ simgelerini (7.1) kısmındaki gibi kullanınız.
7.3 Birbirinin diastereomeri olan olası ürünlerden herhangi ikisinin yapılarını aşağıda verilen kutulara çiziniz. Çizimlerinizde her ürünün stereokimyasını göstermek için kama (\(\blacktriangleleft\)) ve kesikli çizgi (\(\cdots\)) kullanınız. R ve R′ simgelerini (7.1) kısmındaki gibi kullanınız.
b. Bir Diels-Alder tepkimesinin hızı ve bölge seçiciliği, iki reaktanın elektronik açıdan birbirini ne ölçüde tamamladığına bağlıdır. a kısmındaki dienin ve dienofilin yapıları aşağıda verilmiştir.
7.4 Diende elektron yoğunluğu artmış olan ve bu nedenle tepkime sırasında elektron vericisi olarak davranabilen karbon atomunu daire içine alınız. Cevabınızı desteklemek için kutuya dienin bir rezonans yapısını çiziniz. Çizdiğiniz rezonans yapısındaki atomların sıfırdan farklı tüm formal yüklerini belirtiniz.
7.5 Dienofilde elektron yoğunluğu azalmış olan ve bu nedenle tepkime sırasında elektron alıcısı olarak davranabilen karbon atomunu daire içine alınız. Cevabınızı desteklemek için kutuya dienofilin bir rezonans yapısını çiziniz. Çizdiğiniz rezonans yapısındaki atomların sıfırdan farklı tüm formal yüklerini belirtiniz.
7.6 (7.4) ve (7.5) kısımlarındaki belirlemelerinize dayanarak, ana ürünü çizip dien ile dienofilin katalizlenmemiş Diels-Alder tepkimesinin bölgesel yönelimini öngörünüz. Çiziminizde ürünün stereokimyasını göstermeniz gerekmez.
c. Aşağıdaki şekil, yapay enzimin aktif bölgesinde ürün oluşumuna yönelik geçiş durumuna girmeden önce bağlanmış hâlleriyle Diels-Alder reaktanlarını göstermektedir. Gri alan, enzimden alınmış bir kesiti temsil etmektedir. İki molekül gösterilen aktif bölgeye bağlandığında, dienofil kesit düzleminin altında, dien ise kesit düzleminin üstünde bulunur.
7.7 Enzimle katalizlenen tepkimenin ürününün yapısını aşağıda verilen kutuya çiziniz. Çiziminizde ürünün stereokimyasını gösteriniz ve R ile R′ simgelerini a sorusunda kullandığınız gibi kullanınız.
d. Enzimlerle (yapay veya doğal) ilgili aşağıdaki ifadeleri değerlendiriniz. Her ifadenin Doğru mu Yanlış mı olduğunu belirtiniz (“Doğru” veya “Yanlış” sözcüğünü daire içine alınız).
7.8 Enzimler, geçiş durumuna tepkimenin reaktanlarına veya ürünlerine bağlandıklarından daha sıkı bağlanır.
Doğru Yanlış
7.9 Enzimler, tepkimenin denge sabitini ürün lehine değiştirir.
Doğru Yanlış
7.10 Enzimatik kataliz, katalizlenmemiş tepkimeye kıyasla tepkimenin aktivasyon entropisini her zaman artırır.
Doğru Yanlış
e. Yapay enzimlerin farklı katalitik etkinliklere sahip değiştirilmiş biçimleri hazırlanmıştır (aşağıdaki şekilde gösterilen I, II, III ve IV enzimleri).
Farklı enzimler arasında değişiklik gösteren iki amino asit kalıntısı gösterilmiştir. Reaktanlar enzimin aktif bölgesinde geçiş durumunu oluşturduklarında, gösterilen enzim fonksiyonel gruplarının reaktanların karşılık gelen bölümlerine çok yakın konumlandığını varsayınız.
7.11 Bu dört enzimden hangisi, katalizlenmemiş tepkimeye kıyasla Diels-Alder tepkimesinin hızında en büyük artışı sağlar?
f. Yapay V ve VI enzimlerinin (aşağıya bakınız) substrat özgüllüğü, aşağıda gösterilen 1 - 6 dienofil reaktanları kullanılarak sınanmıştır.
7.12 Yapay V enzimi ile katalizlenen tepkimede (aşağıya bakınız) en hızlı tepkimeye giren dienofil #1 olmuştur. Ancak yapay VI enzimi, farklı bir dienofilin tepkimesini en hızlı biçimde katalizlemiştir. Yukarıda gösterilen altı dienofilden hangisi, VI enzimi ile katalizlenen Diels-Alder tepkimesinde en hızlı tepkimeye girer?
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
Sübstitüentler, soruda verilen tanımlarını korumaktadır:
- \(R\): [(4-karboksilatobenzil)oksikarbonil]amino, parça SMILES gösterimi
[*]NC(=O)OCc1ccc(C(=O)[O-])cc1. - \(R'\): N,N-dimetilkarbamoil, parça SMILES gösterimi
[*]C(=O)N(C)C.
Burada [*], yapının geri kalanına bağlanma noktasını belirtir. Aşağıdaki ürün adlarında bu tam olarak tanımlanmış sübstitüentler kullanılmıştır; tüm ürün SMILES gösterimleri bunları açıkça içermektedir. Sikloheksen halkasını, çift bağı C1=C2'de ve \(R\) grubu C3'te olacak şekilde numaralandırınız.
- 7.1: Uygun bir bölge izomeri çifti şöyledir:
A: cis-(3R,4S)-3-\(R\)-4-\(R'\)-sikloheks-1-en:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@@H](C(=O)N(C)C)CC1
B: cis-(3S,5S)-3-\(R\)-5-\(R'\)-sikloheks-1-en:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)C[C@@H](C(=O)N(C)C)C1
-
7.2: A ve enantiyomeri Ā, cis-(3S,4R)-3-\(R\)-4-\(R'\)-sikloheks-1-en:
C1=C[C@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.3: A ve T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-sikloheks-1-en:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.4: Dienin azottan en uzaktaki uç \(\ce{CH2}\) karbonunu daire içine alınız. Dienin bunu destekleyen, yüklerin ayrıldığı bir rezonans katkı yapısı şöyledir:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1 -
7.5: Dienofilin uç \(\ce{CH2}\) karbonunu, yani karbonil grubuna göre \(\beta\) konumundaki karbonu daire içine alınız. N,N-dimetilprop-2-enamidin bunu destekleyen, yüklerin ayrıldığı bir rezonans katkı yapısı şöyledir:
[CH2+]C=C([O-])N(C)C -
7.6: Ana üründeki bağlanma düzeni, sübstitüentlerin komşu olduğu 3-\(R\)-4-\(R'\)-sikloheks-1-en yapısıdır; stereokimya belirtilmemiştir:
C1=CC(NC(=O)OCc2ccc(C(=O)[O-])cc2)C(C(=O)N(C)C)CC1 -
7.7: T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-sikloheks-1-en:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.8: Doğru.
- 7.9: Yanlış.
- 7.10: Yanlış.
- 7.11: II enzimi.
- 7.12: Dienofil 5, N-etil-N-(2-hidroksietil)prop-2-enamid:
C=CC(=O)N(CC)CCO
Çözüm
Başlangıç dieni (4-karboksilatobenzil) N-[(1E)-buta-1,3-dien-1-il]karbamat, C=C/C=C/NC(=O)OCc1ccc(C(=O)[O-])cc1 bileşiğidir. Dienofil ise N,N-dimetilakrilamid olarak da adlandırılan N,N-dimetilprop-2-enamid, C=CC(=O)N(C)C bileşiğidir.
Dien karbonlarını, azota bağlı uçtan başlayarak D1–D4 şeklinde etiketleyiniz. Böylece iskeleti \(R\)–D1=D2–D3=D4 olur. Dienofilin karbonile komşu alken karbonunu \(\alpha\), uç alken karbonunu ise \(\beta\) olarak etiketleyiniz.
Siklokatılma, iki karbon–karbon tek bağı oluşturur, D2=D3 bağını halka çift bağı olarak bırakır ve hiçbir atomun ayrılmasına yol açmaz. Denkleştirilmiş moleküler tepkime denklemi şöyledir:
\[ \ce{C13H12NO4^- + C5H9NO -> C18H21N2O5^-}. \]
Aşağıdaki tüm ürün çizim yönergelerinde altıgeni C1 sol üstte, C2 solda, C3 sol altta, C4 sağ altta, C5 sağda ve C6 sağ üstte olacak şekilde çiziniz. Çift bağı C1 ile C2 arasına yerleştiriniz. Dolu kama gözlemciye doğru; taralı kama ise gözlemciden uzağa yönelir.
7.1 — Bölge izomerleri
Simetrik olmayan reaktanların birleşmesi için iki olası yönelim vardır:
| Yeni bağlar | Üründeki sübstitüentlerin konumları |
|---|---|
| D1–\(\alpha\) ve D4–\(\beta\) | \(R\) C3'te ve \(R'\) C4'te |
| D1–\(\beta\) ve D4–\(\alpha\) | \(R\) C3'te ve \(R'\) C5'te |
Bunlar farklı bağlanma düzenleri ve dolayısıyla bölge izomerleri verir.
A yapısını, \(R\) C3'te ve \(R'\) C4'te olacak ve her ikisi de taralı kamalarla gösterilecek şekilde çiziniz. B yapısını, \(R\) C3'te ve \(R'\) C5'te olacak ve yine her ikisi de taralı kamalarla gösterilecek şekilde çiziniz. Her stereomerkezde, açıkça gösterilmeyen hidrojen gözlemciye doğru yönelir.
İlk ürünün tam yapısal adı (3R,4S)-3-{[(4-karboksilatobenzil)oksikarbonil]amino}-4-(N,N-dimetilkarbamoil)sikloheks-1-en; ikincisi ise buna karşılık gelen (3S,5S)-5-(N,N-dimetilkarbamoil) bölge izomeridir. Tam SMILES gösterimleri cevaplarda verilmiştir.
Her bağlanma düzeninin iki stereojenik merkezi ve dört konfigürasyonu vardır. Mezo biçim bulunmadığından toplam sayı şöyledir:
\[ 2\text{ bağlanma düzeni}\times 4\text{ stereoizomer}=8. \]
7.2 — Enantiyomerler
Enantiyomerlerin bağlanma düzenleri aynı, her stereojenik merkezdeki konfigürasyonları ise birbirinin tersidir.
Her iki sübstitüenti taralı kamalarla gösterilen A ile her iki sübstitüenti dolu kamalarla gösterilen Ā yapılarını kullanınız:
\[ (3R,4S)\longleftrightarrow(3S,4R). \]
Bu yapılar, birbiriyle çakıştırılamayan ayna görüntüleridir. Her merkezde açıkça gösterilmeyen hidrojen, gösterilen sübstitüentin ters yönündedir.
7.3 — Diastereomerler
A ve T yapılarını kullanınız. Her ikisinde de \(R\) C3'te, \(R'\) ise C4'tedir.
Her iki çizimde de C3–\(R\) bağını taralı kama olarak koruyunuz. Yalnızca C4–\(R'\) bağını, A yapısındaki taralı kamadan T yapısında dolu kamaya dönüştürünüz:
\[ (3R,4S)\longrightarrow(3R,4R). \]
Dolayısıyla A cis, T ise trans yapıdadır. Aynı bağlanma düzenine sahiptirler ancak birbirlerinin ayna görüntüleri değildirler; bu nedenle diastereomerdirler.
7.4 — Dienin elektronca zengin karbonu
Azotun ortaklanmamış elektron çifti, konjuge diene elektron verebilir. Aşağıdaki değişiklikleri eş zamanlı yaparak destekleyici rezonans katkı yapısını çiziniz:
- N–D1 bağını bir N=D1 çift bağına dönüştürünüz.
- D1=D2 bağının \(\pi\) elektronlarını, D2=D3 bağını oluşturacak şekilde kaydırınız.
- D3=D4 bağının \(\pi\) elektronlarını D4 üzerine kaydırınız.
Ortaya çıkan bağ dizisi N=D1–D2=D3–D4 şeklindedir. Azotun formal yükü \(+1\), uçtaki D4'ün formal yükü ise \(-1\) olur.
Rezonans katkı yapısının tamamı şöyledir:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1
Başlangıçta mevcut olan karboksilat oksijeni de \(-1\) formal yükünü korumalıdır. Dolayısıyla yapının tamamında sıfırdan farklı üç formal yük bulunur ve net yük \(-1\) olarak kalır.
Bu katkı yapısı, azottan uzaktaki uç karbon olan D4'ün tepkimeye giren elektronca zengin uç olduğunu gösterir.
7.5 — Dienofilin elektronca fakir karbonu
Karbonil ile konjugasyon, uç alken karbonundan elektron yoğunluğu çeker:
\[ \ce{CH2=CH-C(=O)N(CH3)2 <-> ^+CH2-CH=C(O^-)N(CH3)2}. \]
Bu katkı yapısını çizmek için alkenin \(\pi\) elektronlarını \(\alpha\) karbonu ile karbonil karbonu arasındaki bağa doğru, karbonilin \(\pi\) elektronlarını ise oksijen üzerine kaydırınız.
Ortaya çıkan [CH2+]C=C([O-])N(C)C katkı yapısında, uçtaki \(\beta\) karbonunun formal yükü \(+1\), oksijeninki ise \(-1\) olur. Toplam yük sıfırdır.
Bu nedenle uçtaki \(\beta\)-\(\ce{CH2}\) karbonunu daire içine alınız.
7.6 — Katalizlenmemiş tepkimenin bölge seçiciliği
Dienin elektronca zengin D4 ucu, tercihen dienofilin elektronca fakir \(\beta\) ucuna bağlanır. Ardından halka kapanması, D1 ile \(\alpha\) arasındaki ikinci bağı oluşturur.
\(R\) D1'e, \(R'\) ise \(\alpha\)'ya bağlı olduğundan, iki sübstitüent komşu konuma gelir.
\(R\) C3'te ve \(R'\) C4'te olacak şekilde bir sikloheks-1-en halkası çiziniz; stereokimya belirtmeden normal bağlar kullanınız. Bu, 7.6 cevabında adı ve kodlanmış gösterimi verilen yapısal üründür.
7.7 — Enzimin seçtiği ürün
Bağlanma şeması, D1'i \(\alpha\) ile, D4'ü ise \(\beta\) ile hizalayarak sübstitüentlerin komşu olduğu aynı bağlanma düzenini verir.
Belirtilen derinlik sıralaması, tepkimeye giren yüzleri de belirler: dienofil, diene düzleminin altından yaklaşır. Şekilde gösterilen sübstitüent yönelimleri korunduğunda, yukarıda tanımlanan ürün çizim düzeninde şu sonuç elde edilir:
- C3–\(R\): gözlemciden uzağa yönelen taralı kama.
- C4–\(R'\): gözlemciye doğru yönelen dolu kama.
Sonuç olarak sübstitüentler trans konumundadır ve ürün T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-sikloheks-1-en olur.
CIP öncelikleri şöyledir:
\[ \begin{aligned} \text{C3'te:}\quad& \text{N atomu, }R > \text{C4 yolu} > \text{C2 yolu} > \ce{H},\\ \text{C4'te:}\quad& \text{karbonil C atomu, }R' > \text{C3 yolu} > \text{C5 yolu} > \ce{H}. \end{aligned} \]
Bu öncelikler, belirtilen \((3R,4R)\) konfigürasyonunu ve 7.7 cevabındaki stereokimyasal SMILES gösterimini verir.
7.8 — Geçiş durumuna bağlanma
Doğru. Geçiş durumunun reaktanlara göre tercihli olarak kararlı hâle getirilmesi, aktivasyon serbest enerjisini düşürür. Enzim katalizinin geçiş durumuna bağlanma ile açıklanmasının temeli budur.
7.9 — Denge sabiti
Yanlış. Bir enzim tepkime hızlarını değiştirir; ancak standart tepkime Gibbs enerjisini veya denge sabitini değiştirmez:
\[ K=\exp\!\left(-\frac{\Delta_{\mathrm r}G^\circ}{RT}\right). \]
Denge bileşimini değiştirmeden, her iki yönde dengeye ulaşmayı hızlandırır.
7.10 — Aktivasyon entropisi
Yanlış. Kataliz, daha düşük bir aktivasyon serbest enerjisi gerektirir; aktivasyon entropisinin mutlaka daha büyük olması gerekmez:
\[ \Delta G^\ddagger=\Delta H^\ddagger-T\Delta S^\ddagger. \]
Ön düzenlenme, entropik kaybı azaltabilir; ancak elverişli entalpik etkileşimler de hızlanmayı açıklayabilir. \(\Delta S^\ddagger\)'nin her zaman artması gerekmez.
7.11 — En etkili enzim
II enzimi, birbirini tamamlayan her iki hidrojen bağı etkileşimini de sağlar.
Yan zincir parçası [*]CCC(=O)N olan glutamin kalıntısı, dienin N–H grubundan hidrojen bağı kabul eden bir karbonil oksijeni sunar. Bu etkileşim, azotun elektron verici rolünü destekler ve dienin rezonans katkı yapısıyla temsil edilen, gelişmekte olan pozitif karakteri kararlı hâle getirir.
Yan zincir parçası [*]Cc1ccc(O)cc1 olan tirozin kalıntısı, fenolik O–H grubundan dienofilin karbonil oksijenine hidrojen bağı verir. Bu etkileşim, dienofilin polarizasyonunu artırır ve oksijen üzerinde gelişmekte olan negatif karakteri kararlı hâle getirir.
Burada yan zincirdeki joker işareti, protein omurgasına bağlanma noktasını belirtir.
Dolayısıyla II enzimi, her iki tepkime ortağının aktivasyonunu bir arada sağlar. III enzimi tirozin etkileşimini, IV enzimi glutamin etkileşimini sağlar; I enzimi ise bu iki polar temasın hiçbirini sağlamaz.
7.12 — VI enziminin tercih ettiği substrat
Tercih edilen substrat dienofil 5, N-etil-N-(2-hidroksietil)prop-2-enamid, C=CC(=O)N(CC)CCO bileşiğidir.
Bağlanma cebindeki iki değişiklik bu tercihi açıklar:
- İzolösin → valin: yan zincir parçaları
[*]C(C)CCyapısından[*]C(C)Cyapısına dönüşür. Daha küçük olan valin yan zinciri, daha büyük bir substrat sübstitüenti için ek yer sağlar. - Alanin → asparajin: yan zincir parçaları
[*]Cyapısından[*]CC(=O)Nyapısına dönüşür. Asparajinin cebe bakan karbonil oksijeni, bir hidrojen bağı alıcısı sağlar.
Dienofil 5, daha büyük N-sübstitüentleri ile asparajinin karbonil oksijenine hidrojen bağı verecek şekilde konumlanmış uç bir hidroksil grubunu bir arada bulundurur.
Dienofil 6 ile arasındaki fark önemlidir: N-akriloilmorfolin, C=CC(=O)N1CCOCC1, bir eter oksijenine sahiptir ancak hidroksil hidrojeni içermez. Cebe bakan karbonil oksijenine aynı hidrojen bağını veremez.
Sonuçlar, düzenleyicilerin yayımladığı resmi sonuçlarla karşılaştırılarak kontrol edildi.
IChO 2012 · Problema teórico 7
Una enzima artificial para una reacción de Diels–Alder
Se diseñó una enzima artificial para unir las dos moléculas de sustrato que se muestran a continuación (dieno y dienófilo) y catalizar una reacción de Diels-Alder entre ellas.
a. Existen ocho productos posibles de la reacción de Diels-Alder entre estas dos moléculas en ausencia de enzimas.
7.1 Dibuje las estructuras de dos cualesquiera de los productos posibles que sean regioisómeros entre sí, en los recuadros que se proporcionan a continuación. Utilice cuñas (\(\blacktriangleleft\)) y trazos (\(\cdots\)) para mostrar la estereoquímica de cada producto en sus dibujos. Utilice R y R′, que se muestran a continuación, para representar los sustituyentes de las moléculas que no intervienen directamente en la reacción.
7.2 Dibuje las estructuras de dos cualesquiera de los productos posibles que sean enantiómeros entre sí, en los recuadros que se proporcionan a continuación. Utilice cuñas (\(\blacktriangleleft\)) y trazos (\(\cdots\)) para mostrar la estereoquímica de cada producto en sus dibujos. Utilice R y R′ como en el apartado (7.1).
7.3 Dibuje las estructuras de dos cualesquiera de los productos posibles que sean diastereómeros entre sí, en los recuadros que se proporcionan a continuación. Utilice cuñas (\(\blacktriangleleft\)) y trazos (\(\cdots\)) para mostrar la estereoquímica de cada producto en sus dibujos. Utilice R y R′ como en el apartado (7.1).
b. La velocidad y la regioselectividad de una reacción de Diels-Alder dependen del grado de complementariedad electrónica entre los dos reactivos. Las estructuras del dieno y del dienófilo del apartado a se muestran a continuación.
7.4 Rodee con un círculo el átomo de carbono del dieno que presenta una mayor densidad electrónica y que, por tanto, puede actuar como donador de electrones durante la reacción. Dibuje una estructura de resonancia del dieno en el recuadro para justificar su respuesta. Indique todas las cargas formales distintas de cero de los átomos en la estructura de resonancia que dibuje.
7.5 Rodee con un círculo el átomo de carbono del dienófilo que presenta una menor densidad electrónica y que, por tanto, puede actuar como aceptor de electrones durante la reacción. Dibuje una estructura de resonancia del dienófilo en el recuadro para justificar su respuesta. Indique todas las cargas formales distintas de cero de los átomos en la estructura de resonancia que dibuje.
7.6 Basándose en sus asignaciones de los apartados (7.4) y (7.5), prediga la regioquímica de la reacción de Diels-Alder no catalizada entre el dieno y el dienófilo dibujando el producto mayoritario. No es necesario mostrar la estereoquímica del producto en su dibujo.
c. La figura siguiente muestra los reactivos de Diels-Alder tal como se encuentran unidos antes de alcanzar el estado de transición para la formación del producto en el centro activo de la enzima artificial. La zona gris representa una sección transversal de la enzima. El dienófilo se encuentra por debajo del plano de la sección transversal, mientras que el dieno se encuentra por encima de dicho plano, cuando las dos moléculas están unidas en el centro activo que se muestra.
7.7 Dibuje la estructura del producto de la reacción catalizada por la enzima en el recuadro que se proporciona a continuación. Muestre la estereoquímica del producto en su dibujo y utilice R y R′ como lo hizo en la pregunta a.
d. Considere las siguientes afirmaciones sobre las enzimas (artificiales o naturales). Para cada afirmación, indique si es verdadera o falsa (rodee con un círculo «Verdadero» o «Falso»).
7.8 Las enzimas se unen con mayor afinidad al estado de transición que a los reactivos o productos de la reacción.
Verdadero Falso
7.9 Las enzimas modifican la constante de equilibrio de la reacción para favorecer el producto.
Verdadero Falso
7.10 La catálisis enzimática siempre aumenta la entropía de activación de la reacción en comparación con la reacción no catalizada.
Verdadero Falso
e. Se prepararon versiones modificadas de las enzimas artificiales con diferentes actividades catalíticas (enzimas I, II, III y IV, que se muestran en la figura siguiente).
Se muestran dos residuos de aminoácidos que varían entre las distintas enzimas. Suponga que los grupos funcionales de las enzimas que se muestran están situados muy cerca de los fragmentos correspondientes de los reactivos cuando estos forman el estado de transición en el centro activo de la enzima.
7.11 ¿Cuál de estas cuatro enzimas produciría el mayor aumento de la velocidad de la reacción de Diels-Alder en comparación con la reacción no catalizada?
f. Se evaluó la especificidad de sustrato de las enzimas artificiales V y VI (véase más abajo) utilizando como reactivos los dienófilos 1 - 6, que se muestran a continuación.
7.12 El dienófilo #1 reaccionó más rápidamente en la reacción catalizada por la enzima V artificial (véase más abajo). Sin embargo, la enzima VI artificial catalizó la reacción con mayor rapidez con un dienófilo diferente. De los seis dienófilos que se muestran arriba, ¿cuál reaccionaría más rápidamente en la reacción de Diels-Alder catalizada por la enzima VI?
Enunciado traducido del texto oficial en inglés.
Respuestas
Los sustituyentes conservan las definiciones del enunciado:
- \(R\): [(4-carboxilatobencil)oxicarbonil]amino, fragmento SMILES
[*]NC(=O)OCc1ccc(C(=O)[O-])cc1. - \(R'\): N,N-dimetilcarbamoil, fragmento SMILES
[*]C(=O)N(C)C.
Aquí [*] indica el punto de unión al resto de la estructura. Los nombres de los productos que aparecen a continuación utilizan estos sustituyentes completamente especificados; todos los SMILES de los productos los incluyen explícitamente. Numere el anillo de ciclohexeno con el doble enlace en C1=C2 y \(R\) en C3.
- 7.1: Un par adecuado de regioisómeros es:
A: cis-(3R,4S)-3-\(R\)-4-\(R'\)-ciclohex-1-eno:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@@H](C(=O)N(C)C)CC1
B: cis-(3S,5S)-3-\(R\)-5-\(R'\)-ciclohex-1-eno:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)C[C@@H](C(=O)N(C)C)C1
-
7.2: A y su enantiómero Ā, cis-(3S,4R)-3-\(R\)-4-\(R'\)-ciclohex-1-eno:
C1=C[C@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.3: A y T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-ciclohex-1-eno:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.4: Rodee con un círculo el carbono del \(\ce{CH2}\) terminal del dieno más alejado del nitrógeno. Una forma contribuyente de resonancia del dieno con separación de cargas que justifica la respuesta es:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1 -
7.5: Rodee con un círculo el carbono del \(\ce{CH2}\) terminal del dienófilo, el carbono \(\beta\) respecto a su carbonilo. Una forma contribuyente de resonancia de la N,N-dimetilprop-2-enamida con separación de cargas que justifica la respuesta es:
[CH2+]C=C([O-])N(C)C -
7.6: La conectividad mayoritaria es la del 3-\(R\)-4-\(R'\)-ciclohex-1-eno, con sustituyentes adyacentes; no se especifica la estereoquímica:
C1=CC(NC(=O)OCc2ccc(C(=O)[O-])cc2)C(C(=O)N(C)C)CC1 -
7.7: T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-ciclohex-1-eno:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.8: Verdadero.
- 7.9: Falso.
- 7.10: Falso.
- 7.11: Enzima II.
- 7.12: Dienófilo 5, N-etil-N-(2-hidroxietil)prop-2-enamida:
C=CC(=O)N(CC)CCO
Solución
El dieno de partida es el N-[(1E)-buta-1,3-dien-1-il]carbamato de (4-carboxilatobencilo), C=C/C=C/NC(=O)OCc1ccc(C(=O)[O-])cc1. El dienófilo es la N,N-dimetilprop-2-enamida, también llamada N,N-dimetilacrilamida, C=CC(=O)N(C)C.
Designe los carbonos del dieno como D1–D4, comenzando por el extremo unido al nitrógeno. Así, su esqueleto es \(R\)–D1=D2–D3=D4. Designe como \(\alpha\) el carbono alquénico del dienófilo adyacente al carbonilo, y como \(\beta\) su carbono alquénico terminal.
La cicloadición forma dos enlaces simples carbono–carbono, deja D2=D3 como doble enlace del anillo y no elimina ningún átomo. Su ecuación molecular ajustada es
\[ \ce{C13H12NO4^- + C5H9NO -> C18H21N2O5^-}. \]
Para todas las instrucciones de dibujo de productos que siguen, dibuje el hexágono con C1 arriba a la izquierda, C2 a la izquierda, C3 abajo a la izquierda, C4 abajo a la derecha, C5 a la derecha y C6 arriba a la derecha. Sitúe el doble enlace entre C1 y C2. Una cuña sólida apunta hacia el observador; una cuña a trazos apunta en sentido opuesto.
7.1 — Regioisómeros
Existen dos orientaciones posibles para unir los reactivos asimétricos:
| Enlaces nuevos | Posiciones de los sustituyentes en el producto |
|---|---|
| D1–\(\alpha\) y D4–\(\beta\) | \(R\) en C3 y \(R'\) en C4 |
| D1–\(\beta\) y D4–\(\alpha\) | \(R\) en C3 y \(R'\) en C5 |
Estas orientaciones dan conectividades diferentes y, por tanto, regioisómeros.
Dibuje A con \(R\) en C3 y \(R'\) en C4, ambos con cuñas a trazos. Dibuje B con \(R\) en C3 y \(R'\) en C5, de nuevo ambos con cuñas a trazos. En cada estereocentro, el hidrógeno implícito apunta hacia el observador.
El nombre estructural completo del primer producto es (3R,4S)-3-{[(4-carboxilatobencil)oxicarbonil]amino}-4-(N,N-dimetilcarbamoil)ciclohex-1-eno; el segundo es el regioisómero (3S,5S)-5-(N,N-dimetilcarbamoil) correspondiente. Sus SMILES completos se indican en las respuestas.
Cada conectividad tiene dos centros estereogénicos y cuatro configuraciones. No existe ninguna forma meso, por lo que el número total es
\[ 2\text{ conectividades}\times 4\text{ estereoisómeros}=8. \]
7.2 — Enantiómeros
Los enantiómeros tienen la misma conectividad y configuraciones opuestas en todos sus centros estereogénicos.
Utilice A, con ambos sustituyentes con cuñas a trazos, y Ā, con ambos sustituyentes con cuñas sólidas:
\[ (3R,4S)\longleftrightarrow(3S,4R). \]
Estas estructuras son imágenes especulares no superponibles. El hidrógeno implícito de cada centro está orientado en sentido opuesto al sustituyente representado.
7.3 — Diastereómeros
Utilice A y T. Ambos tienen \(R\) en C3 y \(R'\) en C4.
Mantenga el enlace C3–\(R\) con una cuña a trazos en ambos dibujos. Cambie únicamente el enlace C4–\(R'\) de una cuña a trazos en A a una cuña sólida en T:
\[ (3R,4S)\longrightarrow(3R,4R). \]
Por tanto, A es cis y T es trans. Tienen la misma conectividad, pero no son imágenes especulares, por lo que son diastereómeros.
7.4 — Carbono rico en electrones del dieno
El par de electrones no compartido del nitrógeno puede donarse al dieno conjugado. Dibuje la forma contribuyente de resonancia que justifica la respuesta realizando simultáneamente estos cambios:
- Convierta el enlace N–D1 en un doble enlace N=D1.
- Desplace los electrones \(\pi\) de D1=D2 para formar D2=D3.
- Desplace los electrones \(\pi\) de D3=D4 hacia D4.
La secuencia de enlaces resultante es N=D1–D2=D3–D4. El nitrógeno tiene una carga formal de \(+1\), y el D4 terminal tiene una carga formal de \(-1\).
La forma contribuyente de resonancia completa es:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1
El oxígeno del carboxilato preexistente también debe conservar su carga formal de \(-1\). Por tanto, la estructura completa contiene tres cargas formales distintas de cero, y su carga neta sigue siendo \(-1\).
Esta forma contribuyente identifica a D4, el carbono terminal alejado del nitrógeno, como el extremo reactivo rico en electrones.
7.5 — Carbono pobre en electrones del dienófilo
La conjugación con el carbonilo retira densidad electrónica del carbono alquénico terminal:
\[ \ce{CH2=CH-C(=O)N(CH3)2 <-> ^+CH2-CH=C(O^-)N(CH3)2}. \]
Para dibujar esta forma contribuyente, desplace los electrones \(\pi\) del alqueno hacia el enlace entre el carbono \(\alpha\) y el carbono carbonílico, y desplace los electrones \(\pi\) del carbonilo hacia el oxígeno.
La forma contribuyente resultante, [CH2+]C=C([O-])N(C)C, tiene una carga formal de \(+1\) en el carbono \(\beta\) terminal y de \(-1\) en el oxígeno. Su carga total es cero.
Por tanto, rodee con un círculo el carbono \(\beta\)-\(\ce{CH2}\) terminal.
7.6 — Regioselectividad sin catálisis
El extremo D4 del dieno, rico en electrones, se une preferentemente al extremo \(\beta\) del dienófilo, pobre en electrones. A continuación, el cierre del anillo forma el segundo enlace entre D1 y \(\alpha\).
Como \(R\) está unido a D1 y \(R'\) a \(\alpha\), los dos sustituyentes quedan adyacentes.
Dibuje un anillo de ciclohex-1-eno con \(R\) en C3 y \(R'\) en C4, utilizando enlaces ordinarios sin especificar la estereoquímica. Este es el producto constitucional cuyo nombre y código se indican en la respuesta 7.6.
7.7 — Producto seleccionado por la enzima
El diagrama de unión alinea D1 con \(\alpha\) y D4 con \(\beta\), dando la misma conectividad con sustituyentes adyacentes.
La disposición en profundidad especificada también fija las caras que reaccionan: el dienófilo se aproxima al dieno desde debajo de su plano. Al conservar las orientaciones de los sustituyentes que se muestran en la figura, se obtiene, según la convención de dibujo del producto definida anteriormente:
- C3–\(R\): cuña a trazos, alejándose del observador.
- C4–\(R'\): cuña sólida, hacia el observador.
En consecuencia, los sustituyentes están en disposición trans, y el producto es T, trans-(3R,4R)-3-\(R\)-4-\(R'\)-ciclohex-1-eno.
Las prioridades CIP son:
\[ \begin{aligned} \text{En C3:}\quad& \text{N de }R > \text{trayecto por C4} > \text{trayecto por C2} > \ce{H},\\ \text{En C4:}\quad& \text{C carbonílico de }R' > \text{trayecto por C3} > \text{trayecto por C5} > \ce{H}. \end{aligned} \]
Estas prioridades dan la configuración \((3R,4R)\) indicada y el SMILES estereoquímico de la respuesta 7.7.
7.8 — Unión al estado de transición
Verdadero. La estabilización preferente del estado de transición con respecto a los reactivos reduce la energía libre de activación. Esta es la base de la descripción de la catálisis enzimática mediante la unión al estado de transición.
7.9 — Constante de equilibrio
Falso. Una enzima modifica las velocidades de reacción, pero no cambia la energía de Gibbs estándar de reacción ni la constante de equilibrio:
\[ K=\exp\!\left(-\frac{\Delta_{\mathrm r}G^\circ}{RT}\right). \]
Acelera el establecimiento del equilibrio en ambas direcciones sin modificar la composición de equilibrio.
7.10 — Entropía de activación
Falso. La catálisis requiere una menor energía libre de activación, pero no necesariamente una mayor entropía de activación:
\[ \Delta G^\ddagger=\Delta H^\ddagger-T\Delta S^\ddagger. \]
La preorganización puede reducir una penalización entrópica, pero las interacciones entálpicas favorables también pueden explicar la aceleración. No es necesario que \(\Delta S^\ddagger\) aumente siempre.
7.11 — Enzima más eficaz
La enzima II proporciona ambas interacciones complementarias de enlace de hidrógeno.
Su residuo de glutamina, cuyo fragmento de cadena lateral es [*]CCC(=O)N, presenta un oxígeno carbonílico que acepta un enlace de hidrógeno del grupo N–H del dieno. Esta interacción favorece el papel del nitrógeno como donador de electrones y estabiliza el carácter positivo incipiente representado por la forma contribuyente de resonancia del dieno.
Su residuo de tirosina, cuyo fragmento de cadena lateral es [*]Cc1ccc(O)cc1, dona un enlace de hidrógeno desde su grupo O–H fenólico al oxígeno carbonílico del dienófilo. Esta interacción aumenta la polarización del dienófilo y estabiliza el carácter negativo incipiente del oxígeno.
Aquí el comodín de la cadena lateral indica el punto de unión al esqueleto de la proteína.
Por tanto, la enzima II combina la activación de ambos reactivos. La enzima III proporciona la interacción de la tirosina, la enzima IV proporciona la interacción de la glutamina y la enzima I no proporciona ninguno de estos dos contactos polares.
7.12 — Sustrato preferido por la enzima VI
El sustrato preferido es el dienófilo 5, la N-etil-N-(2-hidroxietil)prop-2-enamida, C=CC(=O)N(CC)CCO.
Dos cambios en la cavidad de unión explican esta elección:
- Isoleucina → valina: los fragmentos de las cadenas laterales cambian de
[*]C(C)CCa[*]C(C)C. La cadena lateral más pequeña de la valina proporciona espacio adicional para un sustituyente más voluminoso del sustrato. - Alanina → asparagina: los fragmentos de las cadenas laterales cambian de
[*]Ca[*]CC(=O)N. El oxígeno carbonílico de la asparagina orientado hacia la cavidad proporciona un aceptor de enlace de hidrógeno.
El dienófilo 5 combina sustituyentes en el N más voluminosos con un grupo hidroxilo terminal situado de manera que puede donar un enlace de hidrógeno al oxígeno carbonílico de la asparagina.
La diferencia con el dienófilo 6 es significativa: la N-acriloilmorfolina, C=CC(=O)N1CCOCC1, tiene un oxígeno de éter, pero no un hidrógeno de hidroxilo. No puede donar el mismo enlace de hidrógeno al oxígeno carbonílico orientado hacia la cavidad.
Los resultados se comprobaron con los resultados oficiales publicados por los organizadores.
IChO 2012 · 理论题 7
用于狄尔斯–阿尔德反应的人工酶
设计了一种人工酶,使其能够结合下图所示的两个底物分子(二烯和亲二烯体),并催化它们之间的狄尔斯–阿尔德反应。
a. 在没有任何酶的情况下,这两个分子发生狄尔斯–阿尔德反应可能生成八种产物。
7.1 在下方给出的方框中,画出任意两种互为区域异构体的可能产物的结构。在图中用楔形线(\(\blacktriangleleft\))和虚线(\(\cdots\))表示各产物的立体化学。用下图所示的 R 和 R′ 表示分子中不直接参与反应的取代基。
7.2 在下方给出的方框中,画出任意两种互为对映异构体的可能产物的结构。在图中用楔形线(\(\blacktriangleleft\))和虚线(\(\cdots\))表示各产物的立体化学。使用与 (7.1) 中相同的 R 和 R′。
7.3 在下方给出的方框中,画出任意两种互为非对映异构体的可能产物的结构。在图中用楔形线(\(\blacktriangleleft\))和虚线(\(\cdots\))表示各产物的立体化学。使用与 (7.1) 中相同的 R 和 R′。
b. 狄尔斯–阿尔德反应的速率和区域选择性取决于两种反应物之间电子性质的互补程度。a 部分中的二烯和亲二烯体的结构如下所示。
7.4 圈出二烯中电子密度增大、因而能在反应过程中充当电子给体的碳原子。在方框中画出二烯的一个共振式,以支持你的答案。在所画的共振式中标明原子上所有非零的形式电荷。
7.5 圈出亲二烯体中电子密度减小、因而能在反应过程中充当电子受体的碳原子。在方框中画出亲二烯体的一个共振式,以支持你的答案。在所画的共振式中标明原子上所有非零的形式电荷。
7.6 根据你在 (7.4) 和 (7.5) 中的判断,画出主要产物,预测该二烯与亲二烯体在无催化条件下发生狄尔斯–阿尔德反应时的区域化学。图中不必表示产物的立体化学。
c. 下图显示了狄尔斯–阿尔德反应的反应物在人工酶活性位点中结合后、进入生成产物的过渡态之前的状态。灰色区域表示酶的一个截面。当这两个分子结合在图示的活性位点中时,亲二烯体位于截面平面的下方,而二烯位于截面平面的上方。
7.7 在下方给出的方框中画出酶催化反应的产物结构。在图中表示产物的立体化学,并像回答问题 a 时一样使用 R 和 R′。
d. 考虑下列关于酶(人工酶或天然酶)的陈述。对于每条陈述,指出其正确与否(圈出“正确”或“错误”)。
7.8 酶与过渡态的结合比与反应物或产物的结合更紧密。
正确 错误
7.9 酶改变反应的平衡常数,使其有利于产物。
正确 错误
7.10 与无催化反应相比,酶催化总会增大反应的活化熵。
正确 错误
e. 制备了具有不同催化活性的人工酶变体(酶 I、II、III 和 IV,如下图所示)。
图中显示了在这些不同酶之间存在差异的两个氨基酸残基。假定反应物在酶活性位点中形成过渡态时,图示的酶官能团与反应物中相匹配的片段彼此十分接近。
7.11 与无催化反应相比,这四种酶中哪一种能使狄尔斯–阿尔德反应的速率提高最多?
f. 使用下图所示的亲二烯体反应物 1 - 6,测试了人工酶 V 和 VI(见下文)的底物特异性。
7.12 在人工酶 V(见下文)催化的反应中,亲二烯体 #1 反应最快。然而,在人工酶 VI 催化时,另一种亲二烯体的反应最快。在上图所示的六种亲二烯体中,哪一种在酶 VI 催化的狄尔斯–阿尔德反应中反应最快?
题目译自官方英文原文。
答案
取代基沿用题目中的定义:
- \(R\):[(4-羧酸根苄基)氧羰基]氨基,片段的 SMILES 为
[*]NC(=O)OCc1ccc(C(=O)[O-])cc1。 - \(R'\):N,N-二甲基氨基甲酰基,片段的 SMILES 为
[*]C(=O)N(C)C。
这里,[*] 表示与结构其余部分的连接位置。下文的产物名称使用这些完整定义的取代基;所有产物的 SMILES 均将它们明确展开。对环己烯环进行编号,使双键位于 C1=C2,\(R\) 位于 C3。
- 7.1: 一组合适的区域异构体为:
A: 顺式-(3R,4S)-3-\(R\)-4-\(R'\)-环己-1-烯:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@@H](C(=O)N(C)C)CC1
B: 顺式-(3S,5S)-3-\(R\)-5-\(R'\)-环己-1-烯:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)C[C@@H](C(=O)N(C)C)C1
-
7.2: A 及其对映异构体 Ā,顺式-(3S,4R)-3-\(R\)-4-\(R'\)-环己-1-烯:
C1=C[C@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.3: A 和 T,反式-(3R,4R)-3-\(R\)-4-\(R'\)-环己-1-烯:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.4: 圈出二烯中距离氮原子最远的末端 \(\ce{CH2}\) 碳原子。支持这一判断的二烯电荷分离共振式为:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1 -
7.5: 圈出亲二烯体的末端 \(\ce{CH2}\) 碳原子,即相对于其羰基处于 \(\beta\) 位的碳原子。支持这一判断的 N,N-二甲基丙-2-烯酰胺的电荷分离共振式为:
[CH2+]C=C([O-])N(C)C -
7.6: 主要产物的连接方式为 3-\(R\)-4-\(R'\)-环己-1-烯,其中取代基彼此相邻;不指定立体化学:
C1=CC(NC(=O)OCc2ccc(C(=O)[O-])cc2)C(C(=O)N(C)C)CC1 -
7.7: T,反式-(3R,4R)-3-\(R\)-4-\(R'\)-环己-1-烯:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.8: 正确。
- 7.9: 错误。
- 7.10: 错误。
- 7.11: 酶 II。
- 7.12: 亲二烯体 5,N-乙基-N-(2-羟乙基)丙-2-烯酰胺:
C=CC(=O)N(CC)CCO
解答
起始二烯为 N-[(1E)-丁-1,3-二烯-1-基]氨基甲酸(4-羧酸根苄基)酯,C=C/C=C/NC(=O)OCc1ccc(C(=O)[O-])cc1。亲二烯体为 N,N-二甲基丙-2-烯酰胺,也称为 N,N-二甲基丙烯酰胺,C=CC(=O)N(C)C。
从与氮原子相连的一端开始,将二烯的碳原子标记为 D1–D4。因此,其骨架为 \(R\)–D1=D2–D3=D4。将亲二烯体中与羰基相邻的烯碳原子标记为 \(\alpha\),将其末端烯碳原子标记为 \(\beta\)。
环加成形成两个碳–碳单键,保留 D2=D3 作为环内双键,且不脱去任何原子。配平后的分子反应方程式为
\[ \ce{C13H12NO4^- + C5H9NO -> C18H21N2O5^-}. \]
对于下文所有产物的绘图说明,均按以下方式绘制六边形:C1 在左上方、C2 在左侧、C3 在左下方、C4 在右下方、C5 在右侧、C6 在右上方。在 C1 与 C2 之间画双键。实楔形键朝向观察者;虚楔形键背向观察者。
7.1 — 区域异构体
不对称的反应物之间有两种可能的连接取向:
| 新形成的键 | 产物中取代基的位置 |
|---|---|
| D1–\(\alpha\) 和 D4–\(\beta\) | \(R\) 在 C3,\(R'\) 在 C4 |
| D1–\(\beta\) 和 D4–\(\alpha\) | \(R\) 在 C3,\(R'\) 在 C5 |
这两种取向产生不同的连接方式,因此得到区域异构体。
绘制 A,将 \(R\) 置于 C3、\(R'\) 置于 C4,二者均用虚楔形键连接。绘制 B,将 \(R\) 置于 C3、\(R'\) 置于 C5,同样均用虚楔形键连接。每个立体中心上省略的氢原子均朝向观察者。
第一个产物的完整结构名称为 (3R,4S)-3-{[(4-羧酸根苄基)氧羰基]氨基}-4-(N,N-二甲基氨基甲酰基)环己-1-烯;第二个产物是相应的 (3S,5S)-5-(N,N-二甲基氨基甲酰基)区域异构体。它们的完整 SMILES 已在答案中给出。
每种连接方式均有两个立体中心和四种构型。不存在内消旋体,因此总数为
\[ 2\text{ 种连接方式}\times 4\text{ 种立体异构体}=8. \]
7.2 — 对映异构体
对映异构体具有相同的连接方式,且每个立体中心的构型均相反。
使用两个取代基均以虚楔形键连接的 A,以及两个取代基均以实楔形键连接的 Ā:
\[ (3R,4S)\longleftrightarrow(3S,4R). \]
这两个结构互为不能重合的镜像。每个中心上省略的氢原子均与所画出的取代基朝向相反。
7.3 — 非对映异构体
使用 A 和 T。二者均在 C3 上带有 \(R\),在 C4 上带有 \(R'\)。
在两幅图中均保持 C3–\(R\) 键为虚楔形键。仅将 A 中的 C4–\(R'\) 键从虚楔形键改为 T 中的实楔形键:
\[ (3R,4S)\longrightarrow(3R,4R). \]
因此,A 为顺式,T 为反式。它们具有相同的连接方式,但不互为镜像,因此是非对映异构体。
7.4 — 二烯中富电子的碳原子
氮原子的孤电子对可以向共轭二烯体系供电子。同时作出以下变化,画出支持这一判断的共振式:
- 将 N–D1 键变为 N=D1 双键。
- 移动 D1=D2 的 \(\pi\) 电子,形成 D2=D3。
- 将 D3=D4 的 \(\pi\) 电子移至 D4。
所得键序列为 N=D1–D2=D3–D4。氮原子的形式电荷为 \(+1\),末端 D4 的形式电荷为 \(-1\)。
完整的共振式为:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1
原有羧酸根的氧原子也必须保留其 \(-1\) 形式电荷。因此,完整结构中含有三个非零的形式电荷,其净电荷仍为 \(-1\)。
这个共振式表明,D4,即远离氮原子的末端碳原子,是富电子的反应端点。
7.5 — 亲二烯体中缺电子的碳原子
与羰基的共轭作用使末端烯碳原子的电子密度降低:
\[ \ce{CH2=CH-C(=O)N(CH3)2 <-> ^+CH2-CH=C(O^-)N(CH3)2}. \]
绘制这一共振式时,将烯键的 \(\pi\) 电子移向 \(\alpha\) 碳与羰基碳之间的键,并将羰基的 \(\pi\) 电子移至氧原子。
所得共振式 [CH2+]C=C([O-])N(C)C 中,末端 \(\beta\) 碳原子的形式电荷为 \(+1\),氧原子的形式电荷为 \(-1\)。其总电荷为零。
因此,应圈出末端 \(\beta\)-\(\ce{CH2}\) 碳原子。
7.6 — 无催化反应的区域选择性
富电子的二烯端点 D4 优先与缺电子的亲二烯体端点 \(\beta\) 成键。随后闭环,在 D1 与 \(\alpha\) 之间形成第二个键。
由于 \(R\) 连接在 D1 上,而 \(R'\) 连接在 \(\alpha\) 上,这两个取代基在产物中彼此相邻。
画一个环己-1-烯环,在 C3 上连接 \(R\)、在 C4 上连接 \(R'\),使用普通键线,不指定立体化学。这就是答案 7.6 中给出名称和编码的产物构造。
7.7 — 酶选择性生成的产物
结合示意图使 D1 与 \(\alpha\) 对齐、D4 与 \(\beta\) 对齐,从而产生同样的取代基相邻的连接方式。
题目指定的上下位置关系也确定了参与反应的面:亲二烯体从二烯所在平面的下方接近二烯。保持图中所示的取代基取向,按照上文定义的产物绘图约定,得到:
- C3–\(R\):虚楔形键,背向观察者。
- C4–\(R'\):实楔形键,朝向观察者。
因此,取代基呈反式,产物为 T,即反式-(3R,4R)-3-\(R\)-4-\(R'\)-环己-1-烯。
CIP 优先次序为:
\[ \begin{aligned} \text{在 C3 处:}\quad& \text{N,属于 }R > \text{C4 路径} > \text{C2 路径} > \ce{H},\\ \text{在 C4 处:}\quad& \text{羰基 C,属于 }R' > \text{C3 路径} > \text{C5 路径} > \ce{H}. \end{aligned} \]
这些优先次序给出所述的 \((3R,4R)\) 构型,以及答案 7.7 中的立体化学 SMILES。
7.8 — 与过渡态的结合
正确。 相对于反应物,优先稳定过渡态会降低活化自由能。这是用过渡态结合来描述酶催化作用的基础。
7.9 — 平衡常数
错误。 酶会改变反应速率,但不会改变标准反应吉布斯能或平衡常数:
\[ K=\exp\!\left(-\frac{\Delta_{\mathrm r}G^\circ}{RT}\right). \]
它加快正、逆两个方向达到平衡的过程,而不改变平衡组成。
7.10 — 活化熵
错误。 催化要求活化自由能降低,而不一定要求活化熵增大:
\[ \Delta G^\ddagger=\Delta H^\ddagger-T\Delta S^\ddagger. \]
预组织化可以减少熵损失,但有利的焓相互作用也可以解释反应加速。并不要求 \(\Delta S^\ddagger\) 总是增大。
7.11 — 最有效的酶
酶 II 同时提供两种互补的氢键相互作用。
其谷氨酰胺残基的侧链片段为 [*]CCC(=O)N,其中的羰基氧接受来自二烯 N–H 基团的氢键。这种相互作用有助于氮原子发挥给电子作用,并稳定二烯共振式所表示的正在形成的正电性。
其酪氨酸残基的侧链片段为 [*]Cc1ccc(O)cc1,通过酚羟基 O–H 向亲二烯体的羰基氧提供氢键。这种相互作用增强亲二烯体的极化,并稳定氧原子上正在形成的负电性。
这里,侧链中的通配符表示与蛋白质主链的连接位置。
因此,酶 II 同时活化两种反应物。酶 III 提供酪氨酸的相互作用,酶 IV 提供谷氨酰胺的相互作用,而酶 I 不提供这两种极性接触中的任何一种。
7.12 — 酶 VI 优先选择的底物
优先选择的底物为亲二烯体 5,即 N-乙基-N-(2-羟乙基)丙-2-烯酰胺,C=CC(=O)N(CC)CCO。
结合口袋中的两处变化解释了这一选择:
- 异亮氨酸 → 缬氨酸:侧链片段由
[*]C(C)CC变为[*]C(C)C。较小的缬氨酸侧链为较大的底物取代基提供了额外空间。 - 丙氨酸 → 天冬酰胺:侧链片段由
[*]C变为[*]CC(=O)N。天冬酰胺朝向口袋的羰基氧提供了一个氢键受体。
亲二烯体 5 兼有较大的 N-取代基和一个末端羟基,该羟基的位置使其能够向天冬酰胺的羰基氧提供氢键。
它与亲二烯体 6 的差别十分关键:N-丙烯酰基吗啉,C=CC(=O)N1CCOCC1,具有醚氧,但没有羟基氢。因此,它无法向朝向口袋的羰基氧提供相同的氢键。
结果已与主办方公布的官方答案核对。
IChO 2012 · Теоретическая задача 7
Искусственный фермент для реакции Дильса–Альдера
Был разработан искусственный фермент, связывающий две показанные ниже молекулы субстратов (диен и диенофил) и катализирующий реакцию Дильса–Альдера между ними.
a. В реакции Дильса–Альдера между этими двумя молекулами в отсутствие фермента возможно образование восьми продуктов.
7.1 Изобразите в приведённых ниже рамках структуры любых двух возможных продуктов, являющихся региоизомерами друг друга. Используйте клиновидные (\(\blacktriangleleft\)) и штриховые (\(\cdots\)) связи, чтобы показать стереохимию каждого продукта на своих рисунках. Используйте показанные ниже обозначения R и R′ для заместителей в молекулах, которые непосредственно не участвуют в реакции.
7.2 Изобразите в приведённых ниже рамках структуры любых двух возможных продуктов, являющихся энантиомерами друг друга. Используйте клиновидные (\(\blacktriangleleft\)) и штриховые (\(\cdots\)) связи, чтобы показать стереохимию каждого продукта на своих рисунках. Используйте обозначения R и R′, как в пункте (7.1).
7.3 Изобразите в приведённых ниже рамках структуры любых двух возможных продуктов, являющихся диастереомерами друг друга. Используйте клиновидные (\(\blacktriangleleft\)) и штриховые (\(\cdots\)) связи, чтобы показать стереохимию каждого продукта на своих рисунках. Используйте обозначения R и R′, как в пункте (7.1).
b. Скорость и региоселективность реакции Дильса–Альдера зависят от степени электронной комплементарности двух реагентов. Ниже приведены структуры диена и диенофила из части a.
7.4 Обведите кружком атом углерода диена, имеющий повышенную электронную плотность и поэтому способный выступать донором электронов в ходе реакции. В подтверждение своего ответа изобразите в рамке одну резонансную структуру диена. Укажите все ненулевые формальные заряды на атомах в изображённой вами резонансной структуре.
7.5 Обведите кружком атом углерода диенофила, имеющий пониженную электронную плотность и поэтому способный выступать акцептором электронов в ходе реакции. В подтверждение своего ответа изобразите в рамке одну резонансную структуру диенофила. Укажите все ненулевые формальные заряды на атомах в изображённой вами резонансной структуре.
7.6 На основании ваших выводов в пунктах (7.4) и (7.5) предскажите региохимию некатализируемой реакции Дильса–Альдера между диеном и диенофилом, изобразив основной продукт. Показывать стереохимию продукта на рисунке не требуется.
c. На рисунке ниже показаны реагенты реакции Дильса–Альдера, связанные в активном центре искусственного фермента до перехода в переходное состояние, ведущее к образованию продукта. Серая область представляет собой поперечное сечение фермента. Когда две молекулы связаны в показанном активном центре, диенофил находится ниже плоскости сечения, а диен — выше плоскости сечения.
7.7 Изобразите в приведённой ниже рамке структуру продукта реакции, катализируемой ферментом. Покажите стереохимию продукта на рисунке и используйте обозначения R и R′, как в вопросе a.
d. Рассмотрите следующие утверждения о ферментах (искусственных или природных). Для каждого утверждения укажите, верно оно или неверно (обведите кружком «Верно» или «Неверно»).
7.8 Ферменты прочнее связываются с переходным состоянием, чем с реагентами или продуктами реакции.
Верно Неверно
7.9 Ферменты изменяют константу равновесия реакции в пользу образования продукта.
Верно Неверно
7.10 Ферментативный катализ всегда увеличивает энтропию активации реакции по сравнению с некатализируемой реакцией.
Верно Неверно
e. Были получены модифицированные варианты искусственных ферментов с различной каталитической активностью (ферменты I, II, III и IV, показанные на рисунке ниже).
Показаны два аминокислотных остатка, различающиеся у разных ферментов. Считайте, что показанные функциональные группы фермента расположены в непосредственной близости от соответствующих фрагментов реагентов при образовании переходного состояния в активном центре фермента.
7.11 Какой из этих четырёх ферментов вызовет наибольшее увеличение скорости реакции Дильса–Альдера по сравнению с некатализируемой реакцией?
f. Субстратную специфичность искусственных ферментов V и VI (см. ниже) исследовали с использованием показанных ниже диенофилов 1 - 6.
7.12 Диенофил #1 реагировал быстрее всего в реакции, катализируемой искусственным ферментом V (см. ниже). Однако искусственный фермент VI наиболее быстро катализировал реакцию с другим диенофилом. Какой из шести показанных выше диенофилов будет реагировать быстрее всего в реакции Дильса–Альдера, катализируемой ферментом VI?
Условие переведено с официального английского текста.
Ответы
Заместители сохраняют определения, данные в условии:
- \(R\): [(4-карбоксилатобензил)оксикарбонил]амино, SMILES фрагмента
[*]NC(=O)OCc1ccc(C(=O)[O-])cc1. - \(R'\): N,N-диметилкарбамоил, SMILES фрагмента
[*]C(=O)N(C)C.
Здесь [*] обозначает место присоединения к остальной части структуры. В приведённых ниже названиях продуктов используются эти полностью определённые заместители; во всех SMILES продуктов они записаны в явном виде. Пронумеруйте циклогексеновое кольцо так, чтобы двойная связь находилась между C1 и C2, а \(R\) — при C3.
- 7.1: Одна из подходящих пар региоизомеров:
A: цис-(3R,4S)-3-\(R\)-4-\(R'\)-циклогекс-1-ен:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@@H](C(=O)N(C)C)CC1
B: цис-(3S,5S)-3-\(R\)-5-\(R'\)-циклогекс-1-ен:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)C[C@@H](C(=O)N(C)C)C1
-
7.2: A и его энантиомер Ā, цис-(3S,4R)-3-\(R\)-4-\(R'\)-циклогекс-1-ен:
C1=C[C@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.3: A и T, транс-(3R,4R)-3-\(R\)-4-\(R'\)-циклогекс-1-ен:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.4: Обведите кружком концевой атом углерода \(\ce{CH2}\) диена, наиболее удалённый от азота. Подтверждающая этот выбор резонансная структура диена с разделёнными зарядами:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1 -
7.5: Обведите кружком концевой атом углерода \(\ce{CH2}\) диенофила, находящийся в \(\beta\)-положении относительно карбонильной группы. Подтверждающая этот выбор резонансная структура N,N-диметилпроп-2-енамида с разделёнными зарядами:
[CH2+]C=C([O-])N(C)C -
7.6: Основной продукт имеет строение 3-\(R\)-4-\(R'\)-циклогекс-1-ена, с соседними заместителями; стереохимия не указана:
C1=CC(NC(=O)OCc2ccc(C(=O)[O-])cc2)C(C(=O)N(C)C)CC1 -
7.7: T, транс-(3R,4R)-3-\(R\)-4-\(R'\)-циклогекс-1-ен:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.8: Верно.
- 7.9: Неверно.
- 7.10: Неверно.
- 7.11: Фермент II.
- 7.12: Диенофил 5, N-этил-N-(2-гидроксиэтил)проп-2-енамид:
C=CC(=O)N(CC)CCO
Решение
Исходный диен — (4-карбоксилатобензил)-N-[(1E)-бута-1,3-диен-1-ил]карбамат, C=C/C=C/NC(=O)OCc1ccc(C(=O)[O-])cc1. Диенофил — N,N-диметилпроп-2-енамид, также называемый N,N-диметилакриламидом, C=CC(=O)N(C)C.
Обозначим атомы углерода диена D1–D4, начиная с конца, связанного с азотом. Таким образом, его углеродный скелет имеет вид \(R\)–D1=D2–D3=D4. Обозначим алкеновый атом углерода диенофила, соседний с карбонильной группой, как \(\alpha\), а концевой алкеновый атом углерода — как \(\beta\).
При циклоприсоединении образуются две одинарные связи углерод–углерод, связь D2=D3 сохраняется как двойная связь в кольце, и ни один атом не отщепляется. Сбалансированное молекулярное уравнение реакции:
\[ \ce{C13H12NO4^- + C5H9NO -> C18H21N2O5^-}. \]
Во всех приведённых ниже указаниях по изображению продуктов рисуйте шестиугольник так, чтобы C1 находился слева вверху, C2 — слева, C3 — слева внизу, C4 — справа внизу, C5 — справа, а C6 — справа вверху. Поместите двойную связь между C1 и C2. Сплошной клин направлен к наблюдателю, штриховой клин — от наблюдателя.
7.1 — Региоизомеры
Возможны две ориентации соединения несимметричных реагентов:
| Новые связи | Положения заместителей в продукте |
|---|---|
| D1–\(\alpha\) и D4–\(\beta\) | \(R\) при C3 и \(R'\) при C4 |
| D1–\(\beta\) и D4–\(\alpha\) | \(R\) при C3 и \(R'\) при C5 |
Они приводят к разному порядку соединения атомов и, следовательно, к региоизомерам.
Изобразите A с \(R\) при C3 и \(R'\) при C4, оба заместителя — на штриховых клиньях. Изобразите B с \(R\) при C3 и \(R'\) при C5, снова оба заместителя — на штриховых клиньях. При каждом стереоцентре не показанный явно атом водорода направлен к наблюдателю.
Полное структурное название первого продукта — (3R,4S)-3-{[(4-карбоксилатобензил)оксикарбонил]амино}-4-(N,N-диметилкарбамоил)циклогекс-1-ен; второй — соответствующий (3S,5S)-5-(N,N-диметилкарбамоил) региоизомер. Их полные SMILES приведены в ответах.
Каждому варианту соединения атомов соответствуют два стереогенных центра и четыре конфигурации. Мезоформа отсутствует, поэтому общее число составляет
\[ 2\text{ варианта соединения атомов}\times 4\text{ стереоизомера}=8. \]
7.2 — Энантиомеры
Энантиомеры имеют одинаковый порядок соединения атомов и противоположные конфигурации всех стереогенных центров.
Используйте A, у которого оба заместителя находятся на штриховых клиньях, и Ā, у которого оба заместителя находятся на сплошных клиньях:
\[ (3R,4S)\longleftrightarrow(3S,4R). \]
Эти структуры являются несовмещаемыми зеркальными отражениями друг друга. Не показанный явно атом водорода при каждом центре направлен противоположно изображённому заместителю.
7.3 — Диастереомеры
Используйте A и T. У обоих \(R\) находится при C3, а \(R'\) — при C4.
В обоих рисунках оставьте связь C3–\(R\) в виде штрихового клина. Измените только связь C4–\(R'\): штриховой клин в A замените на сплошной клин в T:
\[ (3R,4S)\longrightarrow(3R,4R). \]
Таким образом, A — цис-изомер, а T — транс-изомер. Они имеют одинаковый порядок соединения атомов, но не являются зеркальными отражениями друг друга, поэтому это диастереомеры.
7.4 — Электронно-богатый атом углерода диена
Неподелённая электронная пара азота может передаваться в сопряжённую систему диена. Изобразите подтверждающую это резонансную структуру, одновременно внеся следующие изменения:
- Превратите связь N–D1 в двойную связь N=D1.
- Переместите \(\pi\)-электроны связи D1=D2 для образования связи D2=D3.
- Переместите \(\pi\)-электроны связи D3=D4 на D4.
Полученная последовательность связей — N=D1–D2=D3–D4. Азот имеет формальный заряд \(+1\), а концевой атом D4 — формальный заряд \(-1\).
Полная резонансная структура:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1
Уже имеющийся карбоксилатный атом кислорода также должен сохранить свой формальный заряд \(-1\). Таким образом, полная структура содержит три ненулевых формальных заряда, а её суммарный заряд остаётся равным \(-1\).
Эта резонансная структура указывает, что D4, концевой атом углерода, удалённый от азота, является электронно-богатым реагирующим концом.
7.5 — Электронно-дефицитный атом углерода диенофила
Сопряжение с карбонильной группой оттягивает электронную плотность от концевого алкенового атома углерода:
\[ \ce{CH2=CH-C(=O)N(CH3)2 <-> ^+CH2-CH=C(O^-)N(CH3)2}. \]
Чтобы изобразить эту резонансную структуру, переместите \(\pi\)-электроны алкена к связи между \(\alpha\)-атомом углерода и карбонильным атомом углерода, а \(\pi\)-электроны карбонильной группы — на кислород.
Полученная резонансная структура, [CH2+]C=C([O-])N(C)C, имеет формальный заряд \(+1\) на концевом \(\beta\)-атоме углерода и \(-1\) на кислороде. Её суммарный заряд равен нулю.
Следовательно, обведите кружком концевой \(\beta\)-атом углерода \(\ce{CH2}\).
7.6 — Региоселективность некатализируемой реакции
Электронно-богатый конец диена D4 преимущественно образует связь с электронно-дефицитным концом диенофила \(\beta\). При замыкании кольца затем образуется вторая связь между D1 и \(\alpha\).
Поскольку \(R\) присоединён к D1, а \(R'\) — к \(\alpha\), два заместителя оказываются соседними.
Изобразите циклогекс-1-еновое кольцо с \(R\) при C3 и \(R'\) при C4, используя обычные связи без указания стереохимии. Это продукт с тем порядком соединения атомов, который указан в названии и SMILES в ответе 7.6.
7.7 — Продукт, избирательно образующийся под действием фермента
На схеме связывания D1 расположен напротив \(\alpha\), а D4 — напротив \(\beta\), что приводит к тому же порядку соединения атомов с соседними заместителями.
Указанное расположение по глубине также фиксирует стороны, с которых происходит сближение реагентов: диенофил приближается к диену снизу относительно его плоскости. При сохранении ориентации заместителей, показанной на рисунке, в соответствии с принятым выше способом изображения продукта получаем:
- C3–\(R\): штриховой клин, от наблюдателя.
- C4–\(R'\): сплошной клин, к наблюдателю.
Следовательно, заместители находятся в транс-положении, а продукт — T, транс-(3R,4R)-3-\(R\)-4-\(R'\)-циклогекс-1-ен.
Приоритеты по правилам CIP:
\[ \begin{aligned} \text{При C3:}\quad& \text{N в }R > \text{ветвь через C4} > \text{ветвь через C2} > \ce{H},\\ \text{При C4:}\quad& \text{карбонильный C в }R' > \text{ветвь через C3} > \text{ветвь через C5} > \ce{H}. \end{aligned} \]
Эти приоритеты дают указанную конфигурацию \((3R,4R)\) и стереохимическую запись SMILES в ответе 7.7.
7.8 — Связывание переходного состояния
Верно. Преимущественная стабилизация переходного состояния по сравнению с реагентами снижает свободную энергию активации. На этом основано описание ферментативного катализа через связывание переходного состояния.
7.9 — Константа равновесия
Неверно. Фермент изменяет скорости реакций, но не изменяет стандартную энергию Гиббса реакции или константу равновесия:
\[ K=\exp\!\left(-\frac{\Delta_{\mathrm r}G^\circ}{RT}\right). \]
Он ускоряет установление равновесия в обоих направлениях, не изменяя равновесного состава.
7.10 — Энтропия активации
Неверно. Для катализа требуется снижение свободной энергии активации, а не обязательно увеличение энтропии активации:
\[ \Delta G^\ddagger=\Delta H^\ddagger-T\Delta S^\ddagger. \]
Предварительная организация может уменьшить неблагоприятный энтропийный вклад, но ускорение также может быть обусловлено благоприятными энтальпийными взаимодействиями. Нет требования, чтобы \(\Delta S^\ddagger\) всегда увеличивалась.
7.11 — Наиболее эффективный фермент
Фермент II обеспечивает оба комплементарных взаимодействия с образованием водородных связей.
Его остаток глутамина, фрагмент боковой цепи [*]CCC(=O)N, содержит карбонильный атом кислорода, который выступает акцептором водородной связи с группой N–H диена. Это взаимодействие способствует электронодонорной роли азота и стабилизирует развивающийся положительный заряд, отражённый в резонансной структуре диена.
Его остаток тирозина, фрагмент боковой цепи [*]Cc1ccc(O)cc1, образует водородную связь, в которой фенольная группа O–H служит донором, а карбонильный атом кислорода диенофила — акцептором. Это взаимодействие усиливает поляризацию диенофила и стабилизирует развивающийся отрицательный заряд на кислороде.
Здесь символ-заполнитель в боковой цепи обозначает место присоединения к основной цепи белка.
Таким образом, фермент II сочетает активацию обоих участников реакции. Фермент III обеспечивает взаимодействие с тирозином, фермент IV — взаимодействие с глутамином, а фермент I не обеспечивает ни одного из этих двух полярных контактов.
7.12 — Субстрат, предпочтительный для фермента VI
Предпочтительный субстрат — диенофил 5, N-этил-N-(2-гидроксиэтил)проп-2-енамид, C=CC(=O)N(CC)CCO.
Этот выбор объясняется двумя изменениями в связывающем кармане:
- Изолейцин → валин: фрагменты боковых цепей изменяются с
[*]C(C)CCна[*]C(C)C. Меньшая боковая цепь валина освобождает дополнительное пространство для более крупного заместителя субстрата. - Аланин → аспарагин: фрагменты боковых цепей изменяются с
[*]Cна[*]CC(=O)N. Карбонильный атом кислорода аспарагина, обращённый внутрь кармана, служит акцептором водородной связи.
Диенофил 5 сочетает более крупные заместители при N с концевой гидроксильной группой, расположенной так, чтобы выступать донором водородной связи с карбонильным атомом кислорода аспарагина.
Отличие от диенофила 6 существенно: N-акрилоилморфолин, C=CC(=O)N1CCOCC1, содержит эфирный атом кислорода, но не имеет гидроксильного атома водорода. Он не может выступать донором такой же водородной связи с карбонильным атомом кислорода, обращённым внутрь кармана.
Ответы проверены по официальным ответам, опубликованным организаторами.
IChO 2012 · مسألة نظرية 7
إنزيم اصطناعي لتفاعل ديلز–ألدر
صُمِّم إنزيم اصطناعي ليرتبط بجزيئَي الركيزة الموضَّحين أدناه (الديين ومحبّ الديين) ويحفِّز تفاعل ديلز–ألدر بينهما.
a. توجد ثمانية نواتج محتملة لتفاعل ديلز–ألدر بين هذين الجزيئين عند إجراء التفاعل من دون أي إنزيم.
7.1 ارسم في المربعات المعطاة أدناه بُنى أي اثنين من النواتج المحتملة يكونان متماكبين موضعيين أحدهما للآخر. استخدم الأوتاد (\(\blacktriangleleft\)) والخطوط المتقطعة (\(\cdots\)) لإظهار الكيمياء الفراغية لكل ناتج في رسوماتك. استخدم R وR′ الموضَّحين أدناه لتمثيل المستبدلات في الجزيئات التي لا تشارك مباشرةً في التفاعل.
7.2 ارسم في المربعات المعطاة أدناه بُنى أي اثنين من النواتج المحتملة يكونان متماكبين مرآتيين أحدهما للآخر. استخدم الأوتاد (\(\blacktriangleleft\)) والخطوط المتقطعة (\(\cdots\)) لإظهار الكيمياء الفراغية لكل ناتج في رسوماتك. استخدم R وR′ كما في الجزء (7.1).
7.3 ارسم في المربعات المعطاة أدناه بُنى أي اثنين من النواتج المحتملة يكونان متماكبين فراغيين غير مرآتيين أحدهما للآخر. استخدم الأوتاد (\(\blacktriangleleft\)) والخطوط المتقطعة (\(\cdots\)) لإظهار الكيمياء الفراغية لكل ناتج في رسوماتك. استخدم R وR′ كما في الجزء (7.1).
b. تعتمد سرعة تفاعل ديلز–ألدر وانتقائيته الموضعية على درجة التكامل الإلكتروني بين المتفاعلين. ترد أدناه بُنيتا الديين ومحبّ الديين من الجزء a.
7.4 ضع دائرة حول ذرة الكربون في الديين التي تزداد كثافتها الإلكترونية، ومن ثم يمكنها أن تعمل مانحًا للإلكترونات أثناء التفاعل. ارسم بنية رنين واحدة للديين في المربع لدعم إجابتك. بيِّن جميع الشحنات الشكلية غير الصفرية على الذرات في بنية الرنين التي ترسمها.
7.5 ضع دائرة حول ذرة الكربون في محبّ الديين التي تنخفض كثافتها الإلكترونية، ومن ثم يمكنها أن تعمل مستقبِلًا للإلكترونات أثناء التفاعل. ارسم بنية رنين واحدة لمحبّ الديين في المربع لدعم إجابتك. بيِّن جميع الشحنات الشكلية غير الصفرية على الذرات في بنية الرنين التي ترسمها.
7.6 بناءً على ما حدَّدته في الجزأين (7.4) و(7.5)، تنبَّأ بالكيمياء الموضعية لتفاعل ديلز–ألدر غير المحفَّز بين الديين ومحبّ الديين برسم الناتج الرئيس. لا يلزم إظهار الكيمياء الفراغية للناتج في رسمك.
c. يوضِّح الشكل أدناه متفاعلات ديلز–ألدر وهي مرتبطة في الموقع النشط للإنزيم الاصطناعي قبل دخولها الحالة الانتقالية المؤدية إلى تكوُّن الناتج. تمثِّل المنطقة الرمادية مقطعًا عرضيًا في الإنزيم. يقع محبّ الديين أسفل مستوى المقطع العرضي، بينما يقع الديين أعلى مستوى المقطع العرضي، عندما يكون الجزيئان مرتبطين في الموقع النشط الموضَّح.
7.7 ارسم بنية ناتج التفاعل المحفَّز بالإنزيم في المربع المعطى أدناه. أظهر الكيمياء الفراغية للناتج في رسمك، واستخدم R وR′ كما فعلت في السؤال a.
d. تأمَّل العبارات الآتية عن الإنزيمات (الاصطناعية أو الطبيعية). حدِّد لكل عبارة ما إذا كانت صحيحة أم خاطئة (ضع دائرة حول «صحيح» أو «خطأ»).
7.8 ترتبط الإنزيمات بالحالة الانتقالية ارتباطًا أقوى من ارتباطها بمتفاعلات التفاعل أو نواتجه.
صحيح خطأ
7.9 تغيِّر الإنزيمات ثابت اتزان التفاعل لصالح الناتج.
صحيح خطأ
7.10 يزيد التحفيز الإنزيمي دائمًا إنتروبيا تنشيط التفاعل مقارنةً بالتفاعل غير المحفَّز.
صحيح خطأ
e. حُضِّرت نسخ معدَّلة من الإنزيمات الاصطناعية ذات أنشطة تحفيزية مختلفة (الإنزيمات I وII وIII وIV، الموضَّحة في الشكل أدناه).
تُظهَر بقايا حمضين أمينيين تختلف بين الإنزيمات المختلفة. افترض أن المجموعات الوظيفية الإنزيمية الموضَّحة تقع على مقربة شديدة من الأجزاء المقابلة لها من المتفاعلات عند تكوينها الحالة الانتقالية في الموقع النشط للإنزيم.
7.11 أيٌّ من هذه الإنزيمات الأربعة يُحدِث أكبر زيادة في سرعة تفاعل ديلز–ألدر مقارنةً بالتفاعل غير المحفَّز؟
f. اختُبرت نوعية الإنزيمين الاصطناعيين V وVI تجاه الركائز (انظر أدناه) باستخدام متفاعلات محبّ الديين 1 - 6 الموضَّحة أدناه.
7.12 كان محبّ الديين #1 الأسرع تفاعلًا في التفاعل المحفَّز بواسطة الإنزيم الاصطناعي V (انظر أدناه). لكن الإنزيم الاصطناعي VI حفَّز التفاعل بأعلى سرعة مع محبّ ديين مختلف. أيٌّ من محبّات الديين الستة الموضَّحة أعلاه يتفاعل بأعلى سرعة في تفاعل ديلز–ألدر المحفَّز بواسطة الإنزيم VI؟
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
تحتفظ المستبدلات بتعريفاتها الواردة في المسألة:
- \(R\): [(4-كربوكسيلاتوبنزيل)أوكسي كربونيل]أمينو، وتمثيل الجزء بصيغة SMILES هو
[*]NC(=O)OCc1ccc(C(=O)[O-])cc1. - \(R'\): N,N-ثنائي ميثيل كربامويل، وتمثيل الجزء بصيغة SMILES هو
[*]C(=O)N(C)C.
يرمز [*] هنا إلى موضع الارتباط ببقية البنية. تستخدم أسماء النواتج أدناه هذه المستبدلات المحدَّدة بالكامل؛ وتُظهِر جميع تمثيلات النواتج بصيغة SMILES هذه المستبدلات صراحةً. رقِّم حلقة الهكسين الحلقي بحيث تقع رابطتها المزدوجة عند C1=C2 ويقع \(R\) عند C3.
- 7.1: أحد الأزواج المناسبة من المتماكبات الموضعية هو:
A: سيس-(3R,4S)-3-\(R\)-4-\(R'\)-هكس-1-ين حلقي:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@@H](C(=O)N(C)C)CC1
B: سيس-(3S,5S)-3-\(R\)-5-\(R'\)-هكس-1-ين حلقي:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)C[C@@H](C(=O)N(C)C)C1
-
7.2: A ومتماكبه المرآتي Ā، سيس-(3S,4R)-3-\(R\)-4-\(R'\)-هكس-1-ين حلقي:
C1=C[C@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.3: A وT، ترانس-(3R,4R)-3-\(R\)-4-\(R'\)-هكس-1-ين حلقي:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.4: ضع دائرة حول ذرة كربون \(\ce{CH2}\) الطرفية الأبعد عن النيتروجين في الديين. إحدى البُنى الرنينية المساهمة للديين التي تدعم ذلك وتُظهِر فصل الشحنات هي:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1 -
7.5: ضع دائرة حول ذرة كربون \(\ce{CH2}\) الطرفية في محبّ الديين، وهي ذرة الكربون الواقعة في الموضع \(\beta\) بالنسبة إلى مجموعة الكربونيل. إحدى البُنى الرنينية المساهمة لـN,N-ثنائي ميثيل بروب-2-يناميد التي تدعم ذلك وتُظهِر فصل الشحنات هي:
[CH2+]C=C([O-])N(C)C -
7.6: نمط اتصال الذرات الرئيس هو 3-\(R\)-4-\(R'\)-هكس-1-ين حلقي، بمستبدلين متجاورين؛ والكيمياء الفراغية غير محدَّدة:
C1=CC(NC(=O)OCc2ccc(C(=O)[O-])cc2)C(C(=O)N(C)C)CC1 -
7.7: T، ترانس-(3R,4R)-3-\(R\)-4-\(R'\)-هكس-1-ين حلقي:
C1=C[C@@H](NC(=O)OCc2ccc(C(=O)[O-])cc2)[C@H](C(=O)N(C)C)CC1 -
7.8: صحيح.
- 7.9: خطأ.
- 7.10: خطأ.
- 7.11: الإنزيم II.
- 7.12: محبّ الديين 5، N-إيثيل-N-(2-هيدروكسي إيثيل)بروب-2-يناميد:
C=CC(=O)N(CC)CCO
الحل
الديين الابتدائي هو N-[(1E)-بوتا-1,3-ديين-1-يل]كربامات (4-كربوكسيلاتوبنزيل)، C=C/C=C/NC(=O)OCc1ccc(C(=O)[O-])cc1. ومحبّ الديين هو N,N-ثنائي ميثيل بروب-2-يناميد، ويُسمَّى أيضًا N,N-ثنائي ميثيل أكريلاميد، C=CC(=O)N(C)C.
رمِّز ذرات كربون الديين بالرموز D1–D4، بدءًا من الطرف المرتبط بالنيتروجين. وبذلك يكون هيكله الأساسي \(R\)–D1=D2–D3=D4. رمِّز ذرة كربون الألكين المجاورة للكربونيل في محبّ الديين بالرمز \(\alpha\)، وذرة كربون الألكين الطرفية بالرمز \(\beta\).
تُكوِّن الإضافة الحلقية رابطتين أحاديتين بين الكربون والكربون، وتُبقي D2=D3 رابطةً مزدوجةً في الحلقة، ولا تستبعد أي ذرات. ومعادلتها الجزيئية الموزونة هي
\[ \ce{C13H12NO4^- + C5H9NO -> C18H21N2O5^-}. \]
في جميع تعليمات رسم النواتج أدناه، ارسم الشكل السداسي بحيث تكون C1 أعلى اليسار، وC2 يسارًا، وC3 أسفل اليسار، وC4 أسفل اليمين، وC5 يمينًا، وC6 أعلى اليمين. ضع الرابطة المزدوجة بين C1 وC2. يشير الوتد المصمت نحو الناظر، ويشير الوتد المتقطع بعيدًا عنه.
7.1 — المتماكبات الموضعية
يوجد اتجاهان ممكنان لوصل المتفاعلين غير المتناظرين:
| الروابط الجديدة | مواضع المستبدلات في الناتج |
|---|---|
| D1–\(\alpha\) وD4–\(\beta\) | \(R\) عند C3 و\(R'\) عند C4 |
| D1–\(\beta\) وD4–\(\alpha\) | \(R\) عند C3 و\(R'\) عند C5 |
ينتج عن هذين الاتجاهين نمطان مختلفان لاتصال الذرات، ومن ثم متماكبان موضعيان.
ارسم A بحيث يقع \(R\) عند C3 و\(R'\) عند C4، وكلاهما على وتدين متقطعين. وارسم B بحيث يقع \(R\) عند C3 و\(R'\) عند C5، وكلاهما أيضًا على وتدين متقطعين. عند كل مركز فراغي، تتجه ذرة الهيدروجين الضمنية نحو الناظر.
الاسم البنيوي الكامل للناتج الأول هو (3R,4S)-3-{[(4-كربوكسيلاتوبنزيل)أوكسي كربونيل]أمينو}-4-(N,N-ثنائي ميثيل كربامويل)هكس-1-ين حلقي؛ أما الثاني فهو المتماكب الموضعي الموافق (3S,5S)-5-(N,N-ثنائي ميثيل كربامويل). وترد تمثيلاتهما الكاملة بصيغة SMILES في الإجابات.
لكل نمط اتصال مركزان مولِّدان للتصاوغ الفراغي وأربعة تشكيلات فراغية. ولا يوجد شكل ميزو، لذا فإن العدد الكلي هو
\[ 2\text{ نمطا اتصال}\times 4\text{ متماكبات فراغية}=8. \]
7.2 — المتماكبات المرآتية
للمتماكبات المرآتية نمط اتصال ذرات متماثل وتشكيلات فراغية متعاكسة عند كل مركز مولِّد للتصاوغ الفراغي.
استخدم A، بحيث يكون كلا المستبدلين على وتدين متقطعين، وĀ، بحيث يكون كلا المستبدلين على وتدين مصمتين:
\[ (3R,4S)\longleftrightarrow(3S,4R). \]
هاتان البنيتان صورتان مرآتيتان غير قابلتين للتطابق. وتقع ذرة الهيدروجين الضمنية عند كل مركز في الاتجاه المعاكس للمستبدل المرسوم عنده.
7.3 — المتماكبات الفراغية غير المرآتية
استخدم A وT. يقع \(R\) عند C3 و\(R'\) عند C4 في كليهما.
أبقِ الرابطة C3–\(R\) على وتد متقطع في كلا الرسمين. وغيِّر الرابطة C4–\(R'\) وحدها من وتد متقطع في A إلى وتد مصمت في T:
\[ (3R,4S)\longrightarrow(3R,4R). \]
إذن A هو سيس وT هو ترانس. ولهما نمط اتصال الذرات نفسه، لكنهما ليسا صورتين مرآتيتين، لذا فهما متماكبان فراغيان غير مرآتيين.
7.4 — ذرة الكربون الغنية بالإلكترونات في الديين
يمكن لزوج الإلكترونات المنفرد على النيتروجين أن يمنح كثافة إلكترونية إلى الديين المترافق. ارسم البنية الرنينية المساهمة الداعمة بإجراء التغييرات الآتية في آن واحد:
- حوِّل الرابطة N–D1 إلى رابطة مزدوجة N=D1.
- انقل إلكترونات \(\pi\) للرابطة D1=D2 لتكوين D2=D3.
- انقل إلكترونات \(\pi\) للرابطة D3=D4 إلى D4.
يكون تسلسل الروابط الناتج N=D1–D2=D3–D4. ويحمل النيتروجين شحنة شكلية \(+1\)، وتحمل D4 الطرفية شحنة شكلية \(-1\).
البنية الرنينية المساهمة الكاملة هي:
[CH2-]C=CC=[NH+]C(=O)OCc1ccc(C(=O)[O-])cc1
يجب أن تحتفظ ذرة أكسجين الكربوكسيلات الموجودة أصلًا بشحنتها الشكلية \(-1\) أيضًا. وبذلك تحتوي البنية الكاملة على ثلاث شحنات شكلية غير صفرية، وتبقى شحنتها الصافية \(-1\).
تحدِّد هذه البنية المساهمة D4، ذرة الكربون الطرفية البعيدة عن النيتروجين، بوصفها الطرف المتفاعل الغني بالإلكترونات.
7.5 — ذرة الكربون الفقيرة بالإلكترونات في محبّ الديين
يسحب الترافق مع الكربونيل الكثافة الإلكترونية من ذرة كربون الألكين الطرفية:
\[ \ce{CH2=CH-C(=O)N(CH3)2 <-> ^+CH2-CH=C(O^-)N(CH3)2}. \]
لرسم هذه البنية المساهمة، انقل إلكترونات \(\pi\) للألكين نحو الرابطة بين ذرة الكربون \(\alpha\) وذرة كربون الكربونيل، وانقل إلكترونات \(\pi\) للكربونيل إلى الأكسجين.
تحمل البنية المساهمة الناتجة، [CH2+]C=C([O-])N(C)C، شحنة شكلية \(+1\) على ذرة الكربون الطرفية \(\beta\)، وشحنة \(-1\) على الأكسجين. وشحنتها الكلية تساوي صفرًا.
لذلك، ضع دائرة حول ذرة كربون \(\beta\)-\(\ce{CH2}\) الطرفية.
7.6 — الانتقائية الموضعية في غياب التحفيز
يرتبط طرف الديين D4 الغني بالإلكترونات تفضيليًا بطرف محبّ الديين \(\beta\) الفقير بالإلكترونات. ثم يُنشئ إغلاق الحلقة الرابطة الثانية بين D1 و\(\alpha\).
بما أن \(R\) مرتبط بـD1 و\(R'\) مرتبط بـ\(\alpha\)، يصبح المستبدلان متجاورين.
ارسم حلقة هكس-1-ين حلقي بحيث يقع \(R\) عند C3 و\(R'\) عند C4، مستخدمًا روابط عادية دون تحديد الكيمياء الفراغية. هذا هو الناتج البنيوي الذي أُعطي اسمه وتمثيله الترميزي في الإجابة 7.6.
7.7 — الناتج الذي ينتقيه الإنزيم
يُحاذي مخطط الارتباط D1 مع \(\alpha\) وD4 مع \(\beta\)، فيعطي نمط اتصال الذرات نفسه ذا المستبدلين المتجاورين.
ويحدِّد الترتيب المبيَّن في اتجاه العمق أيضًا الوجهين المتفاعلين: إذ يقترب محبّ الديين من الديين من أسفل مستواه. ويؤدي الحفاظ على اتجاهات المستبدلات الموضَّحة في الشكل، وفق اصطلاح رسم الناتج المحدَّد أعلاه، إلى ما يأتي:
- C3–\(R\): وتد متقطع، بعيدًا عن الناظر.
- C4–\(R'\): وتد مصمت، نحو الناظر.
وبناءً على ذلك، يكون المستبدلان في وضع ترانس، ويكون الناتج T، ترانس-(3R,4R)-3-\(R\)-4-\(R'\)-هكس-1-ين حلقي.
أولويات CIP هي:
\[ \begin{aligned} \text{عند C3:}\quad& \text{N في }R > \text{مسار C4} > \text{مسار C2} > \ce{H},\\ \text{عند C4:}\quad& \text{C الكربونيل في }R' > \text{مسار C3} > \text{مسار C5} > \ce{H}. \end{aligned} \]
تعطي هذه الأولويات التشكيل الفراغي المذكور \((3R,4R)\) وتمثيل SMILES المحدِّد للكيمياء الفراغية في الإجابة 7.7.
7.8 — الارتباط بالحالة الانتقالية
صحيح. يؤدي التثبيت التفضيلي للحالة الانتقالية بالنسبة إلى المتفاعلات إلى خفض طاقة التنشيط الحرة. وهذا هو أساس وصف التحفيز الإنزيمي بالارتباط بالحالة الانتقالية.
7.9 — ثابت الاتزان
خطأ. يغيِّر الإنزيم سرعات التفاعل، لكنه لا يغيِّر طاقة غيبس القياسية للتفاعل أو ثابت الاتزان:
\[ K=\exp\!\left(-\frac{\Delta_{\mathrm r}G^\circ}{RT}\right). \]
إنه يسرِّع الوصول إلى الاتزان في كلا الاتجاهين دون إزاحة تركيب المزيج عند الاتزان.
7.10 — إنتروبيا التنشيط
خطأ. يتطلب التحفيز طاقة تنشيط حرة أقل، ولا يتطلب بالضرورة إنتروبيا تنشيط أكبر:
\[ \Delta G^\ddagger=\Delta H^\ddagger-T\Delta S^\ddagger. \]
يمكن للتنظيم المسبق أن يقلِّل الكلفة الإنتروبية، لكن التآثرات الملائمة من حيث الإنثالبي يمكنها أيضًا أن تفسِّر التسارع. ولا يوجد شرط يقتضي أن تزداد \(\Delta S^\ddagger\) دائمًا.
7.11 — الإنزيم الأكثر فاعلية
يوفِّر الإنزيم II كلا التآثرين المتكاملين القائمين على الروابط الهيدروجينية.
تقدِّم بقية الغلوتامين فيه، التي يمثِّل جزء سلسلتها الجانبية [*]CCC(=O)N، ذرة أكسجين كربونيل تستقبل رابطة هيدروجينية من مجموعة N–H في الديين. يدعم هذا التآثر دور النيتروجين المانح للإلكترونات، ويثبِّت الطابع الموجب الآخذ في النشوء الذي تمثِّله البنية الرنينية المساهمة للديين.
وتمنح بقية التيروزين فيه، التي يمثِّل جزء سلسلتها الجانبية [*]Cc1ccc(O)cc1، رابطة هيدروجينية من مجموعة O–H الفينولية إلى ذرة أكسجين الكربونيل في محبّ الديين. يزيد هذا التآثر استقطاب محبّ الديين، ويثبِّت الطابع السالب الآخذ في النشوء على الأكسجين.
يشير الرمز البديل في السلسلة الجانبية هنا إلى موضع الارتباط بالهيكل الأساسي للبروتين.
لذلك يجمع الإنزيم II بين تنشيط طرفَي التفاعل. ويوفِّر الإنزيم III تآثر التيروزين، ويوفِّر الإنزيم IV تآثر الغلوتامين، بينما لا يوفِّر الإنزيم I أيًّا من هذين التآثرين القطبيين.
7.12 — الركيزة التي يفضِّلها الإنزيم VI
الركيزة المفضَّلة هي محبّ الديين 5، N-إيثيل-N-(2-هيدروكسي إيثيل)بروب-2-يناميد، C=CC(=O)N(CC)CCO.
يفسِّر تغييران في جيب الارتباط هذا الاختيار:
- أيزوليوسين → فالين: تتغيَّر أجزاء السلسلة الجانبية من
[*]C(C)CCإلى[*]C(C)C. وتوفِّر السلسلة الجانبية الأصغر للفالين حيزًا إضافيًا لمستبدل أكبر في الركيزة. - ألانين → أسباراجين: تتغيَّر أجزاء السلسلة الجانبية من
[*]Cإلى[*]CC(=O)N. وتوفِّر ذرة أكسجين كربونيل الأسباراجين المواجهة للجيب مستقبِلًا للرابطة الهيدروجينية.
يجمع محبّ الديين 5 بين مستبدلات أكبر على N ومجموعة هيدروكسيل طرفية ذات موضع يتيح لها منح رابطة هيدروجينية إلى ذرة أكسجين كربونيل الأسباراجين.
الاختلاف عن محبّ الديين 6 مهم: فمركَّب N-أكريلويل مورفولين، C=CC(=O)N1CCOCC1، يحتوي على ذرة أكسجين إيثرية، لكنه لا يحتوي على هيدروجين هيدروكسيل. ولذلك لا يمكنه منح الرابطة الهيدروجينية نفسها إلى ذرة أكسجين الكربونيل المواجهة للجيب.
تمت مراجعة النتائج بمقارنتها بالنتائج الرسمية التي نشرها المنظمون.