IChO 2011 · Theory problem 7
Synthesis of a carbasugar
Carbohydrates are essential components of living cells and a source of energy for animals. They include simple sugars with small molecules as well as macromolecular substances. When the ring oxygen (endocyclic oxygen) in sugars is replaced by a methylene group, the compounds formed are called as pseudosugars or carbasugars. Since carbasugars are hydrolytically stable towards acids and enzymes, several carbasugars have found application in the field of glycosidase inhibition.
The total syntheses of two isomeric carbasugars having skeleton 1 are described below.
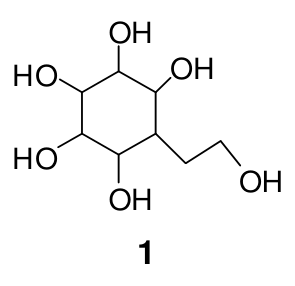
The total synthesis of 1 starts with a reduction of benzene by sodium in liquid ammonia to give A. The C-13 NMR spectrum of A consists of two signals at 124.0 and 26.0 ppm.
Trichloroacetyl chloride in the presence of Zn gives a reactive species S (see the Scheme 7.1). One equivalent of S undergoes [2+2]cycloaddition with A to form a racemic product B. The reaction of B with Zn in acetic acid gives C. Compound C contains only carbon, hydrogen and oxygen. The C-13 NMR spectrum of C exhibits three \(\mathrm{sp^2}\) carbon signals at 210.0, 126.5 and 125.3 ppm.
The reaction of C with one equivalent \(m\)-chloroperbenzoic acid (\(m\)-CPBA) in methylene chloride gives D as a major product. The C-13 NMR spectrum of D exhibits also three signals in the \(\mathrm{sp^2}\) region at 177.0, 125.8, 124.0 ppm.
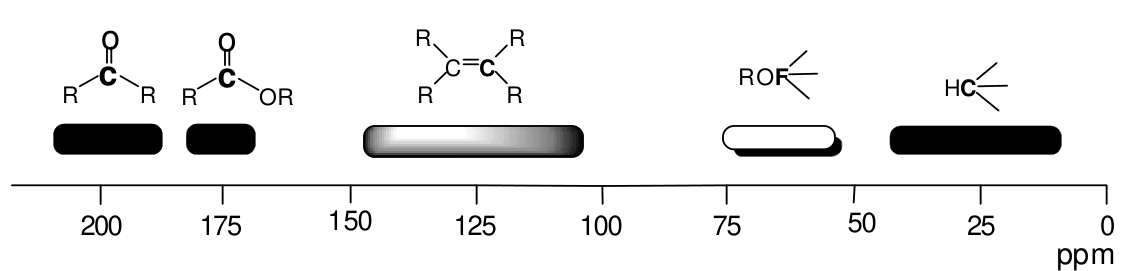
\({}^{13}\mathrm{C}\)-NMR chemical shift ranges of typical functional groups
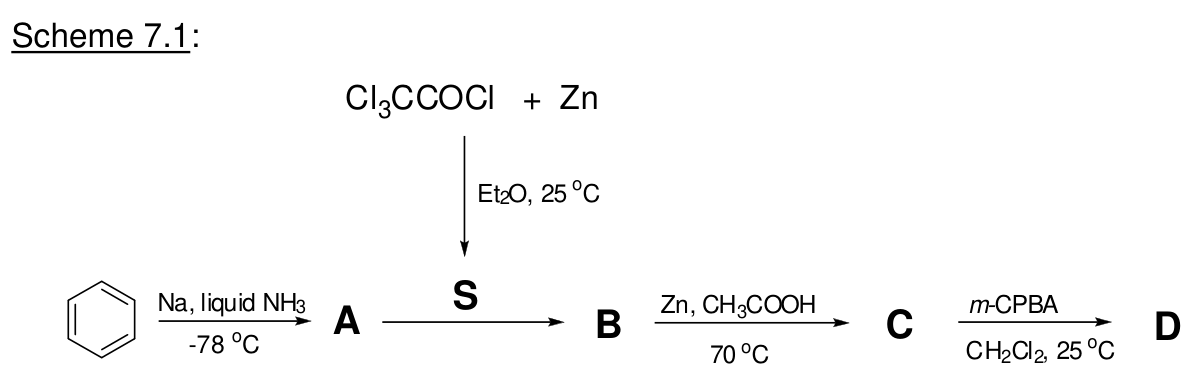
Scheme 7.1:
7.1 Draw the structures of A, B, C, D, and the intermediate S.
Reduction of D with \(\ce{LiAlH4}\) yields E which reacts with an excess of acetyl chloride in pyridine to give F (Scheme 7.2).
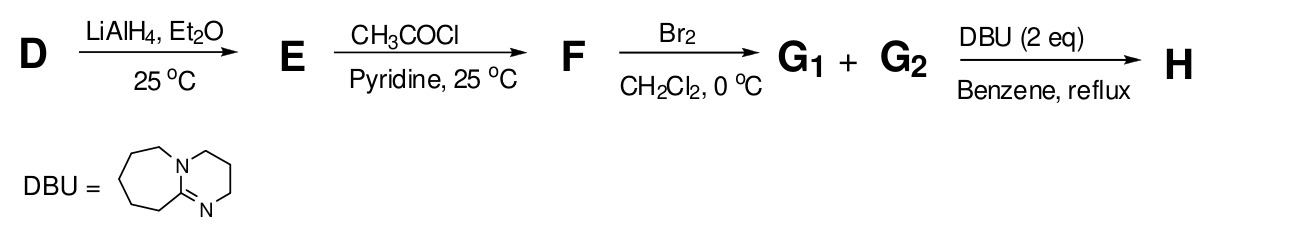
Scheme 7.2:
7.2 Draw the structures (use one enantiomer) of E and F using dashed-wedged line notation. Assign the configurations (\(R\) or \(S\)) at the asymmetric carbon atoms in E.
The compound F (use the drawn enantiomer) reacts with bromine to give the stereoisomers G₁ and G₂.
7.3 Draw the structures of G₁and G₂ using dashed-wedged line notation.
A mixture of G₁ and G₂ reacts with two equivalents of 1,8-diazabicyclo- [5.4.0]undec-7-ene (DBU), which is a strong amine base, to afford H.
7.4 Draw the structure of H using dashed-wedged line notation.
Reaction of H with singlet oxygen (in situ generated) affords I. Although two isomers are theoretically possible, I is formed as the single isomer due to steric hindrance and electronic repulsion.
The reaction of I with excess of \(\ce{LiAlH4}\) results in the formation of J (see the Scheme 7.3). The C-13 NMR spectrum of J shows 8 signals, two in the \(\mathrm{sp^2}\) region.
Reaction of J with excess acetyl chloride in the presence of pyridine yields K. Subsequent reaction of K with \(\ce{OsO4}\) in the presence of 4-methylmorpholine 4-oxide (NMO) gives stereoisomers L and M. Upon reduction with excess \(\ce{LiAlH4}\), L and M give the stereoisomers 1a and 1b, respectively.
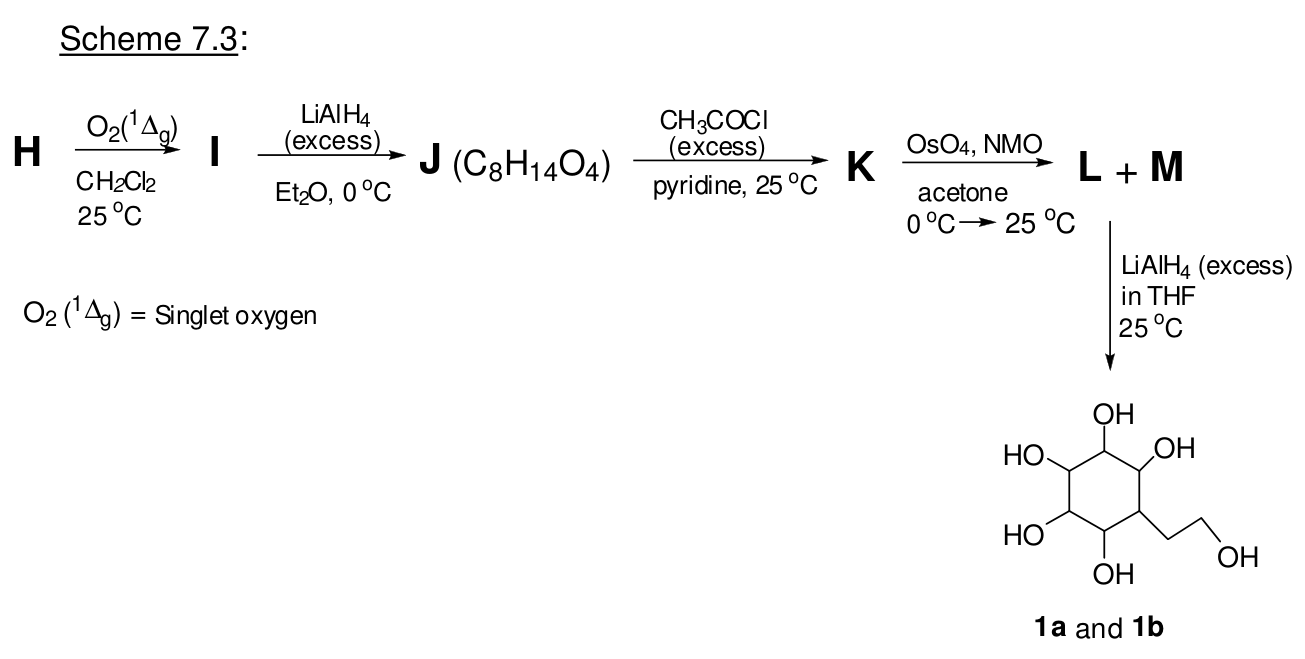
Scheme 7.3:
7.5 Draw the structures of I, J, K, L, M, 1a, and 1b using dashed-wedged line notation.
Official English text of the problem.
Answers
Drawing convention. Use a flat hexagon numbered clockwise: \(C_1\) at the lower right, \(C_2\) at the bottom, \(C_3\) at the lower left, \(C_4\) at the upper left, \(C_5\) at the top, and \(C_6\) at the upper right. These fixed labels track atoms throughout the synthesis; they are independent of systematic-name locants.
A + denotes a solid wedge toward the reader; a − denotes a dashed wedge away. Write \(\mathrm{OAc}\) for \(\ce{-O-C(=O)-CH3}\). From E onward, the bond from \(C_1\) to the hydroxyethyl or acetoxyethyl side chain is always +.
The SMILES for B–D show one member of each racemic pair. All subsequent structures follow that chosen enantiomer. The labels G₁/G₂, and L/M together with 1a/1b, may be interchanged consistently.
- 7.1
A — cyclohexa-1,4-diene: C1=CCC=CC1
S — dichloroketene: O=C=C(Cl)Cl
B — racemic cis-8,8-dichlorobicyclo[4.2.0]oct-3-en-7-one:
O=C1C(Cl)(Cl)[C@H]2[C@@H]1CC=CC2
C — racemic cis-bicyclo[4.2.0]oct-3-en-7-one:
O=C1C[C@H]2[C@@H]1CC=CC2
D — racemic cis-7-oxabicyclo[4.3.0]non-3-en-8-one:
O=C1C[C@H]2[C@@H](O1)CC=CC2
In B and C, a cyclobutanone is cis-fused to the cyclohexene. In D, oxygen is inserted between the carbonyl carbon and the adjacent bridgehead, giving a cis-fused five-membered lactone.
- 7.2
E — (1S,6S)-6-(2-hydroxyethyl)cyclohex-3-en-1-ol:
OCC[C@H]1[C@@H](O)CC=CC1
F — 2-[(1S,6S)-6-acetoxycyclohex-3-en-1-yl]ethyl acetate:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)CC=CC1
Both have \(C_4=C_5\). In E, the \(C_1\)-hydroxyethyl group and \(C_2\)-OH are +, hence cis. Both asymmetric carbons are \(S\). In F, replace both alcohol hydrogens by acetyl groups without changing either configuration.
- 7.3
Both products are stereoisomers of 2-(2-acetoxy-4,5-dibromocyclohexyl)ethyl acetate.
G₁:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@@H](Br)[C@H](Br)C1
Draw \(C_4\)-Br + and \(C_5\)-Br −.
G₂:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@H](Br)[C@@H](Br)C1
Draw \(C_4\)-Br − and \(C_5\)-Br +.
The original \(C_1\) side chain and \(C_2\)-OAc remain + in both products.
- 7.4
H — 2-(6-acetoxycyclohexa-2,4-dien-1-yl)ethyl acetate:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C=CC=C1
Draw the conjugated diene \(C_3=C_4-C_5=C_6\), retaining + bonds to the \(C_1\) side chain and \(C_2\)-OAc.
- 7.5
I — 2-(8-acetoxy-2,3-dioxabicyclo[2.2.2]oct-5-en-7-yl)ethyl acetate, the endoperoxide:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H]2C=C[C@@H]1OO2
Draw an \(\ce{-O-O-}\) bridge between \(C_3\) and \(C_6\), with both carbon–oxygen bonds −. The remaining double bond is \(C_4=C_5\).
J — 3-(2-hydroxyethyl)cyclohex-5-ene-1,2,4-triol:
OCC[C@H]1[C@@H](O)[C@H](O)C=C[C@@H]1O
Draw \(C_2\)-OH +, \(C_3\)-OH −, and \(C_6\)-OH −, with \(C_4=C_5\).
K — 2-(2,5,6-triacetoxycyclohex-3-en-1-yl)ethyl acetate:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)C=C[C@@H]1OC(C)=O
This is the tetraacetate of J, retaining every configuration.
L — 2-(2,3,6-triacetoxy-4,5-dihydroxycyclohexyl)ethyl acetate, diastereomer L:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@@H](O)[C@@H](O)[C@@H]1OC(C)=O
M — 2-(2,3,6-triacetoxy-4,5-dihydroxycyclohexyl)ethyl acetate, diastereomer M:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@H](O)[C@H](O)[C@@H]1OC(C)=O
1a — 6-(2-hydroxyethyl)cyclohexane-1,2,3,4,5-pentol, stereoisomer 1a:
OCC[C@H]1[C@@H](O)[C@H](O)[C@@H](O)[C@@H](O)[C@@H]1O
1b — 6-(2-hydroxyethyl)cyclohexane-1,2,3,4,5-pentol, stereoisomer 1b:
OCC[C@H]1[C@@H](O)[C@H](O)[C@H](O)[C@H](O)[C@@H]1O
Their precise wedge–dash drawings are:
| Compound | \(C_2\) substituent | \(C_3\) substituent | \(C_4\) substituent | \(C_5\) substituent | \(C_6\) substituent |
|---|---|---|---|---|---|
| L | OAc + | OAc − | OH + | OH + | OAc − |
| M | OAc + | OAc − | OH − | OH − | OAc − |
| 1a | OH + | OH − | OH + | OH + | OH − |
| 1b | OH + | OH − | OH − | OH − | OH − |
Solution
For reductions, the equations below use formal reducing-hydrogen equivalents: \(\ce{2[H]}\) represents \(\ce{2H+ + 2e-}\) in a balanced organic reduction half-equation. The stated reductant and work-up supply these equivalents.
7.1 — Identification of A, S, B, C, and D
Benzene, c1ccccc1, undergoes reduction to the nonconjugated diene A:
\[ \ce{C6H6 + 2[H] -> C6H8}. \]
Cyclohexa-1,4-diene has four equivalent alkene carbons and two equivalent methylene carbons. It therefore gives precisely the two observed carbon environments:
\[ \delta_{\text{alkene}}=124.0\ \mathrm{ppm}, \qquad \delta_{\text{methylene}}=26.0\ \mathrm{ppm}. \]
Trichloroacetyl chloride, O=C(Cl)C(Cl)(Cl)Cl, undergoes zinc-mediated dechlorination to dichloroketene S:
\[ \ce{Cl3CCOCl + Zn -> Cl2C=C=O + ZnCl2}. \]
The ketene’s central carbon is approximately linear. Its carbon–carbon double bond undergoes [2+2] cycloaddition with one double bond of A, producing the four-membered ketone ring of B:
\[ \underbrace{\ce{C6H8}}_{\mathbf A} + \underbrace{\ce{C2Cl2O}}_{\mathbf S} \longrightarrow \underbrace{\ce{C8H8Cl2O}}_{\mathbf B}. \]
The alkene’s relative configuration is retained, giving a cis-fused product. Attack on either face of the achiral diene produces the two enantiomers in equal amounts.
Zinc in acetic acid, CC(=O)O, replaces both chlorines by hydrogen:
\[ \ce{C8H8Cl2O + 2Zn + 2CH3COOH -> C8H10O + ZnCl2 + Zn(CH3COO)2}. \]
Thus C is the corresponding chlorine-free bicyclic cyclobutanone. Its three \(\mathrm{sp^2}\) signals are assigned as follows:
| Chemical shift | Assignment |
|---|---|
| \(210.0\ \mathrm{ppm}\) | Ketone carbonyl carbon |
| \(126.5,\ 125.3\ \mathrm{ppm}\) | The two inequivalent alkene carbons |
The next reagent is 3-chloroperoxybenzoic acid, O=C(OO)c1cccc(Cl)c1. The shift from a ketone carbonyl at \(210.0\ \mathrm{ppm}\) to an ester carbonyl at \(177.0\ \mathrm{ppm}\), together with retention of two alkene signals, identifies a Baeyer–Villiger oxidation.
The more substituted bridgehead carbon migrates preferentially over the methylene carbon. Oxygen is therefore inserted between the bridgehead and the carbonyl carbon, expanding the cyclobutanone to the five-membered lactone D. Migration retains configuration.
The balanced oxidation is
\[ \ce{C8H10O + C7H5ClO3 -> C8H10O2 + C7H5ClO2}, \]
where the acid by-product is 3-chlorobenzoic acid, O=C(O)c1cccc(Cl)c1.
An alkene epoxidation would remove the two alkene-carbon signals and retain the ketone carbonyl; that does not match the observed spectrum.
7.2 — Reduction, acetylation, and configurations of E
Lithium aluminium hydride, [Li+].[AlH4-], reduces the lactone carbonyl and opens the lactone:
\[ \underbrace{\ce{C8H10O2}}_{\mathbf D} +\ce{4[H]} \longrightarrow \underbrace{\ce{C8H14O2}}_{\mathbf E}. \]
The acyl–oxygen bond is broken. The oxygen already attached to \(C_2\) becomes its hydroxyl group, while the former carbonyl carbon becomes the terminal carbon of the \(\ce{-CH2CH2OH}\) side chain at \(C_1\). Consequently, the two substituents remain cis.
For the chosen drawing, both substituent bonds are solid wedges and both stereocentre hydrogens point away. The CIP priorities are:
| Centre | Priority 1 | Priority 2 | Priority 3 | Priority 4 |
|---|---|---|---|---|
| \(C_1\) | Ring path through \(C_2\) | Hydroxyethyl side chain | Ring path through \(C_6\) | H |
| \(C_2\) | OH | Ring path through \(C_1\) | Ring path through \(C_3\) | H |
At \(C_1\), the side chain outranks the path through \(C_6\) because its terminal carbon encounters oxygen before the competing ring path does. In the specified projection, \(1\rightarrow2\rightarrow3\) is counterclockwise at both centres with H away. Therefore,
\[ \boxed{C_1=S,\qquad C_2=S.} \]
These centres are positions 6 and 1, respectively, in the systematic name of E. The mirror-image choice would give \(R,R\).
Acetyl chloride, CC(=O)Cl, acetylates both alcohols. Pyridine, n1ccccc1, captures the hydrogen chloride as pyridinium chloride, [Cl-].[nH+]1ccccc1:
\[ \ce{C8H14O2 + 2CH3COCl + 2C5H5N -> C12H18O4 + 2C5H6NCl}. \]
Acetylation changes the oxygen substituents without breaking either stereogenic carbon–oxygen bond, giving F with unchanged configurations.
7.3 — Bromination to G₁ and G₂
Bromine, BrBr, adds across \(C_4=C_5\):
\[ \underbrace{\ce{C12H18O4}}_{\mathbf F} +\ce{Br2} \longrightarrow \underbrace{\ce{C12H18Br2O4}}_{\mathbf{G_1}\text{ or }\mathbf{G_2}}. \]
The alkene forms a bridged bromonium intermediate. Bromide opens it from the opposite face, so addition is anti and the two bromines are trans.
The two faces of the alkene are diastereotopic because F already contains stereocentres. Addition from the alternative faces therefore gives the two diastereomers listed in the Answers:
\[ \mathbf{G_1}:\ (C_4\text{-Br},C_5\text{-Br})=(+,-), \] \[ \mathbf{G_2}:\ (C_4\text{-Br},C_5\text{-Br})=(-,+). \]
7.4 — Double elimination to H
DBU, 1,8-diazabicyclo[5.4.0]undec-7-ene, has SMILES C1CCC2=NCCCN2CC1.
In a reactive chair conformation of either dibromide, the vicinal trans bromines can occupy axial positions. Each then has an antiperiplanar axial hydrogen on an adjacent methylene carbon. Two E2 eliminations remove:
- the bromine at \(C_4\) and a hydrogen at \(C_3\);
- the bromine at \(C_5\) and a hydrogen at \(C_6\).
This gives the conjugated diene
\[ \boxed{C_3=C_4-C_5=C_6}. \]
Both dibromides converge to H, since the stereocentres created during bromination become trigonal alkene carbons.
The balanced reaction is
\[ \ce{C12H18Br2O4 + 2C9H16N2 -> C12H16O4 + 2C9H17BrN2}. \]
The salt is DBU hydrobromide, [Br-].C1CCC2=[NH+]CCCN2CC1. The original configurations at \(C_1\) and \(C_2\) are retained.
7.5 — Endoperoxide formation and completion of the carbasugars
Formation of I. Singlet dioxygen has connectivity SMILES O=O; its \({}^{1}\Delta_g\) electronic state must be specified separately because ordinary SMILES does not encode that state.
It undergoes [4+2] cycloaddition with the conjugated diene:
\[ \underbrace{\ce{C12H16O4}}_{\mathbf H} +\ce{O2} \longrightarrow \underbrace{\ce{C12H16O6}}_{\mathbf I}. \]
The two new carbon–oxygen bonds form at \(C_3\) and \(C_6\), and the remaining double bond is \(C_4=C_5\). The cis \(C_1\) and \(C_2\) substituents occupy the + face. Approach from the opposite face minimizes the stated steric and electronic repulsions. Thus the peroxide bridge has both carbon–oxygen bonds −.
Formation of J. Excess lithium aluminium hydride reduces the peroxide bond and both acetate groups. The carbon–oxygen bonds at \(C_3\) and \(C_6\) remain intact, so both resulting hydroxyl groups retain the − configuration.
Reduction of each acetate requires four formal hydrogen equivalents and releases ethanol, CCO. Peroxide cleavage requires two more:
\[ \ce{C12H16O6 + 10[H] -> C8H14O4 + 2C2H5OH}. \]
The product therefore has:
- a hydroxyethyl side chain at \(C_1\), +;
- OH at \(C_2\), +;
- OH at \(C_3\) and \(C_6\), both −;
- one double bond, \(C_4=C_5\).
This gives the stated formula \(\ce{C8H14O4}\). Its eight carbons are inequivalent, and precisely two are \(\mathrm{sp^2}\), as required by the NMR data.
Formation of K. All four hydroxyl groups are acetylated:
\[ \ce{C8H14O4 + 4CH3COCl + 4C5H5N -> C16H22O8 + 4C5H6NCl}. \]
Thus K is the tetraacetate of J, with unchanged stereochemistry and the same \(C_4=C_5\) double bond.
Formation of L and M. Osmium tetroxide, O=[Os](=O)(=O)=O, adds to the alkene through a cyclic osmate ester. Hydrolysis produces a syn vicinal diol.
The co-oxidant is 4-methylmorpholine 4-oxide, C[N+]1([O-])CCOCC1; its reduced product is 4-methylmorpholine, CN1CCOCC1. The balanced net transformation, including hydrolytic work-up, is
\[ \ce{C16H22O8 + C5H11NO2 + H2O -> [OsO4] C16H24O10 + C5H11NO}. \]
Addition from either face gives:
\[ \mathbf L:\quad C_4\text{-OH }+,\quad C_5\text{-OH }+; \] \[ \mathbf M:\quad C_4\text{-OH }-,\quad C_5\text{-OH }-. \]
All previously established configurations remain unchanged.
Formation of 1a and 1b. Finally, excess lithium aluminium hydride removes the four acetate protecting groups. For either diastereomer,
\[ \ce{C16H24O10 + 16[H] -> C8H16O6 + 4C2H5OH}. \]
The transformations are therefore
\[ \boxed{\mathbf L\longrightarrow\mathbf{1a}, \qquad \mathbf M\longrightarrow\mathbf{1b}.} \]
Each final product contains five ring hydroxyl groups and one terminal side-chain hydroxyl group. The two carbasugars differ at \(C_4\) and \(C_5\), the centres introduced during osmium-mediated syn dihydroxylation.
The answers were checked against the official answers published by the organisers.
IChO 2011 · Theorieaufgabe 7
Synthese eines Carbazuckers
Kohlenhydrate sind wesentliche Bestandteile lebender Zellen und eine Energiequelle für Tiere. Sie umfassen sowohl einfache Zucker mit kleinen Molekülen als auch makromolekulare Stoffe. Wird der Ringsauerstoff (endocyclischer Sauerstoff) in Zuckern durch eine Methylengruppe ersetzt, so werden die entstehenden Verbindungen als Pseudozucker oder Carbazucker bezeichnet. Da Carbazucker gegenüber der Hydrolyse durch Säuren und Enzyme beständig sind, haben mehrere Carbazucker Anwendung als Glycosidase-Inhibitoren gefunden.
Im Folgenden werden die Totalsynthesen zweier isomerer Carbazucker mit dem Grundgerüst 1 beschrieben.
Die Totalsynthese von 1 beginnt mit einer Reduktion von Benzol durch Natrium in flüssigem Ammoniak zu A. Das C-13-NMR-Spektrum von A besteht aus zwei Signalen bei 124.0 und 26.0 ppm.
Trichloracetylchlorid bildet in Gegenwart von Zn eine reaktive Spezies S (siehe Schema 7.1). Ein Äquivalent S geht mit A eine [2+2]-Cycloaddition ein, wobei ein racemisches Produkt B entsteht. Die Reaktion von B mit Zn in Essigsäure ergibt C. Die Verbindung C enthält nur Kohlenstoff, Wasserstoff und Sauerstoff. Das C-13-NMR-Spektrum von C zeigt drei Signale von \(\mathrm{sp^2}\)-Kohlenstoffatomen bei 210.0, 126.5 und 125.3 ppm.
Die Reaktion von C mit einem Äquivalent \(m\)-Chlorperbenzoesäure (\(m\)-CPBA) in Methylenchlorid ergibt D als Hauptprodukt. Das C-13-NMR-Spektrum von D zeigt ebenfalls drei Signale im \(\mathrm{sp^2}\)-Bereich bei 177.0, 125.8, 124.0 ppm.
Bereiche der chemischen Verschiebung typischer funktioneller Gruppen im \({}^{13}\mathrm{C}\)-NMR-Spektrum
Schema 7.1:
7.1 Zeichnen Sie die Strukturen von A, B, C, D und der Zwischenstufe S.
Die Reduktion von D mit \(\ce{LiAlH4}\) liefert E, das mit einem Überschuss an Acetylchlorid in Pyridin zu F reagiert (Schema 7.2).
Schema 7.2:
7.2 Zeichnen Sie die Strukturen (verwenden Sie ein Enantiomer) von E und F in Keilstrichschreibweise. Bestimmen Sie die Konfigurationen (\(R\) oder \(S\)) an den asymmetrischen Kohlenstoffatomen in E.
Die Verbindung F (verwenden Sie das gezeichnete Enantiomer) reagiert mit Brom zu den Stereoisomeren G₁ und G₂.
7.3 Zeichnen Sie die Strukturen von G₁ und G₂ in Keilstrichschreibweise.
Ein Gemisch aus G₁ und G₂ reagiert mit zwei Äquivalenten 1,8-Diazabicyclo[5.4.0]undec-7-en (DBU), einer starken Aminbase, zu H.
7.4 Zeichnen Sie die Struktur von H in Keilstrichschreibweise.
Die Reaktion von H mit Singulett-Sauerstoff (in situ erzeugt) liefert I. Obwohl theoretisch zwei Isomere möglich sind, entsteht I aufgrund sterischer Hinderung und elektronischer Abstoßung als einziges Isomer.
Die Reaktion von I mit einem Überschuss an \(\ce{LiAlH4}\) führt zur Bildung von J (siehe Schema 7.3). Das C-13-NMR-Spektrum von J zeigt 8 Signale, davon zwei im \(\mathrm{sp^2}\)-Bereich.
Die Reaktion von J mit überschüssigem Acetylchlorid in Gegenwart von Pyridin liefert K. Die anschließende Reaktion von K mit \(\ce{OsO4}\) in Gegenwart von 4-Methylmorpholin-4-oxid (NMO) ergibt die Stereoisomere L und M. Bei der Reduktion mit überschüssigem \(\ce{LiAlH4}\) liefern L und M die Stereoisomere 1a bzw. 1b.
Schema 7.3:
7.5 Zeichnen Sie die Strukturen von I, J, K, L, M, 1a und 1b in Keilstrichschreibweise.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
Zeichenkonvention. Verwenden Sie ein ebenes, im Uhrzeigersinn nummeriertes Sechseck: \(C_1\) unten rechts, \(C_2\) unten, \(C_3\) unten links, \(C_4\) oben links, \(C_5\) oben und \(C_6\) oben rechts. Diese festen Bezeichnungen dienen dazu, die Atome während der gesamten Synthese zu verfolgen; sie sind unabhängig von den Lokanten der systematischen Namen.
Ein + bezeichnet einen ausgefüllten Keil zum Betrachter hin; ein − bezeichnet einen gestrichelten Keil vom Betrachter weg. Schreiben Sie \(\mathrm{OAc}\) für \(\ce{-O-C(=O)-CH3}\). Ab E ist die Bindung von \(C_1\) zur Hydroxyethyl- oder Acetoxyethyl-Seitenkette stets +.
Die SMILES für B–D zeigen jeweils ein Mitglied jedes racemischen Paares. Alle nachfolgenden Strukturen beziehen sich auf dieses gewählte Enantiomer. Die Bezeichnungen G₁/G₂ sowie L/M zusammen mit 1a/1b dürfen jeweils durchgängig vertauscht werden.
- 7.1
A — Cyclohexa-1,4-dien: C1=CCC=CC1
S — Dichlorketen: O=C=C(Cl)Cl
B — racemisches cis-8,8-Dichlorbicyclo[4.2.0]oct-3-en-7-on:
O=C1C(Cl)(Cl)[C@H]2[C@@H]1CC=CC2
C — racemisches cis-Bicyclo[4.2.0]oct-3-en-7-on:
O=C1C[C@H]2[C@@H]1CC=CC2
D — racemisches cis-7-Oxabicyclo[4.3.0]non-3-en-8-on:
O=C1C[C@H]2[C@@H](O1)CC=CC2
In B und C ist ein Cyclobutanonring cis an den Cyclohexenring anelliert. In D ist zwischen dem Carbonylkohlenstoffatom und dem benachbarten Brückenkopf ein Sauerstoffatom eingefügt, wodurch ein cis-anelliertes fünfgliedriges Lacton entsteht.
- 7.2
E — (1S,6S)-6-(2-Hydroxyethyl)cyclohex-3-en-1-ol:
OCC[C@H]1[C@@H](O)CC=CC1
F — 2-[(1S,6S)-6-Acetoxycyclohex-3-en-1-yl]ethylacetat:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)CC=CC1
Beide besitzen \(C_4=C_5\). In E sind die Hydroxyethylgruppe an \(C_1\) und \(C_2\)-OH +, also cis zueinander. Beide asymmetrischen Kohlenstoffatome sind \(S\). Ersetzen Sie für F beide Alkoholwasserstoffatome durch Acetylgruppen, ohne eine der beiden Konfigurationen zu ändern.
- 7.3
Beide Produkte sind Stereoisomere von 2-(2-Acetoxy-4,5-dibromcyclohexyl)ethylacetat.
G₁:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@@H](Br)[C@H](Br)C1
Zeichnen Sie \(C_4\)-Br + und \(C_5\)-Br −.
G₂:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@H](Br)[C@@H](Br)C1
Zeichnen Sie \(C_4\)-Br − und \(C_5\)-Br +.
Die ursprüngliche Seitenkette an \(C_1\) und \(C_2\)-OAc bleiben in beiden Produkten +.
- 7.4
H — 2-(6-Acetoxycyclohexa-2,4-dien-1-yl)ethylacetat:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C=CC=C1
Zeichnen Sie das konjugierte Dien \(C_3=C_4-C_5=C_6\) unter Beibehaltung der +-Bindungen zur Seitenkette an \(C_1\) und zu \(C_2\)-OAc.
- 7.5
I — 2-(8-Acetoxy-2,3-dioxabicyclo[2.2.2]oct-5-en-7-yl)ethylacetat, das Endoperoxid:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H]2C=C[C@@H]1OO2
Zeichnen Sie eine \(\ce{-O-O-}\)-Brücke zwischen \(C_3\) und \(C_6\), wobei beide Kohlenstoff–Sauerstoff-Bindungen − sind. Die verbleibende Doppelbindung ist \(C_4=C_5\).
J — 3-(2-Hydroxyethyl)cyclohex-5-en-1,2,4-triol:
OCC[C@H]1[C@@H](O)[C@H](O)C=C[C@@H]1O
Zeichnen Sie \(C_2\)-OH +, \(C_3\)-OH − und \(C_6\)-OH −, mit \(C_4=C_5\).
K — 2-(2,5,6-Triacetoxycyclohex-3-en-1-yl)ethylacetat:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)C=C[C@@H]1OC(C)=O
Dies ist das Tetraacetat von J, bei dem alle Konfigurationen erhalten bleiben.
L — 2-(2,3,6-Triacetoxy-4,5-dihydroxycyclohexyl)ethylacetat, Diastereomer L:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@@H](O)[C@@H](O)[C@@H]1OC(C)=O
M — 2-(2,3,6-Triacetoxy-4,5-dihydroxycyclohexyl)ethylacetat, Diastereomer M:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@H](O)[C@H](O)[C@@H]1OC(C)=O
1a — 6-(2-Hydroxyethyl)cyclohexan-1,2,3,4,5-pentol, Stereoisomer 1a:
OCC[C@H]1[C@@H](O)[C@H](O)[C@@H](O)[C@@H](O)[C@@H]1O
1b — 6-(2-Hydroxyethyl)cyclohexan-1,2,3,4,5-pentol, Stereoisomer 1b:
OCC[C@H]1[C@@H](O)[C@H](O)[C@H](O)[C@H](O)[C@@H]1O
Ihre genauen Darstellungen in Keilstrichschreibweise lauten:
| Verbindung | Substituent an \(C_2\) | Substituent an \(C_3\) | Substituent an \(C_4\) | Substituent an \(C_5\) | Substituent an \(C_6\) |
|---|---|---|---|---|---|
| L | OAc + | OAc − | OH + | OH + | OAc − |
| M | OAc + | OAc − | OH − | OH − | OAc − |
| 1a | OH + | OH − | OH + | OH + | OH − |
| 1b | OH + | OH − | OH − | OH − | OH − |
Lösung
Für Reduktionen verwenden die folgenden Gleichungen formale Äquivalente reduzierenden Wasserstoffs: \(\ce{2[H]}\) steht für \(\ce{2H+ + 2e-}\) in einer ausgeglichenen organischen Reduktionshalbreaktion. Das angegebene Reduktionsmittel und die Aufarbeitung liefern diese Äquivalente.
7.1 — Identifizierung von A, S, B, C und D
Benzol, c1ccccc1, wird zum nichtkonjugierten Dien A reduziert:
\[ \ce{C6H6 + 2[H] -> C6H8}. \]
Cyclohexa-1,4-dien besitzt vier äquivalente Alkenkohlenstoffatome und zwei äquivalente Methylenkohlenstoffatome. Es weist daher genau die beiden beobachteten Kohlenstoffumgebungen auf:
\[ \delta_{\text{Alken}}=124.0\ \mathrm{ppm}, \qquad \delta_{\text{Methylen}}=26.0\ \mathrm{ppm}. \]
Trichloracetylchlorid, O=C(Cl)C(Cl)(Cl)Cl, wird durch Zink zu Dichlorketen S dechloriert:
\[ \ce{Cl3CCOCl + Zn -> Cl2C=C=O + ZnCl2}. \]
Das zentrale Kohlenstoffatom des Ketens ist annähernd linear koordiniert. Seine Kohlenstoff–Kohlenstoff-Doppelbindung geht mit einer Doppelbindung von A eine [2+2]-Cycloaddition ein, wobei der viergliedrige Ketonring von B entsteht:
\[ \underbrace{\ce{C6H8}}_{\mathbf A} + \underbrace{\ce{C2Cl2O}}_{\mathbf S} \longrightarrow \underbrace{\ce{C8H8Cl2O}}_{\mathbf B}. \]
Die relative Konfiguration des Alkens bleibt erhalten, sodass ein cis-anelliertes Produkt entsteht. Der Angriff auf die beiden Seiten des achiralen Diens erzeugt die beiden Enantiomere in gleichen Mengen.
Zink in Essigsäure, CC(=O)O, ersetzt beide Chloratome durch Wasserstoff:
\[ \ce{C8H8Cl2O + 2Zn + 2CH3COOH -> C8H10O + ZnCl2 + Zn(CH3COO)2}. \]
Somit ist C das entsprechende chlorfreie bicyclische Cyclobutanon. Seine drei \(\mathrm{sp^2}\)-Signale werden wie folgt zugeordnet:
| Chemische Verschiebung | Zuordnung |
|---|---|
| \(210.0\ \mathrm{ppm}\) | Carbonylkohlenstoffatom des Ketons |
| \(126.5,\ 125.3\ \mathrm{ppm}\) | Die beiden nichtäquivalenten Alkenkohlenstoffatome |
Das nächste Reagenz ist 3-Chlorperoxybenzoesäure, O=C(OO)c1cccc(Cl)c1. Der Übergang von einer Ketoncarbonylgruppe bei \(210.0\ \mathrm{ppm}\) zu einer Estercarbonylgruppe bei \(177.0\ \mathrm{ppm}\) bei gleichzeitigem Erhalt zweier Alkensignale kennzeichnet eine Baeyer–Villiger-Oxidation.
Das höher substituierte Brückenkopf-Kohlenstoffatom wandert bevorzugt gegenüber dem Methylenkohlenstoffatom. Daher wird zwischen dem Brückenkopf und dem Carbonylkohlenstoffatom ein Sauerstoffatom eingefügt, wodurch das Cyclobutanon zum fünfgliedrigen Lacton D erweitert wird. Die Wanderung erfolgt unter Retention der Konfiguration.
Die ausgeglichene Oxidationsgleichung lautet
\[ \ce{C8H10O + C7H5ClO3 -> C8H10O2 + C7H5ClO2}, \]
wobei das als Nebenprodukt entstehende Säuremolekül 3-Chlorbenzoesäure, O=C(O)c1cccc(Cl)c1, ist.
Eine Epoxidierung des Alkens würde die beiden Signale der Alkenkohlenstoffatome beseitigen und die Ketoncarbonylgruppe erhalten; dies stimmt nicht mit dem beobachteten Spektrum überein.
7.2 — Reduktion, Acetylierung und Konfigurationen von E
Lithiumaluminiumhydrid, [Li+].[AlH4-], reduziert die Lactoncarbonylgruppe und öffnet den Lactonring:
\[ \underbrace{\ce{C8H10O2}}_{\mathbf D} +\ce{4[H]} \longrightarrow \underbrace{\ce{C8H14O2}}_{\mathbf E}. \]
Die Acyl–Sauerstoff-Bindung wird gespalten. Das bereits an \(C_2\) gebundene Sauerstoffatom wird zu dessen Hydroxylgruppe, während das ehemalige Carbonylkohlenstoffatom zum endständigen Kohlenstoffatom der \(\ce{-CH2CH2OH}\)-Seitenkette an \(C_1\) wird. Folglich bleiben die beiden Substituenten cis zueinander.
In der gewählten Darstellung sind beide Substituentenbindungen ausgefüllte Keile, und die beiden Wasserstoffatome an den Stereozentren zeigen vom Betrachter weg. Die CIP-Prioritäten lauten:
| Zentrum | Priorität 1 | Priorität 2 | Priorität 3 | Priorität 4 |
|---|---|---|---|---|
| \(C_1\) | Ringpfad über \(C_2\) | Hydroxyethyl-Seitenkette | Ringpfad über \(C_6\) | H |
| \(C_2\) | OH | Ringpfad über \(C_1\) | Ringpfad über \(C_3\) | H |
An \(C_1\) hat die Seitenkette eine höhere Priorität als der Pfad über \(C_6\), weil man über ihr endständiges Kohlenstoffatom früher auf Sauerstoff trifft als über den konkurrierenden Ringpfad. In der angegebenen Projektion verläuft \(1\rightarrow2\rightarrow3\) an beiden Zentren gegen den Uhrzeigersinn, wobei H vom Betrachter weg zeigt. Daher gilt
\[ \boxed{C_1=S,\qquad C_2=S.} \]
Diese Zentren entsprechen den Positionen 6 bzw. 1 im systematischen Namen von E. Die Wahl des Spiegelbilds würde \(R,R\) ergeben.
Acetylchlorid, CC(=O)Cl, acetyliert beide Alkohole. Pyridin, n1ccccc1, fängt den Chlorwasserstoff als Pyridiniumchlorid, [Cl-].[nH+]1ccccc1, ab:
\[ \ce{C8H14O2 + 2CH3COCl + 2C5H5N -> C12H18O4 + 2C5H6NCl}. \]
Die Acetylierung verändert die Sauerstoffsubstituenten, ohne eine der beiden Bindungen zwischen einem stereogenen Kohlenstoffatom und Sauerstoff zu spalten, und liefert F mit unveränderten Konfigurationen.
7.3 — Bromierung zu G₁ und G₂
Brom, BrBr, addiert an \(C_4=C_5\):
\[ \underbrace{\ce{C12H18O4}}_{\mathbf F} +\ce{Br2} \longrightarrow \underbrace{\ce{C12H18Br2O4}}_{\mathbf{G_1}\text{ oder }\mathbf{G_2}}. \]
Das Alken bildet eine verbrückte Bromonium-Zwischenstufe. Bromid öffnet diese von der gegenüberliegenden Seite, sodass die Addition anti erfolgt und die beiden Bromatome trans zueinander stehen.
Die beiden Seiten des Alkens sind diastereotop, da F bereits Stereozentren enthält. Die Addition von den beiden unterschiedlichen Seiten liefert daher die beiden unter Antworten aufgeführten Diastereomere:
\[ \mathbf{G_1}:\ (C_4\text{-Br},C_5\text{-Br})=(+,-), \] \[ \mathbf{G_2}:\ (C_4\text{-Br},C_5\text{-Br})=(-,+). \]
7.4 — Zweifache Eliminierung zu H
DBU, 1,8-Diazabicyclo[5.4.0]undec-7-en, hat die SMILES-Darstellung C1CCC2=NCCCN2CC1.
In einer reaktiven Sesselkonformation jedes der beiden Dibromide können die vicinalen trans-ständigen Bromatome axiale Positionen einnehmen. Jedes besitzt dann ein antiperiplanares axiales Wasserstoffatom an einem benachbarten Methylenkohlenstoffatom. Zwei E2-Eliminierungen entfernen:
- das Bromatom an \(C_4\) und ein Wasserstoffatom an \(C_3\);
- das Bromatom an \(C_5\) und ein Wasserstoffatom an \(C_6\).
Dadurch entsteht das konjugierte Dien
\[ \boxed{C_3=C_4-C_5=C_6}. \]
Beide Dibromide führen zu H, da die bei der Bromierung entstandenen Stereozentren zu trigonalen Alkenkohlenstoffatomen werden.
Die ausgeglichene Reaktionsgleichung lautet
\[ \ce{C12H18Br2O4 + 2C9H16N2 -> C12H16O4 + 2C9H17BrN2}. \]
Das Salz ist DBU-Hydrobromid, [Br-].C1CCC2=[NH+]CCCN2CC1. Die ursprünglichen Konfigurationen an \(C_1\) und \(C_2\) bleiben erhalten.
7.5 — Bildung des Endoperoxids und Fertigstellung der Carbazucker
Bildung von I. Singulett-Sauerstoff hat die Konnektivitäts-SMILES O=O; sein elektronischer Zustand \({}^{1}\Delta_g\) muss gesondert angegeben werden, da gewöhnliche SMILES diesen Zustand nicht codieren.
Er geht mit dem konjugierten Dien eine [4+2]-Cycloaddition ein:
\[ \underbrace{\ce{C12H16O4}}_{\mathbf H} +\ce{O2} \longrightarrow \underbrace{\ce{C12H16O6}}_{\mathbf I}. \]
Die beiden neuen Kohlenstoff–Sauerstoff-Bindungen entstehen an \(C_3\) und \(C_6\), und die verbleibende Doppelbindung ist \(C_4=C_5\). Die cis-ständigen Substituenten an \(C_1\) und \(C_2\) befinden sich auf der +-Seite. Eine Annäherung von der gegenüberliegenden Seite minimiert die genannten sterischen und elektronischen Abstoßungen. Somit sind beide Kohlenstoff–Sauerstoff-Bindungen der Peroxidbrücke −.
Bildung von J. Überschüssiges Lithiumaluminiumhydrid reduziert die Peroxidbindung und beide Acetatgruppen. Die Kohlenstoff–Sauerstoff-Bindungen an \(C_3\) und \(C_6\) bleiben intakt, sodass beide entstehenden Hydroxylgruppen die −-Konfiguration beibehalten.
Die Reduktion jeder Acetatgruppe erfordert vier formale Wasserstoffäquivalente und setzt Ethanol, CCO, frei. Die Peroxidspaltung erfordert zwei weitere:
\[ \ce{C12H16O6 + 10[H] -> C8H14O4 + 2C2H5OH}. \]
Das Produkt besitzt daher:
- eine Hydroxyethyl-Seitenkette an \(C_1\), +;
- OH an \(C_2\), +;
- OH an \(C_3\) und \(C_6\), beide −;
- eine Doppelbindung, \(C_4=C_5\).
Daraus ergibt sich die angegebene Formel \(\ce{C8H14O4}\). Seine acht Kohlenstoffatome sind nichtäquivalent, und genau zwei sind \(\mathrm{sp^2}\)-hybridisiert, wie es die NMR-Daten erfordern.
Bildung von K. Alle vier Hydroxylgruppen werden acetyliert:
\[ \ce{C8H14O4 + 4CH3COCl + 4C5H5N -> C16H22O8 + 4C5H6NCl}. \]
Somit ist K das Tetraacetat von J, mit unveränderter Stereochemie und derselben Doppelbindung \(C_4=C_5\).
Bildung von L und M. Osmiumtetroxid, O=[Os](=O)(=O)=O, addiert unter Bildung eines cyclischen Osmatesters an das Alken. Die Hydrolyse liefert ein syn-vicinales Diol.
Das Cooxidationsmittel ist 4-Methylmorpholin-4-oxid, C[N+]1([O-])CCOCC1; sein Reduktionsprodukt ist 4-Methylmorpholin, CN1CCOCC1. Die ausgeglichene Nettoreaktionsgleichung einschließlich der hydrolytischen Aufarbeitung lautet
\[ \ce{C16H22O8 + C5H11NO2 + H2O -> [OsO4] C16H24O10 + C5H11NO}. \]
Die Addition von den beiden Seiten liefert:
\[ \mathbf L:\quad C_4\text{-OH }+,\quad C_5\text{-OH }+; \] \[ \mathbf M:\quad C_4\text{-OH }-,\quad C_5\text{-OH }-. \]
Alle zuvor festgelegten Konfigurationen bleiben unverändert.
Bildung von 1a und 1b. Abschließend entfernt überschüssiges Lithiumaluminiumhydrid die vier Acetat-Schutzgruppen. Für jedes der beiden Diastereomere gilt
\[ \ce{C16H24O10 + 16[H] -> C8H16O6 + 4C2H5OH}. \]
Die Umwandlungen lauten daher
\[ \boxed{\mathbf L\longrightarrow\mathbf{1a}, \qquad \mathbf M\longrightarrow\mathbf{1b}.} \]
Jedes Endprodukt enthält fünf Hydroxylgruppen am Ring und eine endständige Hydroxylgruppe an der Seitenkette. Die beiden Carbazucker unterscheiden sich an \(C_4\) und \(C_5\), den Zentren, die bei der osmiumvermittelten syn-Dihydroxylierung eingeführt werden.
Die Ergebnisse wurden mit den von den Veranstaltern veröffentlichten offiziellen Ergebnissen abgeglichen.
IChO 2011 · Teori sorusu 7
Bir karbaşekerin sentezi
Karbohidratlar, canlı hücrelerin temel bileşenleri ve hayvanlar için bir enerji kaynağıdır. Küçük moleküllü basit şekerlerin yanı sıra makromoleküler maddeleri de kapsarlar. Şekerlerdeki halka oksijeninin (endosiklik oksijenin) bir metilen grubuyla değiştirilmesiyle oluşan bileşiklere psödoşekerler veya karbaşekerler denir. Karbaşekerler, asitlere ve enzimlere karşı hidrolitik olarak kararlı olduklarından, çeşitli karbaşekerler glikozidaz inhibisyonu alanında uygulama bulmuştur.
Aşağıda, 1 iskeletine sahip iki izomerik karbaşekerin total sentezleri açıklanmaktadır.
1'in total sentezi, benzenin sıvı amonyak içinde sodyumla indirgenerek A'yı vermesiyle başlar. A'nın C-13 NMR spektrumu, 124.0 ve 26.0 ppm'de iki sinyalden oluşur.
Trikloroasetil klorür, Zn varlığında reaktif bir S türü verir (bkz. Şema 7.1). Bir eşdeğer S, A ile [2+2] siklokatılma tepkimesine girerek rasemik bir B ürünü oluşturur. B'nin asetik asit içinde Zn ile tepkimesi C'yi verir. C bileşiği yalnızca karbon, hidrojen ve oksijen içerir. C'nin C-13 NMR spektrumu, 210.0, 126.5 ve 125.3 ppm'de üç \(\mathrm{sp^2}\) karbon sinyali gösterir.
C'nin metilen klorür içinde bir eşdeğer \(m\)-kloroperbenzoik asitle (\(m\)-CPBA) tepkimesi, ana ürün olarak D'yi verir. D'nin C-13 NMR spektrumu da \(\mathrm{sp^2}\) bölgesinde 177.0, 125.8, 124.0 ppm'de üç sinyal gösterir.
Tipik fonksiyonel grupların \({}^{13}\mathrm{C}\)-NMR kimyasal kayma aralıkları
Şema 7.1:
7.1 A, B, C, D'nin ve S ara türünün yapılarını çiziniz.
D'nin \(\ce{LiAlH4}\) ile indirgenmesi E'yi verir; E, piridin içinde aşırı miktarda asetil klorürle tepkimeye girerek F'yi oluşturur (Şema 7.2).
Şema 7.2:
7.2 Kesik ve dolu kama gösterimini kullanarak E ve F'nin yapılarını (bir enantiyomeri kullanınız) çiziniz. E'deki asimetrik karbon atomlarının konfigürasyonlarını (\(R\) veya \(S\)) belirleyiniz.
F bileşiği (çizdiğiniz enantiyomeri kullanınız), bromla tepkimeye girerek G₁ ve G₂ stereoizomerlerini verir.
7.3 Kesik ve dolu kama gösterimini kullanarak G₁ ve G₂'nin yapılarını çiziniz.
G₁ ve G₂ karışımı, kuvvetli bir amin bazı olan 1,8-diazabisiklo[5.4.0]undek-7-enin (DBU) iki eşdeğeriyle tepkimeye girerek H'yi verir.
7.4 Kesik ve dolu kama gösterimini kullanarak H'nin yapısını çiziniz.
H'nin singlet oksijenle (tepkime ortamında üretilen) tepkimesi I'yı verir. Kuramsal olarak iki izomer mümkün olsa da sterik engel ve elektronik itme nedeniyle I tek izomer olarak oluşur.
I'nın aşırı miktarda \(\ce{LiAlH4}\) ile tepkimesi sonucunda J oluşur (bkz. Şema 7.3). J'nin C-13 NMR spektrumu, ikisi \(\mathrm{sp^2}\) bölgesinde olmak üzere 8 sinyal gösterir.
J'nin piridin varlığında aşırı miktarda asetil klorürle tepkimesi K'yı verir. Ardından K'nın 4-metilmorfolin 4-oksit (NMO) varlığında \(\ce{OsO4}\) ile tepkimesi L ve M stereoizomerlerini verir. Aşırı miktarda \(\ce{LiAlH4}\) ile indirgendiklerinde L ve M, sırasıyla 1a ve 1b stereoizomerlerini verir.
Şema 7.3:
7.5 Kesik ve dolu kama gösterimini kullanarak I, J, K, L, M, 1a ve 1b'nin yapılarını çiziniz.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
Çizim kuralı. Saat yönünde numaralandırılmış düz bir altıgen kullanınız: \(C_1\) sağ altta, \(C_2\) altta, \(C_3\) sol altta, \(C_4\) sol üstte, \(C_5\) üstte ve \(C_6\) sağ üstte olsun. Bu sabit etiketler, sentez boyunca atomları izlemek için kullanılır; sistematik adlardaki konum numaralarından bağımsızdır.
+, okuyucuya doğru yönelen dolu bir kamayı; − ise okuyucudan uzağa yönelen kesik bir kamayı belirtir. \(\ce{-O-C(=O)-CH3}\) için \(\mathrm{OAc}\) yazınız. E'den itibaren, \(C_1\)'den hidroksietil veya asetoksietil yan zincirine uzanan bağ her zaman +'dır.
B–D için verilen SMILES gösterimleri, her rasemik çiftin bir üyesini gösterir. Sonraki tüm yapılar, seçilen bu enantiyomeri izler. G₁/G₂ etiketleri ve 1a/1b ile birlikte L/M etiketleri, tutarlı olmak koşuluyla birbiriyle değiştirilebilir.
- 7.1
A — sikloheksa-1,4-dien: C1=CCC=CC1
S — dikloroketen: O=C=C(Cl)Cl
B — rasemik cis-8,8-diklorobisiklo[4.2.0]okt-3-en-7-on:
O=C1C(Cl)(Cl)[C@H]2[C@@H]1CC=CC2
C — rasemik cis-bisiklo[4.2.0]okt-3-en-7-on:
O=C1C[C@H]2[C@@H]1CC=CC2
D — rasemik cis-7-oksabisiklo[4.3.0]non-3-en-8-on:
O=C1C[C@H]2[C@@H](O1)CC=CC2
B ve C'de bir siklobütanon halkası, sikloheksen halkasıyla cis kaynaşmıştır. D'de karbonil karbonu ile komşu köprübaşı arasına oksijen girmiş ve cis kaynaşmış beş üyeli bir lakton oluşmuştur.
- 7.2
E — (1S,6S)-6-(2-hidroksietil)sikloheks-3-en-1-ol:
OCC[C@H]1[C@@H](O)CC=CC1
F — 2-[(1S,6S)-6-asetoksisikloheks-3-en-1-il]etil asetat:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)CC=CC1
Her ikisinde de \(C_4=C_5\) bulunur. E'de \(C_1\)-hidroksietil grubu ve \(C_2\)-OH +'dır, dolayısıyla cis konumdadır. Her iki asimetrik karbon da \(S\) konfigürasyonundadır. F'de, iki konfigürasyonu da değiştirmeden her iki alkol hidrojeninin yerine asetil grupları koyunuz.
- 7.3
Her iki ürün de 2-(2-asetoksi-4,5-dibromosikloheksil)etil asetatın stereoizomerleridir.
G₁:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@@H](Br)[C@H](Br)C1
\(C_4\)-Br'yi +, \(C_5\)-Br'yi − olarak çiziniz.
G₂:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@H](Br)[C@@H](Br)C1
\(C_4\)-Br'yi −, \(C_5\)-Br'yi + olarak çiziniz.
Başlangıçtaki \(C_1\) yan zinciri ve \(C_2\)-OAc, her iki üründe de + olarak kalır.
- 7.4
H — 2-(6-asetoksisikloheksa-2,4-dien-1-il)etil asetat:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C=CC=C1
\(C_1\) yan zincirine ve \(C_2\)-OAc'ye uzanan + bağları koruyarak konjuge dieni, \(C_3=C_4-C_5=C_6\), çiziniz.
- 7.5
I — 2-(8-asetoksi-2,3-dioksabisiklo[2.2.2]okt-5-en-7-il)etil asetat, endoperoksit:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H]2C=C[C@@H]1OO2
\(C_3\) ile \(C_6\) arasına, her iki karbon–oksijen bağı − olacak şekilde bir \(\ce{-O-O-}\) köprüsü çiziniz. Kalan çift bağ \(C_4=C_5\)'tir.
J — 3-(2-hidroksietil)sikloheks-5-en-1,2,4-triol:
OCC[C@H]1[C@@H](O)[C@H](O)C=C[C@@H]1O
\(C_4=C_5\) olacak şekilde, \(C_2\)-OH'yi +, \(C_3\)-OH'yi − ve \(C_6\)-OH'yi − olarak çiziniz.
K — 2-(2,5,6-triasetoksisikloheks-3-en-1-il)etil asetat:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)C=C[C@@H]1OC(C)=O
Bu, tüm konfigürasyonları korunmuş olan J'nin tetraasetatıdır.
L — 2-(2,3,6-triasetoksi-4,5-dihidroksisikloheksil)etil asetat, L diastereomeri:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@@H](O)[C@@H](O)[C@@H]1OC(C)=O
M — 2-(2,3,6-triasetoksi-4,5-dihidroksisikloheksil)etil asetat, M diastereomeri:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@H](O)[C@H](O)[C@@H]1OC(C)=O
1a — 6-(2-hidroksietil)sikloheksan-1,2,3,4,5-pentol, 1a stereoizomeri:
OCC[C@H]1[C@@H](O)[C@H](O)[C@@H](O)[C@@H](O)[C@@H]1O
1b — 6-(2-hidroksietil)sikloheksan-1,2,3,4,5-pentol, 1b stereoizomeri:
OCC[C@H]1[C@@H](O)[C@H](O)[C@H](O)[C@H](O)[C@@H]1O
Kesik ve dolu kama çizimlerinin kesin gösterimleri şöyledir:
| Bileşik | \(C_2\) sübstitüenti | \(C_3\) sübstitüenti | \(C_4\) sübstitüenti | \(C_5\) sübstitüenti | \(C_6\) sübstitüenti |
|---|---|---|---|---|---|
| L | OAc + | OAc − | OH + | OH + | OAc − |
| M | OAc + | OAc − | OH − | OH − | OAc − |
| 1a | OH + | OH − | OH + | OH + | OH − |
| 1b | OH + | OH − | OH − | OH − | OH − |
Çözüm
İndirgenmeler için aşağıdaki denklemlerde biçimsel indirgeme hidrojeni eşdeğerleri kullanılmıştır: \(\ce{2[H]}\), denkleştirilmiş bir organik indirgenme yarı tepkimesinde \(\ce{2H+ + 2e-}\)'yi temsil eder. Belirtilen indirgen ve tepkime sonrası işlemler bu eşdeğerleri sağlar.
7.1 — A, S, B, C ve D'nin belirlenmesi
Benzen, c1ccccc1, indirgenerek konjuge olmayan A dienine dönüşür:
\[ \ce{C6H6 + 2[H] -> C6H8}. \]
Sikloheksa-1,4-dien, dört eşdeğer alken karbonuna ve iki eşdeğer metilen karbonuna sahiptir. Bu nedenle, gözlenen tam olarak iki farklı karbon ortamını verir:
\[ \delta_{\text{alken}}=124.0\ \mathrm{ppm}, \qquad \delta_{\text{metilen}}=26.0\ \mathrm{ppm}. \]
Trikloroasetil klorür, O=C(Cl)C(Cl)(Cl)Cl, çinko aracılığıyla klor giderilmesine uğrayarak dikloroketen S'yi verir:
\[ \ce{Cl3CCOCl + Zn -> Cl2C=C=O + ZnCl2}. \]
Ketenin merkez karbonu yaklaşık olarak doğrusal bir geometriye sahiptir. Karbon–karbon çift bağı, A'nın bir çift bağıyla [2+2] siklokatılma tepkimesine girerek B'nin dört üyeli keton halkasını oluşturur:
\[ \underbrace{\ce{C6H8}}_{\mathbf A} + \underbrace{\ce{C2Cl2O}}_{\mathbf S} \longrightarrow \underbrace{\ce{C8H8Cl2O}}_{\mathbf B}. \]
Alkenin bağıl konfigürasyonu korunur ve cis kaynaşmış bir ürün oluşur. Akiral dienin iki yüzünden herhangi birine gerçekleşen saldırı, iki enantiyomeri eşit miktarlarda oluşturur.
Asetik asit, CC(=O)O, içindeki çinko, her iki klorun yerine hidrojen geçirir:
\[ \ce{C8H8Cl2O + 2Zn + 2CH3COOH -> C8H10O + ZnCl2 + Zn(CH3COO)2}. \]
Dolayısıyla C, karşılık gelen klor içermeyen bisiklik siklobütanondur. Üç \(\mathrm{sp^2}\) sinyalinin ataması şöyledir:
| Kimyasal kayma | Atama |
|---|---|
| \(210.0\ \mathrm{ppm}\) | Keton karbonil karbonu |
| \(126.5,\ 125.3\ \mathrm{ppm}\) | Eşdeğer olmayan iki alken karbonu |
Bir sonraki reaktif 3-kloroperoksibenzoik asit, O=C(OO)c1cccc(Cl)c1, bileşiğidir. \(210.0\ \mathrm{ppm}\)'deki keton karbonilinden \(177.0\ \mathrm{ppm}\)'deki ester karboniline geçiş ve iki alken sinyalinin korunması, bir Baeyer–Villiger yükseltgenmesi gerçekleştiğini gösterir.
Daha fazla sübstitüe olan köprübaşı karbonu, metilen karbonuna göre öncelikli olarak göç eder. Bu nedenle oksijen, köprübaşı ile karbonil karbonu arasına girerek siklobütanon halkasını beş üyeli D laktonuna genişletir. Göç sırasında konfigürasyon korunur.
Denkleştirilmiş yükseltgenme tepkimesi şöyledir:
\[ \ce{C8H10O + C7H5ClO3 -> C8H10O2 + C7H5ClO2}, \]
burada asit yan ürünü 3-klorobenzoik asit, O=C(O)c1cccc(Cl)c1, bileşiğidir.
Alkenin epoksitlenmesi, iki alken karbonu sinyalini ortadan kaldırırken keton karbonilini korurdu; bu durum gözlenen spektrumla uyuşmaz.
7.2 — İndirgenme, asetilleme ve E'nin konfigürasyonları
Lityum alüminyum hidrür, [Li+].[AlH4-], lakton karbonilini indirger ve lakton halkasını açar:
\[ \underbrace{\ce{C8H10O2}}_{\mathbf D} +\ce{4[H]} \longrightarrow \underbrace{\ce{C8H14O2}}_{\mathbf E}. \]
Açil–oksijen bağı kırılır. Zaten \(C_2\)'ye bağlı olan oksijen, bu karbonun hidroksil grubuna dönüşürken, eski karbonil karbonu \(C_1\)'deki \(\ce{-CH2CH2OH}\) yan zincirinin uç karbonuna dönüşür. Sonuç olarak, iki sübstitüent cis olarak kalır.
Seçilen çizimde, her iki sübstitüent bağı dolu kamadır ve her iki stereomerkezdeki hidrojenler okuyucudan uzağa yönelir. CIP öncelikleri şöyledir:
| Merkez | Öncelik 1 | Öncelik 2 | Öncelik 3 | Öncelik 4 |
|---|---|---|---|---|
| \(C_1\) | \(C_2\) üzerinden ilerleyen halka yolu | Hidroksietil yan zinciri | \(C_6\) üzerinden ilerleyen halka yolu | H |
| \(C_2\) | OH | \(C_1\) üzerinden ilerleyen halka yolu | \(C_3\) üzerinden ilerleyen halka yolu | H |
\(C_1\)'de yan zincir, \(C_6\) üzerinden ilerleyen yoldan daha yüksek önceliğe sahiptir; çünkü yan zincirin uç karbonunda oksijenle, rakip halka yoluna göre daha önce karşılaşılır. Belirtilen izdüşümde, H uzağa yönelmişken her iki merkezde de \(1\rightarrow2\rightarrow3\) yönü saat yönünün tersinedir. Dolayısıyla,
\[ \boxed{C_1=S,\qquad C_2=S.} \]
Bu merkezler, E'nin sistematik adında sırasıyla 6 ve 1 konumlarıdır. Ayna görüntüsünün seçilmesi \(R,R\) sonucunu verirdi.
Asetil klorür, CC(=O)Cl, her iki alkolü asetiller. Piridin, n1ccccc1, hidrojen klorürü piridinyum klorür, [Cl-].[nH+]1ccccc1, olarak tutar:
\[ \ce{C8H14O2 + 2CH3COCl + 2C5H5N -> C12H18O4 + 2C5H6NCl}. \]
Asetilleme, stereojenik karbon–oksijen bağlarının hiçbirini kırmadan oksijen üzerindeki sübstitüentleri değiştirir ve konfigürasyonları değişmemiş F'yi verir.
7.3 — Bromlama ile G₁ ve G₂'nin elde edilmesi
Brom, BrBr, \(C_4=C_5\) bağına katılır:
\[ \underbrace{\ce{C12H18O4}}_{\mathbf F} +\ce{Br2} \longrightarrow \underbrace{\ce{C12H18Br2O4}}_{\mathbf{G_1}\text{ veya }\mathbf{G_2}}. \]
Alken, köprülü bir bromonyum ara ürünü oluşturur. Bromür bunu karşı yüzden açar; dolayısıyla katılma anti'dir ve iki brom trans konumdadır.
F zaten stereomerkezler içerdiğinden, alkenin iki yüzü diastereotopiktir. Bu nedenle farklı yüzlerden katılma, Cevaplar bölümünde listelenen iki diastereomeri verir:
\[ \mathbf{G_1}:\ (C_4\text{-Br},C_5\text{-Br})=(+,-), \] \[ \mathbf{G_2}:\ (C_4\text{-Br},C_5\text{-Br})=(-,+). \]
7.4 — İki eliminasyonla H'nin elde edilmesi
DBU'nun, 1,8-diazabisiklo[5.4.0]undek-7-enin, SMILES gösterimi C1CCC2=NCCCN2CC1 şeklindedir.
Her iki dibromürün de tepkimeye elverişli bir sandalye konformasyonunda, komşu trans bromlar aksiyal konumlarda bulunabilir. Bu durumda her birinin komşu metilen karbonunda antiperiplanar bir aksiyal hidrojen bulunur. İki E2 eliminasyonunda şunlar uzaklaşır:
- \(C_4\)'teki brom ve \(C_3\)'teki bir hidrojen;
- \(C_5\)'teki brom ve \(C_6\)'daki bir hidrojen.
Böylece konjuge dien oluşur:
\[ \boxed{C_3=C_4-C_5=C_6}. \]
Bromlama sırasında oluşan stereomerkezler üçgen düzlemsel alken karbonlarına dönüştüğünden, her iki dibromür de aynı H ürününü verir.
Denkleştirilmiş tepkime şöyledir:
\[ \ce{C12H18Br2O4 + 2C9H16N2 -> C12H16O4 + 2C9H17BrN2}. \]
Oluşan tuz DBU hidrobromür, [Br-].C1CCC2=[NH+]CCCN2CC1, bileşiğidir. \(C_1\) ve \(C_2\)'deki başlangıç konfigürasyonları korunur.
7.5 — Endoperoksit oluşumu ve karbaşekerlerin sentezinin tamamlanması
I'nın oluşumu. Singlet dioksijenin atomlar arasındaki bağlantıları gösteren SMILES ifadesi O=O şeklindedir; olağan SMILES gösterimi bu durumu kodlamadığından, \({}^{1}\Delta_g\) elektronik durumu ayrıca belirtilmelidir.
Konjuge dienle [4+2] siklokatılma tepkimesine girer:
\[ \underbrace{\ce{C12H16O4}}_{\mathbf H} +\ce{O2} \longrightarrow \underbrace{\ce{C12H16O6}}_{\mathbf I}. \]
İki yeni karbon–oksijen bağı \(C_3\) ve \(C_6\)'da oluşur; kalan çift bağ \(C_4=C_5\)'tir. Cis konumundaki \(C_1\) ve \(C_2\) sübstitüentleri + yüzünde bulunur. Karşı yüzden yaklaşma, belirtilen sterik ve elektronik itmeleri en aza indirir. Dolayısıyla peroksit köprüsünün her iki karbon–oksijen bağı da −'dir.
J'nin oluşumu. Aşırı miktarda lityum alüminyum hidrür, peroksit bağını ve her iki asetat grubunu indirger. \(C_3\) ve \(C_6\)'daki karbon–oksijen bağları bozulmadan kalır; bu nedenle oluşan her iki hidroksil grubu da − konfigürasyonunu korur.
Her bir asetatın indirgenmesi dört biçimsel hidrojen eşdeğeri gerektirir ve etanol, CCO, açığa çıkarır. Peroksit bağının kırılması iki eşdeğer daha gerektirir:
\[ \ce{C12H16O6 + 10[H] -> C8H14O4 + 2C2H5OH}. \]
Dolayısıyla üründe şunlar bulunur:
- \(C_1\)'de + yönelimli bir hidroksietil yan zinciri;
- \(C_2\)'de + yönelimli OH;
- \(C_3\) ve \(C_6\)'da, her ikisi de − yönelimli OH;
- bir çift bağ, \(C_4=C_5\).
Böylece belirtilen \(\ce{C8H14O4}\) formülü elde edilir. Sekiz karbonun hiçbiri birbirine eşdeğer değildir ve NMR verilerinin gerektirdiği gibi, tam olarak ikisi \(\mathrm{sp^2}\) hibritleşmesine sahiptir.
K'nın oluşumu. Dört hidroksil grubunun tamamı asetillenir:
\[ \ce{C8H14O4 + 4CH3COCl + 4C5H5N -> C16H22O8 + 4C5H6NCl}. \]
Dolayısıyla K, stereokimyası değişmemiş ve aynı \(C_4=C_5\) çift bağını taşıyan J'nin tetraasetatıdır.
L ve M'nin oluşumu. Osmiyum tetroksit, O=[Os](=O)(=O)=O, halkalı bir osmat esteri üzerinden alkene katılır. Hidroliz, bir syn visinal diol oluşturur.
Yardımcı yükseltgen 4-metilmorfolin 4-oksit, C[N+]1([O-])CCOCC1, bileşiğidir; indirgenmiş ürünü 4-metilmorfolin, CN1CCOCC1, bileşiğidir. Hidrolitik tepkime sonrası işlemler de dahil olmak üzere denkleştirilmiş net dönüşüm şöyledir:
\[ \ce{C16H22O8 + C5H11NO2 + H2O -> [OsO4] C16H24O10 + C5H11NO}. \]
İki yüzden gerçekleşen katılmalar şu ürünleri verir:
\[ \mathbf L:\quad C_4\text{-OH }+,\quad C_5\text{-OH }+; \] \[ \mathbf M:\quad C_4\text{-OH }-,\quad C_5\text{-OH }-. \]
Daha önce oluşmuş tüm konfigürasyonlar değişmeden kalır.
1a ve 1b'nin oluşumu. Son olarak aşırı miktarda lityum alüminyum hidrür, dört asetat koruyucu grubunu uzaklaştırır. Her iki diastereomer için de,
\[ \ce{C16H24O10 + 16[H] -> C8H16O6 + 4C2H5OH}. \]
Dolayısıyla dönüşümler şöyledir:
\[ \boxed{\mathbf L\longrightarrow\mathbf{1a}, \qquad \mathbf M\longrightarrow\mathbf{1b}.} \]
Her bir son ürün, halkada beş hidroksil grubu ve yan zincirin ucunda bir hidroksil grubu içerir. İki karbaşeker, osmiyum aracılı syn dihidroksilleme sırasında oluşan merkezler olan \(C_4\) ve \(C_5\)'te birbirinden farklıdır.
Sonuçlar, düzenleyicilerin yayımladığı resmi sonuçlarla karşılaştırılarak kontrol edildi.
IChO 2011 · Problema teórico 7
Síntesis de un carbaazúcar
Los carbohidratos son componentes esenciales de las células vivas y una fuente de energía para los animales. Incluyen tanto azúcares simples de moléculas pequeñas como sustancias macromoleculares. Cuando el oxígeno del anillo (oxígeno endocíclico) de los azúcares se sustituye por un grupo metileno, los compuestos formados se denominan pseudoazúcares o carbaazúcares. Dado que los carbaazúcares son estables frente a la hidrólisis por ácidos y enzimas, varios de ellos han encontrado aplicación en el campo de la inhibición de las glicosidasas.
A continuación se describen las síntesis totales de dos carbaazúcares isoméricos con el esqueleto 1.
La síntesis total de 1 comienza con una reducción del benceno mediante sodio en amoníaco líquido para dar A. El espectro de RMN de C-13 de A consta de dos señales a 124.0 y 26.0 ppm.
El cloruro de tricloroacetilo, en presencia de Zn, da una especie reactiva S (véase el Esquema 7.1). Un equivalente de S experimenta una cicloadición [2+2] con A para formar un producto racémico B. La reacción de B con Zn en ácido acético da C. El compuesto C contiene únicamente carbono, hidrógeno y oxígeno. El espectro de RMN de C-13 de C presenta tres señales de carbonos \(\mathrm{sp^2}\) a 210.0, 126.5 y 125.3 ppm.
La reacción de C con un equivalente de ácido \(m\)-cloroperbenzoico (\(m\)-CPBA) en cloruro de metileno da D como producto mayoritario. El espectro de RMN de C-13 de D también presenta tres señales en la región \(\mathrm{sp^2}\) a 177.0, 125.8, 124.0 ppm.
Intervalos de desplazamiento químico en RMN de \({}^{13}\mathrm{C}\) de grupos funcionales típicos
Esquema 7.1:
7.1 Dibuje las estructuras de A, B, C, D y del intermedio S.
La reducción de D con \(\ce{LiAlH4}\) produce E, que reacciona con un exceso de cloruro de acetilo en piridina para dar F (Esquema 7.2).
Esquema 7.2:
7.2 Dibuje las estructuras (utilice un enantiómero) de E y F empleando la notación de cuñas sólidas y discontinuas. Asigne las configuraciones (\(R\) o \(S\)) de los átomos de carbono asimétricos de E.
El compuesto F (utilice el enantiómero dibujado) reacciona con bromo para dar los estereoisómeros G₁ y G₂.
7.3 Dibuje las estructuras de G₁ y G₂ empleando la notación de cuñas sólidas y discontinuas.
Una mezcla de G₁ y G₂ reacciona con dos equivalentes de 1,8-diazabiciclo[5.4.0]undec-7-eno (DBU), que es una base amínica fuerte, para dar H.
7.4 Dibuje la estructura de H empleando la notación de cuñas sólidas y discontinuas.
La reacción de H con oxígeno singlete (generado in situ) da I. Aunque teóricamente son posibles dos isómeros, I se forma como único isómero debido al impedimento estérico y a la repulsión electrónica.
La reacción de I con un exceso de \(\ce{LiAlH4}\) da lugar a la formación de J (véase el Esquema 7.3). El espectro de RMN de C-13 de J muestra 8 señales, dos de ellas en la región \(\mathrm{sp^2}\).
La reacción de J con un exceso de cloruro de acetilo en presencia de piridina produce K. La reacción posterior de K con \(\ce{OsO4}\) en presencia de 4-óxido de 4-metilmorfolina (NMO) da los estereoisómeros L y M. Al reducirse con un exceso de \(\ce{LiAlH4}\), L y M dan los estereoisómeros 1a y 1b, respectivamente.
Esquema 7.3:
7.5 Dibuje las estructuras de I, J, K, L, M, 1a y 1b empleando la notación de cuñas sólidas y discontinuas.
Enunciado traducido del texto oficial en inglés.
Respuestas
Convención de dibujo. Utilice un hexágono plano numerado en sentido horario: \(C_1\) en la parte inferior derecha, \(C_2\) abajo, \(C_3\) en la parte inferior izquierda, \(C_4\) en la parte superior izquierda, \(C_5\) arriba y \(C_6\) en la parte superior derecha. Estas etiquetas fijas permiten seguir los átomos a lo largo de la síntesis; son independientes de los localizadores de los nombres sistemáticos.
Un + indica una cuña sólida hacia el lector; un − indica una cuña discontinua que se aleja del lector. Escriba \(\mathrm{OAc}\) para representar \(\ce{-O-C(=O)-CH3}\). A partir de E, el enlace de \(C_1\) a la cadena lateral de hidroxietilo o acetoxietilo es siempre +.
Los SMILES de B–D muestran un miembro de cada par racémico. Todas las estructuras posteriores corresponden a ese enantiómero elegido. Las etiquetas G₁/G₂, así como L/M junto con 1a/1b, pueden intercambiarse de manera coherente.
- 7.1
A — ciclohexa-1,4-dieno: C1=CCC=CC1
S — diclorocetena: O=C=C(Cl)Cl
B — cis-8,8-diclorobiciclo[4.2.0]oct-3-en-7-ona racémica:
O=C1C(Cl)(Cl)[C@H]2[C@@H]1CC=CC2
C — cis-biciclo[4.2.0]oct-3-en-7-ona racémica:
O=C1C[C@H]2[C@@H]1CC=CC2
D — cis-7-oxabiciclo[4.3.0]non-3-en-8-ona racémica:
O=C1C[C@H]2[C@@H](O1)CC=CC2
En B y C, una ciclobutanona está fusionada en cis al ciclohexeno. En D, se inserta un oxígeno entre el carbono carbonílico y el carbono cabeza de puente adyacente, dando una lactona de cinco miembros fusionada en cis.
- 7.2
E — (1S,6S)-6-(2-hidroxietil)ciclohex-3-en-1-ol:
OCC[C@H]1[C@@H](O)CC=CC1
F — acetato de 2-[(1S,6S)-6-acetoxiciclohex-3-en-1-il]etilo:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)CC=CC1
Ambos tienen \(C_4=C_5\). En E, el grupo hidroxietilo de \(C_1\) y el OH de \(C_2\) son +, por lo tanto, cis. Ambos carbonos asimétricos son \(S\). En F, sustituya ambos hidrógenos de los grupos alcohol por grupos acetilo sin cambiar ninguna de las dos configuraciones.
- 7.3
Ambos productos son estereoisómeros del acetato de 2-(2-acetoxi-4,5-dibromociclohexil)etilo.
G₁:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@@H](Br)[C@H](Br)C1
Dibuje \(C_4\)-Br + y \(C_5\)-Br −.
G₂:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@H](Br)[C@@H](Br)C1
Dibuje \(C_4\)-Br − y \(C_5\)-Br +.
La cadena lateral original de \(C_1\) y el OAc de \(C_2\) siguen siendo + en ambos productos.
- 7.4
H — acetato de 2-(6-acetoxiciclohexa-2,4-dien-1-il)etilo:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C=CC=C1
Dibuje el dieno conjugado \(C_3=C_4-C_5=C_6\), manteniendo los enlaces + a la cadena lateral de \(C_1\) y al OAc de \(C_2\).
- 7.5
I — acetato de 2-(8-acetoxi-2,3-dioxabiciclo[2.2.2]oct-5-en-7-il)etilo, el endoperóxido:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H]2C=C[C@@H]1OO2
Dibuje un puente \(\ce{-O-O-}\) entre \(C_3\) y \(C_6\), con ambos enlaces carbono–oxígeno −. El doble enlace restante es \(C_4=C_5\).
J — 3-(2-hidroxietil)ciclohex-5-eno-1,2,4-triol:
OCC[C@H]1[C@@H](O)[C@H](O)C=C[C@@H]1O
Dibuje \(C_2\)-OH +, \(C_3\)-OH − y \(C_6\)-OH −, con \(C_4=C_5\).
K — acetato de 2-(2,5,6-triacetoxiciclohex-3-en-1-il)etilo:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)C=C[C@@H]1OC(C)=O
Es el tetraacetato de J, que conserva todas las configuraciones.
L — acetato de 2-(2,3,6-triacetoxi-4,5-dihidroxiciclohexil)etilo, diastereómero L:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@@H](O)[C@@H](O)[C@@H]1OC(C)=O
M — acetato de 2-(2,3,6-triacetoxi-4,5-dihidroxiciclohexil)etilo, diastereómero M:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@H](O)[C@H](O)[C@@H]1OC(C)=O
1a — 6-(2-hidroxietil)ciclohexano-1,2,3,4,5-pentol, estereoisómero 1a:
OCC[C@H]1[C@@H](O)[C@H](O)[C@@H](O)[C@@H](O)[C@@H]1O
1b — 6-(2-hidroxietil)ciclohexano-1,2,3,4,5-pentol, estereoisómero 1b:
OCC[C@H]1[C@@H](O)[C@H](O)[C@H](O)[C@H](O)[C@@H]1O
Sus representaciones precisas mediante cuñas sólidas y discontinuas son:
| Compuesto | Sustituyente en \(C_2\) | Sustituyente en \(C_3\) | Sustituyente en \(C_4\) | Sustituyente en \(C_5\) | Sustituyente en \(C_6\) |
|---|---|---|---|---|---|
| L | OAc + | OAc − | OH + | OH + | OAc − |
| M | OAc + | OAc − | OH − | OH − | OAc − |
| 1a | OH + | OH − | OH + | OH + | OH − |
| 1b | OH + | OH − | OH − | OH − | OH − |
Solución
Para las reducciones, las ecuaciones siguientes utilizan equivalentes formales de hidrógeno reductor: \(\ce{2[H]}\) representa \(\ce{2H+ + 2e-}\) en una semirreacción de reducción orgánica ajustada. El reductor indicado y el tratamiento posterior aportan estos equivalentes.
7.1 — Identificación de A, S, B, C y D
El benceno, c1ccccc1, se reduce al dieno no conjugado A:
\[ \ce{C6H6 + 2[H] -> C6H8}. \]
El ciclohexa-1,4-dieno tiene cuatro carbonos alquénicos equivalentes y dos carbonos metilénicos equivalentes. Por ello, presenta exactamente los dos entornos de carbono observados:
\[ \delta_{\text{alqueno}}=124.0\ \mathrm{ppm}, \qquad \delta_{\text{metileno}}=26.0\ \mathrm{ppm}. \]
El cloruro de tricloroacetilo, O=C(Cl)C(Cl)(Cl)Cl, experimenta una descloración mediada por zinc para dar la diclorocetena S:
\[ \ce{Cl3CCOCl + Zn -> Cl2C=C=O + ZnCl2}. \]
El carbono central de la cetena tiene una geometría aproximadamente lineal. Su doble enlace carbono–carbono experimenta una cicloadición [2+2] con uno de los dobles enlaces de A, produciendo el anillo cetónico de cuatro miembros de B:
\[ \underbrace{\ce{C6H8}}_{\mathbf A} + \underbrace{\ce{C2Cl2O}}_{\mathbf S} \longrightarrow \underbrace{\ce{C8H8Cl2O}}_{\mathbf B}. \]
Se conserva la configuración relativa del alqueno, dando un producto fusionado en cis. El ataque por cualquiera de las dos caras del dieno aquiral produce los dos enantiómeros en cantidades iguales.
El zinc en ácido acético, CC(=O)O, sustituye ambos átomos de cloro por hidrógeno:
\[ \ce{C8H8Cl2O + 2Zn + 2CH3COOH -> C8H10O + ZnCl2 + Zn(CH3COO)2}. \]
Así, C es la ciclobutanona bicíclica correspondiente sin cloro. Sus tres señales \(\mathrm{sp^2}\) se asignan de la siguiente manera:
| Desplazamiento químico | Asignación |
|---|---|
| \(210.0\ \mathrm{ppm}\) | Carbono carbonílico de la cetona |
| \(126.5,\ 125.3\ \mathrm{ppm}\) | Los dos carbonos alquénicos no equivalentes |
El siguiente reactivo es el ácido 3-cloroperoxibenzoico, O=C(OO)c1cccc(Cl)c1. El cambio de un carbonilo de cetona a \(210.0\ \mathrm{ppm}\) a un carbonilo de éster a \(177.0\ \mathrm{ppm}\), junto con la conservación de dos señales alquénicas, permite identificar una oxidación de Baeyer–Villiger.
El carbono cabeza de puente, más sustituido, migra preferentemente frente al carbono metilénico. Por tanto, el oxígeno se inserta entre el carbono cabeza de puente y el carbono carbonílico, expandiendo la ciclobutanona para formar la lactona de cinco miembros D. La migración conserva la configuración.
La oxidación ajustada es
\[ \ce{C8H10O + C7H5ClO3 -> C8H10O2 + C7H5ClO2}, \]
donde el subproducto ácido es el ácido 3-clorobenzoico, O=C(O)c1cccc(Cl)c1.
Una epoxidación del alqueno eliminaría las dos señales de los carbonos alquénicos y conservaría el carbonilo de cetona; esto no concuerda con el espectro observado.
7.2 — Reducción, acetilación y configuraciones de E
El hidruro de litio y aluminio, [Li+].[AlH4-], reduce el carbonilo de la lactona y abre su anillo:
\[ \underbrace{\ce{C8H10O2}}_{\mathbf D} +\ce{4[H]} \longrightarrow \underbrace{\ce{C8H14O2}}_{\mathbf E}. \]
Se rompe el enlace acilo–oxígeno. El oxígeno ya unido a \(C_2\) se convierte en su grupo hidroxilo, mientras que el antiguo carbono carbonílico se convierte en el carbono terminal de la cadena lateral \(\ce{-CH2CH2OH}\) en \(C_1\). En consecuencia, los dos sustituyentes permanecen cis.
En el dibujo elegido, ambos enlaces a los sustituyentes son cuñas sólidas y los hidrógenos de ambos estereocentros apuntan hacia atrás. Las prioridades CIP son:
| Centro | Prioridad 1 | Prioridad 2 | Prioridad 3 | Prioridad 4 |
|---|---|---|---|---|
| \(C_1\) | Recorrido del anillo por \(C_2\) | Cadena lateral de hidroxietilo | Recorrido del anillo por \(C_6\) | H |
| \(C_2\) | OH | Recorrido del anillo por \(C_1\) | Recorrido del anillo por \(C_3\) | H |
En \(C_1\), la cadena lateral tiene mayor prioridad que el recorrido por \(C_6\) porque su carbono terminal encuentra un oxígeno antes que el recorrido competidor del anillo. En la proyección especificada, \(1\rightarrow2\rightarrow3\) tiene sentido antihorario en ambos centros con el H orientado hacia atrás. Por lo tanto,
\[ \boxed{C_1=S,\qquad C_2=S.} \]
Estos centros corresponden a las posiciones 6 y 1, respectivamente, en el nombre sistemático de E. La elección de la imagen especular daría \(R,R\).
El cloruro de acetilo, CC(=O)Cl, acetila ambos alcoholes. La piridina, n1ccccc1, captura el cloruro de hidrógeno en forma de cloruro de piridinio, [Cl-].[nH+]1ccccc1:
\[ \ce{C8H14O2 + 2CH3COCl + 2C5H5N -> C12H18O4 + 2C5H6NCl}. \]
La acetilación modifica los sustituyentes del oxígeno sin romper ninguno de los dos enlaces entre un carbono estereogénico y un oxígeno, dando F con las configuraciones inalteradas.
7.3 — Bromación para dar G₁ y G₂
El bromo, BrBr, se adiciona al doble enlace \(C_4=C_5\):
\[ \underbrace{\ce{C12H18O4}}_{\mathbf F} +\ce{Br2} \longrightarrow \underbrace{\ce{C12H18Br2O4}}_{\mathbf{G_1}\text{ o }\mathbf{G_2}}. \]
El alqueno forma un intermedio bromonio puenteado. El bromuro lo abre desde la cara opuesta, de modo que la adición es anti y los dos átomos de bromo son trans.
Las dos caras del alqueno son diastereotópicas porque F ya contiene estereocentros. Por ello, la adición por cada una de las caras da los dos diastereómeros indicados en las Respuestas:
\[ \mathbf{G_1}:\ (C_4\text{-Br},C_5\text{-Br})=(+,-), \] \[ \mathbf{G_2}:\ (C_4\text{-Br},C_5\text{-Br})=(-,+). \]
7.4 — Doble eliminación para dar H
El DBU, 1,8-diazabiciclo[5.4.0]undec-7-eno, tiene el SMILES C1CCC2=NCCCN2CC1.
En una conformación de silla reactiva de cualquiera de los dibromuros, los átomos de bromo vecinales trans pueden ocupar posiciones axiales. Cada uno tiene entonces un hidrógeno axial antiperiplanar en un carbono metilénico adyacente. Dos eliminaciones E2 eliminan:
- el bromo en \(C_4\) y un hidrógeno en \(C_3\);
- el bromo en \(C_5\) y un hidrógeno en \(C_6\).
Esto da el dieno conjugado
\[ \boxed{C_3=C_4-C_5=C_6}. \]
Ambos dibromuros convergen en H, ya que los estereocentros creados durante la bromación se convierten en carbonos alquénicos trigonales.
La reacción ajustada es
\[ \ce{C12H18Br2O4 + 2C9H16N2 -> C12H16O4 + 2C9H17BrN2}. \]
La sal es el bromhidrato de DBU, [Br-].C1CCC2=[NH+]CCCN2CC1. Se conservan las configuraciones originales en \(C_1\) y \(C_2\).
7.5 — Formación del endoperóxido y finalización de la síntesis de los carbaazúcares
Formación de I. El dioxígeno singlete tiene el SMILES de conectividad O=O; su estado electrónico \({}^{1}\Delta_g\) debe especificarse por separado porque los SMILES ordinarios no codifican ese estado.
Experimenta una cicloadición [4+2] con el dieno conjugado:
\[ \underbrace{\ce{C12H16O4}}_{\mathbf H} +\ce{O2} \longrightarrow \underbrace{\ce{C12H16O6}}_{\mathbf I}. \]
Los dos nuevos enlaces carbono–oxígeno se forman en \(C_3\) y \(C_6\), y el doble enlace restante es \(C_4=C_5\). Los sustituyentes cis de \(C_1\) y \(C_2\) ocupan la cara +. La aproximación desde la cara opuesta minimiza las repulsiones estéricas y electrónicas indicadas. Así, ambos enlaces carbono–oxígeno del puente peróxido son −.
Formación de J. El exceso de hidruro de litio y aluminio reduce el enlace peróxido y ambos grupos acetato. Los enlaces carbono–oxígeno en \(C_3\) y \(C_6\) permanecen intactos, por lo que ambos grupos hidroxilo resultantes conservan la configuración −.
La reducción de cada acetato requiere cuatro equivalentes formales de hidrógeno y libera etanol, CCO. La ruptura del peróxido requiere dos más:
\[ \ce{C12H16O6 + 10[H] -> C8H14O4 + 2C2H5OH}. \]
Por lo tanto, el producto tiene:
- una cadena lateral de hidroxietilo en \(C_1\), +;
- OH en \(C_2\), +;
- OH en \(C_3\) y \(C_6\), ambos −;
- un doble enlace, \(C_4=C_5\).
Esto da la fórmula indicada \(\ce{C8H14O4}\). Sus ocho carbonos no son equivalentes, y exactamente dos son \(\mathrm{sp^2}\), como requieren los datos de RMN.
Formación de K. Se acetilan los cuatro grupos hidroxilo:
\[ \ce{C8H14O4 + 4CH3COCl + 4C5H5N -> C16H22O8 + 4C5H6NCl}. \]
Así, K es el tetraacetato de J, con la estereoquímica inalterada y el mismo doble enlace \(C_4=C_5\).
Formación de L y M. El tetróxido de osmio, O=[Os](=O)(=O)=O, se adiciona al alqueno a través de un éster de osmiato cíclico. La hidrólisis produce un diol vecinal syn.
El cooxidante es el 4-óxido de 4-metilmorfolina, C[N+]1([O-])CCOCC1; su producto reducido es la 4-metilmorfolina, CN1CCOCC1. La transformación neta ajustada, incluido el tratamiento hidrolítico posterior, es
\[ \ce{C16H22O8 + C5H11NO2 + H2O -> [OsO4] C16H24O10 + C5H11NO}. \]
La adición por cada una de las caras da:
\[ \mathbf L:\quad C_4\text{-OH }+,\quad C_5\text{-OH }+; \] \[ \mathbf M:\quad C_4\text{-OH }-,\quad C_5\text{-OH }-. \]
Todas las configuraciones establecidas previamente permanecen inalteradas.
Formación de 1a y 1b. Por último, el exceso de hidruro de litio y aluminio elimina los cuatro grupos protectores acetato. Para cualquiera de los diastereómeros,
\[ \ce{C16H24O10 + 16[H] -> C8H16O6 + 4C2H5OH}. \]
Por tanto, las transformaciones son
\[ \boxed{\mathbf L\longrightarrow\mathbf{1a}, \qquad \mathbf M\longrightarrow\mathbf{1b}.} \]
Cada producto final contiene cinco grupos hidroxilo en el anillo y un grupo hidroxilo terminal en la cadena lateral. Los dos carbaazúcares difieren en \(C_4\) y \(C_5\), los centros introducidos durante la dihidroxilación syn mediada por osmio.
Los resultados se comprobaron con los resultados oficiales publicados por los organizadores.
IChO 2011 · 理论题 7
碳糖的合成
糖类是活细胞的重要组成成分,也是动物的能量来源。糖类既包括小分子的单糖,也包括大分子物质。糖分子中的环氧原子(环内氧原子)被亚甲基取代后,所得化合物称为假糖或碳糖。由于碳糖在酸和酶的作用下具有水解稳定性,多种碳糖已在糖苷酶抑制领域得到应用。
下面介绍具有骨架 1 的两种异构碳糖的全合成。
1 的全合成首先用钠在液氨中还原苯,得到 A。A 的 C-13 NMR 谱仅含两个信号,分别位于 124.0 和 26.0 ppm。
三氯乙酰氯在 Zn 存在下生成活性物种 S(见反应路线 7.1)。一当量的 S 与 A 发生 [2+2] 环加成,形成外消旋产物 B。B 在乙酸中与 Zn 反应,得到 C。化合物 C 仅含碳、氢和氧。C 的 C-13 NMR 谱显示三个 \(\mathrm{sp^2}\) 碳信号,分别位于 210.0、126.5 和 125.3 ppm。
C 在二氯甲烷中与一当量的 \(m\)-氯过氧苯甲酸(\(m\)-CPBA)反应,得到主要产物 D。D 的 C-13 NMR 谱在 \(\mathrm{sp^2}\) 区域也显示三个信号,分别位于 177.0、125.8、124.0 ppm。
典型官能团的 \({}^{13}\mathrm{C}\)-NMR 化学位移范围
反应路线 7.1:
7.1 画出 A、B、C、D 以及中间体 S 的结构。
用 \(\ce{LiAlH4}\) 还原 D 得到 E,后者在吡啶中与过量乙酰氯反应,得到 F(反应路线 7.2)。
反应路线 7.2:
7.2 用虚线楔形键和实心楔形键画出 E 和 F 的结构(选用其中一个对映体)。标明 E 中不对称碳原子的构型(\(R\) 或 \(S\))。
化合物 F(使用所画出的对映体)与溴反应,得到立体异构体 G₁ 和 G₂。
7.3 用虚线楔形键和实心楔形键画出 G₁ 和 G₂ 的结构。
G₁ 和 G₂ 的混合物与两当量的强胺碱 1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)反应,得到 H。
7.4 用虚线楔形键和实心楔形键画出 H 的结构。
H 与原位生成的单线态氧反应,得到 I。尽管理论上可能形成两种异构体,但由于空间位阻和电子排斥,只生成单一异构体 I。
I 与过量 \(\ce{LiAlH4}\) 反应,生成 J(见反应路线 7.3)。J 的 C-13 NMR 谱显示 8 个信号,其中两个位于 \(\mathrm{sp^2}\) 区域。
J 在吡啶存在下与过量乙酰氯反应,得到 K。随后,K 在 4-甲基吗啉-4-氧化物(NMO)存在下与 \(\ce{OsO4}\) 反应,得到立体异构体 L 和 M。用过量 \(\ce{LiAlH4}\) 还原 L 和 M,分别得到立体异构体 1a 和 1b。
反应路线 7.3:
7.5 用虚线楔形键和实心楔形键画出 I、J、K、L、M、1a 和 1b 的结构。
题目译自官方英文原文。
答案
绘图约定。 使用一个平面六边形,按顺时针方向编号:\(C_1\) 位于右下方,\(C_2\) 位于底部,\(C_3\) 位于左下方,\(C_4\) 位于左上方,\(C_5\) 位于顶部,\(C_6\) 位于右上方。这些固定标号用于在整个合成过程中追踪原子,与系统命名中的位次编号无关。
+ 表示指向读者的实心楔形键;− 表示背向读者的虚线楔形键。用 \(\mathrm{OAc}\) 表示 \(\ce{-O-C(=O)-CH3}\)。从 E 开始,\(C_1\) 与羟乙基或乙酰氧基乙基侧链之间的键始终为 +。
B–D 的 SMILES 各表示相应外消旋对中的一个对映体。此后的所有结构均沿用所选的对映体。标号 G₁/G₂ 可以相互对调,L/M 及其对应的 1a/1b 也可以一致地相互对调。
- 7.1
A — 环己-1,4-二烯: C1=CCC=CC1
S — 二氯乙烯酮: O=C=C(Cl)Cl
B — 外消旋顺式-8,8-二氯双环[4.2.0]辛-3-烯-7-酮:
O=C1C(Cl)(Cl)[C@H]2[C@@H]1CC=CC2
C — 外消旋顺式-双环[4.2.0]辛-3-烯-7-酮:
O=C1C[C@H]2[C@@H]1CC=CC2
D — 外消旋顺式-7-氧杂双环[4.3.0]壬-3-烯-8-酮:
O=C1C[C@H]2[C@@H](O1)CC=CC2
在 B 和 C 中,环丁酮环与环己烯环顺式稠合。在 D 中,氧原子插入羰基碳与相邻桥头碳之间,形成顺式稠合的五元内酯。
- 7.2
E — (1S,6S)-6-(2-羟乙基)环己-3-烯-1-醇:
OCC[C@H]1[C@@H](O)CC=CC1
F — 乙酸-2-[(1S,6S)-6-乙酰氧基环己-3-烯-1-基]乙酯:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)CC=CC1
两者均具有 \(C_4=C_5\)。在 E 中,\(C_1\) 上的羟乙基和 \(C_2\)-OH 均为 +,因此呈顺式。两个不对称碳原子均为 \(S\) 构型。对于 F,将两个醇羟基的氢原子均替换为乙酰基,两个中心的构型均不改变。
- 7.3
两种产物均为乙酸-2-(2-乙酰氧基-4,5-二溴环己基)乙酯的立体异构体。
G₁:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@@H](Br)[C@H](Br)C1
将 \(C_4\)-Br 画为 +,\(C_5\)-Br 画为 −。
G₂:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@H](Br)[C@@H](Br)C1
将 \(C_4\)-Br 画为 −,\(C_5\)-Br 画为 +。
在两种产物中,原有的 \(C_1\) 侧链和 \(C_2\)-OAc 均保持为 +。
- 7.4
H — 乙酸-2-(6-乙酰氧基环己-2,4-二烯-1-基)乙酯:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C=CC=C1
画出共轭二烯 \(C_3=C_4-C_5=C_6\),并使通向 \(C_1\) 侧链和 \(C_2\)-OAc 的键保持为 +。
- 7.5
I — 乙酸-2-(8-乙酰氧基-2,3-二氧杂双环[2.2.2]辛-5-烯-7-基)乙酯,即内过氧化物:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H]2C=C[C@@H]1OO2
在 \(C_3\) 和 \(C_6\) 之间画出一条 \(\ce{-O-O-}\) 桥,两个碳–氧键均为 −。剩余的双键为 \(C_4=C_5\)。
J — 3-(2-羟乙基)环己-5-烯-1,2,4-三醇:
OCC[C@H]1[C@@H](O)[C@H](O)C=C[C@@H]1O
将 \(C_2\)-OH 画为 +,\(C_3\)-OH 画为 −,\(C_6\)-OH 画为 −,双键为 \(C_4=C_5\)。
K — 乙酸-2-(2,5,6-三乙酰氧基环己-3-烯-1-基)乙酯:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)C=C[C@@H]1OC(C)=O
这是 J 的四乙酸酯,所有构型均保持不变。
L — 乙酸-2-(2,3,6-三乙酰氧基-4,5-二羟基环己基)乙酯,非对映异构体 L:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@@H](O)[C@@H](O)[C@@H]1OC(C)=O
M — 乙酸-2-(2,3,6-三乙酰氧基-4,5-二羟基环己基)乙酯,非对映异构体 M:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@H](O)[C@H](O)[C@@H]1OC(C)=O
1a — 6-(2-羟乙基)环己烷-1,2,3,4,5-五醇,立体异构体 1a:
OCC[C@H]1[C@@H](O)[C@H](O)[C@@H](O)[C@@H](O)[C@@H]1O
1b — 6-(2-羟乙基)环己烷-1,2,3,4,5-五醇,立体异构体 1b:
OCC[C@H]1[C@@H](O)[C@H](O)[C@H](O)[C@H](O)[C@@H]1O
它们的精确楔形键画法如下:
| 化合物 | \(C_2\) 上的取代基 | \(C_3\) 上的取代基 | \(C_4\) 上的取代基 | \(C_5\) 上的取代基 | \(C_6\) 上的取代基 |
|---|---|---|---|---|---|
| L | OAc + | OAc − | OH + | OH + | OAc − |
| M | OAc + | OAc − | OH − | OH − | OAc − |
| 1a | OH + | OH − | OH + | OH + | OH − |
| 1b | OH + | OH − | OH − | OH − | OH − |
解答
对于还原反应,下列方程式采用形式上的还原氢当量:在配平的有机还原半反应方程式中,\(\ce{2[H]}\) 表示 \(\ce{2H+ + 2e-}\)。所述还原剂及后处理提供这些当量。
7.1 — A、S、B、C 和 D 的鉴定
苯 c1ccccc1 经还原生成非共轭二烯 A:
\[ \ce{C6H6 + 2[H] -> C6H8}. \]
环己-1,4-二烯含有四个等价的烯碳原子和两个等价的亚甲基碳原子。因此,它恰好给出实验观察到的两种碳环境:
\[ \delta_{\text{烯碳}}=124.0\ \mathrm{ppm}, \qquad \delta_{\text{亚甲基}}=26.0\ \mathrm{ppm}. \]
三氯乙酰氯 O=C(Cl)C(Cl)(Cl)Cl 经锌介导的脱氯反应,生成二氯乙烯酮 S:
\[ \ce{Cl3CCOCl + Zn -> Cl2C=C=O + ZnCl2}. \]
乙烯酮的中心碳原子呈近似直线形配位。其碳–碳双键与 A 的一个双键发生 [2+2] 环加成,形成 B 中的四元酮环:
\[ \underbrace{\ce{C6H8}}_{\mathbf A} + \underbrace{\ce{C2Cl2O}}_{\mathbf S} \longrightarrow \underbrace{\ce{C8H8Cl2O}}_{\mathbf B}. \]
烯烃的相对构型得以保留,生成顺式稠合产物。从非手性二烯的任一面进攻,生成等量的两个对映体。
锌在乙酸 CC(=O)O 中将两个氯原子均替换为氢原子:
\[ \ce{C8H8Cl2O + 2Zn + 2CH3COOH -> C8H10O + ZnCl2 + Zn(CH3COO)2}. \]
因此,C 是相应的不含氯的双环环丁酮。其三个 \(\mathrm{sp^2}\) 信号归属如下:
| 化学位移 | 归属 |
|---|---|
| \(210.0\ \mathrm{ppm}\) | 酮羰基碳原子 |
| \(126.5,\ 125.3\ \mathrm{ppm}\) | 两个不等价的烯碳原子 |
下一步使用的试剂是 3-氯过氧苯甲酸 O=C(OO)c1cccc(Cl)c1。羰基信号由酮羰基的 \(210.0\ \mathrm{ppm}\) 移至酯羰基的 \(177.0\ \mathrm{ppm}\),同时保留两个烯碳信号,由此可判定发生了 Baeyer–Villiger 氧化。
取代程度较高的桥头碳比亚甲基碳优先迁移。因此,氧原子插入桥头碳与羰基碳之间,使环丁酮扩环为五元内酯 D。迁移过程中构型保持不变。
配平的氧化反应方程式为
\[ \ce{C8H10O + C7H5ClO3 -> C8H10O2 + C7H5ClO2}, \]
其中,酸性副产物为 3-氯苯甲酸 O=C(O)c1cccc(Cl)c1。
若发生烯烃环氧化,两个烯碳信号会消失,而酮羰基信号会保留;这与观察到的谱图不符。
7.2 — 还原、乙酰化及 E 的构型
氢化铝锂 [Li+].[AlH4-] 还原内酯羰基,并使内酯开环:
\[ \underbrace{\ce{C8H10O2}}_{\mathbf D} +\ce{4[H]} \longrightarrow \underbrace{\ce{C8H14O2}}_{\mathbf E}. \]
酰基–氧键发生断裂。原本与 \(C_2\) 相连的氧原子成为该位置的羟基,而原来的羰基碳成为 \(C_1\) 上 \(\ce{-CH2CH2OH}\) 侧链的末端碳。因此,两个取代基仍为顺式。
在所选画法中,两条取代基键均为实心楔形键,两个立体中心上的氢原子均背向读者。CIP 优先次序如下:
| 中心 | 优先次序 1 | 优先次序 2 | 优先次序 3 | 优先次序 4 |
|---|---|---|---|---|
| \(C_1\) | 经由 \(C_2\) 的环路径 | 羟乙基侧链 | 经由 \(C_6\) 的环路径 | H |
| \(C_2\) | OH | 经由 \(C_1\) 的环路径 | 经由 \(C_3\) 的环路径 | H |
在 \(C_1\) 处,侧链的优先次序高于经由 \(C_6\) 的路径,因为沿侧链比较至其末端碳时,比沿另一条环路径更早遇到氧原子。在指定投影中,两个中心的 H 均背向读者,且 \(1\rightarrow2\rightarrow3\) 均为逆时针方向。因此,
\[ \boxed{C_1=S,\qquad C_2=S.} \]
在 E 的系统名称中,这两个中心分别为 6 位和 1 位。若选择其镜像,则得到 \(R,R\)。
乙酰氯 CC(=O)Cl 使两个醇羟基均发生乙酰化。吡啶 n1ccccc1 捕获氯化氢,形成氯化吡啶鎓 [Cl-].[nH+]1ccccc1:
\[ \ce{C8H14O2 + 2CH3COCl + 2C5H5N -> C12H18O4 + 2C5H6NCl}. \]
乙酰化改变了氧原子上的取代基,但不破坏任一立体中心的碳–氧键,因此生成构型不变的 F。
7.3 — 溴化生成 G₁ 和 G₂
溴 BrBr 加成到 \(C_4=C_5\) 上:
\[ \underbrace{\ce{C12H18O4}}_{\mathbf F} +\ce{Br2} \longrightarrow \underbrace{\ce{C12H18Br2O4}}_{\mathbf{G_1}\text{ 或 }\mathbf{G_2}}. \]
烯烃形成桥式溴鎓离子中间体。溴离子从相反的一面进攻并使其开环,因此发生异面加成,两个溴原子呈反式关系。
由于 F 已含有立体中心,烯烃的两个面是非对映异位面。因此,从不同的面加成会生成答案中列出的两个非对映异构体:
\[ \mathbf{G_1}:\ (C_4\text{-Br},C_5\text{-Br})=(+,-), \] \[ \mathbf{G_2}:\ (C_4\text{-Br},C_5\text{-Br})=(-,+). \]
7.4 — 两次消除生成 H
DBU,即 1,8-二氮杂双环[5.4.0]十一碳-7-烯,其 SMILES 为 C1CCC2=NCCCN2CC1。
对于任一二溴化物,在能够发生反应的椅式构象中,邻位反式的两个溴原子均可占据直立键位置。此时,每个溴原子在相邻亚甲基碳上均有一个与其呈反式共平面关系的直立键氢。两次 E2 消除分别脱去:
- \(C_4\) 上的溴原子和 \(C_3\) 上的一个氢原子;
- \(C_5\) 上的溴原子和 \(C_6\) 上的一个氢原子。
由此得到共轭二烯
\[ \boxed{C_3=C_4-C_5=C_6}. \]
两种二溴化物均生成 H,因为溴化时产生的立体中心转变为平面三角形的烯碳原子。
配平的反应方程式为
\[ \ce{C12H18Br2O4 + 2C9H16N2 -> C12H16O4 + 2C9H17BrN2}. \]
生成的盐是 DBU 氢溴酸盐 [Br-].C1CCC2=[NH+]CCCN2CC1。\(C_1\) 和 \(C_2\) 的原有构型保持不变。
7.5 — 内过氧化物的形成及碳糖合成的完成
I 的形成。 单线态氧分子表示原子连接关系的 SMILES 为 O=O;其 \({}^{1}\Delta_g\) 电子态必须另行注明,因为普通 SMILES 不编码该电子态。
它与共轭二烯发生 [4+2] 环加成:
\[ \underbrace{\ce{C12H16O4}}_{\mathbf H} +\ce{O2} \longrightarrow \underbrace{\ce{C12H16O6}}_{\mathbf I}. \]
两个新的碳–氧键分别在 \(C_3\) 和 \(C_6\) 处形成,剩余的双键为 \(C_4=C_5\)。\(C_1\) 和 \(C_2\) 上呈顺式关系的取代基占据 + 面。从相反的一面接近可使题述的空间排斥和电子排斥最小。因此,过氧桥的两个碳–氧键均为 −。
J 的形成。 过量氢化铝锂还原过氧键和两个乙酸酯基团。\(C_3\) 和 \(C_6\) 处的碳–氧键保持完整,因此生成的两个羟基均保留 − 构型。
每还原一个乙酸酯基团需要四个形式氢当量,并释放出乙醇 CCO。过氧键的断裂还需要两个氢当量:
\[ \ce{C12H16O6 + 10[H] -> C8H14O4 + 2C2H5OH}. \]
因此,产物具有:
- \(C_1\) 上的羟乙基侧链,为 +;
- \(C_2\) 上的 OH,为 +;
- \(C_3\) 和 \(C_6\) 上的 OH,均为 −;
- 一个双键,即 \(C_4=C_5\)。
由此得到所述分子式 \(\ce{C8H14O4}\)。其八个碳原子均不等价,且恰有两个为 \(\mathrm{sp^2}\) 碳,与 NMR 数据的要求一致。
K 的形成。 全部四个羟基均发生乙酰化:
\[ \ce{C8H14O4 + 4CH3COCl + 4C5H5N -> C16H22O8 + 4C5H6NCl}. \]
因此,K 是 J 的四乙酸酯,立体化学保持不变,并保留原有的 \(C_4=C_5\) 双键。
L 和 M 的形成。 四氧化锇 O=[Os](=O)(=O)=O 与烯烃加成,形成环状锇酸酯中间体。水解生成同面加成的邻二醇。
共氧化剂为 4-甲基吗啉-4-氧化物 C[N+]1([O-])CCOCC1;其还原产物为 4-甲基吗啉 CN1CCOCC1。包含水解后处理在内的配平总反应为
\[ \ce{C16H22O8 + C5H11NO2 + H2O -> [OsO4] C16H24O10 + C5H11NO}. \]
从两个面分别加成,得到:
\[ \mathbf L:\quad C_4\text{-OH }+,\quad C_5\text{-OH }+; \] \[ \mathbf M:\quad C_4\text{-OH }-,\quad C_5\text{-OH }-. \]
此前已建立的所有构型均保持不变。
1a 和 1b 的形成。 最后,用过量氢化铝锂脱除四个乙酸酯保护基。对于任一非对映异构体,均有
\[ \ce{C16H24O10 + 16[H] -> C8H16O6 + 4C2H5OH}. \]
因此,相应转化为
\[ \boxed{\mathbf L\longrightarrow\mathbf{1a}, \qquad \mathbf M\longrightarrow\mathbf{1b}.} \]
每种最终产物均含有五个环上羟基和一个侧链末端羟基。这两种碳糖的差别在于 \(C_4\) 和 \(C_5\) 的构型,这两个中心是在锇介导的同面二羟基化过程中引入的。
结果已与主办方公布的官方答案核对。
IChO 2011 · Теоретическая задача 7
Синтез карбасахара
Углеводы являются важнейшими компонентами живых клеток и источником энергии для животных. К ним относятся как простые сахара с небольшими молекулами, так и высокомолекулярные вещества. Соединения, образующиеся при замене атома кислорода в цикле сахара (эндоциклического атома кислорода) метиленовой группой, называют псевдосахарами или карбасахарами. Поскольку карбасахара устойчивы к гидролизу под действием кислот и ферментов, некоторые из них нашли применение в качестве ингибиторов гликозидаз.
Ниже описаны полные синтезы двух изомерных карбасахаров со скелетом 1.
Полный синтез 1 начинается с восстановления бензола натрием в жидком аммиаке с образованием A. Спектр ЯМР C-13 соединения A состоит из двух сигналов при 124.0 и 26.0 м. д.
Трихлорацетилхлорид в присутствии Zn образует реакционноспособную частицу S (см. схему 7.1). Один эквивалент S вступает в [2+2]-циклоприсоединение с A, образуя рацемический продукт B. Реакция B с Zn в уксусной кислоте даёт C. Соединение C содержит только углерод, водород и кислород. В спектре ЯМР C-13 соединения C наблюдаются три сигнала \(\mathrm{sp^2}\)-гибридизованных атомов углерода при 210.0, 126.5 и 125.3 м. д.
Реакция C с одним эквивалентом \(m\)-хлорпербензойной кислоты (\(m\)-CPBA) в хлористом метилене даёт D в качестве основного продукта. В спектре ЯМР C-13 соединения D также наблюдаются три сигнала в области \(\mathrm{sp^2}\) при 177.0, 125.8, 124.0 м. д.
Диапазоны химических сдвигов типичных функциональных групп в спектрах ЯМР \({}^{13}\mathrm{C}\)
Схема 7.1:
7.1 Изобразите структуры A, B, C, D и промежуточной частицы S.
Восстановление D с помощью \(\ce{LiAlH4}\) приводит к E, которое реагирует с избытком ацетилхлорида в пиридине с образованием F (схема 7.2).
Схема 7.2:
7.2 Изобразите структуры E и F (используйте один энантиомер), обозначая пространственное расположение связей сплошными и штриховыми клиньями. Определите конфигурации (\(R\) или \(S\)) асимметрических атомов углерода в E.
Соединение F (используйте изображённый энантиомер) реагирует с бромом с образованием стереоизомеров G₁ и G₂.
7.3 Изобразите структуры G₁ и G₂, обозначая пространственное расположение связей сплошными и штриховыми клиньями.
Смесь G₁ и G₂ реагирует с двумя эквивалентами 1,8-диазабицикло[5.4.0]ундец-7-ена (DBU), сильного аминного основания, с образованием H.
7.4 Изобразите структуру H, обозначая пространственное расположение связей сплошными и штриховыми клиньями.
Реакция H с синглетным кислородом (генерируемым in situ) даёт I. Хотя теоретически возможны два изомера, вследствие стерических затруднений и электронного отталкивания I образуется в виде единственного изомера.
Реакция I с избытком \(\ce{LiAlH4}\) приводит к образованию J (см. схему 7.3). В спектре ЯМР C-13 соединения J наблюдаются 8 сигналов, два из которых находятся в области \(\mathrm{sp^2}\).
Реакция J с избытком ацетилхлорида в присутствии пиридина даёт K. Последующая реакция K с \(\ce{OsO4}\) в присутствии 4-оксида 4-метилморфолина (NMO) даёт стереоизомеры L и M. При восстановлении избытком \(\ce{LiAlH4}\) соединения L и M дают стереоизомеры 1a и 1b соответственно.
Схема 7.3:
7.5 Изобразите структуры I, J, K, L, M, 1a и 1b, обозначая пространственное расположение связей сплошными и штриховыми клиньями.
Условие переведено с официального английского текста.
Ответы
Условные обозначения на рисунках. Используйте плоский шестиугольник с нумерацией по часовой стрелке: \(C_1\) — справа внизу, \(C_2\) — внизу, \(C_3\) — слева внизу, \(C_4\) — слева вверху, \(C_5\) — вверху и \(C_6\) — справа вверху. Эти фиксированные обозначения позволяют прослеживать атомы на протяжении всего синтеза; они не зависят от локантов в систематических названиях.
Знак + обозначает сплошной клин, направленный к читателю; знак − — штриховой клин, направленный от читателя. Используйте обозначение \(\mathrm{OAc}\) для \(\ce{-O-C(=O)-CH3}\). Начиная с E, связь от \(C_1\) к гидроксиэтильной или ацетоксиэтильной боковой цепи всегда обозначается знаком +.
SMILES для B–D показывают один из энантиомеров каждой рацемической пары. Все последующие структуры соответствуют этому выбранному энантиомеру. Обозначения G₁/G₂, а также L/M вместе с 1a/1b можно последовательно поменять местами.
- 7.1
A — циклогекса-1,4-диен: C1=CCC=CC1
S — дихлоркетен: O=C=C(Cl)Cl
B — рацемический цис-8,8-дихлорбицикло[4.2.0]окт-3-ен-7-он:
O=C1C(Cl)(Cl)[C@H]2[C@@H]1CC=CC2
C — рацемический цис-бицикло[4.2.0]окт-3-ен-7-он:
O=C1C[C@H]2[C@@H]1CC=CC2
D — рацемический цис-7-оксабицикло[4.3.0]нон-3-ен-8-он:
O=C1C[C@H]2[C@@H](O1)CC=CC2
В B и C циклобутаноновое кольцо цис-сочленено с циклогексеновым. В D атом кислорода внедрён между карбонильным атомом углерода и соседним узловым атомом, что приводит к образованию цис-сочленённого пятичленного лактона.
- 7.2
E — (1S,6S)-6-(2-гидроксиэтил)циклогекс-3-ен-1-ол:
OCC[C@H]1[C@@H](O)CC=CC1
F — 2-[(1S,6S)-6-ацетоксициклогекс-3-ен-1-ил]этилацетат:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)CC=CC1
Оба соединения содержат связь \(C_4=C_5\). В E гидроксиэтильная группа при \(C_1\) и группа \(C_2\)-OH имеют обозначение +, то есть расположены цис. Оба асимметрических атома углерода имеют конфигурацию \(S\). Для получения F замените оба атома водорода спиртовых групп ацетильными группами, не изменяя ни одну из конфигураций.
- 7.3
Оба продукта являются стереоизомерами 2-(2-ацетокси-4,5-дибромциклогексил)этилацетата.
G₁:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@@H](Br)[C@H](Br)C1
Изобразите \(C_4\)-Br со знаком +, а \(C_5\)-Br — со знаком −.
G₂:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@H](Br)[C@@H](Br)C1
Изобразите \(C_4\)-Br со знаком −, а \(C_5\)-Br — со знаком +.
Исходная боковая цепь при \(C_1\) и группа \(C_2\)-OAc сохраняют знак + в обоих продуктах.
- 7.4
H — 2-(6-ацетоксициклогекса-2,4-диен-1-ил)этилацетат:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C=CC=C1
Изобразите сопряжённый диен \(C_3=C_4-C_5=C_6\), сохранив знак + у связей с боковой цепью при \(C_1\) и с группой \(C_2\)-OAc.
- 7.5
I — 2-(8-ацетокси-2,3-диоксабицикло[2.2.2]окт-5-ен-7-ил)этилацетат, эндопероксид:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H]2C=C[C@@H]1OO2
Изобразите мостик \(\ce{-O-O-}\) между \(C_3\) и \(C_6\), обозначив обе связи углерод–кислород знаком −. Оставшаяся двойная связь — \(C_4=C_5\).
J — 3-(2-гидроксиэтил)циклогекс-5-ен-1,2,4-триол:
OCC[C@H]1[C@@H](O)[C@H](O)C=C[C@@H]1O
Изобразите \(C_2\)-OH со знаком +, \(C_3\)-OH со знаком − и \(C_6\)-OH со знаком −, сохранив \(C_4=C_5\).
K — 2-(2,5,6-триацетоксициклогекс-3-ен-1-ил)этилацетат:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)C=C[C@@H]1OC(C)=O
Это тетраацетат J, сохраняющий все конфигурации.
L — 2-(2,3,6-триацетокси-4,5-дигидроксициклогексил)этилацетат, диастереомер L:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@@H](O)[C@@H](O)[C@@H]1OC(C)=O
M — 2-(2,3,6-триацетокси-4,5-дигидроксициклогексил)этилацетат, диастереомер M:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@H](O)[C@H](O)[C@@H]1OC(C)=O
1a — 6-(2-гидроксиэтил)циклогексан-1,2,3,4,5-пентол, стереоизомер 1a:
OCC[C@H]1[C@@H](O)[C@H](O)[C@@H](O)[C@@H](O)[C@@H]1O
1b — 6-(2-гидроксиэтил)циклогексан-1,2,3,4,5-пентол, стереоизомер 1b:
OCC[C@H]1[C@@H](O)[C@H](O)[C@H](O)[C@H](O)[C@@H]1O
Точное расположение сплошных и штриховых клиньев в их структурах:
| Соединение | Заместитель при \(C_2\) | Заместитель при \(C_3\) | Заместитель при \(C_4\) | Заместитель при \(C_5\) | Заместитель при \(C_6\) |
|---|---|---|---|---|---|
| L | OAc + | OAc − | OH + | OH + | OAc − |
| M | OAc + | OAc − | OH − | OH − | OAc − |
| 1a | OH + | OH − | OH + | OH + | OH − |
| 1b | OH + | OH − | OH − | OH − | OH − |
Решение
В приведённых ниже уравнениях восстановления используются формальные эквиваленты восстанавливающего водорода: \(\ce{2[H]}\) обозначает \(\ce{2H+ + 2e-}\) в сбалансированном полууравнении восстановления органического соединения. Эти эквиваленты обеспечиваются указанным восстановителем и последующей обработкой реакционной смеси.
7.1 — Определение структур A, S, B, C и D
Бензол, c1ccccc1, восстанавливается до несопряжённого диена A:
\[ \ce{C6H6 + 2[H] -> C6H8}. \]
В циклогекса-1,4-диене имеются четыре эквивалентных алкеновых атома углерода и два эквивалентных метиленовых атома углерода. Поэтому он даёт ровно два наблюдаемых типа углеродного окружения:
\[ \delta_{\text{алкен}}=124.0\ \mathrm{ppm}, \qquad \delta_{\text{метилен}}=26.0\ \mathrm{ppm}. \]
Трихлорацетилхлорид, O=C(Cl)C(Cl)(Cl)Cl, подвергается дехлорированию под действием цинка с образованием дихлоркетена S:
\[ \ce{Cl3CCOCl + Zn -> Cl2C=C=O + ZnCl2}. \]
Окружение центрального атома углерода кетена практически линейное. Его двойная связь углерод–углерод вступает в [2+2]-циклоприсоединение с одной двойной связью A, образуя четырёхчленное кетонное кольцо B:
\[ \underbrace{\ce{C6H8}}_{\mathbf A} + \underbrace{\ce{C2Cl2O}}_{\mathbf S} \longrightarrow \underbrace{\ce{C8H8Cl2O}}_{\mathbf B}. \]
Относительная конфигурация алкена сохраняется, что приводит к цис-сочленённому продукту. Атака с любой из двух сторон ахирального диена даёт два энантиомера в равных количествах.
Цинк в уксусной кислоте, CC(=O)O, заменяет оба атома хлора водородом:
\[ \ce{C8H8Cl2O + 2Zn + 2CH3COOH -> C8H10O + ZnCl2 + Zn(CH3COO)2}. \]
Таким образом, C — соответствующий бициклический циклобутанон, не содержащий хлора. Его три сигнала в области \(\mathrm{sp^2}\) относятся к следующим атомам:
| Химический сдвиг | Отнесение |
|---|---|
| \(210.0\ \mathrm{ppm}\) | Карбонильный атом углерода кетона |
| \(126.5,\ 125.3\ \mathrm{ppm}\) | Два неэквивалентных алкеновых атома углерода |
Следующий реагент — 3-хлорпероксибензойная кислота, O=C(OO)c1cccc(Cl)c1. Переход от сигнала кетонной карбонильной группы при \(210.0\ \mathrm{ppm}\) к сигналу сложноэфирной карбонильной группы при \(177.0\ \mathrm{ppm}\) при сохранении двух алкеновых сигналов указывает на окисление Байера–Виллигера.
Более замещённый узловой атом углерода мигрирует предпочтительнее, чем метиленовый атом углерода. Поэтому кислород внедряется между узловым и карбонильным атомами углерода, расширяя циклобутаноновый цикл до пятичленного лактона D. Миграция протекает с сохранением конфигурации.
Сбалансированное уравнение окисления:
\[ \ce{C8H10O + C7H5ClO3 -> C8H10O2 + C7H5ClO2}, \]
где побочный продукт — 3-хлорбензойная кислота, O=C(O)c1cccc(Cl)c1.
Эпоксидирование алкена привело бы к исчезновению двух сигналов алкеновых атомов углерода и сохранению кетонной карбонильной группы; это не соответствует наблюдаемому спектру.
7.2 — Восстановление, ацетилирование и конфигурации E
Алюмогидрид лития, [Li+].[AlH4-], восстанавливает карбонильную группу лактона и раскрывает лактонный цикл:
\[ \underbrace{\ce{C8H10O2}}_{\mathbf D} +\ce{4[H]} \longrightarrow \underbrace{\ce{C8H14O2}}_{\mathbf E}. \]
Разрывается связь ацил–кислород. Атом кислорода, уже связанный с \(C_2\), становится частью гидроксильной группы при этом атоме, тогда как бывший карбонильный атом углерода становится концевым атомом углерода боковой цепи \(\ce{-CH2CH2OH}\) при \(C_1\). Следовательно, два заместителя сохраняют цис-расположение.
В выбранном изображении обе связи с заместителями показаны сплошными клиньями, а оба атома водорода при стереоцентрах направлены от читателя. Приоритеты по правилам CIP:
| Центр | Приоритет 1 | Приоритет 2 | Приоритет 3 | Приоритет 4 |
|---|---|---|---|---|
| \(C_1\) | Путь по кольцу через \(C_2\) | Гидроксиэтильная боковая цепь | Путь по кольцу через \(C_6\) | H |
| \(C_2\) | OH | Путь по кольцу через \(C_1\) | Путь по кольцу через \(C_3\) | H |
У \(C_1\) боковая цепь имеет более высокий приоритет, чем путь через \(C_6\), поскольку при продвижении по ней кислород при концевом атоме углерода встречается раньше, чем на конкурирующем пути по кольцу. В указанной проекции последовательность \(1\rightarrow2\rightarrow3\) направлена против часовой стрелки у обоих центров, а H направлен от читателя. Поэтому
\[ \boxed{C_1=S,\qquad C_2=S.} \]
В систематическом названии E эти центры занимают положения 6 и 1 соответственно. Выбор зеркального изображения дал бы \(R,R\).
Ацетилхлорид, CC(=O)Cl, ацетилирует обе спиртовые группы. Пиридин, n1ccccc1, связывает хлороводород в виде хлорида пиридиния, [Cl-].[nH+]1ccccc1:
\[ \ce{C8H14O2 + 2CH3COCl + 2C5H5N -> C12H18O4 + 2C5H6NCl}. \]
Ацетилирование изменяет заместители при атомах кислорода, не разрывая ни одну из связей стереогенного атома углерода с кислородом, и даёт F с неизменными конфигурациями.
7.3 — Бромирование с образованием G₁ и G₂
Бром, BrBr, присоединяется по связи \(C_4=C_5\):
\[ \underbrace{\ce{C12H18O4}}_{\mathbf F} +\ce{Br2} \longrightarrow \underbrace{\ce{C12H18Br2O4}}_{\mathbf{G_1}\text{ или }\mathbf{G_2}}. \]
Алкен образует мостиковый бромониевый интермедиат. Бромид-ион раскрывает его с противоположной стороны, поэтому происходит анти-присоединение и два атома брома располагаются транс.
Две стороны алкена диастереотопны, поскольку F уже содержит стереоцентры. Поэтому присоединение с разных сторон даёт два диастереомера, приведённых в разделе «Ответы»:
\[ \mathbf{G_1}:\ (C_4\text{-Br},C_5\text{-Br})=(+,-), \] \[ \mathbf{G_2}:\ (C_4\text{-Br},C_5\text{-Br})=(-,+). \]
7.4 — Двойное элиминирование с образованием H
DBU, 1,8-диазабицикло[5.4.0]ундец-7-ен, имеет SMILES C1CCC2=NCCCN2CC1.
В реакционноспособной конформации кресла любого из двух дибромидов вицинальные транс-расположенные атомы брома могут занимать аксиальные положения. В этом случае каждому из них соответствует антиперипланарный аксиальный атом водорода при соседнем метиленовом атоме углерода. В результате двух элиминирований E2 отщепляются:
- атом брома при \(C_4\) и атом водорода при \(C_3\);
- атом брома при \(C_5\) и атом водорода при \(C_6\).
Это даёт сопряжённый диен
\[ \boxed{C_3=C_4-C_5=C_6}. \]
Оба дибромида превращаются в одно и то же соединение H, поскольку стереоцентры, образовавшиеся при бромировании, становятся тригональными алкеновыми атомами углерода.
Сбалансированное уравнение реакции:
\[ \ce{C12H18Br2O4 + 2C9H16N2 -> C12H16O4 + 2C9H17BrN2}. \]
Образующаяся соль — гидробромид DBU, [Br-].C1CCC2=[NH+]CCCN2CC1. Исходные конфигурации при \(C_1\) и \(C_2\) сохраняются.
7.5 — Образование эндопероксида и завершение синтеза карбасахаров
Образование I. Связность атомов синглетного молекулярного кислорода описывается SMILES O=O; его электронное состояние \({}^{1}\Delta_g\) необходимо указывать отдельно, поскольку обычная запись SMILES не кодирует это состояние.
Он вступает в [4+2]-циклоприсоединение с сопряжённым диеном:
\[ \underbrace{\ce{C12H16O4}}_{\mathbf H} +\ce{O2} \longrightarrow \underbrace{\ce{C12H16O6}}_{\mathbf I}. \]
Две новые связи углерод–кислород образуются при \(C_3\) и \(C_6\), а оставшаяся двойная связь — \(C_4=C_5\). Цис-расположенные заместители при \(C_1\) и \(C_2\) занимают сторону +. Подход с противоположной стороны сводит к минимуму указанные стерическое и электронное отталкивания. Таким образом, обе связи углерод–кислород пероксидного мостика имеют знак −.
Образование J. Избыток алюмогидрида лития восстанавливает пероксидную связь и обе ацетатные группы. Связи углерод–кислород при \(C_3\) и \(C_6\) остаются целыми, поэтому обе образующиеся гидроксильные группы сохраняют конфигурацию −.
Восстановление каждой ацетатной группы требует четырёх формальных эквивалентов водорода и сопровождается выделением этанола, CCO. Расщепление пероксидной связи требует ещё двух:
\[ \ce{C12H16O6 + 10[H] -> C8H14O4 + 2C2H5OH}. \]
Следовательно, продукт содержит:
- гидроксиэтильную боковую цепь при \(C_1\), +;
- OH при \(C_2\), +;
- OH при \(C_3\) и \(C_6\), обе −;
- одну двойную связь, \(C_4=C_5\).
Это соответствует указанной формуле \(\ce{C8H14O4}\). Все восемь атомов углерода неэквивалентны, и ровно два из них имеют \(\mathrm{sp^2}\)-гибридизацию, что согласуется с данными ЯМР.
Образование K. Все четыре гидроксильные группы ацетилируются:
\[ \ce{C8H14O4 + 4CH3COCl + 4C5H5N -> C16H22O8 + 4C5H6NCl}. \]
Таким образом, K — тетраацетат J с неизменной стереохимией и той же двойной связью \(C_4=C_5\).
Образование L и M. Тетраоксид осмия, O=[Os](=O)(=O)=O, присоединяется к алкену с образованием циклического осматного эфира. Гидролиз приводит к син-вицинальному диолу.
Соокислителем служит 4-оксид 4-метилморфолина, C[N+]1([O-])CCOCC1; продукт его восстановления — 4-метилморфолин, CN1CCOCC1. Сбалансированное суммарное уравнение превращения, включая гидролитическую обработку реакционной смеси:
\[ \ce{C16H22O8 + C5H11NO2 + H2O -> [OsO4] C16H24O10 + C5H11NO}. \]
Присоединение с каждой из двух сторон даёт:
\[ \mathbf L:\quad C_4\text{-OH }+,\quad C_5\text{-OH }+; \] \[ \mathbf M:\quad C_4\text{-OH }-,\quad C_5\text{-OH }-. \]
Все ранее сформированные конфигурации остаются неизменными.
Образование 1a и 1b. Наконец, избыток алюмогидрида лития удаляет четыре ацетатные защитные группы. Для каждого из диастереомеров
\[ \ce{C16H24O10 + 16[H] -> C8H16O6 + 4C2H5OH}. \]
Таким образом, происходят превращения
\[ \boxed{\mathbf L\longrightarrow\mathbf{1a}, \qquad \mathbf M\longrightarrow\mathbf{1b}.} \]
Каждый конечный продукт содержит пять гидроксильных групп при кольце и одну концевую гидроксильную группу в боковой цепи. Два карбасахара различаются конфигурациями при \(C_4\) и \(C_5\) — центрах, образовавшихся при син-дигидроксилировании под действием соединения осмия.
Ответы проверены по официальным ответам, опубликованным организаторами.
IChO 2011 · مسألة نظرية 7
اصطناع سكر كربوني
الكربوهيدرات مكوّنات أساسية للخلايا الحية ومصدر للطاقة لدى الحيوانات. وهي تشمل السكريات البسيطة ذات الجزيئات الصغيرة، وكذلك المواد ذات الجزيئات الضخمة. عندما تُستبدل ذرة الأكسجين الحلقية (الأكسجين داخل الحلقة) في السكريات بمجموعة ميثيلين، تُسمّى المركّبات الناتجة سكريات زائفة أو سكريات كربونية. ونظرًا إلى مقاومة السكريات الكربونية للتحلّل المائي بفعل الأحماض والإنزيمات، فقد استُخدم عدد منها في مجال تثبيط إنزيمات الغليكوزيداز.
فيما يلي وصف للاصطناع الكلي لسكرين كربونيين متماكبين لهما الهيكل 1.
يبدأ الاصطناع الكلي للمركّب 1 باختزال البنزين بالصوديوم في الأمونيا السائلة لإعطاء A. ويتكوّن طيف الرنين المغناطيسي النووي للكربون-13 للمركّب A من إشارتين عند 124.0 و26.0 جزء في المليون.
يعطي كلوريد ثلاثي كلورو الأسيتيل، بوجود Zn، نوعًا كيميائيًا نشطًا S (انظر المخطّط 7.1). ويخضع مكافئ واحد من S لإضافة حلقية [2+2] مع A لتكوين ناتج راسيمي B. ويعطي تفاعل B مع Zn في حمض الأسيتيك المركّب C. لا يحتوي المركّب C إلا على الكربون والهيدروجين والأكسجين. ويُظهر طيف الرنين المغناطيسي النووي للكربون-13 للمركّب C ثلاث إشارات لكربون \(\mathrm{sp^2}\) عند 210.0 و126.5 و125.3 جزء في المليون.
يعطي تفاعل C مع مكافئ واحد من حمض \(m\)-كلورو فوق البنزويك (\(m\)-CPBA) في كلوريد الميثيلين المركّب D بوصفه الناتج الرئيسي. ويُظهر طيف الرنين المغناطيسي النووي للكربون-13 للمركّب D أيضًا ثلاث إشارات في منطقة \(\mathrm{sp^2}\) عند 177.0 و125.8 و124.0 جزء في المليون.
مجالات الإزاحة الكيميائية في طيف الرنين المغناطيسي النووي لـ \({}^{13}\mathrm{C}\) للمجموعات الوظيفية الشائعة
المخطّط 7.1:
7.1 ارسم بُنى A, B, C, D والوسيط S.
ينتج عن اختزال D باستخدام \(\ce{LiAlH4}\) المركّب E، الذي يتفاعل مع فائض من كلوريد الأسيتيل في البيريدين ليعطي F (المخطّط 7.2).
المخطّط 7.2:
7.2 ارسم بُنيتي E وF (استخدم أحد المتماكبين المرآتيين) باستعمال تمثيل الروابط بالأوتاد الممتلئة والمتقطّعة. عيّن التشكيلات (\(R\) أو \(S\)) عند ذرات الكربون غير المتناظرة في E.
يتفاعل المركّب F (استخدم المتماكب المرآتي المرسوم) مع البروم ليعطي المتماكبين الفراغيين G₁ وG₂.
7.3 ارسم بُنيتي G₁ وG₂ باستعمال تمثيل الروابط بالأوتاد الممتلئة والمتقطّعة.
يتفاعل مزيج من G₁ وG₂ مع مكافئين من 1,8-ديازابيسيكلو[5.4.0]أنديك-7-ين (DBU)، وهو قاعدة أمينية قوية، ليعطي H.
7.4 ارسم بنية H باستعمال تمثيل الروابط بالأوتاد الممتلئة والمتقطّعة.
يعطي تفاعل H مع الأكسجين الأحادي (المولَّد في وسط التفاعل) المركّب I. وعلى الرغم من إمكان وجود متماكبين نظريًا، يتكوّن I بوصفه المتماكب الوحيد بسبب الإعاقة الفراغية والتنافر الإلكتروني.
يؤدّي تفاعل I مع فائض من \(\ce{LiAlH4}\) إلى تكوين J (انظر المخطّط 7.3). ويُظهر طيف الرنين المغناطيسي النووي للكربون-13 للمركّب J ثماني إشارات، اثنتان منها في منطقة \(\mathrm{sp^2}\).
يعطي تفاعل J مع فائض من كلوريد الأسيتيل بوجود البيريدين المركّب K. ويعطي التفاعل اللاحق للمركّب K مع \(\ce{OsO4}\) بوجود أكسيد 4-ميثيل مورفولين عند الموضع 4 (NMO) المتماكبين الفراغيين L وM. وعند اختزالهما بفائض من \(\ce{LiAlH4}\)، يعطي L وM المتماكبين الفراغيين 1a و1b، على الترتيب.
المخطّط 7.3:
7.5 ارسم بُنى I, J, K, L, M, 1a و1b باستعمال تمثيل الروابط بالأوتاد الممتلئة والمتقطّعة.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
اصطلاح الرسم. استخدم مسدّسًا مستويًا مرقّمًا باتجاه عقارب الساعة: \(C_1\) في أسفل اليمين، و\(C_2\) في الأسفل، و\(C_3\) في أسفل اليسار، و\(C_4\) في أعلى اليسار، و\(C_5\) في الأعلى، و\(C_6\) في أعلى اليمين. تتتبّع هذه الرموز الثابتة الذرات طوال الاصطناع؛ وهي مستقلة عن أرقام المواضع في الأسماء النظامية.
تدلّ + على وتد ممتلئ متّجه نحو القارئ؛ وتدلّ − على وتد متقطّع متّجه بعيدًا عنه. اكتب \(\mathrm{OAc}\) للدلالة على \(\ce{-O-C(=O)-CH3}\). بدءًا من E، تكون الرابطة من \(C_1\) إلى السلسلة الجانبية هيدروكسي إيثيل أو أسيتوكسي إيثيل دائمًا +.
تُظهر صيغ SMILES للمركّبات B–D أحد فردَي كل زوج راسيمي. وتتبع جميع البُنى اللاحقة ذلك المتماكب المرآتي المختار. ويمكن تبديل الرمزين G₁/G₂، وكذلك L/M مع 1a/1b، على نحو متّسق.
- 7.1
A — سيكلوهكسا-1,4-ديين: C1=CCC=CC1
S — ثنائي كلورو الكيتين: O=C=C(Cl)Cl
B — سيس-8,8-ثنائي كلورو بيسيكلو[4.2.0]أوكت-3-ين-7-ون الراسيمي:
O=C1C(Cl)(Cl)[C@H]2[C@@H]1CC=CC2
C — سيس-بيسيكلو[4.2.0]أوكت-3-ين-7-ون الراسيمي:
O=C1C[C@H]2[C@@H]1CC=CC2
D — سيس-7-أوكسابيسيكلو[4.3.0]نون-3-ين-8-ون الراسيمي:
O=C1C[C@H]2[C@@H](O1)CC=CC2
في B وC، تلتحم حلقة سيكلوبوتانون بحلقة السيكلوهكسين التحامًا من النمط سيس. وفي D، تُدرَج ذرة أكسجين بين كربون الكربونيل وذرة رأس الجسر المجاورة، مما يعطي لاكتونًا خماسي الحلقة ملتحمًا من النمط سيس.
- 7.2
E — (1S,6S)-6-(2-هيدروكسي إيثيل)سيكلوهكس-3-ين-1-ول:
OCC[C@H]1[C@@H](O)CC=CC1
F — أسيتات 2-[(1S,6S)-6-أسيتوكسي سيكلوهكس-3-ين-1-يل]إيثيل:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)CC=CC1
يحتوي كلاهما على \(C_4=C_5\). في E، تكون مجموعة \(C_1\)-هيدروكسي إيثيل ومجموعة \(C_2\)-OH كلتاهما +، ومن ثمّ تكونان في وضع سيس. وكلتا ذرتَي الكربون غير المتناظرتين لهما التشكيل \(S\). في F، استبدل ذرتَي هيدروجين المجموعتين الكحوليتين بمجموعتَي أسيتيل دون تغيير أيٍّ من التشكيلين.
- 7.3
كلا الناتجين متماكب فراغي لـ أسيتات 2-(2-أسيتوكسي-4,5-ثنائي برومو سيكلوهكسيل)إيثيل.
G₁:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@@H](Br)[C@H](Br)C1
ارسم \(C_4\)-Br + و\(C_5\)-Br −.
G₂:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C[C@H](Br)[C@@H](Br)C1
ارسم \(C_4\)-Br − و\(C_5\)-Br +.
تبقى السلسلة الجانبية الأصلية عند \(C_1\) ومجموعة \(C_2\)-OAc كلتاهما + في كلا الناتجين.
- 7.4
H — أسيتات 2-(6-أسيتوكسي سيكلوهكسا-2,4-ديين-1-يل)إيثيل:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)C=CC=C1
ارسم الديين المترافق \(C_3=C_4-C_5=C_6\)، مع إبقاء الرابطتين إلى السلسلة الجانبية عند \(C_1\) وإلى \(C_2\)-OAc على هيئة +.
- 7.5
I — أسيتات 2-(8-أسيتوكسي-2,3-ديوكسابيسيكلو[2.2.2]أوكت-5-ين-7-يل)إيثيل، البيروكسيد الداخلي:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H]2C=C[C@@H]1OO2
ارسم جسرًا من \(\ce{-O-O-}\) بين \(C_3\) و\(C_6\)، بحيث تكون رابطتا الكربون–الأكسجين كلتاهما −. والرابطة المزدوجة المتبقية هي \(C_4=C_5\).
J — 3-(2-هيدروكسي إيثيل)سيكلوهكس-5-ين-1,2,4-تريول:
OCC[C@H]1[C@@H](O)[C@H](O)C=C[C@@H]1O
ارسم \(C_2\)-OH +، و\(C_3\)-OH −، و\(C_6\)-OH −، مع \(C_4=C_5\).
K — أسيتات 2-(2,5,6-ثلاثي أسيتوكسي سيكلوهكس-3-ين-1-يل)إيثيل:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)C=C[C@@H]1OC(C)=O
هذا هو مشتق رباعي الأسيتات للمركّب J، مع الاحتفاظ بجميع التشكيلات.
L — أسيتات 2-(2,3,6-ثلاثي أسيتوكسي-4,5-ثنائي هيدروكسي سيكلوهكسيل)إيثيل، المتماكب غير المرآتي L:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@@H](O)[C@@H](O)[C@@H]1OC(C)=O
M — أسيتات 2-(2,3,6-ثلاثي أسيتوكسي-4,5-ثنائي هيدروكسي سيكلوهكسيل)إيثيل، المتماكب غير المرآتي M:
CC(=O)OCC[C@H]1[C@@H](OC(C)=O)[C@H](OC(C)=O)[C@H](O)[C@H](O)[C@@H]1OC(C)=O
1a — 6-(2-هيدروكسي إيثيل)سيكلوهكسان-1,2,3,4,5-بنتول، المتماكب الفراغي 1a:
OCC[C@H]1[C@@H](O)[C@H](O)[C@@H](O)[C@@H](O)[C@@H]1O
1b — 6-(2-هيدروكسي إيثيل)سيكلوهكسان-1,2,3,4,5-بنتول، المتماكب الفراغي 1b:
OCC[C@H]1[C@@H](O)[C@H](O)[C@H](O)[C@H](O)[C@@H]1O
تمثيلاتها الدقيقة بالأوتاد الممتلئة والمتقطّعة هي:
| المركّب | المستبدَل عند \(C_2\) | المستبدَل عند \(C_3\) | المستبدَل عند \(C_4\) | المستبدَل عند \(C_5\) | المستبدَل عند \(C_6\) |
|---|---|---|---|---|---|
| L | OAc + | OAc − | OH + | OH + | OAc − |
| M | OAc + | OAc − | OH − | OH − | OAc − |
| 1a | OH + | OH − | OH + | OH + | OH − |
| 1b | OH + | OH − | OH − | OH − | OH − |
الحل
في تفاعلات الاختزال، تستخدم المعادلات أدناه مكافئات صورية من الهيدروجين المختزِل: إذ تمثّل \(\ce{2[H]}\) المقدار \(\ce{2H+ + 2e-}\) في نصف معادلة موزونة لاختزال عضوي. ويوفّر العامل المختزِل المذكور والمعالجة اللاحقة هذه المكافئات.
7.1 — تعيين A وS وB وC وD
يخضع البنزين، c1ccccc1، للاختزال إلى الديين غير المترافق A:
\[ \ce{C6H6 + 2[H] -> C6H8}. \]
يحتوي سيكلوهكسا-1,4-ديين على أربع ذرات كربون ألكينية متكافئة وذرتَي كربون ميثيلينيتين متكافئتين. ولذلك يعطي بالضبط بيئتَي الكربون المرصودتين:
\[ \delta_{\text{الألكين}}=124.0\ \mathrm{ppm}, \qquad \delta_{\text{الميثيلين}}=26.0\ \mathrm{ppm}. \]
يخضع كلوريد ثلاثي كلورو الأسيتيل، O=C(Cl)C(Cl)(Cl)Cl، لنزع الكلور بوساطة الزنك ليعطي ثنائي كلورو الكيتين S:
\[ \ce{Cl3CCOCl + Zn -> Cl2C=C=O + ZnCl2}. \]
تكون الهندسة حول ذرة الكربون المركزية في الكيتين خطية تقريبًا. وتخضع رابطته المزدوجة بين ذرتَي الكربون لإضافة حلقية [2+2] مع إحدى الرابطتين المزدوجتين في A، فتنتج حلقة الكيتون الرباعية في B:
\[ \underbrace{\ce{C6H8}}_{\mathbf A} + \underbrace{\ce{C2Cl2O}}_{\mathbf S} \longrightarrow \underbrace{\ce{C8H8Cl2O}}_{\mathbf B}. \]
يُحتفَظ بالتشكيل النسبي للألكين، مما يعطي ناتجًا ملتحمًا من النمط سيس. ويؤدّي الهجوم على أيٍّ من وجهَي الديين غير الكيرالي إلى إنتاج المتماكبين المرآتيين بكميتين متساويتين.
يستبدل الزنك في حمض الأسيتيك، CC(=O)O، ذرتَي الكلور بالهيدروجين:
\[ \ce{C8H8Cl2O + 2Zn + 2CH3COOH -> C8H10O + ZnCl2 + Zn(CH3COO)2}. \]
إذن، C هو السيكلوبوتانون ثنائي الحلقة الموافق والخالي من الكلور. وتُسنَد إشاراته الثلاث من نوع \(\mathrm{sp^2}\) كما يلي:
| الإزاحة الكيميائية | الإسناد |
|---|---|
| \(210.0\ \mathrm{ppm}\) | كربون مجموعة الكربونيل الكيتونية |
| \(126.5,\ 125.3\ \mathrm{ppm}\) | ذرتا الكربون الألكينيتان غير المتكافئتين |
الكاشف التالي هو حمض 3-كلورو بيروكسي البنزويك، O=C(OO)c1cccc(Cl)c1. ويشير الانتقال من كربونيل كيتوني عند \(210.0\ \mathrm{ppm}\) إلى كربونيل إستري عند \(177.0\ \mathrm{ppm}\)، مع بقاء إشارتَي الألكين، إلى حدوث أكسدة باير–فيليغر.
تهاجر ذرة كربون رأس الجسر الأعلى استبدالًا تفضيليًا مقارنةً بذرة كربون الميثيلين. ولذلك تُدرَج ذرة أكسجين بين رأس الجسر وكربون الكربونيل، فتتوسّع حلقة السيكلوبوتانون إلى اللاكتون خماسي الحلقة D. وتحافظ الهجرة على التشكيل.
معادلة الأكسدة الموزونة هي
\[ \ce{C8H10O + C7H5ClO3 -> C8H10O2 + C7H5ClO2}, \]
حيث يكون الناتج الحمضي الثانوي هو حمض 3-كلورو البنزويك، O=C(O)c1cccc(Cl)c1.
من شأن إبوكسدة الألكين أن تزيل إشارتَي كربون الألكين وتُبقي الكربونيل الكيتوني؛ وهذا لا يتوافق مع الطيف المرصود.
7.2 — الاختزال والأستلة وتشكيلات E
يختزل هيدريد ألومنيوم الليثيوم، [Li+].[AlH4-]، كربونيل اللاكتون ويفتح حلقته:
\[ \underbrace{\ce{C8H10O2}}_{\mathbf D} +\ce{4[H]} \longrightarrow \underbrace{\ce{C8H14O2}}_{\mathbf E}. \]
تُكسَر رابطة الأسيل–الأكسجين. وتصبح ذرة الأكسجين المرتبطة أصلًا بـ \(C_2\) جزءًا من مجموعة الهيدروكسيل عنده، بينما يصبح كربون الكربونيل السابق ذرة الكربون الطرفية في السلسلة الجانبية \(\ce{-CH2CH2OH}\) عند \(C_1\). وبناءً عليه، يبقى المستبدَلان في وضع سيس.
في الرسم المختار، تُمثَّل رابطتا المستبدَلين بوتدين ممتلئين، وتتّجه ذرتا الهيدروجين عند المركزين الفراغيين بعيدًا عن القارئ. وأولويات CIP هي:
| المركز | الأولوية 1 | الأولوية 2 | الأولوية 3 | الأولوية 4 |
|---|---|---|---|---|
| \(C_1\) | المسار الحلقي عبر \(C_2\) | السلسلة الجانبية هيدروكسي إيثيل | المسار الحلقي عبر \(C_6\) | H |
| \(C_2\) | OH | المسار الحلقي عبر \(C_1\) | المسار الحلقي عبر \(C_3\) | H |
عند \(C_1\)، تتقدّم السلسلة الجانبية في الأولوية على المسار عبر \(C_6\)، لأن كربونها الطرفي يصل إلى الأكسجين قبل أن يصل إليه المسار الحلقي المنافس. وفي الإسقاط المحدّد، يكون الاتجاه \(1\rightarrow2\rightarrow3\) عكس عقارب الساعة عند كلا المركزين، مع اتّجاه H بعيدًا عن القارئ. ومن ثمّ،
\[ \boxed{C_1=S,\qquad C_2=S.} \]
يقع هذان المركزان في الموضعين 6 و1، على الترتيب، في الاسم النظامي للمركّب E. أمّا اختيار الصورة المرآتية فيعطي \(R,R\).
يُؤستِل كلوريد الأسيتيل، CC(=O)Cl، المجموعتين الكحوليتين. ويلتقط البيريدين، n1ccccc1، كلوريد الهيدروجين على هيئة كلوريد البيريدينيوم، [Cl-].[nH+]1ccccc1:
\[ \ce{C8H14O2 + 2CH3COCl + 2C5H5N -> C12H18O4 + 2C5H6NCl}. \]
تغيّر الأستلة المستبدَلات المرتبطة بالأكسجين دون كسر أيٍّ من رابطتَي الكربون المولِّد للتصاوغ الفراغي–الأكسجين، فتعطي F مع بقاء التشكيلات دون تغيير.
7.3 — البرومة إلى G₁ وG₂
يُضاف البروم، BrBr، عبر الرابطة \(C_4=C_5\):
\[ \underbrace{\ce{C12H18O4}}_{\mathbf F} +\ce{Br2} \longrightarrow \underbrace{\ce{C12H18Br2O4}}_{\mathbf{G_1}\text{ أو }\mathbf{G_2}}. \]
يُشكّل الألكين وسيط برومونيوم جسريًا. ويفتحه البروميد من الوجه المقابل، لذا تكون الإضافة متعاكسة الوجه وتكون ذرتا البروم في وضع ترانس.
وجها الألكين غير متكافئين من حيث التماكب غير المرآتي، لأن F يحتوي أصلًا على مراكز فراغية. ولذلك تعطي الإضافة من كلٍّ من الوجهين المتماكبين غير المرآتيين المدرجين في الإجابات:
\[ \mathbf{G_1}:\ (C_4\text{-Br},C_5\text{-Br})=(+,-), \] \[ \mathbf{G_2}:\ (C_4\text{-Br},C_5\text{-Br})=(-,+). \]
7.4 — الحذف المزدوج إلى H
الصيغة SMILES للمركّب DBU، 1,8-ديازابيسيكلو[5.4.0]أنديك-7-ين، هي C1CCC2=NCCCN2CC1.
في هيئة كرسي قابلة للتفاعل لأيٍّ من ثنائيَي البروميد، يمكن لذرتَي البروم المتجاورتين في وضع ترانس أن تشغلا موضعين محوريين. وعندئذٍ تقابل كلًّا منهما ذرة هيدروجين محورية على ذرة كربون ميثيلينية مجاورة، في ترتيب متعاكس مستوٍ. ويزيل تفاعلا حذف من النمط E2:
- ذرة البروم عند \(C_4\) وذرة هيدروجين عند \(C_3\)؛
- ذرة البروم عند \(C_5\) وذرة هيدروجين عند \(C_6\).
وهذا يعطي الديين المترافق
\[ \boxed{C_3=C_4-C_5=C_6}. \]
يؤول كلا ثنائيَي البروميد إلى H، لأن المركزين الفراغيين المتكوّنين أثناء البرومة يتحوّلان إلى ذرتَي كربون ألكينيتين ذواتَي هندسة مثلثية.
معادلة التفاعل الموزونة هي
\[ \ce{C12H18Br2O4 + 2C9H16N2 -> C12H16O4 + 2C9H17BrN2}. \]
الملح هو هيدروبروميد DBU، [Br-].C1CCC2=[NH+]CCCN2CC1. ويُحتفَظ بالتشكيلين الأصليين عند \(C_1\) و\(C_2\).
7.5 — تكوين البيروكسيد الداخلي وإتمام اصطناع السكريات الكربونية
تكوين I. يُمثَّل ترابط ذرات ثنائي الأكسجين الأحادي بصيغة SMILES O=O؛ ويجب تحديد حالته الإلكترونية \({}^{1}\Delta_g\) على نحو منفصل، لأن صيغة SMILES العادية لا ترمّز تلك الحالة.
يخضع لإضافة حلقية [4+2] مع الديين المترافق:
\[ \underbrace{\ce{C12H16O4}}_{\mathbf H} +\ce{O2} \longrightarrow \underbrace{\ce{C12H16O6}}_{\mathbf I}. \]
تتكوّن رابطتا الكربون–الأكسجين الجديدتان عند \(C_3\) و\(C_6\)، وتكون الرابطة المزدوجة المتبقية هي \(C_4=C_5\). ويشغل المستبدَلان عند \(C_1\) و\(C_2\)، اللذان يقعان في وضع سيس، الوجه +. ويقلّل الاقتراب من الوجه المقابل التنافرات الفراغية والإلكترونية المذكورة. ومن ثمّ، تكون رابطتا الكربون–الأكسجين في جسر البيروكسيد كلتاهما −.
تكوين J. يختزل فائض هيدريد ألومنيوم الليثيوم رابطة البيروكسيد ومجموعتَي الأسيتات. وتبقى رابطتا الكربون–الأكسجين عند \(C_3\) و\(C_6\) سليمتين، لذا تحتفظ مجموعتا الهيدروكسيل الناتجتان كلتاهما بالتشكيل −.
يتطلّب اختزال كل مجموعة أسيتات أربعة مكافئات صورية من الهيدروجين ويحرّر الإيثانول، CCO. ويتطلّب شطر البيروكسيد مكافئين إضافيين:
\[ \ce{C12H16O6 + 10[H] -> C8H14O4 + 2C2H5OH}. \]
لذلك يحتوي الناتج على:
- سلسلة جانبية من هيدروكسي إيثيل عند \(C_1\)، +؛
- OH عند \(C_2\)، +؛
- OH عند \(C_3\) و\(C_6\)، وكلتاهما −؛
- رابطة مزدوجة واحدة، \(C_4=C_5\).
وهذا يعطي الصيغة المذكورة \(\ce{C8H14O4}\). وذرات الكربون الثماني فيه غير متكافئة، واثنتان منها بالضبط من نوع \(\mathrm{sp^2}\)، كما تقتضي بيانات الرنين المغناطيسي النووي.
تكوين K. تُؤستَل مجموعات الهيدروكسيل الأربع جميعها:
\[ \ce{C8H14O4 + 4CH3COCl + 4C5H5N -> C16H22O8 + 4C5H6NCl}. \]
إذن، K هو مشتق رباعي الأسيتات للمركّب J، مع بقاء الكيمياء الفراغية دون تغيير والاحتفاظ بالرابطة المزدوجة نفسها \(C_4=C_5\).
تكوين L وM. يُضاف رباعي أكسيد الأوزميوم، O=[Os](=O)(=O)=O، إلى الألكين عبر إستر أوزمات حلقي. وينتج عن التحلّل المائي ديول متجاور تتّجه مجموعتا الهيدروكسيل فيه إلى الوجه نفسه.
العامل المؤكسِد المساعد هو أكسيد 4-ميثيل مورفولين عند الموضع 4، C[N+]1([O-])CCOCC1؛ وناتج اختزاله هو 4-ميثيل مورفولين، CN1CCOCC1. والتحوّل الصافي الموزون، بما في ذلك المعالجة اللاحقة بالتحلّل المائي، هو
\[ \ce{C16H22O8 + C5H11NO2 + H2O -> [OsO4] C16H24O10 + C5H11NO}. \]
تعطي الإضافة من أيٍّ من الوجهين:
\[ \mathbf L:\quad C_4\text{-OH }+,\quad C_5\text{-OH }+; \] \[ \mathbf M:\quad C_4\text{-OH }-,\quad C_5\text{-OH }-. \]
تبقى جميع التشكيلات التي تحدّدت سابقًا دون تغيير.
تكوين 1a و1b. أخيرًا، يزيل فائض هيدريد ألومنيوم الليثيوم مجموعات الحماية الأربع من الأسيتات. ولكلٍّ من المتماكبين غير المرآتيين،
\[ \ce{C16H24O10 + 16[H] -> C8H16O6 + 4C2H5OH}. \]
وعليه، تكون التحوّلات
\[ \boxed{\mathbf L\longrightarrow\mathbf{1a}, \qquad \mathbf M\longrightarrow\mathbf{1b}.} \]
يحتوي كل ناتج نهائي على خمس مجموعات هيدروكسيل على الحلقة ومجموعة هيدروكسيل طرفية واحدة في السلسلة الجانبية. ويختلف السكران الكربونيان عند \(C_4\) و\(C_5\)، وهما المركزان اللذان أُنشئا أثناء إضافة مجموعتَي هيدروكسيل إلى الوجه نفسه بوساطة الأوزميوم.
تمت مراجعة النتائج بمقارنتها بالنتائج الرسمية التي نشرها المنظمون.