IChO 2011 · Theory problem 8
Click chemistry
Click chemistry is a chemical concept introduced by K. B. Sharpless in 2001 and describes a set of chemical reactions that generate substances quickly, reliably and quantitatively by joining molecules through small units under mild conditions. This methodology has recently been applied as a key step in the following synthesis of bicyclic compounds.
Mandelic acid is a versatile natural compound and widely used as a “chiral pool” in synthesis. The reduction of \((R)\)-mandelic acid with \(\ce{LiBH4}\) affords A.
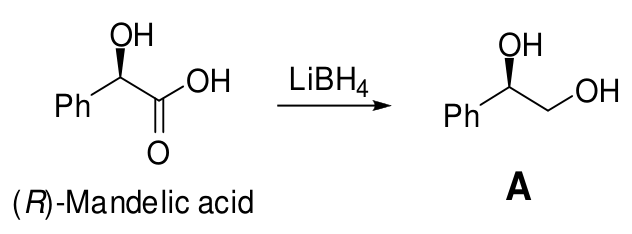
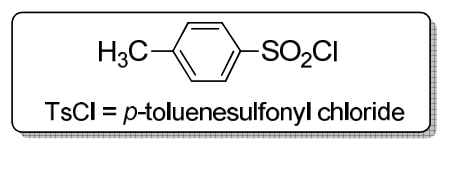
Reaction of A with one equivalent of \(p\)-toluenesulfonyl chloride gives B (Scheme 8.1). Heating B in pyridine yields C. During this transformation, compounds B and C retain their absolute configurations.
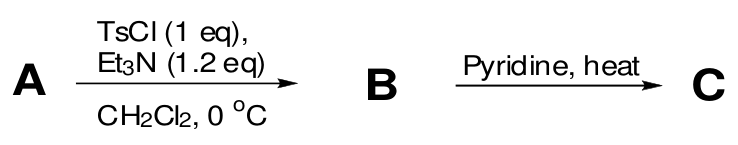
Scheme 8.1:
8.1 Draw the structures of B and C with the correct stereochemistry. Use dashed-wedged line notation throughout this problem.
Reaction of C with sodium azide in aqueous acetonitrile gives a mixture of enantiopure regioisomers D and E in a ratio of 3 : 1 (Scheme 8.2). On the other hand, the compound B affords E as the sole product under the same condition.
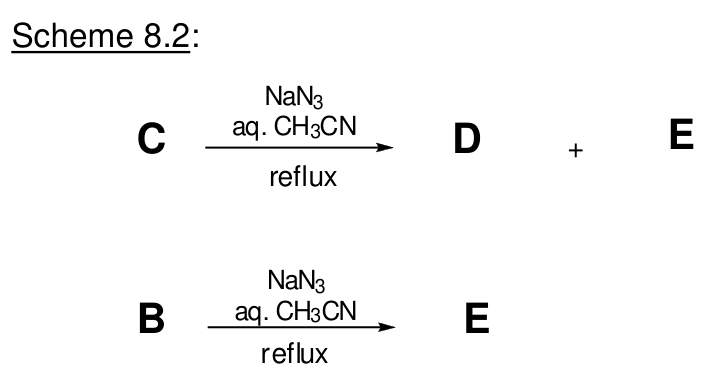
Scheme 8.2:
8.2 Draw the structures of D and E with the correct stereochemistry.
Part I: Compounds D and E are separately subjected to \(\ce{NaH}\) mediated reaction with 3-bromoprop-1-yne to afford F and G, respectively (Scheme 8.3). Heating F and G separately in toluene gives the bicyclic products H and I, respectively.
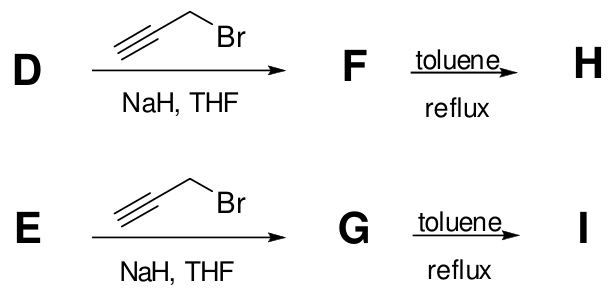
Scheme 8.3:
8.3 Draw the structure of compounds F, G, H and I with the correct stereochemistry.
Part II: Reaction of D and E separately with dimethyl acetylenedicarboxylate in water at \(70\,^\circ\mathrm{C}\) forms the optically active monocyclic regioisomers J and K, respectively (Scheme 8.4). Subsequent treatment of J and K with \(\ce{NaH}\) gives final bicyclic products L and M, respectively, both having the formula \(\ce{C13H11N3O4}\).
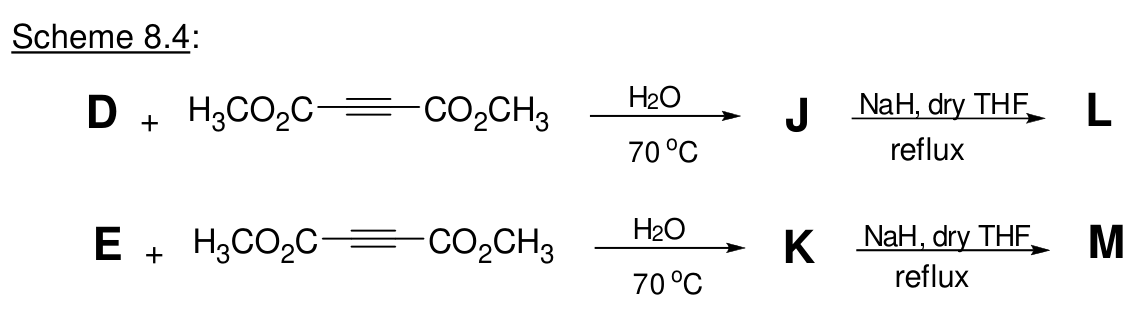
Scheme 8.4:
8.4 Draw the structures of compounds J, K, L and M with the correct stereochemistry.
Official English text of the problem.
Answers
All configurations below refer to the phenyl-bearing stereocenter. The bicyclic names describe the fused heterocyclic core explicitly.
- 8.1
B: \((2R)\)-2-Hydroxy-2-phenylethyl 4-methylbenzenesulfonate.
SMILES: Cc1ccc(S(=O)(=O)OC[C@H](O)c2ccccc2)cc1
C: \((2R)\)-2-Phenyloxirane, also called \((R)\)-styrene oxide.
SMILES: c1ccccc1[C@@H]1CO1
- 8.2
D: \((2S)\)-2-Azido-2-phenylethan-1-ol, the major product.
SMILES: OC[C@@H](N=[N+]=[N-])c1ccccc1
E: \((1R)\)-2-Azido-1-phenylethan-1-ol, the minor product from C and sole product from B.
SMILES: [N-]=[N+]=NC[C@H](O)c1ccccc1
- 8.3
F: 3-[(2S)-2-Azido-2-phenylethoxy]prop-1-yne.
SMILES: C#CCOC[C@@H](N=[N+]=[N-])c1ccccc1
G: 3-[(1R)-2-Azido-1-phenylethoxy]prop-1-yne.
SMILES: C#CCO[C@@H](CN=[N+]=[N-])c1ccccc1
H: \((2S)\)-2-Phenyl-4-oxa-1,8,9-triazabicyclo[4.3.0]nona-6,8-diene.
SMILES: c1nnn2[C@@H](c3ccccc3)COCc12
I: \((3R)\)-3-Phenyl-4-oxa-1,8,9-triazabicyclo[4.3.0]nona-6,8-diene.
SMILES: c1nnn2C[C@@H](c3ccccc3)OCc12
- 8.4
J: Dimethyl 1-[(1S)-2-hydroxy-1-phenylethyl]-1H-1,2,3-triazole-4,5-dicarboxylate.
SMILES: COC(=O)c1nnn([C@H](CO)c2ccccc2)c1C(=O)OC
K: Dimethyl 1-[(2R)-2-hydroxy-2-phenylethyl]-1H-1,2,3-triazole-4,5-dicarboxylate.
SMILES: COC(=O)c1nnn(C[C@H](O)c2ccccc2)c1C(=O)OC
L: Methyl \((2S)\)-5-oxo-2-phenyl-4-oxa-1,8,9-triazabicyclo[4.3.0]nona-6,8-diene-7-carboxylate.
SMILES: COC(=O)c1nnn2[C@@H](c3ccccc3)COC(=O)c12
M: Methyl \((3R)\)-5-oxo-3-phenyl-4-oxa-1,8,9-triazabicyclo[4.3.0]nona-6,8-diene-7-carboxylate.
SMILES: COC(=O)c1nnn2C[C@@H](c3ccccc3)OC(=O)c12
Solution
Here \(\ce{Ph}\) denotes phenyl, \(\ce{Me}\) methyl, and \(\ce{Ts}\) \(p\)-toluenesulfonyl.
The starting material is \((R)\)-mandelic acid, O=C(O)[C@H](O)c1ccccc1. Reduction gives A, \((1R)\)-1-phenylethane-1,2-diol, OC[C@H](O)c1ccccc1. The formal organic reduction balance is
\[ \ce{PhCH(OH)CO2H + 4[H] -> PhCH(OH)CH2OH + H2O}. \]
Here \([H]\) represents reducing equivalents supplied by lithium borohydride, [Li+].[BH4-], followed by protonation during workup; water has SMILES O. The existing stereocenter is retained.
Wedge–dash drawing convention. For each product, place the phenyl group to the lower left and the carbon side chain to the lower right of the stereocenter, using ordinary bonds as in the drawing of A. Place the directly attached oxygen or nitrogen above that carbon:
- For B, C, E, G, I, K and M, draw this heteroatom bond as a solid wedge, with hydrogen directed away.
- For D, F, H, J and L, draw it as a dashed wedge, with hydrogen directed toward the viewer.
In this orientation these are, respectively, the \(R\) and \(S\) configurations. The ring connections are specified below; the drawings do not imply a fixed conformation of the flexible rings.
8.1 — Identification of B and C
One equivalent of \(p\)-toluenesulfonyl chloride, Cc1ccc(S(=O)(=O)Cl)cc1, converts the less hindered primary hydroxyl group of A into a tosylate:
\[ \ce{A + TsCl + Et3N -> B + [Et3NH]Cl}. \]
Triethylamine, CCN(CC)CC, accepts the proton, forming triethylammonium chloride, CC[NH+](CC)CC.[Cl-]. Thus B has the connectivity
\[ \ce{Ph-CH(OH)-CH2-OTs}, \]
with the original \(R\) stereocenter.
On heating, the remaining hydroxyl oxygen attacks the primary carbon bearing the tosylate group. Intramolecular displacement closes the three-membered epoxide ring, while pyridine accepts the hydroxyl proton:
\[ \ce{B + C5H5N -> C + [C5H6N]+ + TsO-}. \]
Pyridine is n1ccccc1; pyridinium is c1cc[nH+]cc1; \(p\)-toluenesulfonate is Cc1ccc(S(=O)(=O)[O-])cc1.
The substitution occurs at the terminal, nonstereogenic carbon. The benzylic carbon–oxygen bond remains intact, so C is \((R)\)-2-phenyloxirane.
To draw C, connect the hydroxyl oxygen of the original A skeleton to its adjacent terminal carbon, producing the triangle containing oxygen, the phenyl-bearing carbon and \(\ce{CH2}\). The stated retention also excludes a pathway involving displacement at the benzylic stereocenter.
8.2 — Identification of D and E
Sodium azide, [Na+].[N-]=[N+]=[N-], supplies azide ion, [N-]=[N+]=[N-]. Backside attack can open C at either carbon.
-
Attack at the benzylic carbon: the benzylic carbon–oxygen bond breaks, and that stereocenter undergoes inversion. The original epoxide oxygen remains on the terminal carbon and is protonated. This gives D, the \(S\) azido alcohol: \[ \ce{Ph-CH(N3)-CH2OH}. \]
-
Attack at the terminal carbon: the terminal carbon–oxygen bond breaks, while the benzylic carbon–oxygen bond is retained. This gives E, the \(R\) azido alcohol: \[ \ce{Ph-CH(OH)-CH2N3}. \]
The separately balanced opening pathways are
\[ \ce{C + NaN3 + H2O -> D + NaOH}, \]
\[ \ce{C + NaN3 + H2O -> E + NaOH}. \]
Sodium hydroxide is [Na+].[OH-]. The supplied product ratio is D : E = 3 : 1.
The reaction of B independently establishes the identity of E. Azide replaces the terminal tosylate directly:
\[ \ce{B + NaN3 -> E + NaOTs}. \]
Sodium \(p\)-toluenesulfonate is [Na+].Cc1ccc(S(=O)(=O)[O-])cc1. Since this substitution does not occur at the stereocenter, its \(R\) configuration is retained.
8.3 — Identification of F, G, H and I
Sodium hydride, [Na+].[H-], removes the alcohol proton. The resulting oxygen nucleophile displaces bromide from 3-bromoprop-1-yne, or propargyl bromide, C#CCBr. These Williamson ether syntheses give
\[ \ce{D + NaH + BrCH2C#CH -> F + NaBr + H2}, \]
\[ \ce{E + NaH + BrCH2C#CH -> G + NaBr + H2}. \]
Sodium bromide is [Na+].[Br-], and hydrogen is [H][H].
Consequently:
- F has connectivity \(\ce{Ph-CH(N3)-CH2-O-CH2-C#CH}\), retaining \(S\).
- G has connectivity \(\ce{Ph-CH(OCH2C#CH)-CH2N3}\), retaining \(R\).
Heating brings about an intramolecular azide–alkyne \([3+2]\) cycloaddition:
\[ \ce{F -> H}, \qquad \ce{G -> I}. \]
All three azide nitrogens and both alkyne carbons become the five atoms of a 1,2,3-triazole; no atoms are eliminated.
For the following drawing instructions, number the triazole consecutively N1–N2–N3–C4–C5–N1, with N1 being the nitrogen originally attached to the carbon chain. These are triazole positions, distinct from the bicyclic numbering used in the names above.
The tether favors closure of a six-membered second ring. The alkyne carbon carrying the \(\ce{CH2O}\) tether becomes C5, adjacent to N1; the original terminal alkyne carbon becomes C4, bearing hydrogen.
The precise fused-ring connections are:
- H: Starting at N1, follow the six-membered ring through the \(S\) phenyl-bearing carbon, then \(\ce{CH2-O-CH2}\), then C5, and back to N1.
- I: Starting at N1, follow the six-membered ring through \(\ce{CH2}\), then the \(R\) phenyl-bearing carbon, then \(\ce{O-CH2}\), then C5, and back to N1.
Both products therefore share the N1–C5 bond between their triazole and six-membered ether rings. One valid Kekulé drawing has double bonds between N2 and N3 and between C4 and C5.
Neither cycloaddition changes a bond at the stereocenter. Thus H retains \(S\), and I retains \(R\). Their formulas remain \(\ce{C11H11N3O}\), identical to those of F and G.
8.4 — Identification of J, K, L and M
Dimethyl acetylenedicarboxylate, COC(=O)C#CC(=O)OC, undergoes an intermolecular azide–alkyne cycloaddition with each azido alcohol:
\[ \ce{D + MeO2C-C#C-CO2Me -> J}, \]
\[ \ce{E + MeO2C-C#C-CO2Me -> K}. \]
Because the alkyne is symmetric, both triazole carbon atoms bear a methyl ester group. Using the triazole numbering defined above:
- J has a \(\ce{CH(Ph)CH2OH}\) substituent attached through its \(S\) benzylic carbon to N1, with \(\ce{CO2Me}\) at both C4 and C5.
- K has a \(\ce{CH2CH(OH)Ph}\) substituent attached through its terminal \(\ce{CH2}\) to N1, again with \(\ce{CO2Me}\) at both C4 and C5. Its benzylic center remains \(R\).
The regioisomerism between J and K comes from the different connectivities of D and E.
Next, sodium hydride removes the remaining alcohol proton. The oxygen nucleophile attacks the carbonyl carbon of the C5 ester, producing a six-membered cyclic ester. Collapse of the tetrahedral intermediate expels methoxide. The C4 methyl ester remains intact.
The balanced reactions under the basic conditions are
\[ \ce{J + NaH -> L + NaOCH3 + H2}, \]
\[ \ce{K + NaH -> M + NaOCH3 + H2}. \]
Sodium methoxide is [Na+].C[O-].
For precise drawings of the products:
- L: Starting at triazole N1, follow the new six-membered ring through the \(S\) phenyl-bearing carbon, then \(\ce{CH2-O-C(=O)}\), then triazole C5, and back to N1.
- M: Starting at triazole N1, follow the new six-membered ring through \(\ce{CH2}\), then the \(R\) phenyl-bearing carbon, then \(\ce{O-C(=O)}\), then triazole C5, and back to N1.
In both drawings, retain the \(\ce{CO2Me}\) substituent on triazole C4. No substitution occurs at the stereocenter, so L remains \(S\), and M remains \(R\).
The formula check is
\[ \underbrace{\ce{C8H9N3O}}_{\text{D or E}} + \underbrace{\ce{C6H6O4}}_{\text{dimethyl acetylenedicarboxylate}} = \underbrace{\ce{C14H15N3O5}}_{\text{J or K}}. \]
Cyclization removes from the organic molecule the elements of methanol, CO:
\[ \ce{C14H15N3O5}-\ce{CH4O} = \boxed{\ce{C13H11N3O4}}, \]
in agreement with the formula specified for both L and M.
The answers were checked against the official answers published by the organisers.
IChO 2011 · Theorieaufgabe 8
Click-Chemie
Die Click-Chemie ist ein chemisches Konzept, das 2001 von K. B. Sharpless eingeführt wurde, und beschreibt eine Gruppe chemischer Reaktionen, die durch die Verknüpfung von Molekülen über kleine Einheiten unter milden Bedingungen schnell, zuverlässig und quantitativ Substanzen erzeugen. Diese Methodik wurde kürzlich als Schlüsselschritt in der folgenden Synthese bicyclischer Verbindungen eingesetzt.
Mandelsäure ist eine vielseitige natürliche Verbindung und wird in der Synthese häufig als „Chiral Pool“ genutzt. Die Reduktion von \((R)\)-Mandelsäure mit \(\ce{LiBH4}\) liefert A.
Die Reaktion von A mit einem Äquivalent \(p\)-Toluolsulfonylchlorid ergibt B (Schema 8.1). Das Erhitzen von B in Pyridin liefert C. Bei dieser Umwandlung behalten die Verbindungen B und C ihre absoluten Konfigurationen bei.
Schema 8.1:
8.1 Zeichnen Sie die Strukturen von B und C mit der korrekten Stereochemie. Verwenden Sie in dieser gesamten Aufgabe die Keilstrichnotation mit ausgefüllten und gestrichelten Keilen.
Die Reaktion von C mit Natriumazid in wässrigem Acetonitril ergibt ein Gemisch der enantiomerenreinen Regioisomere D und E im Verhältnis 3 : 1 (Schema 8.2). Dagegen liefert die Verbindung B unter denselben Bedingungen E als einziges Produkt.
Schema 8.2:
8.2 Zeichnen Sie die Strukturen von D und E mit der korrekten Stereochemie.
Teil I: Die Verbindungen D und E werden getrennt einer durch \(\ce{NaH}\) vermittelten Reaktion mit 3-Bromprop-1-in unterzogen, wobei F bzw. G entstehen (Schema 8.3). Das getrennte Erhitzen von F und G in Toluol ergibt die bicyclischen Produkte H bzw. I.
Schema 8.3:
8.3 Zeichnen Sie die Strukturen der Verbindungen F, G, H und I mit der korrekten Stereochemie.
Teil II: Die getrennte Reaktion von D und E mit Acetylendicarbonsäuredimethylester in Wasser bei \(70\,^\circ\mathrm{C}\) bildet die optisch aktiven monocyclischen Regioisomere J bzw. K (Schema 8.4). Die anschließende Behandlung von J und K mit \(\ce{NaH}\) ergibt die bicyclischen Endprodukte L bzw. M, die beide die Summenformel \(\ce{C13H11N3O4}\) besitzen.
Schema 8.4:
8.4 Zeichnen Sie die Strukturen der Verbindungen J, K, L und M mit der korrekten Stereochemie.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
Alle nachstehenden Konfigurationen beziehen sich auf das Stereozentrum, das die Phenylgruppe trägt. Die Namen der bicyclischen Verbindungen beschreiben das kondensierte heterocyclische Grundgerüst ausdrücklich.
- 8.1
B: \((2R)\)-2-Hydroxy-2-phenylethyl-4-methylbenzolsulfonat.
SMILES: Cc1ccc(S(=O)(=O)OC[C@H](O)c2ccccc2)cc1
C: \((2R)\)-2-Phenyloxiran, auch \((R)\)-Styroloxid genannt.
SMILES: c1ccccc1[C@@H]1CO1
- 8.2
D: \((2S)\)-2-Azido-2-phenylethan-1-ol, das Hauptprodukt.
SMILES: OC[C@@H](N=[N+]=[N-])c1ccccc1
E: \((1R)\)-2-Azido-1-phenylethan-1-ol, das Nebenprodukt aus C und das einzige Produkt aus B.
SMILES: [N-]=[N+]=NC[C@H](O)c1ccccc1
- 8.3
F: 3-[(2S)-2-Azido-2-phenylethoxy]prop-1-in.
SMILES: C#CCOC[C@@H](N=[N+]=[N-])c1ccccc1
G: 3-[(1R)-2-Azido-1-phenylethoxy]prop-1-in.
SMILES: C#CCO[C@@H](CN=[N+]=[N-])c1ccccc1
H: \((2S)\)-2-Phenyl-4-oxa-1,8,9-triazabicyclo[4.3.0]nona-6,8-dien.
SMILES: c1nnn2[C@@H](c3ccccc3)COCc12
I: \((3R)\)-3-Phenyl-4-oxa-1,8,9-triazabicyclo[4.3.0]nona-6,8-dien.
SMILES: c1nnn2C[C@@H](c3ccccc3)OCc12
- 8.4
J: 1-[(1S)-2-Hydroxy-1-phenylethyl]-1H-1,2,3-triazol-4,5-dicarbonsäuredimethylester.
SMILES: COC(=O)c1nnn([C@H](CO)c2ccccc2)c1C(=O)OC
K: 1-[(2R)-2-Hydroxy-2-phenylethyl]-1H-1,2,3-triazol-4,5-dicarbonsäuredimethylester.
SMILES: COC(=O)c1nnn(C[C@H](O)c2ccccc2)c1C(=O)OC
L: \((2S)\)-5-Oxo-2-phenyl-4-oxa-1,8,9-triazabicyclo[4.3.0]nona-6,8-dien-7-carbonsäuremethylester.
SMILES: COC(=O)c1nnn2[C@@H](c3ccccc3)COC(=O)c12
M: \((3R)\)-5-Oxo-3-phenyl-4-oxa-1,8,9-triazabicyclo[4.3.0]nona-6,8-dien-7-carbonsäuremethylester.
SMILES: COC(=O)c1nnn2C[C@@H](c3ccccc3)OC(=O)c12
Lösung
Hier bezeichnet \(\ce{Ph}\) Phenyl, \(\ce{Me}\) Methyl und \(\ce{Ts}\) \(p\)-Toluolsulfonyl.
Das Ausgangsmaterial ist \((R)\)-Mandelsäure, O=C(O)[C@H](O)c1ccccc1. Die Reduktion ergibt A, \((1R)\)-1-Phenylethan-1,2-diol, OC[C@H](O)c1ccccc1. Die formale Bilanz der organischen Reduktion lautet
\[ \ce{PhCH(OH)CO2H + 4[H] -> PhCH(OH)CH2OH + H2O}. \]
Hier steht \([H]\) für Reduktionsäquivalente, die von Lithiumborhydrid, [Li+].[BH4-], bereitgestellt werden; anschließend erfolgt die Protonierung während der Aufarbeitung. Wasser hat den SMILES-Code O. Das vorhandene Stereozentrum bleibt erhalten.
Zeichenkonvention für die Keilstrichnotation. Platzieren Sie für jedes Produkt die Phenylgruppe links unterhalb und die Kohlenstoffseitenkette rechts unterhalb des Stereozentrums und verwenden Sie dabei normale Bindungsstriche wie in der Zeichnung von A. Platzieren Sie das direkt gebundene Sauerstoff- oder Stickstoffatom oberhalb dieses Kohlenstoffatoms:
- Zeichnen Sie für B, C, E, G, I, K und M diese Bindung zum Heteroatom als ausgefüllten Keil, wobei das Wasserstoffatom vom Betrachter weg gerichtet ist.
- Zeichnen Sie sie für D, F, H, J und L als gestrichelten Keil, wobei das Wasserstoffatom zum Betrachter hin gerichtet ist.
In dieser Orientierung entsprechen diese Anordnungen der \(R\)- bzw. \(S\)-Konfiguration. Die Verknüpfungen der Ringe werden im Folgenden angegeben; die Zeichnungen implizieren keine feste Konformation der flexiblen Ringe.
8.1 — Identifizierung von B und C
Ein Äquivalent \(p\)-Toluolsulfonylchlorid, Cc1ccc(S(=O)(=O)Cl)cc1, wandelt die sterisch weniger gehinderte primäre Hydroxygruppe von A in ein Tosylat um:
\[ \ce{A + TsCl + Et3N -> B + [Et3NH]Cl}. \]
Triethylamin, CCN(CC)CC, nimmt das Proton auf, wobei Triethylammoniumchlorid, CC[NH+](CC)CC.[Cl-], entsteht. Somit hat B die Konnektivität
\[ \ce{Ph-CH(OH)-CH2-OTs}, \]
mit dem ursprünglichen \(R\)-Stereozentrum.
Beim Erhitzen greift das verbleibende Hydroxysauerstoffatom das primäre Kohlenstoffatom an, das die Tosylatgruppe trägt. Durch intramolekulare Substitution wird der dreigliedrige Epoxidring geschlossen, während Pyridin das Hydroxyproton aufnimmt:
\[ \ce{B + C5H5N -> C + [C5H6N]+ + TsO-}. \]
Pyridin ist n1ccccc1; Pyridinium ist c1cc[nH+]cc1; \(p\)-Toluolsulfonat ist Cc1ccc(S(=O)(=O)[O-])cc1.
Die Substitution erfolgt am endständigen, nicht stereogenen Kohlenstoffatom. Die benzylische Kohlenstoff–Sauerstoff-Bindung bleibt intakt, sodass C \((R)\)-2-Phenyloxiran ist.
Um C zu zeichnen, verbinden Sie das Hydroxysauerstoffatom des ursprünglichen Gerüsts von A mit dessen benachbartem endständigem Kohlenstoffatom. Dadurch entsteht das Dreieck aus Sauerstoff, dem phenyltragenden Kohlenstoffatom und \(\ce{CH2}\). Die angegebene Retention schließt auch einen Reaktionsweg aus, der eine Substitution am benzylischen Stereozentrum beinhaltet.
8.2 — Identifizierung von D und E
Natriumazid, [Na+].[N-]=[N+]=[N-], liefert das Azidion, [N-]=[N+]=[N-]. Ein Rückseitenangriff kann C an jedem der beiden Kohlenstoffatome öffnen.
-
Angriff am benzylischen Kohlenstoffatom: Die benzylische Kohlenstoff–Sauerstoff-Bindung wird gespalten, und an diesem Stereozentrum erfolgt eine Inversion. Das ursprüngliche Epoxidsauerstoffatom bleibt am endständigen Kohlenstoffatom und wird protoniert. Dies ergibt D, den \(S\)-Azidoalkohol: \[ \ce{Ph-CH(N3)-CH2OH}. \]
-
Angriff am endständigen Kohlenstoffatom: Die endständige Kohlenstoff–Sauerstoff-Bindung wird gespalten, während die benzylische Kohlenstoff–Sauerstoff-Bindung erhalten bleibt. Dies ergibt E, den \(R\)-Azidoalkohol: \[ \ce{Ph-CH(OH)-CH2N3}. \]
Die getrennt bilanzierten Reaktionswege der Ringöffnung lauten
\[ \ce{C + NaN3 + H2O -> D + NaOH}, \]
\[ \ce{C + NaN3 + H2O -> E + NaOH}. \]
Natriumhydroxid ist [Na+].[OH-]. Das angegebene Produktverhältnis beträgt D : E = 3 : 1.
Die Reaktion von B bestätigt unabhängig davon die Identität von E. Azid ersetzt die endständige Tosylatgruppe direkt:
\[ \ce{B + NaN3 -> E + NaOTs}. \]
Natrium-\(p\)-toluolsulfonat ist [Na+].Cc1ccc(S(=O)(=O)[O-])cc1. Da diese Substitution nicht am Stereozentrum erfolgt, bleibt dessen \(R\)-Konfiguration erhalten.
8.3 — Identifizierung von F, G, H und I
Natriumhydrid, [Na+].[H-], entfernt das Alkoholproton. Das entstehende Sauerstoffnucleophil verdrängt Bromid aus 3-Bromprop-1-in, auch Propargylbromid genannt, C#CCBr. Diese Williamson-Ethersynthesen ergeben
\[ \ce{D + NaH + BrCH2C#CH -> F + NaBr + H2}, \]
\[ \ce{E + NaH + BrCH2C#CH -> G + NaBr + H2}. \]
Natriumbromid ist [Na+].[Br-], und Wasserstoff ist [H][H].
Daraus folgt:
- F hat die Konnektivität \(\ce{Ph-CH(N3)-CH2-O-CH2-C#CH}\), wobei \(S\) erhalten bleibt.
- G hat die Konnektivität \(\ce{Ph-CH(OCH2C#CH)-CH2N3}\), wobei \(R\) erhalten bleibt.
Das Erhitzen bewirkt eine intramolekulare Azid–Alkin-\([3+2]\)-Cycloaddition:
\[ \ce{F -> H}, \qquad \ce{G -> I}. \]
Alle drei Stickstoffatome des Azids und beide Kohlenstoffatome des Alkins werden zu den fünf Atomen eines 1,2,3-Triazols; es werden keine Atome abgespalten.
Nummerieren Sie für die folgenden Zeichenanweisungen das Triazol fortlaufend als N1–N2–N3–C4–C5–N1, wobei N1 das ursprünglich an die Kohlenstoffkette gebundene Stickstoffatom ist. Dies sind die Positionen im Triazol; sie unterscheiden sich von der bicyclischen Nummerierung, die in den obigen Namen verwendet wird.
Die Verbindungskette begünstigt den Ringschluss zu einem sechsgliedrigen zweiten Ring. Das Alkin-Kohlenstoffatom, das die \(\ce{CH2O}\)-Verbindungskette trägt, wird zu C5, benachbart zu N1; das ursprüngliche endständige Alkin-Kohlenstoffatom wird zu C4 und trägt Wasserstoff.
Die genauen Verknüpfungen der kondensierten Ringe sind:
- H: Folgen Sie, ausgehend von N1, dem sechsgliedrigen Ring über das phenyltragende Kohlenstoffatom mit \(S\)-Konfiguration, dann über \(\ce{CH2-O-CH2}\), anschließend über C5 und zurück zu N1.
- I: Folgen Sie, ausgehend von N1, dem sechsgliedrigen Ring über \(\ce{CH2}\), dann über das phenyltragende Kohlenstoffatom mit \(R\)-Konfiguration, anschließend über \(\ce{O-CH2}\), dann über C5 und zurück zu N1.
Bei beiden Produkten ist daher die N1–C5-Bindung die gemeinsame Bindung des Triazolrings und des sechsgliedrigen Etherrings. Eine gültige Kekulé-Darstellung enthält Doppelbindungen zwischen N2 und N3 sowie zwischen C4 und C5.
Keine der beiden Cycloadditionen verändert eine Bindung am Stereozentrum. Daher behält H die \(S\)-Konfiguration und I die \(R\)-Konfiguration bei. Ihre Summenformeln bleiben \(\ce{C11H11N3O}\), identisch mit denen von F und G.
8.4 — Identifizierung von J, K, L und M
Acetylendicarbonsäuredimethylester, COC(=O)C#CC(=O)OC, geht mit jedem der Azidoalkohole eine intermolekulare Azid–Alkin-Cycloaddition ein:
\[ \ce{D + MeO2C-C#C-CO2Me -> J}, \]
\[ \ce{E + MeO2C-C#C-CO2Me -> K}. \]
Da das Alkin symmetrisch ist, tragen beide Kohlenstoffatome des Triazols eine Methylestergruppe. Unter Verwendung der oben definierten Triazolnummerierung gilt:
- J besitzt einen \(\ce{CH(Ph)CH2OH}\)-Substituenten, der über sein benzylisches Kohlenstoffatom mit \(S\)-Konfiguration an N1 gebunden ist, sowie \(\ce{CO2Me}\) sowohl an C4 als auch an C5.
- K besitzt einen \(\ce{CH2CH(OH)Ph}\)-Substituenten, der über seine endständige \(\ce{CH2}\)-Gruppe an N1 gebunden ist, ebenfalls mit \(\ce{CO2Me}\) sowohl an C4 als auch an C5. Sein benzylisches Zentrum behält die \(R\)-Konfiguration bei.
Die Regioisomerie zwischen J und K ergibt sich aus den unterschiedlichen Konnektivitäten von D und E.
Anschließend entfernt Natriumhydrid das verbleibende Alkoholproton. Das Sauerstoffnucleophil greift das Carbonylkohlenstoffatom des Esters an C5 an, wodurch ein sechsgliedriger cyclischer Ester entsteht. Beim Zerfall des tetraedrischen Zwischenprodukts wird Methoxid abgespalten. Der Methylester an C4 bleibt intakt.
Die bilanzierten Reaktionen unter den basischen Bedingungen lauten
\[ \ce{J + NaH -> L + NaOCH3 + H2}, \]
\[ \ce{K + NaH -> M + NaOCH3 + H2}. \]
Natriummethoxid ist [Na+].C[O-].
Für genaue Zeichnungen der Produkte:
- L: Folgen Sie, ausgehend von N1 des Triazols, dem neuen sechsgliedrigen Ring über das phenyltragende Kohlenstoffatom mit \(S\)-Konfiguration, dann über \(\ce{CH2-O-C(=O)}\), anschließend über C5 des Triazols und zurück zu N1.
- M: Folgen Sie, ausgehend von N1 des Triazols, dem neuen sechsgliedrigen Ring über \(\ce{CH2}\), dann über das phenyltragende Kohlenstoffatom mit \(R\)-Konfiguration, anschließend über \(\ce{O-C(=O)}\), dann über C5 des Triazols und zurück zu N1.
Behalten Sie in beiden Zeichnungen den \(\ce{CO2Me}\)-Substituenten an C4 des Triazols bei. Am Stereozentrum erfolgt keine Substitution, sodass L die \(S\)-Konfiguration und M die \(R\)-Konfiguration beibehält.
Die Überprüfung der Summenformel ergibt
\[ \underbrace{\ce{C8H9N3O}}_{\text{D oder E}} + \underbrace{\ce{C6H6O4}}_{\text{Acetylendicarbonsäuredimethylester}} = \underbrace{\ce{C14H15N3O5}}_{\text{J oder K}}. \]
Bei der Cyclisierung werden dem organischen Molekül die Bestandteile eines Methanolmoleküls, CO, entzogen:
\[ \ce{C14H15N3O5}-\ce{CH4O} = \boxed{\ce{C13H11N3O4}}, \]
in Übereinstimmung mit der sowohl für L als auch für M angegebenen Summenformel.
Die Ergebnisse wurden mit den von den Veranstaltern veröffentlichten offiziellen Ergebnissen abgeglichen.
IChO 2011 · Teori sorusu 8
Klik kimyası
Klik kimyası, K. B. Sharpless tarafından 2001 yılında ortaya atılan bir kimya kavramıdır ve ılımlı koşullarda molekülleri küçük birimler aracılığıyla birleştirerek maddeleri hızlı, güvenilir ve nicel olarak oluşturan bir dizi kimyasal tepkimeyi tanımlar. Bu yöntem, yakın zamanda bisiklik bileşiklerin aşağıdaki sentezinde temel bir basamak olarak uygulanmıştır.
Mandelik asit, çok yönlü bir doğal bileşiktir ve sentezlerde yaygın olarak bir “kiral havuz” olarak kullanılır. \((R)\)-mandelik asidin \(\ce{LiBH4}\) ile indirgenmesi A bileşiğini verir.
A bileşiğinin bir eşdeğer \(p\)-toluensülfonil klorür ile tepkimesi B bileşiğini verir (Şema 8.1). B bileşiğinin piridin içinde ısıtılması C bileşiğini verir. Bu dönüşüm sırasında B ve C bileşikleri mutlak konfigürasyonlarını korur.
Şema 8.1:
8.1 B ve C bileşiklerinin yapılarını doğru stereokimya ile çiziniz. Bu sorunun tamamında kesikli ve dolu kama bağ gösterimini kullanınız.
C bileşiğinin sulu asetonitril içinde sodyum azür ile tepkimesi, enantiyomerik olarak saf D ve E rejiyoizomerlerinin 3 : 1 oranındaki karışımını verir (Şema 8.2). Öte yandan, B bileşiği aynı koşullarda tek ürün olarak E bileşiğini verir.
Şema 8.2:
8.2 D ve E bileşiklerinin yapılarını doğru stereokimya ile çiziniz.
Bölüm I: D ve E bileşikleri, \(\ce{NaH}\) aracılığıyla 3-bromoprop-1-in ile ayrı ayrı tepkimeye sokularak sırasıyla F ve G bileşikleri elde edilir (Şema 8.3). F ve G bileşiklerinin toluen içinde ayrı ayrı ısıtılması, sırasıyla bisiklik H ve I ürünlerini verir.
Şema 8.3:
8.3 F, G, H ve I bileşiklerinin yapılarını doğru stereokimya ile çiziniz.
Bölüm II: D ve E bileşiklerinin dimetil asetilendikarboksilat ile su içinde \(70\,^\circ\mathrm{C}\) sıcaklıkta ayrı ayrı tepkimesi, sırasıyla optikçe aktif monosiklik J ve K rejiyoizomerlerini oluşturur (Şema 8.4). Ardından J ve K bileşiklerinin \(\ce{NaH}\) ile muamele edilmesi, sırasıyla her ikisi de \(\ce{C13H11N3O4}\) formülüne sahip olan bisiklik son ürünler L ve M bileşiklerini verir.
Şema 8.4:
8.4 J, K, L ve M bileşiklerinin yapılarını doğru stereokimya ile çiziniz.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
Aşağıdaki tüm konfigürasyonlar, fenil grubunu taşıyan stereomerkeze aittir. Bisiklik bileşik adları, kaynaşmış heterosiklik çekirdeği açıkça tanımlar.
- 8.1
B: \((2R)\)-2-Hidroksi-2-feniletil 4-metilbenzensülfonat.
SMILES: Cc1ccc(S(=O)(=O)OC[C@H](O)c2ccccc2)cc1
C: \((2R)\)-2-Feniloksiran; \((R)\)-stiren oksit olarak da adlandırılır.
SMILES: c1ccccc1[C@@H]1CO1
- 8.2
D: \((2S)\)-2-Azido-2-feniletan-1-ol, ana ürün.
SMILES: OC[C@@H](N=[N+]=[N-])c1ccccc1
E: \((1R)\)-2-Azido-1-feniletan-1-ol; C bileşiğinden oluşan minör ürün ve B bileşiğinden oluşan tek ürün.
SMILES: [N-]=[N+]=NC[C@H](O)c1ccccc1
- 8.3
F: 3-[(2S)-2-Azido-2-feniletoksi]prop-1-in.
SMILES: C#CCOC[C@@H](N=[N+]=[N-])c1ccccc1
G: 3-[(1R)-2-Azido-1-feniletoksi]prop-1-in.
SMILES: C#CCO[C@@H](CN=[N+]=[N-])c1ccccc1
H: \((2S)\)-2-Fenil-4-oksa-1,8,9-triazabisiklo[4.3.0]nona-6,8-dien.
SMILES: c1nnn2[C@@H](c3ccccc3)COCc12
I: \((3R)\)-3-Fenil-4-oksa-1,8,9-triazabisiklo[4.3.0]nona-6,8-dien.
SMILES: c1nnn2C[C@@H](c3ccccc3)OCc12
- 8.4
J: Dimetil 1-[(1S)-2-hidroksi-1-feniletil]-1H-1,2,3-triazol-4,5-dikarboksilat.
SMILES: COC(=O)c1nnn([C@H](CO)c2ccccc2)c1C(=O)OC
K: Dimetil 1-[(2R)-2-hidroksi-2-feniletil]-1H-1,2,3-triazol-4,5-dikarboksilat.
SMILES: COC(=O)c1nnn(C[C@H](O)c2ccccc2)c1C(=O)OC
L: Metil \((2S)\)-5-okso-2-fenil-4-oksa-1,8,9-triazabisiklo[4.3.0]nona-6,8-dien-7-karboksilat.
SMILES: COC(=O)c1nnn2[C@@H](c3ccccc3)COC(=O)c12
M: Metil \((3R)\)-5-okso-3-fenil-4-oksa-1,8,9-triazabisiklo[4.3.0]nona-6,8-dien-7-karboksilat.
SMILES: COC(=O)c1nnn2C[C@@H](c3ccccc3)OC(=O)c12
Çözüm
Burada \(\ce{Ph}\) fenili, \(\ce{Me}\) metili ve \(\ce{Ts}\) \(p\)-toluensülfonili gösterir.
Başlangıç maddesi \((R)\)-mandelik asittir: O=C(O)[C@H](O)c1ccccc1. İndirgenme sonucunda A, yani \((1R)\)-1-feniletan-1,2-diol, OC[C@H](O)c1ccccc1, elde edilir. Biçimsel organik indirgenme denklemi şöyledir:
\[ \ce{PhCH(OH)CO2H + 4[H] -> PhCH(OH)CH2OH + H2O}. \]
Burada \([H]\), lityum borohidrür, [Li+].[BH4-], tarafından sağlanan indirgeme eşdeğerlerini ve ardından tepkime sonrası işlemler sırasında gerçekleşen protonlanmayı temsil eder; suyun SMILES gösterimi O şeklindedir. Mevcut stereomerkez korunur.
Kama–kesikli kama çizim kuralı. Her ürün için, A bileşiğinin çizimindeki gibi normal bağlar kullanarak fenil grubunu stereomerkezin sol altına, karbon yan zincirini ise sağ altına yerleştiriniz. Doğrudan bağlı oksijen veya azot atomunu bu karbonun üstüne yerleştiriniz:
- B, C, E, G, I, K ve M için bu heteroatom bağını dolu kama olarak çiziniz; hidrojen gözlemciden uzağa yönelsin.
- D, F, H, J ve L için bu bağı kesikli kama olarak çiziniz; hidrojen gözlemciye doğru yönelsin.
Bu yönelimde bunlar sırasıyla \(R\) ve \(S\) konfigürasyonlarıdır. Halka bağlantıları aşağıda belirtilmiştir; çizimler, esnek halkaların sabit bir konformasyonda olduğunu ifade etmez.
8.1 — B ve C bileşiklerinin belirlenmesi
Bir eşdeğer \(p\)-toluensülfonil klorür, Cc1ccc(S(=O)(=O)Cl)cc1, A bileşiğinin sterik engeli daha az olan birincil hidroksil grubunu bir tosilata dönüştürür:
\[ \ce{A + TsCl + Et3N -> B + [Et3NH]Cl}. \]
Trietilamin, CCN(CC)CC, protonu alarak trietilamonyum klorürü, CC[NH+](CC)CC.[Cl-], oluşturur. Dolayısıyla B bileşiğinin bağlanma düzeni şöyledir:
\[ \ce{Ph-CH(OH)-CH2-OTs}, \]
ve başlangıçtaki \(R\) stereomerkezi korunmuştur.
Isıtıldığında, geriye kalan hidroksil oksijeni tosilat grubunu taşıyan birincil karbona saldırır. Molekül içi yer değiştirme, üç üyeli epoksit halkasını kapatırken piridin hidroksil protonunu alır:
\[ \ce{B + C5H5N -> C + [C5H6N]+ + TsO-}. \]
Piridin n1ccccc1; piridinyum c1cc[nH+]cc1; \(p\)-toluensülfonat ise Cc1ccc(S(=O)(=O)[O-])cc1 şeklindedir.
Yer değiştirme, uçtaki stereojenik olmayan karbonda gerçekleşir. Benzilik karbon–oksijen bağı bozulmadan kalır; dolayısıyla C, \((R)\)-2-feniloksirandır.
C bileşiğini çizmek için başlangıçtaki A iskeletinin hidroksil oksijenini bitişiğindeki uç karbona bağlayarak oksijen, fenil grubunu taşıyan karbon ve \(\ce{CH2}\) içeren üçgeni oluşturunuz. Belirtilen konfigürasyon korunması, benzilik stereomerkezde yer değiştirme içeren bir yolu da dışlar.
8.2 — D ve E bileşiklerinin belirlenmesi
Sodyum azür, [Na+].[N-]=[N+]=[N-], azür iyonunu, [N-]=[N+]=[N-], sağlar. Arkadan saldırı, C bileşiğinin halkasını her iki karbondan birinde açabilir.
-
Benzilik karbona saldırı: Benzilik karbon–oksijen bağı kopar ve bu stereomerkezde konfigürasyon tersine döner. Başlangıçtaki epoksit oksijeni uç karbonda kalır ve protonlanır. Böylece \(S\) konfigürasyonlu azido alkol olan D elde edilir: \[ \ce{Ph-CH(N3)-CH2OH}. \]
-
Uç karbona saldırı: Uç karbon–oksijen bağı koparken benzilik karbon–oksijen bağı korunur. Böylece \(R\) konfigürasyonlu azido alkol olan E elde edilir: \[ \ce{Ph-CH(OH)-CH2N3}. \]
Ayrı ayrı denkleştirilmiş halka açılma yolları şöyledir:
\[ \ce{C + NaN3 + H2O -> D + NaOH}, \]
\[ \ce{C + NaN3 + H2O -> E + NaOH}. \]
Sodyum hidroksit [Na+].[OH-] şeklindedir. Verilen ürün oranı D : E = 3 : 1 şeklindedir.
B bileşiğinin tepkimesi, E bileşiğinin kimliğini bağımsız olarak ortaya koyar. Azür, uçtaki tosilatın doğrudan yerini alır:
\[ \ce{B + NaN3 -> E + NaOTs}. \]
Sodyum \(p\)-toluensülfonat [Na+].Cc1ccc(S(=O)(=O)[O-])cc1 şeklindedir. Bu yer değiştirme stereomerkezde gerçekleşmediğinden, stereomerkezin \(R\) konfigürasyonu korunur.
8.3 — F, G, H ve I bileşiklerinin belirlenmesi
Sodyum hidrür, [Na+].[H-], alkol protonunu uzaklaştırır. Oluşan oksijen nükleofili, 3-bromoprop-1-inin, diğer adıyla propargil bromürün, C#CCBr, bromürünü yerinden çıkarır. Bu Williamson eter sentezleri şu ürünleri verir:
\[ \ce{D + NaH + BrCH2C#CH -> F + NaBr + H2}, \]
\[ \ce{E + NaH + BrCH2C#CH -> G + NaBr + H2}. \]
Sodyum bromür [Na+].[Br-], hidrojen ise [H][H] şeklindedir.
Sonuç olarak:
- F, \(\ce{Ph-CH(N3)-CH2-O-CH2-C#CH}\) bağlanma düzenine sahiptir ve \(S\) konfigürasyonunu korur.
- G, \(\ce{Ph-CH(OCH2C#CH)-CH2N3}\) bağlanma düzenine sahiptir ve \(R\) konfigürasyonunu korur.
Isıtma, bir molekül içi azür–alkin \([3+2]\) siklokatılmasına yol açar:
\[ \ce{F -> H}, \qquad \ce{G -> I}. \]
Azürün üç azot atomunun tamamı ve alkinin her iki karbon atomu, bir 1,2,3-triazolün beş atomunu oluşturur; hiçbir atom ayrılmaz.
Aşağıdaki çizim yönergeleri için triazolü, N1 başlangıçta karbon zincirine bağlı olan azot olmak üzere, sırasıyla N1–N2–N3–C4–C5–N1 şeklinde numaralandırınız. Bunlar triazol konumlarıdır ve yukarıdaki adlarda kullanılan bisiklik numaralandırmadan farklıdır.
Bağlayıcı zincir, altı üyeli ikinci bir halkanın kapanmasını elverişli kılar. \(\ce{CH2O}\) bağlayıcı zincirini taşıyan alkin karbonu, N1'e komşu olan C5 konumuna dönüşür; başlangıçtaki uç alkin karbonu ise hidrojen taşıyan C4 konumuna dönüşür.
Kaynaşmış halkaların kesin bağlantıları şöyledir:
- H: N1'den başlayarak altı üyeli halkayı önce \(S\) konfigürasyonlu, fenil grubunu taşıyan karbon, ardından \(\ce{CH2-O-CH2}\), sonra C5 üzerinden izleyip N1'e geri dönünüz.
- I: N1'den başlayarak altı üyeli halkayı önce \(\ce{CH2}\), ardından \(R\) konfigürasyonlu, fenil grubunu taşıyan karbon, sonra \(\ce{O-CH2}\), ardından C5 üzerinden izleyip N1'e geri dönünüz.
Dolayısıyla her iki üründe de triazol ve altı üyeli eter halkaları N1–C5 bağını ortak kullanır. Geçerli bir Kekulé çiziminde N2 ile N3 arasında ve C4 ile C5 arasında çift bağ bulunur.
Siklokatılmaların hiçbiri stereomerkezdeki bir bağı değiştirmez. Bu nedenle H, \(S\) konfigürasyonunu; I ise \(R\) konfigürasyonunu korur. Formülleri, F ve G bileşiklerininkiyle aynı olan \(\ce{C11H11N3O}\) olarak kalır.
8.4 — J, K, L ve M bileşiklerinin belirlenmesi
Dimetil asetilendikarboksilat, COC(=O)C#CC(=O)OC, her bir azido alkol ile moleküller arası azür–alkin siklokatılmasına girer:
\[ \ce{D + MeO2C-C#C-CO2Me -> J}, \]
\[ \ce{E + MeO2C-C#C-CO2Me -> K}. \]
Alkin simetrik olduğundan, triazolün her iki karbon atomu da bir metil ester grubu taşır. Yukarıda tanımlanan triazol numaralandırması kullanıldığında:
- J, \(S\) konfigürasyonlu benzilik karbonu üzerinden N1'e bağlı bir \(\ce{CH(Ph)CH2OH}\) sübstitüentine sahiptir; hem C4 hem de C5 konumunda \(\ce{CO2Me}\) bulunur.
- K, uçtaki \(\ce{CH2}\) grubu üzerinden N1'e bağlı bir \(\ce{CH2CH(OH)Ph}\) sübstitüentine sahiptir; yine hem C4 hem de C5 konumunda \(\ce{CO2Me}\) bulunur. Benzilik merkezi \(R\) olarak kalır.
J ile K arasındaki rejiyoizomerlik, D ve E bileşiklerinin farklı bağlanma düzenlerinden kaynaklanır.
Ardından sodyum hidrür, kalan alkol protonunu uzaklaştırır. Oksijen nükleofili, C5 konumundaki esterin karbonil karbonuna saldırarak altı üyeli bir halkalı ester oluşturur. Dörtyüzlü ara ürünün çökmesiyle metoksit ayrılır. C4 konumundaki metil ester bozulmadan kalır.
Bazik koşullardaki denkleştirilmiş tepkimeler şöyledir:
\[ \ce{J + NaH -> L + NaOCH3 + H2}, \]
\[ \ce{K + NaH -> M + NaOCH3 + H2}. \]
Sodyum metoksit [Na+].C[O-] şeklindedir.
Ürünlerin tam ve doğru çizimleri için:
- L: Triazolün N1 atomundan başlayarak yeni altı üyeli halkayı önce \(S\) konfigürasyonlu, fenil grubunu taşıyan karbon, ardından \(\ce{CH2-O-C(=O)}\), sonra triazolün C5 atomu üzerinden izleyip N1'e geri dönünüz.
- M: Triazolün N1 atomundan başlayarak yeni altı üyeli halkayı önce \(\ce{CH2}\), ardından \(R\) konfigürasyonlu, fenil grubunu taşıyan karbon, sonra \(\ce{O-C(=O)}\), ardından triazolün C5 atomu üzerinden izleyip N1'e geri dönünüz.
Her iki çizimde de triazolün C4 konumundaki \(\ce{CO2Me}\) sübstitüentini koruyunuz. Stereomerkezde yer değiştirme gerçekleşmediğinden, L, \(S\) olarak; M ise \(R\) olarak kalır.
Formül kontrolü şöyledir:
\[ \underbrace{\ce{C8H9N3O}}_{\text{D veya E}} + \underbrace{\ce{C6H6O4}}_{\text{dimetil asetilendikarboksilat}} = \underbrace{\ce{C14H15N3O5}}_{\text{J veya K}}. \]
Halkalaşma, organik molekülden metanolün, CO, bileşimine karşılık gelen atomları uzaklaştırır:
\[ \ce{C14H15N3O5}-\ce{CH4O} = \boxed{\ce{C13H11N3O4}}, \]
bu da hem L hem de M için belirtilen formülle uyumludur.
Sonuçlar, düzenleyicilerin yayımladığı resmi sonuçlarla karşılaştırılarak kontrol edildi.
IChO 2011 · Problema teórico 8
Química clic
La química clic es un concepto químico introducido por K. B. Sharpless en 2001 que describe un conjunto de reacciones químicas que generan sustancias de forma rápida, fiable y cuantitativa mediante la unión de moléculas a través de pequeñas unidades en condiciones suaves. Esta metodología se ha aplicado recientemente como etapa clave en la siguiente síntesis de compuestos bicíclicos.
El ácido mandélico es un compuesto natural versátil que se utiliza ampliamente como fuente de quiralidad («chiral pool») en síntesis. La reducción del ácido \((R)\)-mandélico con \(\ce{LiBH4}\) proporciona A.
La reacción de A con un equivalente de cloruro de \(p\)-toluenosulfonilo da B (Esquema 8.1). El calentamiento de B en piridina produce C. Durante esta transformación, los compuestos B y C conservan sus configuraciones absolutas.
Esquema 8.1:
8.1 Dibuje las estructuras de B y C con la estereoquímica correcta. Utilice la notación de cuñas sólidas y discontinuas en todo este problema.
La reacción de C con azida de sodio en acetonitrilo acuoso da una mezcla de regioisómeros enantiopuros D y E en una proporción de 3 : 1 (Esquema 8.2). Por otro lado, el compuesto B proporciona E como único producto en las mismas condiciones.
Esquema 8.2:
8.2 Dibuje las estructuras de D y E con la estereoquímica correcta.
Parte I: Los compuestos D y E se someten por separado a una reacción con 3-bromoprop-1-ino mediada por \(\ce{NaH}\) para obtener F y G, respectivamente (Esquema 8.3). El calentamiento de F y G por separado en tolueno da los productos bicíclicos H e I, respectivamente.
Esquema 8.3:
8.3 Dibuje la estructura de los compuestos F, G, H e I con la estereoquímica correcta.
Parte II: La reacción de D y E por separado con acetilenodicarboxilato de dimetilo en agua a \(70\,^\circ\mathrm{C}\) forma los regioisómeros monocíclicos ópticamente activos J y K, respectivamente (Esquema 8.4). El tratamiento posterior de J y K con \(\ce{NaH}\) da los productos bicíclicos finales L y M, respectivamente, ambos de fórmula \(\ce{C13H11N3O4}\).
Esquema 8.4:
8.4 Dibuje las estructuras de los compuestos J, K, L y M con la estereoquímica correcta.
Enunciado traducido del texto oficial en inglés.
Respuestas
Todas las configuraciones indicadas a continuación se refieren al estereocentro que lleva el grupo fenilo. Los nombres de los compuestos bicíclicos describen explícitamente el núcleo heterocíclico fusionado.
- 8.1
B: 4-Metilbencenosulfonato de \((2R)\)-2-hidroxi-2-feniletilo.
SMILES: Cc1ccc(S(=O)(=O)OC[C@H](O)c2ccccc2)cc1
C: \((2R)\)-2-Feniloxirano, también llamado óxido de \((R)\)-estireno.
SMILES: c1ccccc1[C@@H]1CO1
- 8.2
D: \((2S)\)-2-Azido-2-feniletan-1-ol, el producto mayoritario.
SMILES: OC[C@@H](N=[N+]=[N-])c1ccccc1
E: \((1R)\)-2-Azido-1-feniletan-1-ol, el producto minoritario obtenido a partir de C y el único producto obtenido a partir de B.
SMILES: [N-]=[N+]=NC[C@H](O)c1ccccc1
- 8.3
F: 3-[(2S)-2-Azido-2-feniletoxi]prop-1-ino.
SMILES: C#CCOC[C@@H](N=[N+]=[N-])c1ccccc1
G: 3-[(1R)-2-Azido-1-feniletoxi]prop-1-ino.
SMILES: C#CCO[C@@H](CN=[N+]=[N-])c1ccccc1
H: \((2S)\)-2-Fenil-4-oxa-1,8,9-triazabiciclo[4.3.0]nona-6,8-dieno.
SMILES: c1nnn2[C@@H](c3ccccc3)COCc12
I: \((3R)\)-3-Fenil-4-oxa-1,8,9-triazabiciclo[4.3.0]nona-6,8-dieno.
SMILES: c1nnn2C[C@@H](c3ccccc3)OCc12
- 8.4
J: 1-[(1S)-2-Hidroxi-1-feniletil]-1H-1,2,3-triazol-4,5-dicarboxilato de dimetilo.
SMILES: COC(=O)c1nnn([C@H](CO)c2ccccc2)c1C(=O)OC
K: 1-[(2R)-2-Hidroxi-2-feniletil]-1H-1,2,3-triazol-4,5-dicarboxilato de dimetilo.
SMILES: COC(=O)c1nnn(C[C@H](O)c2ccccc2)c1C(=O)OC
L: \((2S)\)-5-Oxo-2-fenil-4-oxa-1,8,9-triazabiciclo[4.3.0]nona-6,8-dieno-7-carboxilato de metilo.
SMILES: COC(=O)c1nnn2[C@@H](c3ccccc3)COC(=O)c12
M: \((3R)\)-5-Oxo-3-fenil-4-oxa-1,8,9-triazabiciclo[4.3.0]nona-6,8-dieno-7-carboxilato de metilo.
SMILES: COC(=O)c1nnn2C[C@@H](c3ccccc3)OC(=O)c12
Solución
Aquí, \(\ce{Ph}\) representa fenilo, \(\ce{Me}\), metilo, y \(\ce{Ts}\), \(p\)-toluenosulfonilo.
El material de partida es el ácido \((R)\)-mandélico, O=C(O)[C@H](O)c1ccccc1. La reducción da A, \((1R)\)-1-feniletano-1,2-diol, OC[C@H](O)c1ccccc1. El balance formal de la reducción orgánica es
\[ \ce{PhCH(OH)CO2H + 4[H] -> PhCH(OH)CH2OH + H2O}. \]
Aquí, \([H]\) representa los equivalentes reductores aportados por el borohidruro de litio, [Li+].[BH4-], seguidos de la protonación durante el tratamiento posterior de la mezcla de reacción; el agua tiene el SMILES O. El estereocentro existente se conserva.
Convención de representación con cuñas sólidas y discontinuas. Para cada producto, sitúe el grupo fenilo abajo a la izquierda y la cadena lateral carbonada abajo a la derecha del estereocentro, utilizando enlaces ordinarios como en el dibujo de A. Sitúe el oxígeno o el nitrógeno directamente unido por encima de ese carbono:
- Para B, C, E, G, I, K y M, dibuje este enlace con el heteroátomo como una cuña sólida, con el hidrógeno dirigido en sentido opuesto al observador.
- Para D, F, H, J y L, dibújelo como una cuña discontinua, con el hidrógeno dirigido hacia el observador.
En esta orientación, estas son, respectivamente, las configuraciones \(R\) y \(S\). Las conexiones de los anillos se especifican a continuación; los dibujos no implican una conformación fija de los anillos flexibles.
8.1 — Identificación de B y C
Un equivalente de cloruro de \(p\)-toluenosulfonilo, Cc1ccc(S(=O)(=O)Cl)cc1, convierte el grupo hidroxilo primario menos impedido de A en un tosilato:
\[ \ce{A + TsCl + Et3N -> B + [Et3NH]Cl}. \]
La trietilamina, CCN(CC)CC, acepta el protón y forma cloruro de trietilamonio, CC[NH+](CC)CC.[Cl-]. Por tanto, B tiene la conectividad
\[ \ce{Ph-CH(OH)-CH2-OTs}, \]
con el estereocentro \(R\) original.
Al calentar, el oxígeno del hidroxilo restante ataca al carbono primario que lleva el grupo tosilato. El desplazamiento intramolecular cierra el anillo epoxídico de tres miembros, mientras que la piridina acepta el protón del hidroxilo:
\[ \ce{B + C5H5N -> C + [C5H6N]+ + TsO-}. \]
La piridina es n1ccccc1; el ion piridinio es c1cc[nH+]cc1; el \(p\)-toluenosulfonato es Cc1ccc(S(=O)(=O)[O-])cc1.
La sustitución ocurre en el carbono terminal no estereogénico. El enlace carbono–oxígeno bencílico permanece intacto, por lo que C es \((R)\)-2-feniloxirano.
Para dibujar C, conecte el oxígeno del hidroxilo del esqueleto original de A con su carbono terminal adyacente, formando el triángulo que contiene el oxígeno, el carbono que lleva el grupo fenilo y \(\ce{CH2}\). La retención indicada también excluye una vía que implique un desplazamiento en el estereocentro bencílico.
8.2 — Identificación de D y E
La azida de sodio, [Na+].[N-]=[N+]=[N-], aporta el ion azida, [N-]=[N+]=[N-]. El ataque por la cara posterior puede abrir C en cualquiera de los dos carbonos.
-
Ataque al carbono bencílico: el enlace carbono–oxígeno bencílico se rompe y ese estereocentro experimenta una inversión. El oxígeno original del epóxido permanece en el carbono terminal y se protona. Esto da D, el azidoalcohol \(S\): \[ \ce{Ph-CH(N3)-CH2OH}. \]
-
Ataque al carbono terminal: el enlace carbono–oxígeno terminal se rompe, mientras que el enlace carbono–oxígeno bencílico se conserva. Esto da E, el azidoalcohol \(R\): \[ \ce{Ph-CH(OH)-CH2N3}. \]
Las vías de apertura, ajustadas por separado, son
\[ \ce{C + NaN3 + H2O -> D + NaOH}, \]
\[ \ce{C + NaN3 + H2O -> E + NaOH}. \]
El hidróxido de sodio es [Na+].[OH-]. La proporción de productos indicada es D : E = 3 : 1.
La reacción de B establece de forma independiente la identidad de E. La azida sustituye directamente al tosilato terminal:
\[ \ce{B + NaN3 -> E + NaOTs}. \]
El \(p\)-toluenosulfonato de sodio es [Na+].Cc1ccc(S(=O)(=O)[O-])cc1. Como esta sustitución no ocurre en el estereocentro, su configuración \(R\) se conserva.
8.3 — Identificación de F, G, H e I
El hidruro de sodio, [Na+].[H-], elimina el protón del alcohol. El nucleófilo de oxígeno resultante desplaza al bromuro del 3-bromoprop-1-ino, o bromuro de propargilo, C#CCBr. Estas síntesis de éteres de Williamson dan
\[ \ce{D + NaH + BrCH2C#CH -> F + NaBr + H2}, \]
\[ \ce{E + NaH + BrCH2C#CH -> G + NaBr + H2}. \]
El bromuro de sodio es [Na+].[Br-] y el hidrógeno es [H][H].
En consecuencia:
- F tiene la conectividad \(\ce{Ph-CH(N3)-CH2-O-CH2-C#CH}\) y conserva la configuración \(S\).
- G tiene la conectividad \(\ce{Ph-CH(OCH2C#CH)-CH2N3}\) y conserva la configuración \(R\).
El calentamiento provoca una cicloadición \([3+2]\) intramolecular azida–alquino:
\[ \ce{F -> H}, \qquad \ce{G -> I}. \]
Los tres nitrógenos de la azida y los dos carbonos del alquino se convierten en los cinco átomos de un 1,2,3-triazol; no se elimina ningún átomo.
Para las siguientes instrucciones de dibujo, numere el triazol consecutivamente como N1–N2–N3–C4–C5–N1, siendo N1 el nitrógeno originalmente unido a la cadena carbonada. Estas son las posiciones del triazol, distintas de la numeración bicíclica utilizada en los nombres anteriores.
La cadena de enlace favorece el cierre de un segundo anillo de seis miembros. El carbono del alquino que lleva la cadena de enlace \(\ce{CH2O}\) se convierte en C5, adyacente a N1; el carbono terminal original del alquino se convierte en C4, que lleva un hidrógeno.
Las conexiones precisas de los anillos fusionados son:
- H: Partiendo de N1, recorra el anillo de seis miembros pasando por el carbono de configuración \(S\) que lleva el grupo fenilo, luego por \(\ce{CH2-O-CH2}\), después por C5 y de vuelta a N1.
- I: Partiendo de N1, recorra el anillo de seis miembros pasando por \(\ce{CH2}\), luego por el carbono de configuración \(R\) que lleva el grupo fenilo, después por \(\ce{O-CH2}\), luego por C5 y de vuelta a N1.
Por tanto, en ambos productos, el anillo de triazol y el anillo de éter de seis miembros comparten el enlace N1–C5. Una representación de Kekulé válida tiene dobles enlaces entre N2 y N3 y entre C4 y C5.
Ninguna de las dos cicloadiciones modifica un enlace en el estereocentro. Por tanto, H conserva la configuración \(S\) e I conserva la configuración \(R\). Sus fórmulas siguen siendo \(\ce{C11H11N3O}\), idénticas a las de F y G.
8.4 — Identificación de J, K, L y M
El acetilenodicarboxilato de dimetilo, COC(=O)C#CC(=O)OC, experimenta una cicloadición intermolecular azida–alquino con cada azidoalcohol:
\[ \ce{D + MeO2C-C#C-CO2Me -> J}, \]
\[ \ce{E + MeO2C-C#C-CO2Me -> K}. \]
Como el alquino es simétrico, ambos átomos de carbono del triazol llevan un grupo éster metílico. Utilizando la numeración del triazol definida anteriormente:
- J tiene un sustituyente \(\ce{CH(Ph)CH2OH}\) unido a N1 a través de su carbono bencílico de configuración \(S\), con \(\ce{CO2Me}\) tanto en C4 como en C5.
- K tiene un sustituyente \(\ce{CH2CH(OH)Ph}\) unido a N1 a través de su \(\ce{CH2}\) terminal, de nuevo con \(\ce{CO2Me}\) tanto en C4 como en C5. Su centro bencílico conserva la configuración \(R\).
La regioisomería entre J y K procede de las distintas conectividades de D y E.
A continuación, el hidruro de sodio elimina el protón del alcohol restante. El nucleófilo de oxígeno ataca al carbono carbonílico del éster de C5, produciendo un éster cíclico de seis miembros. El colapso del intermedio tetraédrico expulsa metóxido. El éster metílico de C4 permanece intacto.
Las reacciones ajustadas en las condiciones básicas son
\[ \ce{J + NaH -> L + NaOCH3 + H2}, \]
\[ \ce{K + NaH -> M + NaOCH3 + H2}. \]
El metóxido de sodio es [Na+].C[O-].
Para dibujar los productos con precisión:
- L: Partiendo de N1 del triazol, recorra el nuevo anillo de seis miembros pasando por el carbono de configuración \(S\) que lleva el grupo fenilo, luego por \(\ce{CH2-O-C(=O)}\), después por C5 del triazol y de vuelta a N1.
- M: Partiendo de N1 del triazol, recorra el nuevo anillo de seis miembros pasando por \(\ce{CH2}\), luego por el carbono de configuración \(R\) que lleva el grupo fenilo, después por \(\ce{O-C(=O)}\), luego por C5 del triazol y de vuelta a N1.
En ambos dibujos, conserve el sustituyente \(\ce{CO2Me}\) en C4 del triazol. No se produce ninguna sustitución en el estereocentro, por lo que L mantiene la configuración \(S\) y M mantiene la configuración \(R\).
La comprobación de la fórmula es
\[ \underbrace{\ce{C8H9N3O}}_{\text{D o E}} + \underbrace{\ce{C6H6O4}}_{\text{acetilenodicarboxilato de dimetilo}} = \underbrace{\ce{C14H15N3O5}}_{\text{J o K}}. \]
La ciclación elimina de la molécula orgánica los elementos del metanol, CO:
\[ \ce{C14H15N3O5}-\ce{CH4O} = \boxed{\ce{C13H11N3O4}}, \]
en concordancia con la fórmula especificada tanto para L como para M.
Los resultados se comprobaron con los resultados oficiales publicados por los organizadores.
IChO 2011 · 理论题 8
点击化学
点击化学是 K. B. Sharpless 于 2001 年提出的一个化学概念,指一类在温和条件下,通过小单元将分子连接起来,从而快速、可靠且定量地生成物质的化学反应。最近,这一方法已作为关键步骤应用于以下双环化合物的合成。
扁桃酸是一种用途广泛的天然化合物,在合成中广泛用作“手性源”。用 \(\ce{LiBH4}\) 还原 \((R)\)-扁桃酸可得到 A。
A 与一当量的 \(p\)-甲苯磺酰氯反应得到 B(反应式 8.1)。在吡啶中加热 B 得到 C。在此转化过程中,化合物 B 和 C 均保持其绝对构型。
反应式 8.1:
8.1 画出 B 和 C 的结构,并表示正确的立体化学。本题中均须使用楔线与虚楔线表示法。
C 与叠氮化钠在乙腈水溶液中反应,得到对映体纯的区域异构体 D 和 E 的混合物,二者的比例为 3 : 1(反应式 8.2)。另一方面,在相同条件下,化合物 B 仅生成产物 E。
反应式 8.2:
8.2 画出 D 和 E 的结构,并表示正确的立体化学。
部分 I: 化合物 D 和 E 分别在 \(\ce{NaH}\) 作用下与 3-溴丙-1-炔反应,得到 F 和 G(反应式 8.3)。分别在甲苯中加热 F 和 G,得到双环产物 H 和 I。
反应式 8.3:
8.3 画出化合物 F、G、H 和 I 的结构,并表示正确的立体化学。
部分 II: D 和 E 分别与乙炔二羧酸二甲酯在 \(70\,^\circ\mathrm{C}\) 的水中反应,生成具有旋光性的单环区域异构体 J 和 K(反应式 8.4)。随后用 \(\ce{NaH}\) 处理 J 和 K,分别得到最终的双环产物 L 和 M,二者的分子式均为 \(\ce{C13H11N3O4}\)。
反应式 8.4:
8.4 画出化合物 J、K、L 和 M 的结构,并表示正确的立体化学。
题目译自官方英文原文。
答案
下文所有构型均指连有苯基的立体中心的构型。双环化合物的名称明确描述了其稠合杂环骨架。
- 8.1
B: 4-甲基苯磺酸\((2R)\)-2-羟基-2-苯基乙酯。
SMILES: Cc1ccc(S(=O)(=O)OC[C@H](O)c2ccccc2)cc1
C: \((2R)\)-2-苯基氧杂环丙烷,也称为 \((R)\)-氧化苯乙烯。
SMILES: c1ccccc1[C@@H]1CO1
- 8.2
D: \((2S)\)-2-叠氮基-2-苯基乙-1-醇,为主要产物。
SMILES: OC[C@@H](N=[N+]=[N-])c1ccccc1
E: \((1R)\)-2-叠氮基-1-苯基乙-1-醇,为 C 生成的次要产物,也是 B 生成的唯一产物。
SMILES: [N-]=[N+]=NC[C@H](O)c1ccccc1
- 8.3
F: 3-[(2S)-2-叠氮基-2-苯基乙氧基]丙-1-炔。
SMILES: C#CCOC[C@@H](N=[N+]=[N-])c1ccccc1
G: 3-[(1R)-2-叠氮基-1-苯基乙氧基]丙-1-炔。
SMILES: C#CCO[C@@H](CN=[N+]=[N-])c1ccccc1
H: \((2S)\)-2-苯基-4-氧杂-1,8,9-三氮杂双环[4.3.0]壬-6,8-二烯。
SMILES: c1nnn2[C@@H](c3ccccc3)COCc12
I: \((3R)\)-3-苯基-4-氧杂-1,8,9-三氮杂双环[4.3.0]壬-6,8-二烯。
SMILES: c1nnn2C[C@@H](c3ccccc3)OCc12
- 8.4
J: 1-[(1S)-2-羟基-1-苯基乙基]-1H-1,2,3-三唑-4,5-二羧酸二甲酯。
SMILES: COC(=O)c1nnn([C@H](CO)c2ccccc2)c1C(=O)OC
K: 1-[(2R)-2-羟基-2-苯基乙基]-1H-1,2,3-三唑-4,5-二羧酸二甲酯。
SMILES: COC(=O)c1nnn(C[C@H](O)c2ccccc2)c1C(=O)OC
L: \((2S)\)-5-氧代-2-苯基-4-氧杂-1,8,9-三氮杂双环[4.3.0]壬-6,8-二烯-7-羧酸甲酯。
SMILES: COC(=O)c1nnn2[C@@H](c3ccccc3)COC(=O)c12
M: \((3R)\)-5-氧代-3-苯基-4-氧杂-1,8,9-三氮杂双环[4.3.0]壬-6,8-二烯-7-羧酸甲酯。
SMILES: COC(=O)c1nnn2C[C@@H](c3ccccc3)OC(=O)c12
解答
此处 \(\ce{Ph}\) 表示苯基,\(\ce{Me}\) 表示甲基,\(\ce{Ts}\) 表示 \(p\)-甲苯磺酰基。
起始原料为 \((R)\)-扁桃酸,O=C(O)[C@H](O)c1ccccc1。还原后得到 A,即 \((1R)\)-1-苯基乙烷-1,2-二醇,OC[C@H](O)c1ccccc1。形式上的有机还原配平方程式为
\[ \ce{PhCH(OH)CO2H + 4[H] -> PhCH(OH)CH2OH + H2O}. \]
这里,\([H]\) 表示由硼氢化锂 [Li+].[BH4-] 提供的还原当量,随后在后处理过程中发生质子化;水的 SMILES 为 O。原有立体中心的构型保持不变。
楔线与虚楔线绘图约定。 对于每个产物,均按 A 的图示,使用普通键将苯基置于立体中心的左下方,将碳侧链置于右下方。将与该碳直接相连的氧或氮置于其上方:
- 对于 B、C、E、G、I、K 和 M,将与该杂原子相连的键画成实楔线,氢朝向远离观察者的一侧。
- 对于 D、F、H、J 和 L,将该键画成虚楔线,氢朝向观察者。
在这一取向下,二者分别为 \(R\) 和 \(S\) 构型。各环的连接方式在下文说明;这些图示并不意味着柔性环具有固定构象。
8.1 — 确定 B 和 C
一当量的 \(p\)-甲苯磺酰氯 Cc1ccc(S(=O)(=O)Cl)cc1 将 A 中位阻较小的伯羟基转化为对甲苯磺酸酯基:
\[ \ce{A + TsCl + Et3N -> B + [Et3NH]Cl}. \]
三乙胺 CCN(CC)CC 接受质子,形成氯化三乙铵 CC[NH+](CC)CC.[Cl-]。因此,B 的连接方式为
\[ \ce{Ph-CH(OH)-CH2-OTs}, \]
并保留原有立体中心的 \(R\) 构型。
加热时,剩余羟基的氧进攻连有对甲苯磺酸酯基的伯碳原子。分子内取代使三元环氧环闭合,同时吡啶接受羟基上的质子:
\[ \ce{B + C5H5N -> C + [C5H6N]+ + TsO-}. \]
吡啶为 n1ccccc1;吡啶鎓离子为 c1cc[nH+]cc1;\(p\)-甲苯磺酸根为 Cc1ccc(S(=O)(=O)[O-])cc1。
取代发生在末端的非立体中心碳原子上。苄位碳–氧键保持完整,因此 C 为 \((R)\)-2-苯基氧杂环丙烷。
绘制 C 时,将原有 A 骨架中的羟基氧与相邻的末端碳原子相连,形成一个由氧、连有苯基的碳原子和 \(\ce{CH2}\) 构成的三角形。题目所述的构型保持也排除了在苄位立体中心发生取代的反应途径。
8.2 — 确定 D 和 E
叠氮化钠 [Na+].[N-]=[N+]=[N-] 提供叠氮根离子 [N-]=[N+]=[N-]。从背面进攻任一碳原子均可使 C 开环。
-
进攻苄位碳原子: 苄位碳–氧键断裂,该立体中心发生构型反转。原有环氧环的氧保留在末端碳原子上,并被质子化。这生成 D,即 \(S\) 构型的叠氮醇: \[ \ce{Ph-CH(N3)-CH2OH}. \]
-
进攻末端碳原子: 末端碳–氧键断裂,而苄位碳–氧键保留。这生成 E,即 \(R\) 构型的叠氮醇: \[ \ce{Ph-CH(OH)-CH2N3}. \]
两条开环途径分别配平如下:
\[ \ce{C + NaN3 + H2O -> D + NaOH}, \]
\[ \ce{C + NaN3 + H2O -> E + NaOH}. \]
氢氧化钠为 [Na+].[OH-]。题目给出的产物比例为 D : E = 3 : 1。
B 的反应可独立确定 E 的结构。叠氮根直接取代末端的对甲苯磺酸酯基:
\[ \ce{B + NaN3 -> E + NaOTs}. \]
\(p\)-甲苯磺酸钠为 [Na+].Cc1ccc(S(=O)(=O)[O-])cc1。由于此取代并未发生在立体中心上,其 \(R\) 构型得以保持。
8.3 — 确定 F、G、H 和 I
氢化钠 [Na+].[H-] 脱去醇羟基上的质子。生成的氧亲核试剂取代 3-溴丙-1-炔(又称炔丙基溴)C#CCBr 中的溴离子。这些威廉姆逊醚合成反应生成
\[ \ce{D + NaH + BrCH2C#CH -> F + NaBr + H2}, \]
\[ \ce{E + NaH + BrCH2C#CH -> G + NaBr + H2}. \]
溴化钠为 [Na+].[Br-],氢气为 [H][H]。
因此:
- F 的连接方式为 \(\ce{Ph-CH(N3)-CH2-O-CH2-C#CH}\),保持 \(S\) 构型。
- G 的连接方式为 \(\ce{Ph-CH(OCH2C#CH)-CH2N3}\),保持 \(R\) 构型。
加热引发分子内叠氮基–炔基 \([3+2]\) 环加成反应:
\[ \ce{F -> H}, \qquad \ce{G -> I}. \]
叠氮基的全部三个氮原子和炔基的两个碳原子共同构成 1,2,3-三唑的五个环原子;没有原子被消除。
在以下绘图说明中,将三唑依次编号为 N1–N2–N3–C4–C5–N1,其中 N1 为原先与碳链相连的氮原子。这些是三唑环的位次,与上述名称中采用的双环编号不同。
连接链有利于闭合形成一个六元的第二环。连有 \(\ce{CH2O}\) 连接链的炔碳原子成为与 N1 相邻的 C5;原先的末端炔碳原子成为带有氢的 C4。
确切的稠环连接方式如下:
- H: 从 N1 出发,沿六元环依次经过连有苯基的 \(S\) 构型碳原子、\(\ce{CH2-O-CH2}\)、C5,再回到 N1。
- I: 从 N1 出发,沿六元环依次经过 \(\ce{CH2}\)、连有苯基的 \(R\) 构型碳原子、\(\ce{O-CH2}\)、C5,再回到 N1。
因此,两种产物中的三唑环与六元醚环均共用 N1–C5 键。一种有效的凯库勒式画法是在 N2 与 N3 之间以及 C4 与 C5 之间画双键。
两种环加成反应均不改变立体中心上的任何键。因此,H 保持 \(S\) 构型,I 保持 \(R\) 构型。它们的分子式仍为 \(\ce{C11H11N3O}\),分别与 F 和 G 的分子式相同。
8.4 — 确定 J、K、L 和 M
乙炔二羧酸二甲酯 COC(=O)C#CC(=O)OC 分别与两种叠氮醇发生分子间叠氮基–炔基环加成反应:
\[ \ce{D + MeO2C-C#C-CO2Me -> J}, \]
\[ \ce{E + MeO2C-C#C-CO2Me -> K}. \]
由于该炔烃具有对称性,三唑环的两个碳原子均连有一个羧酸甲酯基。采用上文定义的三唑编号:
- J 具有一个 \(\ce{CH(Ph)CH2OH}\) 取代基,通过其 \(S\) 构型的苄位碳原子与 N1 相连,C4 和 C5 上均连有 \(\ce{CO2Me}\)。
- K 具有一个 \(\ce{CH2CH(OH)Ph}\) 取代基,通过其末端 \(\ce{CH2}\) 与 N1 相连,C4 和 C5 上同样均连有 \(\ce{CO2Me}\)。其苄位立体中心保持 \(R\) 构型。
J 与 K 之间的区域异构关系源于 D 和 E 不同的连接方式。
接着,氢化钠脱去剩余醇羟基上的质子。氧亲核试剂进攻 C5 位酯基的羰基碳原子,形成六元环状酯。四面体中间体解离,脱出甲氧基负离子。C4 位的羧酸甲酯基保持完整。
碱性条件下的配平反应式为
\[ \ce{J + NaH -> L + NaOCH3 + H2}, \]
\[ \ce{K + NaH -> M + NaOCH3 + H2}. \]
甲醇钠为 [Na+].C[O-]。
准确绘制产物的方法如下:
- L: 从三唑 N1 出发,沿新形成的六元环依次经过连有苯基的 \(S\) 构型碳原子、\(\ce{CH2-O-C(=O)}\)、三唑 C5,再回到 N1。
- M: 从三唑 N1 出发,沿新形成的六元环依次经过 \(\ce{CH2}\)、连有苯基的 \(R\) 构型碳原子、\(\ce{O-C(=O)}\)、三唑 C5,再回到 N1。
在两幅结构图中,均保留三唑 C4 上的 \(\ce{CO2Me}\) 取代基。立体中心上未发生取代,因此 L 仍为 \(S\) 构型,M 仍为 \(R\) 构型。
分子式核对如下:
\[ \underbrace{\ce{C8H9N3O}}_{\text{D 或 E}} + \underbrace{\ce{C6H6O4}}_{\text{乙炔二羧酸二甲酯}} = \underbrace{\ce{C14H15N3O5}}_{\text{J 或 K}}. \]
环化使有机分子失去相当于一分子甲醇 CO 的原子组成:
\[ \ce{C14H15N3O5}-\ce{CH4O} = \boxed{\ce{C13H11N3O4}}, \]
这与题目给出的 L 和 M 的分子式一致。
结果已与主办方公布的官方答案核对。
IChO 2011 · Теоретическая задача 8
Клик-химия
Клик-химия — это химическая концепция, предложенная K. B. Sharpless в 2001 году и описывающая совокупность химических реакций, которые позволяют быстро, надёжно и с количественным выходом получать вещества путём соединения молекул через небольшие фрагменты в мягких условиях. Недавно эта методология была использована на ключевой стадии следующего синтеза бициклических соединений.
Миндальная кислота — природное соединение с широкими синтетическими возможностями, широко используемое в синтезе в качестве источника хиральности («хирального пула»). Восстановление \((R)\)-миндальной кислоты с помощью \(\ce{LiBH4}\) приводит к образованию A.
Реакция A с одним эквивалентом \(p\)-толуолсульфонилхлорида даёт B (схема 8.1). Нагревание B в пиридине приводит к образованию C. В ходе этого превращения соединения B и C сохраняют свои абсолютные конфигурации.
Схема 8.1:
8.1 Изобразите структуры B и C с правильной стереохимией. Во всей этой задаче используйте обозначение связей сплошными и штриховыми клиньями.
Реакция C с азидом натрия в водном ацетонитриле даёт смесь энантиомерно чистых региоизомеров D и E в соотношении 3 : 1 (схема 8.2). В то же время соединение B в тех же условиях даёт E в качестве единственного продукта.
Схема 8.2:
8.2 Изобразите структуры D и E с правильной стереохимией.
Часть I: Соединения D и E по отдельности вводят в реакцию с 3-бромпроп-1-ином в присутствии \(\ce{NaH}\), получая соответственно F и G (схема 8.3). Нагревание F и G по отдельности в толуоле даёт бициклические продукты H и I соответственно.
Схема 8.3:
8.3 Изобразите структуры соединений F, G, H и I с правильной стереохимией.
Часть II: При раздельном взаимодействии D и E с диметилацетилендикарбоксилатом в воде при \(70\,^\circ\mathrm{C}\) образуются оптически активные моноциклические региоизомеры J и K соответственно (схема 8.4). Последующая обработка J и K с помощью \(\ce{NaH}\) даёт конечные бициклические продукты L и M соответственно, оба из которых имеют формулу \(\ce{C13H11N3O4}\).
Схема 8.4:
8.4 Изобразите структуры соединений J, K, L и M с правильной стереохимией.
Условие переведено с официального английского текста.
Ответы
Все приведённые ниже конфигурации относятся к стереоцентру, несущему фенильную группу. Названия бициклических соединений явно описывают конденсированный гетероциклический скелет.
- 8.1
B: \((2R)\)-2-Гидрокси-2-фенилэтил-4-метилбензолсульфонат.
SMILES: Cc1ccc(S(=O)(=O)OC[C@H](O)c2ccccc2)cc1
C: \((2R)\)-2-Фенилоксиран, также называемый \((R)\)-оксидом стирола.
SMILES: c1ccccc1[C@@H]1CO1
- 8.2
D: \((2S)\)-2-Азидо-2-фенилэтан-1-ол, основной продукт.
SMILES: OC[C@@H](N=[N+]=[N-])c1ccccc1
E: \((1R)\)-2-Азидо-1-фенилэтан-1-ол, минорный продукт из C и единственный продукт из B.
SMILES: [N-]=[N+]=NC[C@H](O)c1ccccc1
- 8.3
F: 3-[(2S)-2-Азидо-2-фенилэтокси]проп-1-ин.
SMILES: C#CCOC[C@@H](N=[N+]=[N-])c1ccccc1
G: 3-[(1R)-2-Азидо-1-фенилэтокси]проп-1-ин.
SMILES: C#CCO[C@@H](CN=[N+]=[N-])c1ccccc1
H: \((2S)\)-2-Фенил-4-окса-1,8,9-триазабицикло[4.3.0]нона-6,8-диен.
SMILES: c1nnn2[C@@H](c3ccccc3)COCc12
I: \((3R)\)-3-Фенил-4-окса-1,8,9-триазабицикло[4.3.0]нона-6,8-диен.
SMILES: c1nnn2C[C@@H](c3ccccc3)OCc12
- 8.4
J: Диметил-1-[(1S)-2-гидрокси-1-фенилэтил]-1H-1,2,3-триазол-4,5-дикарбоксилат.
SMILES: COC(=O)c1nnn([C@H](CO)c2ccccc2)c1C(=O)OC
K: Диметил-1-[(2R)-2-гидрокси-2-фенилэтил]-1H-1,2,3-триазол-4,5-дикарбоксилат.
SMILES: COC(=O)c1nnn(C[C@H](O)c2ccccc2)c1C(=O)OC
L: Метил-\((2S)\)-5-оксо-2-фенил-4-окса-1,8,9-триазабицикло[4.3.0]нона-6,8-диен-7-карбоксилат.
SMILES: COC(=O)c1nnn2[C@@H](c3ccccc3)COC(=O)c12
M: Метил-\((3R)\)-5-оксо-3-фенил-4-окса-1,8,9-триазабицикло[4.3.0]нона-6,8-диен-7-карбоксилат.
SMILES: COC(=O)c1nnn2C[C@@H](c3ccccc3)OC(=O)c12
Решение
Здесь \(\ce{Ph}\) обозначает фенил, \(\ce{Me}\) — метил, а \(\ce{Ts}\) — \(p\)-толуолсульфонил.
Исходным веществом является \((R)\)-миндальная кислота, O=C(O)[C@H](O)c1ccccc1. Восстановление даёт A, \((1R)\)-1-фенилэтан-1,2-диол, OC[C@H](O)c1ccccc1. Формальное уравнение восстановления органического соединения имеет вид
\[ \ce{PhCH(OH)CO2H + 4[H] -> PhCH(OH)CH2OH + H2O}. \]
Здесь \([H]\) обозначает восстановительные эквиваленты, источником которых служит борогидрид лития, [Li+].[BH4-], с последующим протонированием при обработке реакционной смеси; SMILES воды — O. Существующий стереоцентр сохраняется.
Правила изображения сплошных и штриховых клиньев. Для каждого продукта расположите фенильную группу слева внизу, а углеродную боковую цепь справа внизу от стереоцентра, используя обычные связи, как на рисунке A. Непосредственно связанный с этим атомом углерода атом кислорода или азота расположите над ним:
- Для B, C, E, G, I, K и M изобразите эту связь с гетероатомом сплошным клином, направив атом водорода от наблюдателя.
- Для D, F, H, J и L изобразите её штриховым клином, направив атом водорода к наблюдателю.
При такой ориентации это соответственно конфигурации \(R\) и \(S\). Связи, замыкающие циклы, указаны ниже; рисунки не подразумевают фиксированной конформации гибких циклов.
8.1 — Определение B и C
Один эквивалент \(p\)-толуолсульфонилхлорида, Cc1ccc(S(=O)(=O)Cl)cc1, превращает менее пространственно затруднённую первичную гидроксильную группу A в тозилат:
\[ \ce{A + TsCl + Et3N -> B + [Et3NH]Cl}. \]
Триэтиламин, CCN(CC)CC, принимает протон с образованием хлорида триэтиламмония, CC[NH+](CC)CC.[Cl-]. Таким образом, B имеет следующую последовательность связей:
\[ \ce{Ph-CH(OH)-CH2-OTs}, \]
с исходным стереоцентром конфигурации \(R\).
При нагревании атом кислорода оставшейся гидроксильной группы атакует первичный атом углерода, несущий тозилатную группу. Внутримолекулярное замещение замыкает трёхчленный эпоксидный цикл, а пиридин принимает протон гидроксильной группы:
\[ \ce{B + C5H5N -> C + [C5H6N]+ + TsO-}. \]
Пиридин — n1ccccc1; катион пиридиния — c1cc[nH+]cc1; \(p\)-толуолсульфонат — Cc1ccc(S(=O)(=O)[O-])cc1.
Замещение происходит у концевого нестереогенного атома углерода. Связь бензильного атома углерода с кислородом остаётся неизменной, поэтому C представляет собой \((R)\)-2-фенилоксиран.
Чтобы изобразить C, соедините атом кислорода гидроксильной группы исходного скелета A с соседним концевым атомом углерода, получив треугольник, состоящий из атома кислорода, атома углерода, несущего фенильную группу, и \(\ce{CH2}\). Указанное сохранение конфигурации также исключает путь, включающий замещение у бензильного стереоцентра.
8.2 — Определение D и E
Азид натрия, [Na+].[N-]=[N+]=[N-], служит источником азид-иона, [N-]=[N+]=[N-]. Атака с тыльной стороны может раскрывать цикл C у любого из двух атомов углерода.
-
Атака бензильного атома углерода: связь бензильного атома углерода с кислородом разрывается, и конфигурация этого стереоцентра обращается. Исходный атом кислорода эпоксидного цикла остаётся при концевом атоме углерода и протонируется. При этом образуется D, азидоспирт с конфигурацией \(S\): \[ \ce{Ph-CH(N3)-CH2OH}. \]
-
Атака концевого атома углерода: связь концевого атома углерода с кислородом разрывается, тогда как связь бензильного атома углерода с кислородом сохраняется. При этом образуется E, азидоспирт с конфигурацией \(R\): \[ \ce{Ph-CH(OH)-CH2N3}. \]
Уравнения отдельных путей раскрытия цикла с расставленными коэффициентами имеют вид
\[ \ce{C + NaN3 + H2O -> D + NaOH}, \]
\[ \ce{C + NaN3 + H2O -> E + NaOH}. \]
Гидроксид натрия — [Na+].[OH-]. Указанное в условии соотношение продуктов составляет D : E = 3 : 1.
Реакция B независимо подтверждает строение E. Азид непосредственно замещает концевую тозилатную группу:
\[ \ce{B + NaN3 -> E + NaOTs}. \]
\(p\)-Толуолсульфонат натрия — [Na+].Cc1ccc(S(=O)(=O)[O-])cc1. Поскольку это замещение происходит не у стереоцентра, его конфигурация \(R\) сохраняется.
8.3 — Определение F, G, H и I
Гидрид натрия, [Na+].[H-], отщепляет протон спиртовой группы. Образующийся кислородный нуклеофил вытесняет бромид из 3-бромпроп-1-ина, или пропаргилбромида, C#CCBr. В результате этих реакций синтеза простых эфиров по Вильямсону образуются
\[ \ce{D + NaH + BrCH2C#CH -> F + NaBr + H2}, \]
\[ \ce{E + NaH + BrCH2C#CH -> G + NaBr + H2}. \]
Бромид натрия — [Na+].[Br-], а водород — [H][H].
Следовательно:
- F имеет последовательность связей \(\ce{Ph-CH(N3)-CH2-O-CH2-C#CH}\) с сохранением конфигурации \(S\).
- G имеет последовательность связей \(\ce{Ph-CH(OCH2C#CH)-CH2N3}\) с сохранением конфигурации \(R\).
Нагревание вызывает внутримолекулярное азид-алкиновое \([3+2]\)-циклоприсоединение:
\[ \ce{F -> H}, \qquad \ce{G -> I}. \]
Все три атома азота азидной группы и оба атома углерода алкина становятся пятью атомами 1,2,3-триазола; ни один атом не отщепляется.
Для следующих указаний по изображению структур пронумеруйте триазол последовательно N1–N2–N3–C4–C5–N1, причём N1 — это атом азота, исходно связанный с углеродной цепью. Это положения в триазоле, отличные от нумерации бициклической системы, использованной в приведённых выше названиях.
Соединяющая цепь способствует замыканию шестичленного второго цикла. Атом углерода алкина, несущий соединяющий фрагмент \(\ce{CH2O}\), становится C5, соседним с N1; исходный концевой атом углерода алкина становится C4, несущим атом водорода.
Точная последовательность связей в конденсированных циклах такова:
- H: Начиная с N1, пройдите по шестичленному циклу через атом углерода конфигурации \(S\), несущий фенильную группу, затем через \(\ce{CH2-O-CH2}\), затем через C5 и вернитесь к N1.
- I: Начиная с N1, пройдите по шестичленному циклу через \(\ce{CH2}\), затем через атом углерода конфигурации \(R\), несущий фенильную группу, затем через \(\ce{O-CH2}\), затем через C5 и вернитесь к N1.
Таким образом, в обоих продуктах триазольный и шестичленный простой эфирный циклы имеют общую связь N1–C5. В одном из допустимых изображений по Кекуле двойные связи расположены между N2 и N3 и между C4 и C5.
Ни одно из циклоприсоединений не изменяет связей у стереоцентра. Поэтому H сохраняет конфигурацию \(S\), а I — конфигурацию \(R\). Их формулы остаются \(\ce{C11H11N3O}\), совпадая с формулами F и G.
8.4 — Определение J, K, L и M
Диметилацетилендикарбоксилат, COC(=O)C#CC(=O)OC, вступает в межмолекулярное азид-алкиновое циклоприсоединение с каждым из азидоспиртов:
\[ \ce{D + MeO2C-C#C-CO2Me -> J}, \]
\[ \ce{E + MeO2C-C#C-CO2Me -> K}. \]
Поскольку алкин симметричен, оба атома углерода триазола несут метиловую сложноэфирную группу. При использовании введённой выше нумерации триазола:
- J имеет заместитель \(\ce{CH(Ph)CH2OH}\), присоединённый к N1 через бензильный атом углерода конфигурации \(S\), и группы \(\ce{CO2Me}\) как при C4, так и при C5.
- K имеет заместитель \(\ce{CH2CH(OH)Ph}\), присоединённый к N1 через концевую группу \(\ce{CH2}\), и также группы \(\ce{CO2Me}\) как при C4, так и при C5. Его бензильный центр сохраняет конфигурацию \(R\).
Региоизомерия J и K обусловлена различным порядком соединения атомов в D и E.
Затем гидрид натрия отщепляет оставшийся протон спиртовой группы. Кислородный нуклеофил атакует карбонильный атом углерода сложноэфирной группы при C5, образуя шестичленный циклический сложный эфир. Распад тетраэдрического интермедиата сопровождается отщеплением метоксид-иона. Метиловая сложноэфирная группа при C4 остаётся неизменной.
Уравнения реакций в основных условиях с расставленными коэффициентами имеют вид
\[ \ce{J + NaH -> L + NaOCH3 + H2}, \]
\[ \ce{K + NaH -> M + NaOCH3 + H2}. \]
Метоксид натрия — [Na+].C[O-].
Для точного изображения продуктов:
- L: Начиная с N1 триазола, пройдите по новому шестичленному циклу через атом углерода конфигурации \(S\), несущий фенильную группу, затем через \(\ce{CH2-O-C(=O)}\), затем через C5 триазола и вернитесь к N1.
- M: Начиная с N1 триазола, пройдите по новому шестичленному циклу через \(\ce{CH2}\), затем через атом углерода конфигурации \(R\), несущий фенильную группу, затем через \(\ce{O-C(=O)}\), затем через C5 триазола и вернитесь к N1.
На обоих рисунках сохраните заместитель \(\ce{CO2Me}\) при C4 триазола. У стереоцентра замещение не происходит, поэтому L сохраняет конфигурацию \(S\), а M — конфигурацию \(R\).
Проверка молекулярной формулы:
\[ \underbrace{\ce{C8H9N3O}}_{\text{D или E}} + \underbrace{\ce{C6H6O4}}_{\text{диметилацетилендикарбоксилат}} = \underbrace{\ce{C14H15N3O5}}_{\text{J или K}}. \]
При циклизации органическая молекула теряет атомы, в совокупности составляющие молекулу метанола, CO:
\[ \ce{C14H15N3O5}-\ce{CH4O} = \boxed{\ce{C13H11N3O4}}, \]
что согласуется с формулой, указанной как для L, так и для M.
Ответы проверены по официальным ответам, опубликованным организаторами.
IChO 2011 · مسألة نظرية 8
كيمياء النقر
كيمياء النقر مفهوم كيميائي قدّمه K. B. Sharpless في عام 2001، ويصف مجموعة من التفاعلات الكيميائية التي تُنتج مواد بسرعة وموثوقية وبمردود كمي، عن طريق وصل الجزيئات عبر وحدات صغيرة في ظروف معتدلة. وقد طُبّقت هذه المنهجية مؤخرًا بوصفها خطوة أساسية في التخليق الآتي لمركبات ثنائية الحلقة.
حمض المندليك مركب طبيعي متعدد الاستخدامات، ويُستخدم على نطاق واسع بوصفه «مصدرًا كيراليًا» في التخليق. يؤدي اختزال حمض المندليك ذي التشكيل \((R)\) باستخدام \(\ce{LiBH4}\) إلى الحصول على A.
يؤدي تفاعل A مع مكافئ واحد من كلوريد \(p\)-تولوين سلفونيل إلى الحصول على B (المخطط 8.1). ويعطي تسخين B في البيريدين المركب C. وخلال هذا التحول، يحتفظ المركبان B وC بتشكيلاتهما المطلقة.
المخطط 8.1:
8.1 ارسم بنيتي B وC مع إظهار الكيمياء الفراغية الصحيحة. استخدم تمثيل الروابط بالأوتاد الممتلئة والمتقطعة في جميع أجزاء هذه المسألة.
يعطي تفاعل C مع أزيد الصوديوم في الأسيتونتريل المائي مزيجًا من المتماكبين الموضعيين النقيين إنانتيومريًا D وE بنسبة 3 : 1 (المخطط 8.2). ومن ناحية أخرى، يعطي المركب B المركب E بوصفه الناتج الوحيد في الظروف نفسها.
المخطط 8.2:
8.2 ارسم بنيتي D وE مع إظهار الكيمياء الفراغية الصحيحة.
الجزء I: يُخضع المركبان D وE، كلٌّ على حدة، لتفاعل مع 3-بروموبروب-1-اين بوساطة \(\ce{NaH}\)، للحصول على F وG، على الترتيب (المخطط 8.3). ويعطي تسخين F وG، كلٌّ على حدة، في التولوين الناتجين ثنائيي الحلقة H وI، على الترتيب.
المخطط 8.3:
8.3 ارسم بنى المركبات F وG وH وI مع إظهار الكيمياء الفراغية الصحيحة.
الجزء II: يؤدي تفاعل D وE، كلٌّ على حدة، مع أسيتيلين ثنائي الكربوكسيلات ثنائي الميثيل في الماء عند \(70\,^\circ\mathrm{C}\) إلى تكوّن المتماكبين الموضعيين أحاديي الحلقة والنشطين ضوئيًا J وK، على الترتيب (المخطط 8.4). ثم تؤدي معالجة J وK باستخدام \(\ce{NaH}\) إلى الحصول على الناتجين النهائيين ثنائيي الحلقة L وM، على الترتيب، وكلاهما له الصيغة \(\ce{C13H11N3O4}\).
المخطط 8.4:
8.4 ارسم بنى المركبات J وK وL وM مع إظهار الكيمياء الفراغية الصحيحة.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
تشير جميع التشكيلات أدناه إلى المركز الفراغي الحامل لمجموعة الفينيل. وتصف أسماء المركبات ثنائية الحلقة صراحةً الهيكل الحلقي غير المتجانس المندمج.
- 8.1
B: 4-ميثيل بنزين سلفونات \((2R)\)-2-هيدروكسي-2-فينيل إيثيل.
SMILES: Cc1ccc(S(=O)(=O)OC[C@H](O)c2ccccc2)cc1
C: \((2R)\)-2-فينيل أوكسيران، ويُسمّى أيضًا أكسيد الستايرين ذي التشكيل \((R)\).
SMILES: c1ccccc1[C@@H]1CO1
- 8.2
D: \((2S)\)-2-أزيدو-2-فينيل إيثان-1-ول، الناتج الرئيسي.
SMILES: OC[C@@H](N=[N+]=[N-])c1ccccc1
E: \((1R)\)-2-أزيدو-1-فينيل إيثان-1-ول، الناتج الثانوي من C والناتج الوحيد من B.
SMILES: [N-]=[N+]=NC[C@H](O)c1ccccc1
- 8.3
F: 3-[(2S)-2-أزيدو-2-فينيل إيثوكسي]بروب-1-اين.
SMILES: C#CCOC[C@@H](N=[N+]=[N-])c1ccccc1
G: 3-[(1R)-2-أزيدو-1-فينيل إيثوكسي]بروب-1-اين.
SMILES: C#CCO[C@@H](CN=[N+]=[N-])c1ccccc1
H: \((2S)\)-2-فينيل-4-أوكسا-1,8,9-تريآزابيسيكلو[4.3.0]نونا-6,8-ديين.
SMILES: c1nnn2[C@@H](c3ccccc3)COCc12
I: \((3R)\)-3-فينيل-4-أوكسا-1,8,9-تريآزابيسيكلو[4.3.0]نونا-6,8-ديين.
SMILES: c1nnn2C[C@@H](c3ccccc3)OCc12
- 8.4
J: 1-[(1S)-2-هيدروكسي-1-فينيل إيثيل]-1H-1,2,3-تريآزول-4,5-ثنائي الكربوكسيلات ثنائي الميثيل.
SMILES: COC(=O)c1nnn([C@H](CO)c2ccccc2)c1C(=O)OC
K: 1-[(2R)-2-هيدروكسي-2-فينيل إيثيل]-1H-1,2,3-تريآزول-4,5-ثنائي الكربوكسيلات ثنائي الميثيل.
SMILES: COC(=O)c1nnn(C[C@H](O)c2ccccc2)c1C(=O)OC
L: \((2S)\)-5-أوكسو-2-فينيل-4-أوكسا-1,8,9-تريآزابيسيكلو[4.3.0]نونا-6,8-ديين-7-كربوكسيلات الميثيل.
SMILES: COC(=O)c1nnn2[C@@H](c3ccccc3)COC(=O)c12
M: \((3R)\)-5-أوكسو-3-فينيل-4-أوكسا-1,8,9-تريآزابيسيكلو[4.3.0]نونا-6,8-ديين-7-كربوكسيلات الميثيل.
SMILES: COC(=O)c1nnn2C[C@@H](c3ccccc3)OC(=O)c12
الحل
يرمز \(\ce{Ph}\) هنا إلى الفينيل، و\(\ce{Me}\) إلى الميثيل، و\(\ce{Ts}\) إلى \(p\)-تولوين سلفونيل.
المادة الابتدائية هي حمض المندليك ذو التشكيل \((R)\)، O=C(O)[C@H](O)c1ccccc1. ويعطي الاختزال المركب A، وهو \((1R)\)-1-فينيل إيثان-1,2-ديول، OC[C@H](O)c1ccccc1. والمعادلة الشكلية الموزونة للاختزال العضوي هي
\[ \ce{PhCH(OH)CO2H + 4[H] -> PhCH(OH)CH2OH + H2O}. \]
يمثّل \([H]\) هنا مكافئات الاختزال التي يوفّرها بوروهيدريد الليثيوم، [Li+].[BH4-]، تليها البروتنة أثناء المعالجة النهائية؛ وتمثيل الماء بصيغة SMILES هو O. ويُحتفظ بالمركز الفراغي الموجود أصلًا.
اصطلاح الرسم بالأوتاد الممتلئة والمتقطعة. لكل ناتج، ضع مجموعة الفينيل أسفل المركز الفراغي إلى اليسار، والسلسلة الجانبية الكربونية أسفله إلى اليمين، باستخدام روابط عادية كما في رسم A. وضع ذرة الأكسجين أو النيتروجين المرتبطة مباشرةً بتلك الذرة الكربونية فوقها:
- في B وC وE وG وI وK وM، ارسم الرابطة مع هذه الذرة غير المتجانسة على هيئة وتد ممتلئ، مع توجيه الهيدروجين بعيدًا عن الناظر.
- في D وF وH وJ وL، ارسمها على هيئة وتد متقطع، مع توجيه الهيدروجين نحو الناظر.
في هذا الاتجاه، يمثّل ذلك التشكيلين \(R\) و\(S\)، على الترتيب. وتُحدَّد اتصالات الحلقات أدناه؛ ولا تدل الرسوم على هيئة توافقية ثابتة للحلقات المرنة.
8.1 — تحديد B وC
يحوّل مكافئ واحد من كلوريد \(p\)-تولوين سلفونيل، Cc1ccc(S(=O)(=O)Cl)cc1، مجموعة الهيدروكسيل الأولية الأقل إعاقةً فراغيةً في A إلى توسيلات:
\[ \ce{A + TsCl + Et3N -> B + [Et3NH]Cl}. \]
يستقبل ثلاثي إيثيل الأمين، CCN(CC)CC، البروتون، مكوِّنًا كلوريد ثلاثي إيثيل الأمونيوم، CC[NH+](CC)CC.[Cl-]. ومن ثم يكون ترتيب اتصال الذرات في B كما يأتي
\[ \ce{Ph-CH(OH)-CH2-OTs}, \]
مع الاحتفاظ بالمركز الفراغي الأصلي ذي التشكيل \(R\).
عند التسخين، تهاجم ذرة الأكسجين في مجموعة الهيدروكسيل المتبقية ذرة الكربون الأولية الحاملة لمجموعة التوسيلات. ويؤدي الإحلال داخل الجزيء إلى إغلاق حلقة الإيبوكسيد الثلاثية، بينما يستقبل البيريدين بروتون الهيدروكسيل:
\[ \ce{B + C5H5N -> C + [C5H6N]+ + TsO-}. \]
تمثيل البيريدين هو n1ccccc1؛ وتمثيل البيريدينيوم هو c1cc[nH+]cc1؛ وتمثيل \(p\)-تولوين سلفونات هو Cc1ccc(S(=O)(=O)[O-])cc1.
يحدث الاستبدال عند ذرة الكربون الطرفية التي ليست مركزًا فراغيًا. وتبقى الرابطة بين الكربون البنزيلي والأكسجين سليمة، لذا يكون C هو \((R)\)-2-فينيل أوكسيران.
لرسم C، صِل ذرة أكسجين الهيدروكسيل في الهيكل الأصلي لـ A بذرة الكربون الطرفية المجاورة لها، لتكوين المثلث الذي يضم الأكسجين وذرة الكربون الحاملة للفينيل و\(\ce{CH2}\). كما أن الاحتفاظ بالتشكيل المذكور يستبعد مسارًا يتضمن إحلالًا عند المركز الفراغي البنزيلي.
8.2 — تحديد D وE
يوفّر أزيد الصوديوم، [Na+].[N-]=[N+]=[N-]، أيون الأزيد، [N-]=[N+]=[N-]. ويمكن للهجوم من الجهة الخلفية أن يفتح حلقة C عند أيٍّ من ذرتي الكربون.
-
الهجوم عند ذرة الكربون البنزيلية: تنكسر الرابطة بين الكربون البنزيلي والأكسجين، وينقلب تشكيل ذلك المركز الفراغي. وتبقى ذرة أكسجين الإيبوكسيد الأصلية على ذرة الكربون الطرفية وتُبرتن. ويعطي ذلك D، وهو الكحول الأزيدي ذو التشكيل \(S\): \[ \ce{Ph-CH(N3)-CH2OH}. \]
-
الهجوم عند ذرة الكربون الطرفية: تنكسر الرابطة بين الكربون الطرفي والأكسجين، بينما تبقى الرابطة بين الكربون البنزيلي والأكسجين. ويعطي ذلك E، وهو الكحول الأزيدي ذو التشكيل \(R\): \[ \ce{Ph-CH(OH)-CH2N3}. \]
المعادلتان الموزونتان لمساري فتح الحلقة، كلٍّ على حدة، هما
\[ \ce{C + NaN3 + H2O -> D + NaOH}, \]
\[ \ce{C + NaN3 + H2O -> E + NaOH}. \]
تمثيل هيدروكسيد الصوديوم هو [Na+].[OH-]. ونسبة الناتجين المعطاة هي D : E = 3 : 1.
يثبت تفاعل B هوية E بصورة مستقلة. إذ يحل الأزيد محل التوسيلات الطرفية مباشرةً:
\[ \ce{B + NaN3 -> E + NaOTs}. \]
تمثيل \(p\)-تولوين سلفونات الصوديوم هو [Na+].Cc1ccc(S(=O)(=O)[O-])cc1. ولأن هذا الاستبدال لا يحدث عند المركز الفراغي، يُحتفظ بتشكيله \(R\).
8.3 — تحديد F وG وH وI
ينزع هيدريد الصوديوم، [Na+].[H-]، بروتون الكحول. وتُزيح ذرة الأكسجين النوكليوفيلية الناتجة البروميد من 3-بروموبروب-1-اين، أو بروميد البروبارجيل، C#CCBr. وتعطي تفاعلات ويليامسون هذه لتخليق الإيثرات
\[ \ce{D + NaH + BrCH2C#CH -> F + NaBr + H2}, \]
\[ \ce{E + NaH + BrCH2C#CH -> G + NaBr + H2}. \]
تمثيل بروميد الصوديوم هو [Na+].[Br-]، وتمثيل الهيدروجين هو [H][H].
وبناءً على ذلك:
- يكون ترتيب اتصال الذرات في F هو \(\ce{Ph-CH(N3)-CH2-O-CH2-C#CH}\)، مع الاحتفاظ بالتشكيل \(S\).
- يكون ترتيب اتصال الذرات في G هو \(\ce{Ph-CH(OCH2C#CH)-CH2N3}\)، مع الاحتفاظ بالتشكيل \(R\).
يؤدي التسخين إلى إضافة حلقية \([3+2]\) بين الأزيد والألكاين داخل الجزيء:
\[ \ce{F -> H}, \qquad \ce{G -> I}. \]
تصبح ذرات النيتروجين الثلاث جميعها في الأزيد وذرتا الكربون في الألكاين الذرات الخمس لحلقة 1,2,3-تريآزول؛ ولا تُحذف أي ذرات.
في تعليمات الرسم الآتية، رقّم حلقة التريآزول بالتتابع N1–N2–N3–C4–C5–N1، بحيث تكون N1 ذرة النيتروجين التي كانت مرتبطة أصلًا بالسلسلة الكربونية. وهذه مواضع في حلقة التريآزول، وهي تختلف عن ترقيم الهيكل ثنائي الحلقة المستخدم في الأسماء أعلاه.
تُرجّح السلسلة الواصلة إغلاق حلقة ثانية سداسية الأعضاء. وتصبح ذرة كربون الألكاين الحاملة للسلسلة الواصلة \(\ce{CH2O}\) هي C5، المجاورة لـ N1؛ وتصبح ذرة الكربون الطرفية الأصلية للألكاين هي C4، حاملةً ذرة هيدروجين.
الاتصالات الدقيقة للحلقتين المندمجتين هي:
- H: بدءًا من N1، تتبّع الحلقة السداسية مرورًا بذرة الكربون الحاملة للفينيل ذات التشكيل \(S\)، ثم \(\ce{CH2-O-CH2}\)، ثم C5، والعودة إلى N1.
- I: بدءًا من N1، تتبّع الحلقة السداسية مرورًا بـ \(\ce{CH2}\)، ثم ذرة الكربون الحاملة للفينيل ذات التشكيل \(R\)، ثم \(\ce{O-CH2}\)، ثم C5، والعودة إلى N1.
لذلك يشترك كلا الناتجين في الرابطة N1–C5 بين حلقة التريآزول وحلقة الإيثر السداسية. ويتضمن أحد تمثيلات كيكوله الصحيحة رابطتين مزدوجتين، إحداهما بين N2 وN3 والأخرى بين C4 وC5.
لا يغيّر أيٌّ من تفاعلي الإضافة الحلقية رابطةً عند المركز الفراغي. ومن ثم يحتفظ H بالتشكيل \(S\)، ويحتفظ I بالتشكيل \(R\). وتظل صيغتاهما \(\ce{C11H11N3O}\)، مطابقتين لصيغتي F وG.
8.4 — تحديد J وK وL وM
يخضع أسيتيلين ثنائي الكربوكسيلات ثنائي الميثيل، COC(=O)C#CC(=O)OC، لإضافة حلقية بين الأزيد والألكاين بين الجزيئات مع كلٍّ من الكحولين الأزيديين:
\[ \ce{D + MeO2C-C#C-CO2Me -> J}, \]
\[ \ce{E + MeO2C-C#C-CO2Me -> K}. \]
نظرًا إلى تناظر الألكاين، تحمل كلتا ذرتي الكربون في التريآزول مجموعة إستر ميثيلي. وباستخدام ترقيم التريآزول المحدد أعلاه:
- يحمل J مستبدلًا من نوع \(\ce{CH(Ph)CH2OH}\) مرتبطًا بـ N1 عبر ذرة الكربون البنزيلية ذات التشكيل \(S\)، مع وجود \(\ce{CO2Me}\) عند كلٍّ من C4 وC5.
- يحمل K مستبدلًا من نوع \(\ce{CH2CH(OH)Ph}\) مرتبطًا بـ N1 عبر مجموعة \(\ce{CH2}\) الطرفية، مع وجود \(\ce{CO2Me}\) أيضًا عند كلٍّ من C4 وC5. ويظل مركزه البنزيلي ذا التشكيل \(R\).
ينشأ التماكب الموضعي بين J وK من اختلاف ترتيب اتصال الذرات في D وE.
بعد ذلك، ينزع هيدريد الصوديوم بروتون الكحول المتبقي. وتهاجم ذرة الأكسجين النوكليوفيلية ذرة كربون الكربونيل في مجموعة الإستر عند C5، مما يُنتج إسترًا حلقيًا سداسي الأعضاء. ويؤدي انهيار الوسيط رباعي السطوح إلى طرد الميثوكسيد. وتبقى مجموعة الإستر الميثيلي عند C4 سليمة.
المعادلتان الموزونتان للتفاعلين في الظروف القاعدية هما
\[ \ce{J + NaH -> L + NaOCH3 + H2}, \]
\[ \ce{K + NaH -> M + NaOCH3 + H2}. \]
تمثيل ميثوكسيد الصوديوم هو [Na+].C[O-].
لرسم الناتجين بدقة:
- L: بدءًا من N1 في التريآزول، تتبّع الحلقة السداسية الجديدة مرورًا بذرة الكربون الحاملة للفينيل ذات التشكيل \(S\)، ثم \(\ce{CH2-O-C(=O)}\)، ثم C5 في التريآزول، والعودة إلى N1.
- M: بدءًا من N1 في التريآزول، تتبّع الحلقة السداسية الجديدة مرورًا بـ \(\ce{CH2}\)، ثم ذرة الكربون الحاملة للفينيل ذات التشكيل \(R\)، ثم \(\ce{O-C(=O)}\)، ثم C5 في التريآزول، والعودة إلى N1.
في كلا الرسمين، أبقِ المستبدل \(\ce{CO2Me}\) على C4 في التريآزول. ولا يحدث استبدال عند المركز الفراغي، لذا يظل L ذا التشكيل \(S\)، ويظل M ذا التشكيل \(R\).
يكون التحقق من الصيغة كما يأتي
\[ \underbrace{\ce{C8H9N3O}}_{\text{D أو E}} + \underbrace{\ce{C6H6O4}}_{\text{أسيتيلين ثنائي الكربوكسيلات ثنائي الميثيل}} = \underbrace{\ce{C14H15N3O5}}_{\text{J أو K}}. \]
يؤدي تكوّن الحلقة إلى إزالة ما يعادل مكونات جزيء الميثانول، CO، من الجزيء العضوي:
\[ \ce{C14H15N3O5}-\ce{CH4O} = \boxed{\ce{C13H11N3O4}}, \]
وهو ما يتفق مع الصيغة المحددة لكلٍّ من L وM.
تمت مراجعة النتائج بمقارنتها بالنتائج الرسمية التي نشرها المنظمون.