IChO 2004 · Theory problem 6
Diels-Alder Reactions
The Diels-Alder reaction, a concerted [4+2]-cycloaddition between a diene and an olefin to yield a cyclohexene, was discovered in 1928 here in Kiel. Prof. Otto Diels and his coworker Kurt Alder mixed p-benzoquinone with an excess of cyclopentadiene and obtained the following result:
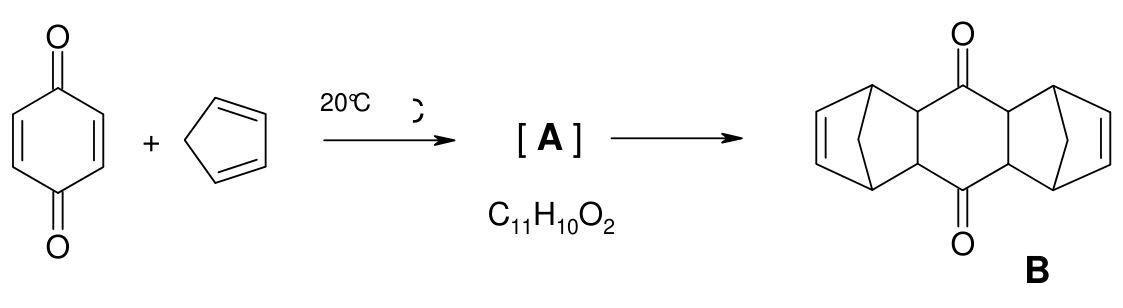
6.1 Draw the structure of A (without stereochemical information).
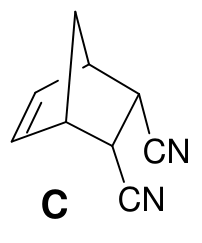
The Diels-Alder reaction is a concerted, one-step reaction that proceeds with high stereospecificity. For example, only a single stereoisomer C is formed in the following reaction
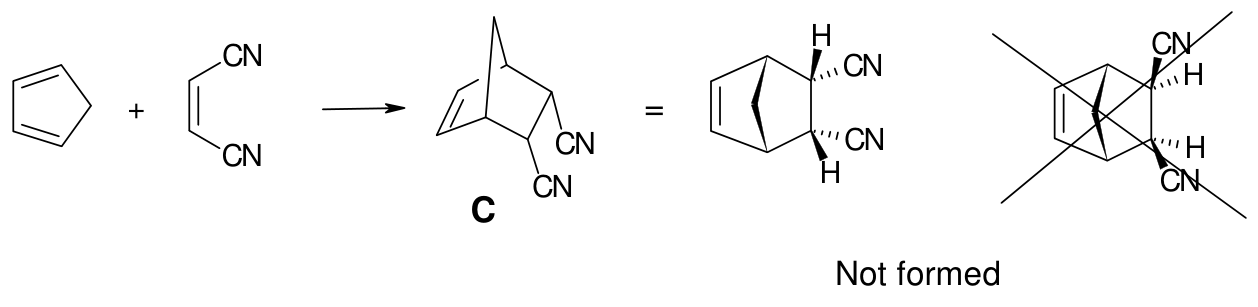
If you use the E-isomer of the alkene instead, you will obtain two other stereoisomers D1 and D2.
6.2 Give the structures of D1 and D2.
Accordingly, in the original reaction (formation of B from cyclopentadiene and benzoquinone) Diels and Alder found only one of the following six conceivable stereoisomers of B (see next page).
Hints:
- keep the stereospecific formation of C in mind
and
- the sterically less hindered isomer forms.
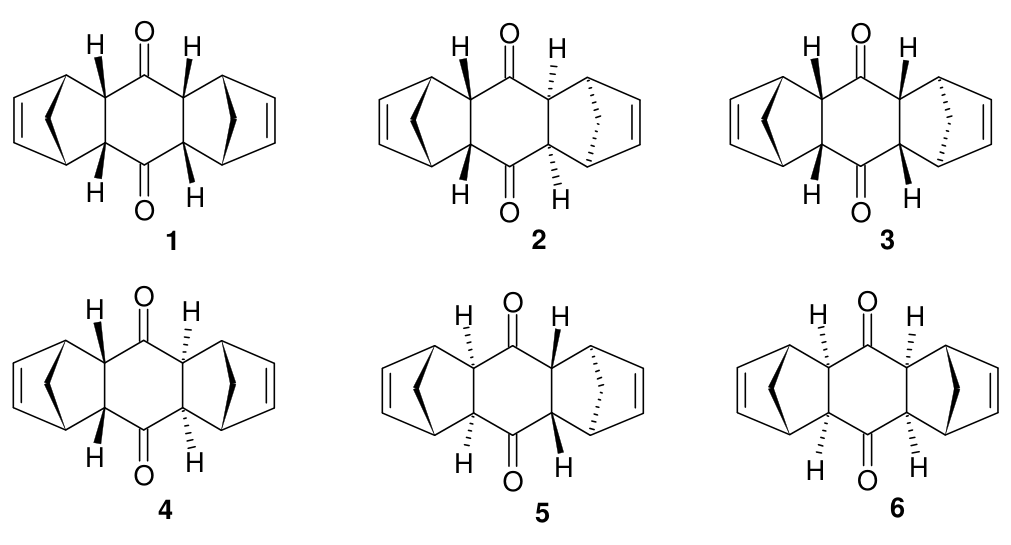
6.3 Which single isomer of the six stereoisomers 1-6 of B shown above did they isolate?
After prolonged heating (15h, \(120\,^\circ\mathrm{C}\)) of the originally isolated stereoisomer B (melting point mp: \(157\,^\circ\mathrm{C}\)), Diels and Alder obtained two new stereoisomers E (mp: \(153\,^\circ\mathrm{C}\)) and F (mp: \(163\,^\circ\mathrm{C}\)). Equilibration of B with a catalytic amount of a strong base at \(25\,^\circ\mathrm{C}\) gave a further stereoisomer G (mp: \(184\,^\circ\mathrm{C}\)).
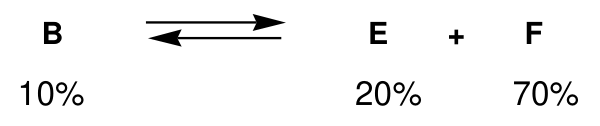
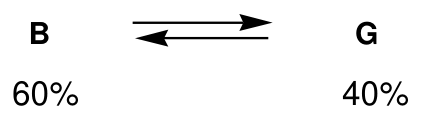
6.4 Decide the questions on the answer sheet concerning the Diels-Alder reaction.
Hint: You do not need to know, which of the six stereoisomers 1 – 6 (shown above) corresponds to either E, F or G in order to answer this question.
The Diels-Alder reaction plays also an important role in the following reaction sequence.
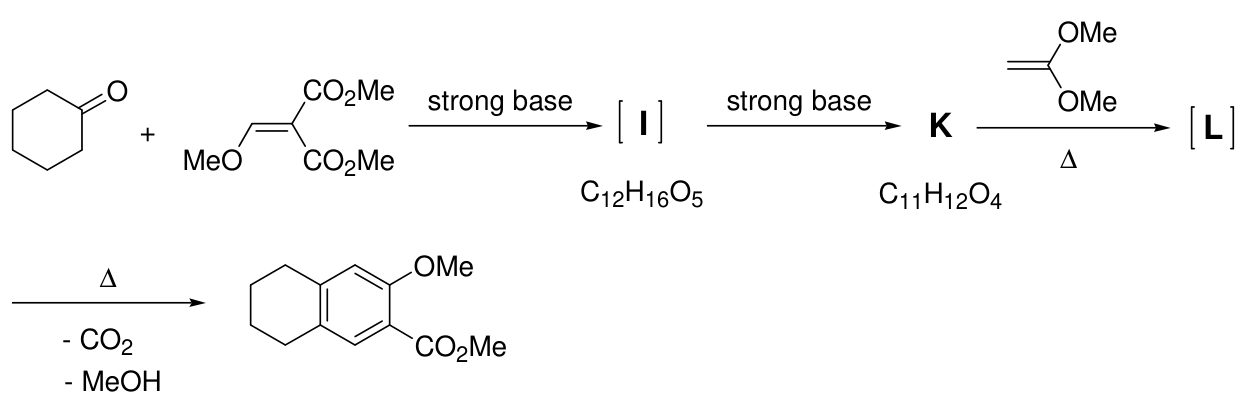
6.5 Draw the structures for I, K and L.
Hints:
- K has only one methyl group.
- L is the Diels-Alder adduct of K and the alkene shown.
Official English text of the problem.
Answers
-
6.1 — A: The mono-Diels–Alder adduct, tricyclo[6.2.1.0²,⁷]undeca-4,9-diene-3,6-dione, \(\ce{C11H10O2}\).
SMILES, without stereochemistry:O=C1C=CC(=O)C2C3C=CC(C3)C12. -
6.2 — D1 and D2: The two enantiomers of trans-bicyclo[2.2.1]hept-5-ene-2,3-dicarbonitrile, formed as a racemate. Each has one endo and one exo cyano group.
- D1, the \((2R,3R)\) enantiomer:
N#C[C@H]1[C@H](C#N)[C@H]2C=C[C@@H]1C2. -
D2, the \((2S,3S)\) enantiomer:
N#C[C@@H]1[C@@H](C#N)[C@H]2C=C[C@@H]1C2.
The labels D1 and D2 may be interchanged. -
6.3 — B: Isomer 2, the anti-endo,endo bis(cyclopentadiene) adduct of p-benzoquinone, \(\ce{C16H16O2}\). Its two methylene bridges lie on opposite faces.
Stereochemical SMILES:O=C1[C@H]2[C@H]3C=C[C@H](C3)[C@H]2C(=O)[C@@H]2[C@@H]3C=C[C@@H](C3)[C@H]12. -
6.4: The intended interpretation is kinetic endo selectivity in the initial formation of B, followed by reversible equilibration on heating. At \(120\,^\circ\mathrm{C}\), the equilibrium abundance is F > E > B; at \(25\,^\circ\mathrm{C}\), B is favored over G. Melting points do not determine this equilibrium ordering. The exact answer-sheet questions are unavailable.
-
6.5:
- I: Dimethyl 2-[(2-oxocyclohexyl)methylidene]propanedioate, \(\ce{C12H16O5}\), shown in its keto form:
COC(=O)C(=CC1CCCCC1=O)C(=O)OC. - K: Methyl 2-oxo-5,6,7,8-tetrahydro-2H-chromene-3-carboxylate, a fused α-pyrone, \(\ce{C11H12O4}\):
COC(=O)C1=CC2=C(CCCC2)OC1=O. - L: The racemic tricyclic lactone Diels–Alder adduct of K and 1,1-dimethoxyethene, \(\ce{C15H20O6}\). The carbon bearing both methoxy groups bonds to the ester-bearing terminus of K’s diene. Its two enantiomeric SMILES are:
COC(=O)[C@]12C=C3CCCC[C@@]3(CC1(OC)OC)OC2=O
COC(=O)[C@@]12C=C3CCCC[C@]3(CC1(OC)OC)OC2=O.
Solution
6.1 — Formation of the mono-adduct A
The reactants are cyclopenta-1,3-diene, C1=CC=CC1, and 1,4-benzoquinone, O=C1C=CC(=O)C=C1.
One double bond of benzoquinone acts as the dienophile. Cycloaddition forms two carbon–carbon σ bonds, while the two internal carbons of the original diene retain a double bond. The other benzoquinone double bond remains available for the second cycloaddition.
The atom balance is
\[ \ce{C6H4O2 + C5H6 -> C11H10O2}. \]
Thus A is the mono-adduct specified in the Answers.
To draw it, retain the six-membered quinone ring with both carbonyl groups. Convert one of its double bonds into the shared single bond of a fused norbornene unit; leave the opposite quinone double bond unchanged. Do not add stereochemical wedges or dashes.
6.2 — Retention of the alkene configuration
The illustrated dienophile is maleonitrile, or (Z)-but-2-enedinitrile, N#C/C=C\C#N. Its two cyano groups are cis.
The illustrated product C is cis-endo-bicyclo[2.2.1]hept-5-ene-2,3-dicarbonitrile:
N#C[C@@H]1[C@H](C#N)[C@@H]2C=C[C@H]1C2.
A Diels–Alder reaction is suprafacial on both reacting π systems. Consequently, substituents that are cis on the dienophile remain cis in the product, and trans substituents remain trans.
The alternative reagent is fumaronitrile, or (E)-but-2-enedinitrile, N#C/C=C/C#N. It therefore gives a norbornene product with trans cyano groups:
\[ \ce{C5H6 + C4H2N2 -> C9H8N2}. \]
One cyano group is endo and the other exo. The two possible products are mirror images, D1 and D2, whose stereochemical SMILES are given above. With achiral reagents and conditions, they form in equal amounts.
For the requested drawings, use the same norbornene framework as C:
- In one drawing, place the upper cyano group on a solid wedge and the lower one on a hashed wedge.
- In the other, reverse those two cyano-group orientations.
- At each substituted carbon, the hydrogen points opposite to its cyano group.
The cis/trans retention is stereospecificity. Selection of the particular cis product C over the other cis arrangement is the additional endo selectivity illustrated by the problem.
6.3 — Selection of isomer 2
A second cyclopentadiene molecule adds to the remaining quinone-derived double bond:
\[ \ce{C11H10O2 + C5H6 -> C16H16O2}. \]
The overall reaction is
\[ \ce{C6H4O2 + 2C5H6 -> C16H16O2}. \]
Applying the endo relationship illustrated by C to both additions leaves isomers 1 and 2 as the endo,endo possibilities.
| Candidate | Relationship of the two methylene bridges | Consequence |
|---|---|---|
| 1 | Same face, syn | Greater crowding |
| 2 | Opposite faces, anti | Less crowding |
The second cyclopentadiene approaches the less obstructed face of the mono-adduct. Therefore,
\[ \boxed{\mathrm{B}=\text{isomer 2}}. \]
In the supplied projection of isomer 2, the left bridge and both left fusion hydrogens are solid wedges; the right bridge and both right fusion hydrogens are dashed. This is the configuration encoded in B’s SMILES above.
6.4 — Conclusions supported by the equilibration experiments
The printed E + F denotes a mixture of stereoisomers, not a reaction producing one molecule of each from one molecule of B. The balanced interconversions are separately
\[ \ce{B <=> E}, \qquad \ce{B <=> F}, \qquad \ce{B <=> G}. \]
All four species have formula \(\ce{C16H16O2}\). E, F and G are stereoisomers of the same bis-adduct skeleton; its stereo-unspecified SMILES is
O=C1C2C3C=CC(C3)C2C(=O)C2C3C=CC(C3)C12.
Their individual configurations need not be assigned to interpret the experiments.
Kinetic and thermodynamic interpretation. The original addition selects endo,endo B. This is the intended example of kinetic endo selectivity. Prolonged heating permits equilibration, for which F is the predominant product. Thermal interconversion can occur through retro-Diels–Alder cleavage and readdition.
Base provides another route to stereochemical equilibration through removal and return of hydrogens adjacent to the carbonyl groups. A catalyst changes the rate of equilibration, not the equilibrium constant for a specified reaction at a fixed temperature.
Equilibrium ratios. With the usual ideal-mixture interpretation of the percentages,
\[ K_{\mathrm{B}\to\mathrm E} =\frac{20}{10}=2, \qquad K_{\mathrm{B}\to\mathrm F} =\frac{70}{10}=7 \quad\text{at }120\,^\circ\mathrm C, \]
whereas
\[ K_{\mathrm{B}\to\mathrm G} =\frac{40}{60}=\frac23 \quad\text{at }25\,^\circ\mathrm C. \]
For completeness, the corresponding standard Gibbs-energy differences follow from
\[ \Delta G^\circ=-RT\ln K. \]
Using the standard gas constant \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\):
| Conversion | Temperature | \(K\) | \(\Delta G^\circ\) |
|---|---|---|---|
| B → E | \(393.15\ \mathrm K\) | \(2\) | \(-2.27\ \mathrm{kJ\,mol^{-1}}\) |
| B → F | \(393.15\ \mathrm K\) | \(7\) | \(-6.36\ \mathrm{kJ\,mol^{-1}}\) |
| E → F | \(393.15\ \mathrm K\) | \(3.5\) | \(-4.10\ \mathrm{kJ\,mol^{-1}}\) |
| B → G | \(298.15\ \mathrm K\) | \(2/3\) | \(+1.01\ \mathrm{kJ\,mol^{-1}}\) |
Thus, under that interpretation,
\[ G^\circ_{\mathrm F}<G^\circ_{\mathrm E}<G^\circ_{\mathrm B} \quad\text{at }120\,^\circ\mathrm C, \]
and
\[ G^\circ_{\mathrm B}<G^\circ_{\mathrm G} \quad\text{at }25\,^\circ\mathrm C. \]
Melting point is not a sufficient stability criterion. G has the highest quoted melting point, yet the B/G equilibrium favors B. Melting points concern solid–liquid equilibrium and cannot by themselves rank the isomers in the reacting mixture.
The two experiments occur at different temperatures and involve different sets of equilibrating species. They do not establish a single ordering of B, E, F and G at one common temperature, nor do they determine activation energies, reaction enthalpies or entropies.
6.5 — Identification of I, K and L
The starting materials are:
| Substance | Name | SMILES |
|---|---|---|
| Cyclic ketone | Cyclohexanone | O=C1CCCCC1 |
| Activated alkene | Dimethyl 2-(methoxymethylidene)propanedioate | COC=C(C(=O)OC)C(=O)OC |
| Later dienophile | 1,1-Dimethoxyethene | C=C(OC)OC |
Formation of I. Strong base generates the cyclohexanone enolate; its oxygen-anionic resonance form is [O-]C1=CCCCC1.
The enolate carbon attacks the methoxy-bearing carbon of the activated alkene. Elimination of methoxide, C[O-], restores the activated double bond. The resulting ketone has the side chain
\[ \ce{-CH=C(CO2Me)2} \]
attached to an α-carbon of cyclohexanone. This is I, dimethyl 2-[(2-oxocyclohexyl)methylidene]propanedioate.
The neutral organic atom balance, expressing the formal loss of methanol, CO, is
\[ \ce{C6H10O + C7H10O5 -> C12H16O5 + CH3OH}. \]
For the drawing, start with cyclohexanone and attach the side chain above to either equivalent α-carbon. The SMILES in the Answers leaves the configuration of this enolizable center unspecified.
Formation of K. Further deprotonation at that α-carbon gives a conjugated enolate. An oxygen-anionic representation of the I-derived enolate is
COC(=O)C(=CC1=C([O-])CCCC1)C(=O)OC.
Its oxygen attacks one methyl ester carbonyl intramolecularly. Methoxide elimination closes a six-membered lactone ring, giving the fused α-pyrone K:
\[ \ce{C12H16O5 -> C11H12O4 + CH3OH}. \]
One methyl ester has become the lactone; the other remains a methyl ester. Consequently, K has exactly one methyl group, as required.
For a precise drawing, number the α-pyrone oxygen 1, its carbonyl carbon 2, and the remaining ring carbons 3–6. K has:
- a methyl ester at C3;
- double bonds C3=C4 and C5=C6;
- the four-methylene chain of the original cyclohexanone ring joining C5 and C6.
Formation of L. The conjugated diene in K is C3=C4–C5=C6. It undergoes cycloaddition with 1,1-dimethoxyethene:
\[ \ce{C11H12O4 + C4H8O2 -> C15H20O6}. \]
The final aromatic product fixes the required regiochemistry. To obtain adjacent methoxy and ester substituents:
- form a bond between C3 of K and the dienophile carbon bearing both methoxy groups;
- form a bond between C6 of K and the dienophile’s methylene carbon;
- leave the residual double bond at C4=C5;
- retain the lactone bridge C3–C2(=O)–O1–C6.
This gives L, with the connectivity and relative stereochemistry encoded by the two enantiomeric SMILES in the Answers. Addition to either face of K produces the racemic pair.
Conversion of L to the aromatic product. Heating expels carbon dioxide, O=C=O, from the lactone bridge. Loss of methanol from the dimethoxy-containing portion then completes aromatization:
\[ \ce{C15H20O6 -> C13H16O3 + CO2 + CH3OH}. \]
The product is methyl 3-methoxy-5,6,7,8-tetrahydronaphthalene-2-carboxylate,
COC(=O)c1cc2c(cc1OC)CCCC2.
One methoxy group of the dienophile remains attached to the aromatic ring, adjacent to the methyl ester. The complete neutral organic balance is
\[ \ce{C6H10O + C7H10O5 + C4H8O2 -> C13H16O3 + CO2 + 3CH3OH}. \]
The solution was checked against the official solution.
IChO 2004 · Theorieaufgabe 6
Diels-Alder-Reaktionen
Die Diels-Alder-Reaktion, eine konzertierte [4+2]-Cycloaddition zwischen einem Dien und einem Olefin unter Bildung eines Cyclohexens, wurde 1928 hier in Kiel entdeckt. Prof. Otto Diels und sein Mitarbeiter Kurt Alder mischten p-Benzochinon mit einem Überschuss an Cyclopentadien und erhielten folgendes Ergebnis:
6.1 Zeichnen Sie die Struktur von A (ohne stereochemische Angaben).
Die Diels-Alder-Reaktion ist eine konzertierte, einstufige Reaktion, die mit hoher Stereospezifität verläuft. Beispielsweise entsteht bei der folgenden Reaktion nur ein einziges Stereoisomer C
Wenn Sie stattdessen das E-Isomer des Alkens verwenden, erhalten Sie zwei andere Stereoisomere D1 und D2.
6.2 Geben Sie die Strukturen von D1 und D2 an.
Dementsprechend fanden Diels und Alder bei der ursprünglichen Reaktion (Bildung von B aus Cyclopentadien und Benzochinon) nur eines der folgenden sechs denkbaren Stereoisomere von B (siehe nächste Seite).
Hinweise:
- Beachten Sie die stereospezifische Bildung von C
und
- es entsteht das sterisch weniger gehinderte Isomer.
6.3 Welches einzelne Isomer der sechs oben gezeigten Stereoisomere 1-6 von B isolierten sie?
Nach längerem Erhitzen (15h, \(120\,^\circ\mathrm{C}\)) des ursprünglich isolierten Stereoisomers B (Schmelzpunkt Smp.: \(157\,^\circ\mathrm{C}\)) erhielten Diels und Alder zwei neue Stereoisomere E (Smp.: \(153\,^\circ\mathrm{C}\)) und F (Smp.: \(163\,^\circ\mathrm{C}\)). Die Gleichgewichtseinstellung von B mit einer katalytischen Menge einer starken Base bei \(25\,^\circ\mathrm{C}\) ergab ein weiteres Stereoisomer G (Smp.: \(184\,^\circ\mathrm{C}\)).
6.4 Beantworten Sie die Fragen auf dem Antwortblatt zur Diels-Alder-Reaktion.
Hinweis: Um diese Frage zu beantworten, müssen Sie nicht wissen, welches der sechs (oben gezeigten) Stereoisomere 1 – 6 jeweils E, F oder G entspricht.
Die Diels-Alder-Reaktion spielt auch in der folgenden Reaktionssequenz eine wichtige Rolle.
6.5 Zeichnen Sie die Strukturen von I, K und L.
Hinweise:
- K besitzt nur eine Methylgruppe.
- L ist das Diels-Alder-Addukt aus K und dem gezeigten Alken.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
-
6.1 — A: Das Mono-Diels–Alder-Addukt, Tricyclo[6.2.1.0²,⁷]undeca-4,9-dien-3,6-dion, \(\ce{C11H10O2}\).
SMILES, ohne Stereochemie:O=C1C=CC(=O)C2C3C=CC(C3)C12. -
6.2 — D1 und D2: Die beiden Enantiomere von trans-Bicyclo[2.2.1]hept-5-en-2,3-dicarbonitril, die als Racemat entstehen. Jedes besitzt eine endo- und eine exo-Cyanogruppe.
- D1, das \((2R,3R)\)-Enantiomer:
N#C[C@H]1[C@H](C#N)[C@H]2C=C[C@@H]1C2. -
D2, das \((2S,3S)\)-Enantiomer:
N#C[C@@H]1[C@@H](C#N)[C@H]2C=C[C@@H]1C2.
Die Bezeichnungen D1 und D2 können vertauscht werden. -
6.3 — B: Isomer 2, das anti-endo,endo-Bis(cyclopentadien)-Addukt von p-Benzochinon, \(\ce{C16H16O2}\). Seine beiden Methylenbrücken liegen auf entgegengesetzten Seiten.
Stereochemischer SMILES:O=C1[C@H]2[C@H]3C=C[C@H](C3)[C@H]2C(=O)[C@@H]2[C@@H]3C=C[C@@H](C3)[C@H]12. -
6.4: Die beabsichtigte Interpretation ist eine kinetische endo-Selektivität bei der anfänglichen Bildung von B, gefolgt von einer reversiblen Gleichgewichtseinstellung beim Erhitzen. Bei \(120\,^\circ\mathrm{C}\) gilt für die Gleichgewichtsanteile F > E > B; bei \(25\,^\circ\mathrm{C}\) ist B gegenüber G begünstigt. Die Schmelzpunkte bestimmen diese Reihenfolge im Gleichgewicht nicht. Die genauen Fragen des Antwortblatts liegen nicht vor.
-
6.5:
- I: Dimethyl-2-[(2-oxocyclohexyl)methyliden]propandioat, \(\ce{C12H16O5}\), in seiner Ketoform dargestellt:
COC(=O)C(=CC1CCCCC1=O)C(=O)OC. - K: Methyl-2-oxo-5,6,7,8-tetrahydro-2H-chromen-3-carboxylat, ein anelliertes α-Pyron, \(\ce{C11H12O4}\):
COC(=O)C1=CC2=C(CCCC2)OC1=O. - L: Das racemische tricyclische Lacton-Diels–Alder-Addukt aus K und 1,1-Dimethoxyethen, \(\ce{C15H20O6}\). Das Kohlenstoffatom, das beide Methoxygruppen trägt, bindet an das estertragende Ende des Diens von K. Seine beiden enantiomeren SMILES sind:
COC(=O)[C@]12C=C3CCCC[C@@]3(CC1(OC)OC)OC2=O
COC(=O)[C@@]12C=C3CCCC[C@]3(CC1(OC)OC)OC2=O.
Lösung
6.1 — Bildung des Monoaddukts A
Die Edukte sind Cyclopenta-1,3-dien, C1=CC=CC1, und 1,4-Benzochinon, O=C1C=CC(=O)C=C1.
Eine Doppelbindung des Benzochinons fungiert als Dienophil. Bei der Cycloaddition entstehen zwei Kohlenstoff–Kohlenstoff-σ-Bindungen, während die beiden inneren Kohlenstoffatome des ursprünglichen Diens eine Doppelbindung behalten. Die andere Doppelbindung des Benzochinons bleibt für die zweite Cycloaddition verfügbar.
Die Atombilanz lautet
\[ \ce{C6H4O2 + C5H6 -> C11H10O2}. \]
Somit ist A das unter Antworten angegebene Monoaddukt.
Behalten Sie beim Zeichnen den sechsgliedrigen Chinonring mit beiden Carbonylgruppen bei. Wandeln Sie eine seiner Doppelbindungen in die gemeinsame Einfachbindung einer anellierten Norbornen-Einheit um; lassen Sie die gegenüberliegende Chinon-Doppelbindung unverändert. Fügen Sie keine stereochemischen Keile oder gestrichelten Bindungen hinzu.
6.2 — Erhaltung der Alkenkonfiguration
Das dargestellte Dienophil ist Maleonitril, auch (Z)-But-2-endinitril genannt, N#C/C=C\C#N. Seine beiden Cyanogruppen stehen cis zueinander.
Das dargestellte Produkt C ist cis-endo-Bicyclo[2.2.1]hept-5-en-2,3-dicarbonitril:
N#C[C@@H]1[C@H](C#N)[C@@H]2C=C[C@H]1C2.
Eine Diels–Alder-Reaktion verläuft an beiden reagierenden π-Systemen suprafacial. Daher bleiben Substituenten, die am Dienophil cis zueinander stehen, im Produkt cis, und trans-Substituenten bleiben trans.
Das alternative Reagenz ist Fumaronitril, auch (E)-But-2-endinitril genannt, N#C/C=C/C#N. Es liefert daher ein Norbornen-Produkt mit trans-ständigen Cyanogruppen:
\[ \ce{C5H6 + C4H2N2 -> C9H8N2}. \]
Eine Cyanogruppe steht endo, die andere exo. Die beiden möglichen Produkte sind Spiegelbilder, D1 und D2, deren stereochemische SMILES oben angegeben sind. Mit achiralen Reagenzien und unter achiralen Bedingungen entstehen sie in gleichen Mengen.
Verwenden Sie für die geforderten Zeichnungen dasselbe Norbornen-Gerüst wie bei C:
- Zeichnen Sie in einer Darstellung die obere Cyanogruppe an einem ausgefüllten Keil und die untere an einem gestrichelten Keil.
- Kehren Sie in der anderen Darstellung diese beiden Orientierungen der Cyanogruppen um.
- An jedem substituierten Kohlenstoffatom zeigt das Wasserstoffatom in die entgegengesetzte Richtung zu seiner Cyanogruppe.
Die Erhaltung der cis/trans-Beziehung ist Stereospezifität. Die bevorzugte Bildung des bestimmten cis-Produkts C gegenüber der anderen cis-Anordnung ist die zusätzliche endo-Selektivität, die durch die Aufgabe veranschaulicht wird.
6.3 — Auswahl von Isomer 2
Ein zweites Cyclopentadien-Molekül addiert an die verbleibende, vom Chinon stammende Doppelbindung:
\[ \ce{C11H10O2 + C5H6 -> C16H16O2}. \]
Die Gesamtreaktion lautet
\[ \ce{C6H4O2 + 2C5H6 -> C16H16O2}. \]
Wendet man die durch C veranschaulichte endo-Beziehung auf beide Additionen an, bleiben die Isomere 1 und 2 als endo,endo-Möglichkeiten übrig.
| Kandidat | Beziehung zwischen den beiden Methylenbrücken | Folge |
|---|---|---|
| 1 | Gleiche Seite, syn | Stärkere sterische Hinderung |
| 2 | Entgegengesetzte Seiten, anti | Geringere sterische Hinderung |
Das zweite Cyclopentadien nähert sich der weniger abgeschirmten Seite des Monoaddukts. Daher gilt
\[ \boxed{\mathrm{B}=\text{Isomer 2}}. \]
In der vorgegebenen Projektion von Isomer 2 sind die linke Brücke und beide linken Wasserstoffatome an den Ringverknüpfungsstellen als ausgefüllte Keile dargestellt; die rechte Brücke und beide rechten Wasserstoffatome an den Ringverknüpfungsstellen sind gestrichelt dargestellt. Dies ist die Konfiguration, die im oben angegebenen SMILES von B codiert ist.
6.4 — Schlussfolgerungen aus den Experimenten zur Gleichgewichtseinstellung
Das abgedruckte E + F bezeichnet ein Gemisch von Stereoisomeren, keine Reaktion, bei der aus einem Molekül B je ein Molekül der beiden Produkte entsteht. Die ausgeglichenen Umwandlungen lauten jeweils
\[ \ce{B <=> E}, \qquad \ce{B <=> F}, \qquad \ce{B <=> G}. \]
Alle vier Spezies haben die Formel \(\ce{C16H16O2}\). E, F und G sind Stereoisomere desselben Bisaddukt-Gerüsts; dessen SMILES ohne Angabe der Stereochemie lautet
O=C1C2C3C=CC(C3)C2C(=O)C2C3C=CC(C3)C12.
Für die Interpretation der Experimente müssen ihre einzelnen Konfigurationen nicht zugeordnet werden.
Kinetische und thermodynamische Interpretation. Bei der ursprünglichen Addition entsteht bevorzugt endo,endo-B. Dies ist das beabsichtigte Beispiel für kinetische endo-Selektivität. Längeres Erhitzen ermöglicht eine Gleichgewichtseinstellung, bei der F das vorherrschende Produkt ist. Die thermische Umwandlung kann durch Retro-Diels–Alder-Spaltung und erneute Addition erfolgen.
Eine Base eröffnet einen weiteren Weg zur stereochemischen Gleichgewichtseinstellung durch Abspaltung und erneute Anlagerung von Wasserstoffatomen neben den Carbonylgruppen. Ein Katalysator verändert die Geschwindigkeit der Gleichgewichtseinstellung, nicht die Gleichgewichtskonstante einer bestimmten Reaktion bei einer festen Temperatur.
Gleichgewichtsverhältnisse. Bei der üblichen Interpretation der Prozentangaben als ideales Gemisch gilt
\[ K_{\mathrm{B}\to\mathrm E} =\frac{20}{10}=2, \qquad K_{\mathrm{B}\to\mathrm F} =\frac{70}{10}=7 \quad\text{bei }120\,^\circ\mathrm C, \]
während
\[ K_{\mathrm{B}\to\mathrm G} =\frac{40}{60}=\frac23 \quad\text{bei }25\,^\circ\mathrm C. \]
Der Vollständigkeit halber ergeben sich die entsprechenden Differenzen der Gibbs-Standardenergie aus
\[ \Delta G^\circ=-RT\ln K. \]
Mit der universellen Gaskonstante \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\):
| Umwandlung | Temperatur | \(K\) | \(\Delta G^\circ\) |
|---|---|---|---|
| B → E | \(393.15\ \mathrm K\) | \(2\) | \(-2.27\ \mathrm{kJ\,mol^{-1}}\) |
| B → F | \(393.15\ \mathrm K\) | \(7\) | \(-6.36\ \mathrm{kJ\,mol^{-1}}\) |
| E → F | \(393.15\ \mathrm K\) | \(3.5\) | \(-4.10\ \mathrm{kJ\,mol^{-1}}\) |
| B → G | \(298.15\ \mathrm K\) | \(2/3\) | \(+1.01\ \mathrm{kJ\,mol^{-1}}\) |
Unter dieser Interpretation gilt somit
\[ G^\circ_{\mathrm F}<G^\circ_{\mathrm E}<G^\circ_{\mathrm B} \quad\text{bei }120\,^\circ\mathrm C, \]
und
\[ G^\circ_{\mathrm B}<G^\circ_{\mathrm G} \quad\text{bei }25\,^\circ\mathrm C. \]
Der Schmelzpunkt ist kein hinreichendes Stabilitätskriterium. G hat den höchsten angegebenen Schmelzpunkt, dennoch ist im B/G-Gleichgewicht B begünstigt. Schmelzpunkte betreffen das Fest–Flüssig-Gleichgewicht und erlauben für sich allein keine Rangfolge der Isomere im reagierenden Gemisch.
Die beiden Experimente finden bei unterschiedlichen Temperaturen statt und umfassen unterschiedliche Gruppen von Spezies, die sich im Gleichgewicht befinden. Sie begründen keine einheitliche Reihenfolge von B, E, F und G bei einer gemeinsamen Temperatur und bestimmen auch keine Aktivierungsenergien, Reaktionsenthalpien oder -entropien.
6.5 — Identifizierung von I, K und L
Die Ausgangsstoffe sind:
| Substanz | Name | SMILES |
|---|---|---|
| Cyclisches Keton | Cyclohexanon | O=C1CCCCC1 |
| Aktiviertes Alken | Dimethyl-2-(methoxymethyliden)propandioat | COC=C(C(=O)OC)C(=O)OC |
| Später eingesetztes Dienophil | 1,1-Dimethoxyethen | C=C(OC)OC |
Bildung von I. Eine starke Base erzeugt das Cyclohexanon-Enolat; seine mesomere Grenzstruktur mit negativer Ladung am Sauerstoff ist [O-]C1=CCCCC1.
Das Kohlenstoffatom des Enolats greift das methoxytragende Kohlenstoffatom des aktivierten Alkens an. Die Eliminierung von Methanolat, C[O-], stellt die aktivierte Doppelbindung wieder her. Das entstandene Keton besitzt die Seitenkette
\[ \ce{-CH=C(CO2Me)2} \]
an einem α-Kohlenstoffatom des Cyclohexanons. Dies ist I, Dimethyl-2-[(2-oxocyclohexyl)methyliden]propandioat.
Die neutrale organische Atombilanz, die die formale Abspaltung von Methanol, CO, ausdrückt, lautet
\[ \ce{C6H10O + C7H10O5 -> C12H16O5 + CH3OH}. \]
Gehen Sie für die Zeichnung von Cyclohexanon aus und fügen Sie die obige Seitenkette an eines der beiden äquivalenten α-Kohlenstoffatome an. Der SMILES unter Antworten lässt die Konfiguration dieses enolisierbaren Zentrums offen.
Bildung von K. Eine weitere Deprotonierung an diesem α-Kohlenstoffatom liefert ein konjugiertes Enolat. Eine Darstellung des aus I gebildeten Enolats mit negativer Ladung am Sauerstoff lautet
COC(=O)C(=CC1=C([O-])CCCC1)C(=O)OC.
Sein Sauerstoffatom greift intramolekular eine Methylester-Carbonylgruppe an. Die Eliminierung von Methanolat schließt einen sechsgliedrigen Lactonring und liefert das anellierte α-Pyron K:
\[ \ce{C12H16O5 -> C11H12O4 + CH3OH}. \]
Ein Methylester ist zum Lacton geworden; der andere bleibt als Methylester erhalten. Folglich besitzt K genau eine Methylgruppe, wie gefordert.
Nummerieren Sie für eine präzise Zeichnung den Sauerstoff des α-Pyrons mit 1, sein Carbonyl-Kohlenstoffatom mit 2 und die übrigen Ringkohlenstoffatome mit 3–6. K besitzt:
- einen Methylester an C3;
- die Doppelbindungen C3=C4 und C5=C6;
- die Kette aus vier Methylengruppen des ursprünglichen Cyclohexanonrings, die C5 und C6 verbindet.
Bildung von L. Das konjugierte Dien in K ist C3=C4–C5=C6. Es geht eine Cycloaddition mit 1,1-Dimethoxyethen ein:
\[ \ce{C11H12O4 + C4H8O2 -> C15H20O6}. \]
Das aromatische Endprodukt legt die erforderliche Regiochemie fest. Um benachbarte Methoxy- und Estersubstituenten zu erhalten:
- bilden Sie eine Bindung zwischen C3 von K und dem Kohlenstoffatom des Dienophils, das beide Methoxygruppen trägt;
- bilden Sie eine Bindung zwischen C6 von K und dem Methylen-Kohlenstoffatom des Dienophils;
- belassen Sie die verbleibende Doppelbindung bei C4=C5;
- behalten Sie die Lactonbrücke C3–C2(=O)–O1–C6 bei.
Dies ergibt L mit der Konnektivität und relativen Stereochemie, die durch die beiden enantiomeren SMILES unter Antworten codiert sind. Die Addition an beide Seiten von K liefert das racemische Paar.
Umwandlung von L in das aromatische Produkt. Beim Erhitzen wird Kohlenstoffdioxid, O=C=O, aus der Lactonbrücke abgespalten. Die Abspaltung von Methanol aus dem dimethoxyhaltigen Teil vervollständigt anschließend die Aromatisierung:
\[ \ce{C15H20O6 -> C13H16O3 + CO2 + CH3OH}. \]
Das Produkt ist Methyl-3-methoxy-5,6,7,8-tetrahydronaphthalin-2-carboxylat,
COC(=O)c1cc2c(cc1OC)CCCC2.
Eine Methoxygruppe des Dienophils bleibt am aromatischen Ring neben dem Methylester gebunden. Die vollständige neutrale organische Bilanz lautet
\[ \ce{C6H10O + C7H10O5 + C4H8O2 -> C13H16O3 + CO2 + 3CH3OH}. \]
Die Lösung wurde mit der offiziellen Lösung abgeglichen.
IChO 2004 · Teori sorusu 6
Diels-Alder Tepkimeleri
Bir dien ile bir olefin arasında gerçekleşerek bir sikloheksen oluşturan eşzamanlı bir [4+2]-siklokatılma olan Diels-Alder tepkimesi, 1928 yılında burada, Kiel'de keşfedilmiştir. Prof. Otto Diels ve çalışma arkadaşı Kurt Alder, p-benzokinonu fazla miktarda siklopentadien ile karıştırmış ve aşağıdaki sonucu elde etmişlerdir:
6.1 A'nın yapısını (stereokimyasal bilgi vermeden) çiziniz.
Diels-Alder tepkimesi, yüksek stereospesifiklikle ilerleyen, eşzamanlı ve tek basamaklı bir tepkimedir. Örneğin, aşağıdaki tepkimede yalnızca tek bir stereoizomer olan C oluşur
Bunun yerine alkenin E-izomerini kullanırsanız, başka iki stereoizomer olan D1 ve D2'yi elde edersiniz.
6.2 D1 ve D2'nin yapılarını veriniz.
Buna uygun olarak, ilk tepkimede (siklopentadien ve benzokinondan B'nin oluşumu) Diels ve Alder, B'nin aşağıda verilen olası altı stereoizomerinden yalnızca birini bulmuşlardır (sonraki sayfaya bakınız).
İpuçları:
- C'nin stereospesifik oluşumunu göz önünde bulundurunuz
ve
- sterik engeli daha az olan izomer oluşur.
6.3 B'nin yukarıda gösterilen 1-6 numaralı altı stereoizomerinden hangisini tek izomer olarak izole etmişlerdir?
Başlangıçta izole edilen B stereoizomerinin (erime noktası en: \(157\,^\circ\mathrm{C}\)) uzun süre ısıtılması (15 saat, \(120\,^\circ\mathrm{C}\)) sonucunda Diels ve Alder, iki yeni stereoizomer olan E (en: \(153\,^\circ\mathrm{C}\)) ve F'yi (en: \(163\,^\circ\mathrm{C}\)) elde etmişlerdir. B'nin katalitik miktarda kuvvetli bir bazla \(25\,^\circ\mathrm{C}\)'de dengeye getirilmesi, başka bir stereoizomer olan G'yi (en: \(184\,^\circ\mathrm{C}\)) vermiştir.
6.4 Cevap kâğıdında Diels-Alder tepkimesiyle ilgili soruları yanıtlayınız.
İpucu: Bu soruyu yanıtlamak için (yukarıda gösterilen) 1 – 6 numaralı altı stereoizomerden hangilerinin E, F veya G'ye karşılık geldiğini bilmeniz gerekmez.
Diels-Alder tepkimesi, aşağıdaki tepkime dizisinde de önemli bir rol oynar.
6.5 I, K ve L'nin yapılarını çiziniz.
İpuçları:
- K yalnızca bir metil grubuna sahiptir.
- L, K ile gösterilen alkenin Diels-Alder katılma ürünüdür.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
-
6.1 — A: Mono-Diels–Alder katılma ürünü, trisiklo[6.2.1.0²,⁷]undeka-4,9-dien-3,6-dion, \(\ce{C11H10O2}\).
Stereokimya belirtilmeden SMILES:O=C1C=CC(=O)C2C3C=CC(C3)C12. -
6.2 — D1 ve D2: Rasemat olarak oluşan trans-bisiklo[2.2.1]hept-5-en-2,3-dikarbonitril bileşiğinin iki enantiyomeri. Her birinde bir endo ve bir ekzo siyano grubu bulunur.
- D1, \((2R,3R)\) enantiyomeri:
N#C[C@H]1[C@H](C#N)[C@H]2C=C[C@@H]1C2. -
D2, \((2S,3S)\) enantiyomeri:
N#C[C@@H]1[C@@H](C#N)[C@H]2C=C[C@@H]1C2.
D1 ve D2 etiketleri birbiriyle değiştirilebilir. -
6.3 — B: İzomer 2, p-benzokinonun anti-endo,endo bis(siklopentadien) katılma ürünü, \(\ce{C16H16O2}\). İki metilen köprüsü zıt yüzlerde yer alır.
Stereokimyasal SMILES:O=C1[C@H]2[C@H]3C=C[C@H](C3)[C@H]2C(=O)[C@@H]2[C@@H]3C=C[C@@H](C3)[C@H]12. -
6.4: Amaçlanan yorum, B'nin ilk oluşumunda kinetik endo seçiciliği ve bunu izleyen ısıtma sırasında tersinir dengeye ulaşma sürecidir. \(120\,^\circ\mathrm{C}\)'de dengedeki bolluk sıralaması F > E > B'dir; \(25\,^\circ\mathrm{C}\)'de denge B lehinedir, G lehine değildir. Erime noktaları bu denge sıralamasını belirlemez. Cevap kâğıdındaki soruların tam metni mevcut değildir.
-
6.5:
- I: Keto biçiminde gösterilen dimetil 2-[(2-oksosikloheksil)metiliden]propandioat, \(\ce{C12H16O5}\):
COC(=O)C(=CC1CCCCC1=O)C(=O)OC. - K: Kaynaşmış bir α-piron olan metil 2-okso-5,6,7,8-tetrahidro-2H-kromen-3-karboksilat, \(\ce{C11H12O4}\):
COC(=O)C1=CC2=C(CCCC2)OC1=O. - L: K ile 1,1-dimetoksietenin rasemik trisiklik lakton Diels–Alder katılma ürünü, \(\ce{C15H20O6}\). Her iki metoksi grubunu taşıyan karbon, K'nın dieninin ester taşıyan ucuna bağlanır. İki enantiyomerik SMILES gösterimi şöyledir:
COC(=O)[C@]12C=C3CCCC[C@@]3(CC1(OC)OC)OC2=O
COC(=O)[C@@]12C=C3CCCC[C@]3(CC1(OC)OC)OC2=O.
Çözüm
6.1 — Mono-katılma ürünü A'nın oluşumu
Tepkimeye giren maddeler siklopenta-1,3-dien, C1=CC=CC1, ve 1,4-benzokinon, O=C1C=CC(=O)C=C1, bileşikleridir.
Benzokinonun bir çift bağı dienofil olarak davranır. Siklokatılma iki karbon–karbon σ bağı oluştururken, başlangıçtaki dienin iki iç karbonu arasında bir çift bağ kalır. Benzokinonun diğer çift bağı, ikinci siklokatılma için kullanılabilir durumda kalır.
Atom denkliği şöyledir:
\[ \ce{C6H4O2 + C5H6 -> C11H10O2}. \]
Dolayısıyla A, Cevaplar bölümünde belirtilen mono-katılma ürünüdür.
Yapıyı çizmek için altı üyeli kinon halkasını her iki karbonil grubuyla birlikte koruyunuz. Çift bağlarından birini, kaynaşmış bir norbornen biriminin ortak tek bağına dönüştürünüz; karşı taraftaki kinon çift bağını değiştirmeyiniz. Stereokimyasal kama veya kesikli bağlar eklemeyiniz.
6.2 — Alken konfigürasyonunun korunması
Gösterilen dienofil maleonitril, diğer adıyla (Z)-büt-2-endinitril, N#C/C=C\C#N, bileşiğidir. İki siyano grubu cis konumundadır.
Gösterilen ürün C, cis-endo-bisiklo[2.2.1]hept-5-en-2,3-dikarbonitril bileşiğidir:
N#C[C@@H]1[C@H](C#N)[C@@H]2C=C[C@H]1C2.
Diels–Alder tepkimesi, tepkimeye giren her iki π sistemi üzerinde de suprafasiyal olarak gerçekleşir. Bu nedenle, dienofilde cis konumunda olan sübstitüentler üründe cis, trans konumunda olan sübstitüentler ise trans olarak kalır.
Alternatif reaktif fumaronitril, diğer adıyla (E)-büt-2-endinitril, N#C/C=C/C#N, bileşiğidir. Bu nedenle trans siyano grupları içeren bir norbornen ürünü verir:
\[ \ce{C5H6 + C4H2N2 -> C9H8N2}. \]
Bir siyano grubu endo, diğeri ekzo konumundadır. Olası iki ürün, stereokimyasal SMILES gösterimleri yukarıda verilen ve birbirinin ayna görüntüsü olan D1 ve D2'dir. Aşiral reaktiflerle ve aşiral koşullarda eşit miktarlarda oluşurlar.
İstenen çizimlerde C ile aynı norbornen iskeletini kullanınız:
- Bir çizimde üstteki siyano grubunu dolu bir kama, alttakini ise taralı bir kama üzerinde gösteriniz.
- Diğer çizimde bu iki siyano grubunun yönelimlerini tersine çeviriniz.
- Sübstitüe olmuş her karbonda hidrojen, siyano grubunun ters yönüne bakar.
Cis/trans ilişkisinin korunması stereospesifikliktir. Diğer cis düzenleniş yerine belirli cis ürünü C'nin seçilmesi ise soruda gösterilen ek endo seçiciliğidir.
6.3 — İzomer 2'nin seçilmesi
İkinci bir siklopentadien molekülü, kinondan gelen ve geriye kalan çift bağa katılır:
\[ \ce{C11H10O2 + C5H6 -> C16H16O2}. \]
Toplam tepkime şöyledir:
\[ \ce{C6H4O2 + 2C5H6 -> C16H16O2}. \]
C ile gösterilen endo ilişkisinin her iki katılmaya uygulanması sonucunda endo,endo olasılıkları olarak izomer 1 ve 2 kalır.
| Aday | İki metilen köprüsü arasındaki ilişki | Sonuç |
|---|---|---|
| 1 | Aynı yüz, syn | Daha fazla sterik sıkışıklık |
| 2 | Zıt yüzler, anti | Daha az sterik sıkışıklık |
İkinci siklopentadien, mono-katılma ürününün daha az engellenmiş yüzünden yaklaşır. Dolayısıyla,
\[ \boxed{\mathrm{B}=\text{izomer 2}}. \]
İzomer 2'nin verilen izdüşümünde, soldaki köprü ve soldaki her iki halka birleşim hidrojeni dolu kamalarla; sağdaki köprü ve sağdaki her iki halka birleşim hidrojeni ise kesikli bağlarla gösterilmiştir. Bu, yukarıda B'nin SMILES gösteriminde kodlanan konfigürasyondur.
6.4 — Dengeye ulaşma deneylerinin desteklediği sonuçlar
Basılı metindeki E + F, bir B molekülünden her birinden birer molekül üreten bir tepkimeyi değil, stereoizomerlerin bir karışımını belirtir. Denk karşılıklı dönüşümler ayrı ayrı şöyledir:
\[ \ce{B <=> E}, \qquad \ce{B <=> F}, \qquad \ce{B <=> G}. \]
Dört türün de formülü \(\ce{C16H16O2}\)'dir. E, F ve G, aynı bis-katılma ürünü iskeletinin stereoizomerleridir; bu iskeletin stereokimyası belirtilmemiş SMILES gösterimi şöyledir:
O=C1C2C3C=CC(C3)C2C(=O)C2C3C=CC(C3)C12.
Deneyleri yorumlamak için her birinin konfigürasyonunu belirlemek gerekmez.
Kinetik ve termodinamik yorum. İlk katılma, endo,endo B'yi seçer. Bu, kinetik endo seçiciliğinin gösterilmesi amaçlanan örneğidir. Uzun süreli ısıtma dengeye ulaşılmasını sağlar ve bu dengede baskın ürün F'dir. Isıl karşılıklı dönüşüm, retro-Diels–Alder parçalanması ve yeniden katılma yoluyla gerçekleşebilir.
Baz, karbonil gruplarına komşu hidrojenlerin uzaklaştırılması ve yeniden bağlanması yoluyla stereokimyasal dengeye ulaşılması için başka bir yol sağlar. Bir katalizör, dengeye ulaşma hızını değiştirir; sabit bir sıcaklıkta belirli bir tepkimenin denge sabitini değiştirmez.
Denge oranları. Yüzdeler, alışılmış ideal karışım yaklaşımıyla yorumlandığında,
\[ K_{\mathrm{B}\to\mathrm E} =\frac{20}{10}=2, \qquad K_{\mathrm{B}\to\mathrm F} =\frac{70}{10}=7 \quad\text{sıcaklık }120\,^\circ\mathrm C, \]
buna karşılık
\[ K_{\mathrm{B}\to\mathrm G} =\frac{40}{60}=\frac23 \quad\text{sıcaklık }25\,^\circ\mathrm C. \]
Tamlık açısından, karşılık gelen standart Gibbs enerjisi farkları şu bağıntıdan elde edilir:
\[ \Delta G^\circ=-RT\ln K. \]
Standart gaz sabiti \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\) kullanıldığında:
| Dönüşüm | Sıcaklık | \(K\) | \(\Delta G^\circ\) |
|---|---|---|---|
| B → E | \(393.15\ \mathrm K\) | \(2\) | \(-2.27\ \mathrm{kJ\,mol^{-1}}\) |
| B → F | \(393.15\ \mathrm K\) | \(7\) | \(-6.36\ \mathrm{kJ\,mol^{-1}}\) |
| E → F | \(393.15\ \mathrm K\) | \(3.5\) | \(-4.10\ \mathrm{kJ\,mol^{-1}}\) |
| B → G | \(298.15\ \mathrm K\) | \(2/3\) | \(+1.01\ \mathrm{kJ\,mol^{-1}}\) |
Dolayısıyla, bu yorum çerçevesinde,
\[ G^\circ_{\mathrm F}<G^\circ_{\mathrm E}<G^\circ_{\mathrm B} \quad\text{sıcaklık }120\,^\circ\mathrm C, \]
ve
\[ G^\circ_{\mathrm B}<G^\circ_{\mathrm G} \quad\text{sıcaklık }25\,^\circ\mathrm C. \]
Erime noktası yeterli bir kararlılık ölçütü değildir. G, verilen erime noktalarının en yükseğine sahiptir; buna rağmen B/G dengesi B lehinedir. Erime noktaları katı–sıvı dengesiyle ilgilidir ve tek başlarına tepkime karışımındaki izomerleri sıralayamaz.
İki deney farklı sıcaklıklarda gerçekleşir ve dengeye gelen farklı tür kümelerini içerir. Bu deneyler, B, E, F ve G için ortak bir sıcaklıkta tek bir sıralama ortaya koymaz; aktivasyon enerjilerini, tepkime entalpilerini veya entropilerini de belirlemez.
6.5 — I, K ve L'nin belirlenmesi
Başlangıç maddeleri şunlardır:
| Madde | Adı | SMILES |
|---|---|---|
| Halkalı keton | Sikloheksanon | O=C1CCCCC1 |
| Etkinleştirilmiş alken | Dimetil 2-(metoksimetiliden)propandioat | COC=C(C(=O)OC)C(=O)OC |
| Daha sonraki dienofil | 1,1-Dimetoksieten | C=C(OC)OC |
I'nın oluşumu. Kuvvetli baz, sikloheksanon enolatını oluşturur; bu enolatın negatif yükü oksijende taşıyan rezonans biçimi [O-]C1=CCCCC1 şeklindedir.
Enolat karbonu, etkinleştirilmiş alkenin metoksi taşıyan karbonuna saldırır. Metoksitin, C[O-], ayrılması etkinleştirilmiş çift bağı yeniden oluşturur. Oluşan ketonda
\[ \ce{-CH=C(CO2Me)2} \]
yan zinciri sikloheksanonun bir α-karbonuna bağlıdır. Bu bileşik, dimetil 2-[(2-oksosikloheksil)metiliden]propandioat olan I'dır.
Biçimsel metanol, CO, kaybını ifade eden nötr organik atom denkliği şöyledir:
\[ \ce{C6H10O + C7H10O5 -> C12H16O5 + CH3OH}. \]
Çizim için sikloheksanonla başlayınız ve yukarıdaki yan zinciri eşdeğer α-karbonlarından herhangi birine bağlayınız. Cevaplar bölümündeki SMILES, enolleşebilen bu merkezin konfigürasyonunu belirtmez.
K'nın oluşumu. Bu α-karbonundan bir protonun daha uzaklaştırılması, konjuge bir enolat verir. I'dan türeyen enolatın negatif yükü oksijende taşıyan bir gösterimi şöyledir:
COC(=O)C(=CC1=C([O-])CCCC1)C(=O)OC.
Oksijeni, molekül içi olarak bir metil ester karboniline saldırır. Metoksit ayrılması, altı üyeli bir lakton halkasını kapatarak kaynaşmış α-piron K'yı verir:
\[ \ce{C12H16O5 -> C11H12O4 + CH3OH}. \]
Metil esterlerden biri laktona dönüşmüştür; diğeri metil ester olarak kalır. Sonuç olarak, gerektiği gibi K tam olarak bir metil grubuna sahiptir.
Kesin bir çizim için α-piron oksijenini 1, karbonil karbonunu 2 ve kalan halka karbonlarını 3–6 olarak numaralandırınız. K'da şunlar bulunur:
- C3'te bir metil ester;
- C3=C4 ve C5=C6 çift bağları;
- başlangıçtaki sikloheksanon halkasının C5 ve C6'yı birleştiren dört metilenli zinciri.
L'nin oluşumu. K'daki konjuge dien C3=C4–C5=C6'dır. Bu dien, 1,1-dimetoksieten ile siklokatılmaya girer:
\[ \ce{C11H12O4 + C4H8O2 -> C15H20O6}. \]
Son aromatik ürün, gerekli bölgesel yönlenmeyi belirler. Metoksi ve ester sübstitüentlerini komşu konumlarda elde etmek için:
- K'nın C3'ü ile dienofilin her iki metoksi grubunu taşıyan karbonu arasında bir bağ oluşturunuz;
- K'nın C6'sı ile dienofilin metilen karbonu arasında bir bağ oluşturunuz;
- geriye kalan çift bağı C4=C5 konumunda bırakınız;
- C3–C2(=O)–O1–C6 lakton köprüsünü koruyunuz.
Böylece, bağlanma düzeni ve bağıl stereokimyası Cevaplar bölümündeki iki enantiyomerik SMILES ile kodlanan L elde edilir. K'nın her iki yüzünden gerçekleşebilen katılma, rasemik çifti oluşturur.
L'nin aromatik ürüne dönüşümü. Isıtma, lakton köprüsünden karbondioksit, O=C=O, ayrılmasını sağlar. Ardından dimetoksi içeren kısımdan metanol kaybı aromatikleşmeyi tamamlar:
\[ \ce{C15H20O6 -> C13H16O3 + CO2 + CH3OH}. \]
Ürün, metil 3-metoksi-5,6,7,8-tetrahidronaftalen-2-karboksilat bileşiğidir:
COC(=O)c1cc2c(cc1OC)CCCC2.
Dienofilin bir metoksi grubu, metil estere komşu konumda aromatik halkaya bağlı kalır. Tam nötr organik denklik şöyledir:
\[ \ce{C6H10O + C7H10O5 + C4H8O2 -> C13H16O3 + CO2 + 3CH3OH}. \]
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi.
IChO 2004 · Problema teórico 6
Reacciones de Diels-Alder
La reacción de Diels-Alder, una cicloadición [4+2] concertada entre un dieno y una olefina para dar un ciclohexeno, se descubrió en 1928 aquí, en Kiel. El profesor Otto Diels y su colaborador Kurt Alder mezclaron p-benzoquinona con un exceso de ciclopentadieno y obtuvieron el siguiente resultado:
6.1 Dibuje la estructura de A (sin información estereoquímica).
La reacción de Diels-Alder es una reacción concertada, de una sola etapa, que transcurre con una elevada estereoespecificidad. Por ejemplo, en la siguiente reacción se forma un único estereoisómero C
Si utiliza en su lugar el isómero E del alqueno, obtendrá otros dos estereoisómeros, D1 y D2.
6.2 Indique las estructuras de D1 y D2.
En consecuencia, en la reacción original (formación de B a partir de ciclopentadieno y benzoquinona), Diels y Alder encontraron solo uno de los siguientes seis estereoisómeros posibles de B (véase la página siguiente).
Indicaciones:
- tenga presente la formación estereoespecífica de C
y
- se forma el isómero con menor impedimento estérico.
6.3 ¿Cuál fue el único isómero que aislaron de los seis estereoisómeros 1-6 de B mostrados arriba?
Tras un calentamiento prolongado (15h, \(120\,^\circ\mathrm{C}\)) del estereoisómero B aislado originalmente (punto de fusión pf: \(157\,^\circ\mathrm{C}\)), Diels y Alder obtuvieron dos nuevos estereoisómeros, E (pf: \(153\,^\circ\mathrm{C}\)) y F (pf: \(163\,^\circ\mathrm{C}\)). Al llevar B al equilibrio con una cantidad catalítica de una base fuerte a \(25\,^\circ\mathrm{C}\), se obtuvo otro estereoisómero, G (pf: \(184\,^\circ\mathrm{C}\)).
6.4 Responda a las preguntas de la hoja de respuestas relativas a la reacción de Diels-Alder.
Indicación: Para responder a esta pregunta no necesita saber cuál de los seis estereoisómeros 1 – 6 (mostrados arriba) corresponde a E, F o G.
La reacción de Diels-Alder también desempeña un papel importante en la siguiente secuencia de reacciones.
6.5 Dibuje las estructuras de I, K y L.
Indicaciones:
- K tiene un solo grupo metilo.
- L es el aducto de Diels-Alder de K y el alqueno mostrado.
Enunciado traducido del texto oficial en inglés.
Respuestas
-
6.1 — A: El monoaducto de Diels–Alder, triciclo[6.2.1.0²,⁷]undeca-4,9-dieno-3,6-diona, \(\ce{C11H10O2}\).
SMILES, sin estereoquímica:O=C1C=CC(=O)C2C3C=CC(C3)C12. -
6.2 — D1 y D2: Los dos enantiómeros del trans-biciclo[2.2.1]hept-5-eno-2,3-dicarbonitrilo, formados como racemato. Cada uno tiene un grupo ciano endo y otro exo.
- D1, el enantiómero \((2R,3R)\):
N#C[C@H]1[C@H](C#N)[C@H]2C=C[C@@H]1C2. -
D2, el enantiómero \((2S,3S)\):
N#C[C@@H]1[C@@H](C#N)[C@H]2C=C[C@@H]1C2.
Las etiquetas D1 y D2 pueden intercambiarse. -
6.3 — B: Isómero 2, el aducto anti-endo,endo de p-benzoquinona con bis(ciclopentadieno), \(\ce{C16H16O2}\). Sus dos puentes metileno se encuentran en caras opuestas.
SMILES estereoquímico:O=C1[C@H]2[C@H]3C=C[C@H](C3)[C@H]2C(=O)[C@@H]2[C@@H]3C=C[C@@H](C3)[C@H]12. -
6.4: La interpretación que se pretende ilustrar es la selectividad endo cinética en la formación inicial de B, seguida del establecimiento reversible del equilibrio al calentar. A \(120\,^\circ\mathrm{C}\), la abundancia en el equilibrio es F > E > B; a \(25\,^\circ\mathrm{C}\), B está favorecido frente a G. Los puntos de fusión no determinan este orden en el equilibrio. No se dispone de las preguntas exactas de la hoja de respuestas.
-
6.5:
- I: 2-[(2-oxociclohexil)metilideno]propanodioato de dimetilo, \(\ce{C12H16O5}\), mostrado en su forma cetónica:
COC(=O)C(=CC1CCCCC1=O)C(=O)OC. - K: 2-oxo-5,6,7,8-tetrahidro-2H-cromeno-3-carboxilato de metilo, una α-pirona fusionada, \(\ce{C11H12O4}\):
COC(=O)C1=CC2=C(CCCC2)OC1=O. - L: El aducto racémico de Diels–Alder de K y 1,1-dimetoxieteno, una lactona tricíclica, \(\ce{C15H20O6}\). El carbono que porta ambos grupos metoxi se enlaza con el extremo del dieno de K que porta el éster. Sus dos SMILES enantioméricos son:
COC(=O)[C@]12C=C3CCCC[C@@]3(CC1(OC)OC)OC2=O
COC(=O)[C@@]12C=C3CCCC[C@]3(CC1(OC)OC)OC2=O.
Solución
6.1 — Formación del monoaducto A
Los reactivos son ciclopenta-1,3-dieno, C1=CC=CC1, y 1,4-benzoquinona, O=C1C=CC(=O)C=C1.
Uno de los dobles enlaces de la benzoquinona actúa como dienófilo. La cicloadición forma dos enlaces σ carbono–carbono, mientras que los dos carbonos internos del dieno original conservan un doble enlace. El otro doble enlace de la benzoquinona queda disponible para la segunda cicloadición.
El balance de átomos es
\[ \ce{C6H4O2 + C5H6 -> C11H10O2}. \]
Por tanto, A es el monoaducto especificado en las Respuestas.
Para dibujarlo, conserve el anillo de quinona de seis miembros con ambos grupos carbonilo. Convierta uno de sus dobles enlaces en el enlace sencillo compartido de una unidad de norborneno fusionada; deje sin cambios el doble enlace opuesto de la quinona. No añada cuñas ni trazos estereoquímicos.
6.2 — Retención de la configuración del alqueno
El dienófilo ilustrado es el maleonitrilo, o (Z)-but-2-enodinitrilo, N#C/C=C\C#N. Sus dos grupos ciano están en disposición cis.
El producto C ilustrado es el cis-endo-biciclo[2.2.1]hept-5-eno-2,3-dicarbonitrilo:
N#C[C@@H]1[C@H](C#N)[C@@H]2C=C[C@H]1C2.
Una reacción de Diels–Alder es suprafacial en ambos sistemas π que reaccionan. En consecuencia, los sustituyentes que están en disposición cis en el dienófilo permanecen en disposición cis en el producto, y los sustituyentes trans permanecen trans.
El reactivo alternativo es el fumaronitrilo, o (E)-but-2-enodinitrilo, N#C/C=C/C#N. Por tanto, da un producto de norborneno con grupos ciano en disposición trans:
\[ \ce{C5H6 + C4H2N2 -> C9H8N2}. \]
Un grupo ciano es endo y el otro exo. Los dos productos posibles son imágenes especulares, D1 y D2, cuyos SMILES estereoquímicos se indican arriba. Con reactivos y condiciones aquirales, se forman en cantidades iguales.
Para los dibujos solicitados, utilice el mismo esqueleto de norborneno que en C:
- En un dibujo, sitúe el grupo ciano superior en una cuña sólida y el inferior en una cuña rayada.
- En el otro, invierta esas dos orientaciones de los grupos ciano.
- En cada carbono sustituido, el hidrógeno apunta en dirección opuesta a su grupo ciano.
La retención cis/trans es estereoespecificidad. La selección del producto cis concreto C frente a la otra disposición cis constituye la selectividad endo adicional ilustrada por el problema.
6.3 — Selección del isómero 2
Una segunda molécula de ciclopentadieno se adiciona al doble enlace restante derivado de la quinona:
\[ \ce{C11H10O2 + C5H6 -> C16H16O2}. \]
La reacción global es
\[ \ce{C6H4O2 + 2C5H6 -> C16H16O2}. \]
Al aplicar a ambas adiciones la relación endo ilustrada por C, quedan los isómeros 1 y 2 como posibilidades endo,endo.
| Candidato | Relación entre los dos puentes metileno | Consecuencia |
|---|---|---|
| 1 | Misma cara, syn | Mayor impedimento estérico |
| 2 | Caras opuestas, anti | Menor impedimento estérico |
La segunda molécula de ciclopentadieno se aproxima por la cara menos impedida del monoaducto. Por tanto,
\[ \boxed{\mathrm{B}=\text{isómero 2}}. \]
En la proyección proporcionada del isómero 2, el puente izquierdo y los dos hidrógenos de fusión de la izquierda se representan con cuñas sólidas; el puente derecho y los dos hidrógenos de fusión de la derecha, con cuñas discontinuas. Esta es la configuración codificada en el SMILES de B indicado arriba.
6.4 — Conclusiones respaldadas por los experimentos de equilibración
La expresión impresa E + F denota una mezcla de estereoisómeros, no una reacción que produzca una molécula de cada uno a partir de una molécula de B. Las interconversiones ajustadas son, por separado,
\[ \ce{B <=> E}, \qquad \ce{B <=> F}, \qquad \ce{B <=> G}. \]
Las cuatro especies tienen la fórmula \(\ce{C16H16O2}\). E, F y G son estereoisómeros del mismo esqueleto del bisaducto; su SMILES sin especificación estereoquímica es
O=C1C2C3C=CC(C3)C2C(=O)C2C3C=CC(C3)C12.
No es necesario asignar sus configuraciones individuales para interpretar los experimentos.
Interpretación cinética y termodinámica. La adición original selecciona B endo,endo. Este es el ejemplo de selectividad endo cinética que se pretende ilustrar. El calentamiento prolongado permite alcanzar el equilibrio, en el que F es el producto predominante. La interconversión térmica puede ocurrir mediante una ruptura retro-Diels–Alder y una nueva adición.
La base proporciona otra vía para alcanzar el equilibrio estereoquímico mediante la eliminación y restitución de hidrógenos adyacentes a los grupos carbonilo. Un catalizador modifica la velocidad con la que se alcanza el equilibrio, no la constante de equilibrio de una reacción determinada a una temperatura fija.
Relaciones de equilibrio. Con la interpretación habitual de los porcentajes para una mezcla ideal,
\[ K_{\mathrm{B}\to\mathrm E} =\frac{20}{10}=2, \qquad K_{\mathrm{B}\to\mathrm F} =\frac{70}{10}=7 \quad\text{a }120\,^\circ\mathrm C, \]
mientras que
\[ K_{\mathrm{B}\to\mathrm G} =\frac{40}{60}=\frac23 \quad\text{a }25\,^\circ\mathrm C. \]
Para completar la explicación, las diferencias correspondientes de energía de Gibbs estándar se obtienen de
\[ \Delta G^\circ=-RT\ln K. \]
Utilizando la constante de los gases estándar \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\):
| Conversión | Temperatura | \(K\) | \(\Delta G^\circ\) |
|---|---|---|---|
| B → E | \(393.15\ \mathrm K\) | \(2\) | \(-2.27\ \mathrm{kJ\,mol^{-1}}\) |
| B → F | \(393.15\ \mathrm K\) | \(7\) | \(-6.36\ \mathrm{kJ\,mol^{-1}}\) |
| E → F | \(393.15\ \mathrm K\) | \(3.5\) | \(-4.10\ \mathrm{kJ\,mol^{-1}}\) |
| B → G | \(298.15\ \mathrm K\) | \(2/3\) | \(+1.01\ \mathrm{kJ\,mol^{-1}}\) |
Por tanto, según esa interpretación,
\[ G^\circ_{\mathrm F}<G^\circ_{\mathrm E}<G^\circ_{\mathrm B} \quad\text{a }120\,^\circ\mathrm C, \]
y
\[ G^\circ_{\mathrm B}<G^\circ_{\mathrm G} \quad\text{a }25\,^\circ\mathrm C. \]
El punto de fusión no es un criterio suficiente de estabilidad. G tiene el punto de fusión más alto de los indicados y, sin embargo, el equilibrio B/G favorece a B. Los puntos de fusión se refieren al equilibrio sólido–líquido y no permiten, por sí solos, ordenar los isómeros en la mezcla de reacción.
Los dos experimentos tienen lugar a temperaturas diferentes e implican conjuntos distintos de especies en equilibrio. No establecen un único orden de B, E, F y G a una misma temperatura, ni determinan energías de activación, entalpías o entropías de reacción.
6.5 — Identificación de I, K y L
Los materiales de partida son:
| Sustancia | Nombre | SMILES |
|---|---|---|
| Cetona cíclica | Ciclohexanona | O=C1CCCCC1 |
| Alqueno activado | 2-(metoximetilideno)propanodioato de dimetilo | COC=C(C(=O)OC)C(=O)OC |
| Dienófilo posterior | 1,1-Dimetoxieteno | C=C(OC)OC |
Formación de I. Una base fuerte genera el enolato de la ciclohexanona; su forma resonante con carga negativa en el oxígeno es [O-]C1=CCCCC1.
El carbono del enolato ataca al carbono que porta el grupo metoxi del alqueno activado. La eliminación de metóxido, C[O-], restablece el doble enlace activado. La cetona resultante tiene la cadena lateral
\[ \ce{-CH=C(CO2Me)2} \]
unida a un carbono α de la ciclohexanona. Se trata de I, 2-[(2-oxociclohexil)metilideno]propanodioato de dimetilo.
El balance de átomos de las especies orgánicas neutras, que expresa la pérdida formal de metanol, CO, es
\[ \ce{C6H10O + C7H10O5 -> C12H16O5 + CH3OH}. \]
Para el dibujo, parta de la ciclohexanona y una la cadena lateral anterior a cualquiera de los carbonos α equivalentes. El SMILES de las Respuestas deja sin especificar la configuración de este centro enolizable.
Formación de K. Una desprotonación adicional en ese carbono α da un enolato conjugado. Una representación del enolato derivado de I con carga negativa en el oxígeno es
COC(=O)C(=CC1=C([O-])CCCC1)C(=O)OC.
Su oxígeno ataca intramolecularmente a uno de los carbonilos de los ésteres metílicos. La eliminación de metóxido cierra un anillo de lactona de seis miembros y da la α-pirona fusionada K:
\[ \ce{C12H16O5 -> C11H12O4 + CH3OH}. \]
Uno de los ésteres metílicos se ha convertido en la lactona; el otro permanece como éster metílico. En consecuencia, K tiene exactamente un grupo metilo, como se requiere.
Para realizar un dibujo preciso, numere con 1 el oxígeno de la α-pirona, con 2 su carbono carbonílico y con 3–6 los carbonos restantes del anillo. K tiene:
- un éster metílico en C3;
- dobles enlaces C3=C4 y C5=C6;
- la cadena de cuatro grupos metileno del anillo original de ciclohexanona que une C5 y C6.
Formación de L. El dieno conjugado de K es C3=C4–C5=C6. Experimenta una cicloadición con 1,1-dimetoxieteno:
\[ \ce{C11H12O4 + C4H8O2 -> C15H20O6}. \]
El producto aromático final fija la regioquímica requerida. Para obtener sustituyentes metoxi y éster adyacentes:
- forme un enlace entre C3 de K y el carbono del dienófilo que porta ambos grupos metoxi;
- forme un enlace entre C6 de K y el carbono metilénico del dienófilo;
- deje el doble enlace residual en C4=C5;
- conserve el puente de lactona C3–C2(=O)–O1–C6.
Así se obtiene L, con la conectividad y la estereoquímica relativa codificadas por los dos SMILES enantioméricos de las Respuestas. La adición a cualquiera de las dos caras de K produce el par racémico.
Conversión de L en el producto aromático. El calentamiento expulsa dióxido de carbono, O=C=O, del puente de lactona. La pérdida de metanol de la porción que contiene los dos grupos metoxi completa entonces la aromatización:
\[ \ce{C15H20O6 -> C13H16O3 + CO2 + CH3OH}. \]
El producto es 3-metoxi-5,6,7,8-tetrahidronaftaleno-2-carboxilato de metilo,
COC(=O)c1cc2c(cc1OC)CCCC2.
Un grupo metoxi del dienófilo permanece unido al anillo aromático, adyacente al éster metílico. El balance completo de las especies orgánicas neutras es
\[ \ce{C6H10O + C7H10O5 + C4H8O2 -> C13H16O3 + CO2 + 3CH3OH}. \]
La solución se comprobó con la solución oficial.
IChO 2004 · 理论题 6
Diels-Alder 反应
Diels-Alder 反应是二烯与烯烃之间生成环己烯的协同 [4+2] 环加成反应,于 1928 年在此地基尔被发现。Otto Diels 教授及其合作者 Kurt Alder 将对苯醌与过量的环戊二烯混合,得到如下结果:
6.1 画出 A 的结构(无需表示立体化学信息)。
Diels-Alder 反应是具有高度立体专一性的协同单步反应。例如,下面的反应只生成一种立体异构体 C
如果改用该烯烃的 E 异构体,则会得到另外两种立体异构体 D1 和 D2。
6.2 给出 D1 和 D2 的结构。
相应地,在最初的反应(由环戊二烯和苯醌生成 B)中,Diels 和 Alder 只发现了以下六种可能的 B 的立体异构体中的一种(见下一页)。
提示:
- 注意 C 的生成具有立体专一性
以及
- 生成的是空间位阻较小的异构体。
6.3 他们分离得到的是上图所示 B 的六种立体异构体 1-6 中的哪一种?
将最初分离得到的立体异构体 B(熔点 mp:\(157\,^\circ\mathrm{C}\))长时间加热(15h,\(120\,^\circ\mathrm{C}\))后,Diels 和 Alder 得到了两种新的立体异构体 E(mp:\(153\,^\circ\mathrm{C}\))和 F(mp:\(163\,^\circ\mathrm{C}\))。在 \(25\,^\circ\mathrm{C}\) 下,用催化量的强碱使 B 达到平衡,得到了另一种立体异构体 G(mp:\(184\,^\circ\mathrm{C}\))。
6.4 对答题纸上有关 Diels-Alder 反应的问题作出判断。
提示:回答此问时,无需知道(上图所示)六种立体异构体 1 – 6 中的哪一种分别对应 E、F 或 G。
Diels-Alder 反应在以下反应序列中也起着重要作用。
6.5 画出 I、K 和 L 的结构。
提示:
- K 只有一个甲基。
- L 是 K 与图示烯烃的 Diels-Alder 加成产物。
题目译自官方英文原文。
答案
-
6.1 — A: 单次 Diels–Alder 加成产物,三环[6.2.1.0²,⁷]十一碳-4,9-二烯-3,6-二酮,\(\ce{C11H10O2}\)。
不含立体化学信息的 SMILES:O=C1C=CC(=O)C2C3C=CC(C3)C12。 -
6.2 — D1 和 D2: 反式-双环[2.2.1]庚-5-烯-2,3-二甲腈的两个对映异构体,以外消旋混合物的形式生成。每个异构体均有一个内型(endo)氰基和一个外型(exo)氰基。
- D1,\((2R,3R)\) 对映异构体:
N#C[C@H]1[C@H](C#N)[C@H]2C=C[C@@H]1C2。 -
D2,\((2S,3S)\) 对映异构体:
N#C[C@@H]1[C@@H](C#N)[C@H]2C=C[C@@H]1C2。
D1 和 D2 的标号可以互换。 -
6.3 — B: 异构体 2,即对苯醌与两分子环戊二烯形成的异面-内型,内型(anti-endo,endo)加成产物,\(\ce{C16H16O2}\)。其两个亚甲基桥位于相反的两面。
含立体化学信息的 SMILES:O=C1[C@H]2[C@H]3C=C[C@H](C3)[C@H]2C(=O)[C@@H]2[C@@H]3C=C[C@@H](C3)[C@H]12。 -
6.4: 本题意在说明 B 最初生成时的动力学内型选择性,以及随后加热时的可逆平衡过程。在 \(120\,^\circ\mathrm{C}\) 下,平衡时的含量为 F > E > B;在 \(25\,^\circ\mathrm{C}\) 下,平衡有利于 B 而非 G。熔点不能决定这一平衡次序。答题纸上的具体问题未能获得。
-
6.5:
- I: 2-[(2-氧代环己基)亚甲基]丙二酸二甲酯,\(\ce{C12H16O5}\),以其酮式表示:
COC(=O)C(=CC1CCCCC1=O)C(=O)OC。 - K: 2-氧代-5,6,7,8-四氢-2H-色烯-3-甲酸甲酯,一种稠合 α-吡喃酮,\(\ce{C11H12O4}\):
COC(=O)C1=CC2=C(CCCC2)OC1=O。 - L: K 与 1,1-二甲氧基乙烯形成的外消旋三环内酯 Diels–Alder 加成产物,\(\ce{C15H20O6}\)。连接两个甲氧基的碳原子与 K 中二烯带有酯基的一端成键。其两个对映异构体的 SMILES 为:
COC(=O)[C@]12C=C3CCCC[C@@]3(CC1(OC)OC)OC2=O
COC(=O)[C@@]12C=C3CCCC[C@]3(CC1(OC)OC)OC2=O。
解答
6.1 — 单加成产物 A 的形成
反应物为 1,3-环戊二烯,C1=CC=CC1,和 1,4-苯醌,O=C1C=CC(=O)C=C1。
苯醌的一个双键充当亲二烯体。环加成形成两个碳–碳 σ 键,同时原二烯内部的两个碳原子之间保留一个双键。苯醌的另一个双键仍可参与第二次环加成。
原子守恒关系为
\[ \ce{C6H4O2 + C5H6 -> C11H10O2}. \]
因此,A 就是答案中所列的单加成产物。
画结构时,保留带有两个羰基的六元醌环。将其中一个双键改为稠合降冰片烯单元的共用单键;醌环另一侧的双键保持不变。不要添加表示立体化学的楔形键或虚线键。
6.2 — 烯烃构型的保持
图示亲二烯体为顺丁烯二腈,即 (Z)-丁-2-烯二腈,N#C/C=C\C#N。其两个氰基呈顺式关系。
图示产物 C 为顺式-内型-双环[2.2.1]庚-5-烯-2,3-二甲腈:
N#C[C@@H]1[C@H](C#N)[C@@H]2C=C[C@H]1C2。
Diels–Alder 反应对两个参与反应的 π 体系均以同面方式进行。因此,亲二烯体中呈顺式关系的取代基在产物中仍呈顺式关系,而反式取代基仍呈反式关系。
替代试剂为反丁烯二腈,即 (E)-丁-2-烯二腈,N#C/C=C/C#N。因此,它生成的降冰片烯产物具有反式氰基:
\[ \ce{C5H6 + C4H2N2 -> C9H8N2}. \]
一个氰基为内型,另一个为外型。两种可能的产物互为镜像,即 D1 和 D2,其含立体化学信息的 SMILES 已在上文给出。在非手性试剂和条件下,两者等量生成。
按题目要求画结构时,采用与 C 相同的降冰片烯骨架:
- 在一幅结构图中,将上方的氰基画在实楔形键上,下方的氰基画在虚楔形键上。
- 在另一幅结构图中,将这两个氰基的取向对调。
- 在每个带取代基的碳原子上,氢原子的指向均与其氰基相反。
顺式/反式关系的保持体现了立体专一性。优先生成特定的顺式产物 C 而非另一种顺式排布,则进一步体现了本题所示的内型选择性。
6.3 — 异构体 2 的选择
第二分子环戊二烯加成到剩余的源自醌的双键上:
\[ \ce{C11H10O2 + C5H6 -> C16H16O2}. \]
总反应为
\[ \ce{C6H4O2 + 2C5H6 -> C16H16O2}. \]
将 C 所示的内型关系应用于两次加成后,只有异构体 1 和 2 符合内型,内型的要求。
| 候选异构体 | 两个亚甲基桥的关系 | 结果 |
|---|---|---|
| 1 | 同面,syn | 空间拥挤程度较大 |
| 2 | 异面,anti | 空间拥挤程度较小 |
第二分子环戊二烯从单加成产物位阻较小的一面接近。因此,
\[ \boxed{\mathrm{B}=\text{异构体 2}}. \]
在所给异构体 2 的投影式中,左侧的桥及左侧两个环稠合处的氢均用实楔形键表示;右侧的桥及右侧两个环稠合处的氢均用虚线键表示。这正是上文 B 的 SMILES 所表示的构型。
6.4 — 平衡实验所支持的结论
题中印出的 E + F 表示立体异构体的混合物,而非由一分子 B 各生成一分子 E 和 F 的反应。配平的相互转化关系分别为
\[ \ce{B <=> E}, \qquad \ce{B <=> F}, \qquad \ce{B <=> G}. \]
这四种物质的分子式均为 \(\ce{C16H16O2}\)。E、F 和 G 是具有相同双加成产物骨架的立体异构体;该骨架不指定立体化学的 SMILES 为
O=C1C2C3C=CC(C3)C2C(=O)C2C3C=CC(C3)C12。
解释这些实验时,无需确定各自的构型。
动力学与热力学解释。 最初的加成选择性地生成内型,内型的 B。这是本题意在展示的动力学内型选择性实例。长时间加热使体系能够达到平衡,此时 F 为主要产物。热致相互转化可通过逆 Diels–Alder 裂解及再次加成发生。
碱通过脱除并重新引入羰基邻位的氢,为立体化学平衡提供另一条途径。催化剂改变达到平衡的速率,但不改变固定温度下给定反应的平衡常数。
平衡比。 按照通常的理想混合物假设解释这些百分比,
\[ K_{\mathrm{B}\to\mathrm E} =\frac{20}{10}=2, \qquad K_{\mathrm{B}\to\mathrm F} =\frac{70}{10}=7 \quad\text{在 }120\,^\circ\mathrm C, \]
而
\[ K_{\mathrm{B}\to\mathrm G} =\frac{40}{60}=\frac23 \quad\text{在 }25\,^\circ\mathrm C. \]
为使说明完整,相应的标准吉布斯能差可由下式求得:
\[ \Delta G^\circ=-RT\ln K. \]
采用标准气体常数 \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\):
| 转化 | 温度 | \(K\) | \(\Delta G^\circ\) |
|---|---|---|---|
| B → E | \(393.15\ \mathrm K\) | \(2\) | \(-2.27\ \mathrm{kJ\,mol^{-1}}\) |
| B → F | \(393.15\ \mathrm K\) | \(7\) | \(-6.36\ \mathrm{kJ\,mol^{-1}}\) |
| E → F | \(393.15\ \mathrm K\) | \(3.5\) | \(-4.10\ \mathrm{kJ\,mol^{-1}}\) |
| B → G | \(298.15\ \mathrm K\) | \(2/3\) | \(+1.01\ \mathrm{kJ\,mol^{-1}}\) |
因此,按上述解释,
\[ G^\circ_{\mathrm F}<G^\circ_{\mathrm E}<G^\circ_{\mathrm B} \quad\text{在 }120\,^\circ\mathrm C, \]
且
\[ G^\circ_{\mathrm B}<G^\circ_{\mathrm G} \quad\text{在 }25\,^\circ\mathrm C. \]
熔点不足以作为稳定性的判据。 G 的已知熔点最高,但 B/G 平衡有利于 B。熔点涉及固–液平衡,仅凭熔点无法对反应混合物中各异构体的稳定性进行排序。
这两个实验在不同温度下进行,且涉及不同的参与平衡的物质。它们不能确立 B、E、F 和 G 在同一温度下的统一稳定性次序,也不能确定活化能、反应焓或反应熵。
6.5 — I、K 和 L 的确定
起始原料为:
| 物质 | 名称 | SMILES |
|---|---|---|
| 环酮 | 环己酮 | O=C1CCCCC1 |
| 活化烯烃 | 2-(甲氧基亚甲基)丙二酸二甲酯 | COC=C(C(=O)OC)C(=O)OC |
| 后续使用的亲二烯体 | 1,1-二甲氧基乙烯 | C=C(OC)OC |
I 的形成。 强碱使环己酮生成烯醇负离子;其负电荷位于氧原子上的共振式为 [O-]C1=CCCCC1。
烯醇负离子的碳原子进攻活化烯烃中带有甲氧基的碳原子。消去甲氧基负离子 C[O-] 后,恢复活化双键。所得酮具有如下侧链
\[ \ce{-CH=C(CO2Me)2} \]
该侧链连接在环己酮的一个 α-碳原子上。这就是 I,即 2-[(2-氧代环己基)亚甲基]丙二酸二甲酯。
表示形式上失去甲醇 CO 的中性有机物原子守恒关系为
\[ \ce{C6H10O + C7H10O5 -> C12H16O5 + CH3OH}. \]
画结构时,以环己酮为基础,将上述侧链连接到两个等价 α-碳原子中的任意一个上。答案中的 SMILES 未指定这一可烯醇化中心的构型。
K 的形成。 在该 α-碳原子上进一步脱质子,生成共轭烯醇负离子。由 I 衍生的烯醇负离子的一种氧负离子表示式为
COC(=O)C(=CC1=C([O-])CCCC1)C(=O)OC。
其氧原子在分子内进攻一个甲酯基的羰基。消去甲氧基负离子后闭合成六元内酯环,得到稠合的 α-吡喃酮 K:
\[ \ce{C12H16O5 -> C11H12O4 + CH3OH}. \]
一个甲酯基转化为内酯;另一个仍为甲酯基。因此,K 恰好只有一个甲基,符合要求。
为准确画出结构,将 α-吡喃酮的氧原子编号为 1,羰基碳编号为 2,其余环碳原子编号为 3–6。K 具有:
- C3 上的一个甲酯基;
- C3=C4 和 C5=C6 两个双键;
- 原环己酮环中连接 C5 和 C6 的四亚甲基链。
L 的形成。 K 中的共轭二烯为 C3=C4–C5=C6。它与 1,1-二甲氧基乙烯发生环加成:
\[ \ce{C11H12O4 + C4H8O2 -> C15H20O6}. \]
最终的芳香产物确定了所需的区域化学关系。要使甲氧基与酯基相邻:
- 在 K 的 C3 与亲二烯体中带有两个甲氧基的碳原子之间形成一个键;
- 在 K 的 C6 与亲二烯体的亚甲基碳原子之间形成一个键;
- 将剩余双键保留在 C4=C5;
- 保留内酯桥 C3–C2(=O)–O1–C6。
由此得到 L,其连接方式和相对立体化学由答案中两个对映异构体的 SMILES 表示。从 K 的两面分别加成,生成这对外消旋异构体。
L 向芳香产物的转化。 加热使内酯桥脱出二氧化碳 O=C=O。随后,含有两个甲氧基的部分失去甲醇,完成芳构化:
\[ \ce{C15H20O6 -> C13H16O3 + CO2 + CH3OH}. \]
产物为 3-甲氧基-5,6,7,8-四氢萘-2-甲酸甲酯,
COC(=O)c1cc2c(cc1OC)CCCC2。
亲二烯体中的一个甲氧基仍连接在芳环上,与甲酯基相邻。完整的中性有机物原子守恒关系为
\[ \ce{C6H10O + C7H10O5 + C4H8O2 -> C13H16O3 + CO2 + 3CH3OH}. \]
解答已与官方解答核对。
IChO 2004 · Теоретическая задача 6
Реакции Дильса—Альдера
Реакция Дильса—Альдера — согласованное [4+2]-циклоприсоединение диена к олефину с образованием циклогексена — была открыта в 1928 году здесь, в Киле. Профессор Отто Дильс и его сотрудник Курт Альдер смешали п-бензохинон с избытком циклопентадиена и получили следующий результат:
6.1 Изобразите структуру A (без указания стереохимии).
Реакция Дильса—Альдера — согласованная одностадийная реакция, протекающая с высокой стереоспецифичностью. Например, в следующей реакции образуется только один стереоизомер C
Если вместо этого использовать E-изомер алкена, будут получены два других стереоизомера — D1 и D2.
6.2 Приведите структуры D1 и D2.
Соответственно, в исходной реакции (образование B из циклопентадиена и бензохинона) Дильс и Альдер обнаружили лишь один из следующих шести возможных стереоизомеров B (см. следующую страницу).
Подсказки:
- учитывайте стереоспецифичность образования C
и
- то, что образуется изомер с меньшими стерическими затруднениями.
6.3 Какой единственный изомер из шести показанных выше стереоизомеров 1-6 соединения B они выделили?
После длительного нагревания (15 ч, \(120\,^\circ\mathrm{C}\)) первоначально выделенного стереоизомера B (температура плавления, т. пл.: \(157\,^\circ\mathrm{C}\)) Дильс и Альдер получили два новых стереоизомера — E (т. пл.: \(153\,^\circ\mathrm{C}\)) и F (т. пл.: \(163\,^\circ\mathrm{C}\)). При установлении равновесия в присутствии каталитического количества сильного основания при \(25\,^\circ\mathrm{C}\) из B был получен ещё один стереоизомер — G (т. пл.: \(184\,^\circ\mathrm{C}\)).
6.4 Ответьте на вопросы о реакции Дильса—Альдера, приведённые в листе ответов.
Подсказка: для ответа на этот вопрос не требуется знать, какие из шести стереоизомеров 1 – 6 (показанных выше) соответствуют E, F или G.
Реакция Дильса—Альдера также играет важную роль в следующей последовательности реакций.
6.5 Изобразите структуры I, K и L.
Подсказки:
- K содержит только одну метильную группу.
- L — аддукт Дильса—Альдера соединения K и показанного алкена.
Условие переведено с официального английского текста.
Ответы
-
6.1 — A: Моноаддукт Дильса—Альдера, трицикло[6.2.1.0²,⁷]ундека-4,9-диен-3,6-дион, \(\ce{C11H10O2}\).
SMILES без указания стереохимии:O=C1C=CC(=O)C2C3C=CC(C3)C12. -
6.2 — D1 и D2: Два энантиомера транс-бицикло[2.2.1]гепт-5-ен-2,3-дикарбонитрила, образующиеся в виде рацемата. У каждого одна цианогруппа находится в эндо-положении, а другая — в экзо-положении.
- D1, \((2R,3R)\)-энантиомер:
N#C[C@H]1[C@H](C#N)[C@H]2C=C[C@@H]1C2. -
D2, \((2S,3S)\)-энантиомер:
N#C[C@@H]1[C@@H](C#N)[C@H]2C=C[C@@H]1C2.
Обозначения D1 и D2 можно поменять местами. -
6.3 — B: Изомер 2, анти-эндо,эндо-бис(циклопентадиеновый) аддукт п-бензохинона, \(\ce{C16H16O2}\). Два его метиленовых мостика расположены по разные стороны.
SMILES с указанием стереохимии:O=C1[C@H]2[C@H]3C=C[C@H](C3)[C@H]2C(=O)[C@@H]2[C@@H]3C=C[C@@H](C3)[C@H]12. -
6.4: Предполагаемая интерпретация — кинетическая эндо-селективность при первоначальном образовании B, за которым следует обратимое установление равновесия при нагревании. При \(120\,^\circ\mathrm{C}\) равновесное содержание убывает в ряду F > E > B; при \(25\,^\circ\mathrm{C}\) равновесие смещено в пользу B по сравнению с G. Температуры плавления не определяют этот порядок равновесных содержаний. Точные вопросы из листа ответов недоступны.
-
6.5:
- I: Диметил-2-[(2-оксоциклогексил)метилиден]пропандиоат, \(\ce{C12H16O5}\), показанный в кето-форме:
COC(=O)C(=CC1CCCCC1=O)C(=O)OC. - K: Метил-2-оксо-5,6,7,8-тетрагидро-2H-хромен-3-карбоксилат, конденсированный α-пирон, \(\ce{C11H12O4}\):
COC(=O)C1=CC2=C(CCCC2)OC1=O. - L: Рацемический трициклический лактонный аддукт Дильса—Альдера соединения K и 1,1-диметоксиэтена, \(\ce{C15H20O6}\). Атом углерода, несущий обе метоксигруппы, связывается с концевым атомом диенового фрагмента K, несущим сложноэфирную группу. SMILES двух его энантиомеров:
COC(=O)[C@]12C=C3CCCC[C@@]3(CC1(OC)OC)OC2=O
COC(=O)[C@@]12C=C3CCCC[C@]3(CC1(OC)OC)OC2=O.
Решение
6.1 — Образование моноаддукта A
Исходные вещества — циклопента-1,3-диен, C1=CC=CC1, и 1,4-бензохинон, O=C1C=CC(=O)C=C1.
Одна из двойных связей бензохинона выступает в роли диенофила. При циклоприсоединении образуются две углерод-углеродные σ-связи, а между двумя внутренними атомами углерода исходного диена сохраняется двойная связь. Другая двойная связь бензохинона остаётся доступной для второго циклоприсоединения.
Баланс атомов:
\[ \ce{C6H4O2 + C5H6 -> C11H10O2}. \]
Таким образом, A — моноаддукт, указанный в разделе «Ответы».
Чтобы изобразить его, сохраните шестичленный хиноновый цикл с обеими карбонильными группами. Превратите одну из его двойных связей в общую одинарную связь конденсированного норборненового фрагмента; противоположную двойную связь хинона оставьте без изменений. Не добавляйте сплошные или штриховые стереохимические клинья.
6.2 — Сохранение конфигурации алкена
Показанный диенофил — малеонитрил, или (Z)-бут-2-ендинитрил, N#C/C=C\C#N. Две его цианогруппы находятся в цис-положении.
Показанный продукт C — цис-эндо-бицикло[2.2.1]гепт-5-ен-2,3-дикарбонитрил:
N#C[C@@H]1[C@H](C#N)[C@@H]2C=C[C@H]1C2.
Реакция Дильса—Альдера протекает супрафациально по обеим реагирующим π-системам. Поэтому заместители, находящиеся в цис-положении в диенофиле, сохраняют цис-расположение в продукте, а транс-заместители сохраняют транс-расположение.
Альтернативный реагент — фумаронитрил, или (E)-бут-2-ендинитрил, N#C/C=C/C#N. Поэтому он даёт производное норборнена с транс-расположением цианогрупп:
\[ \ce{C5H6 + C4H2N2 -> C9H8N2}. \]
Одна цианогруппа находится в эндо-положении, а другая — в экзо-положении. Два возможных продукта представляют собой зеркальные изомеры D1 и D2, SMILES которых с указанием стереохимии приведены выше. При использовании ахиральных реагентов и ахиральных условий они образуются в равных количествах.
Для требуемых рисунков используйте тот же норборненовый скелет, что и у C:
- На одном рисунке изобразите связь с верхней цианогруппой сплошным клином, а с нижней — штриховым клином.
- На другом поменяйте ориентации этих двух цианогрупп на противоположные.
- У каждого замещённого атома углерода атом водорода направлен в сторону, противоположную его цианогруппе.
Сохранение цис-/транс-расположения — это стереоспецифичность. Предпочтительное образование конкретного цис-продукта C по сравнению с другим цис-расположением представляет собой дополнительную эндо-селективность, иллюстрируемую в задаче.
6.3 — Выбор изомера 2
Вторая молекула циклопентадиена присоединяется по оставшейся двойной связи хинонового фрагмента:
\[ \ce{C11H10O2 + C5H6 -> C16H16O2}. \]
Суммарная реакция:
\[ \ce{C6H4O2 + 2C5H6 -> C16H16O2}. \]
Если применить эндо-расположение, показанное для C, к обоим присоединениям, в качестве эндо,эндо-вариантов остаются изомеры 1 и 2.
| Вариант | Взаимное расположение двух метиленовых мостиков | Следствие |
|---|---|---|
| 1 | По одну сторону, син | Большие стерические затруднения |
| 2 | По разные стороны, анти | Меньшие стерические затруднения |
Вторая молекула циклопентадиена подходит к моноаддукту с менее затруднённой стороны. Следовательно,
\[ \boxed{\mathrm{B}=\text{изомер 2}}. \]
В приведённой проекции изомера 2 левый мостик и связи с обоими левыми атомами водорода при узловых атомах углерода изображены сплошными клиньями; правый мостик и связи с обоими правыми узловыми атомами водорода — штриховыми. Именно эта конфигурация закодирована в приведённой выше записи SMILES для B.
6.4 — Выводы, подтверждаемые экспериментами по установлению равновесия
Напечатанное обозначение E + F означает смесь стереоизомеров, а не реакцию, в которой из одной молекулы B образуется по одной молекуле каждого из них. Сбалансированные взаимопревращения записываются отдельно:
\[ \ce{B <=> E}, \qquad \ce{B <=> F}, \qquad \ce{B <=> G}. \]
Все четыре соединения имеют формулу \(\ce{C16H16O2}\). E, F и G — стереоизомеры с одним и тем же скелетом бис-аддукта; его SMILES без указания стереохимии:
O=C1C2C3C=CC(C3)C2C(=O)C2C3C=CC(C3)C12.
Для интерпретации экспериментов определять их индивидуальные конфигурации не требуется.
Кинетическая и термодинамическая интерпретация. При первоначальном присоединении предпочтительно образуется эндо,эндо-изомер B. Это и есть предполагаемый пример кинетической эндо-селективности. Длительное нагревание позволяет установиться равновесию, при котором преобладает продукт F. Термическое взаимопревращение может протекать путём расщепления по ретрореакции Дильса—Альдера и повторного присоединения.
Основание обеспечивает другой путь установления стереохимического равновесия за счёт отщепления и обратного присоединения атомов водорода, расположенных рядом с карбонильными группами. Катализатор изменяет скорость установления равновесия, но не константу равновесия данной реакции при фиксированной температуре.
Равновесные соотношения. При обычной интерпретации процентных содержаний в приближении идеальной смеси
\[ K_{\mathrm{B}\to\mathrm E} =\frac{20}{10}=2, \qquad K_{\mathrm{B}\to\mathrm F} =\frac{70}{10}=7 \quad\text{при }120\,^\circ\mathrm C, \]
тогда как
\[ K_{\mathrm{B}\to\mathrm G} =\frac{40}{60}=\frac23 \quad\text{при }25\,^\circ\mathrm C. \]
Для полноты соответствующие разности стандартных энергий Гиббса определяются из соотношения
\[ \Delta G^\circ=-RT\ln K. \]
Используя стандартное значение газовой постоянной \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\), получаем:
| Превращение | Температура | \(K\) | \(\Delta G^\circ\) |
|---|---|---|---|
| B → E | \(393.15\ \mathrm K\) | \(2\) | \(-2.27\ \mathrm{kJ\,mol^{-1}}\) |
| B → F | \(393.15\ \mathrm K\) | \(7\) | \(-6.36\ \mathrm{kJ\,mol^{-1}}\) |
| E → F | \(393.15\ \mathrm K\) | \(3.5\) | \(-4.10\ \mathrm{kJ\,mol^{-1}}\) |
| B → G | \(298.15\ \mathrm K\) | \(2/3\) | \(+1.01\ \mathrm{kJ\,mol^{-1}}\) |
Таким образом, при такой интерпретации
\[ G^\circ_{\mathrm F}<G^\circ_{\mathrm E}<G^\circ_{\mathrm B} \quad\text{при }120\,^\circ\mathrm C, \]
и
\[ G^\circ_{\mathrm B}<G^\circ_{\mathrm G} \quad\text{при }25\,^\circ\mathrm C. \]
Температура плавления не является достаточным критерием устойчивости. У G самая высокая из приведённых температур плавления, однако равновесие B/G смещено в пользу B. Температуры плавления характеризуют равновесие между твёрдой и жидкой фазами и сами по себе не позволяют ранжировать изомеры в реакционной смеси.
Два эксперимента проводятся при разных температурах и включают разные наборы соединений, находящихся в равновесии. Они не устанавливают единого порядка устойчивости B, E, F и G при одной общей температуре и не позволяют определить энергии активации, энтальпии или энтропии реакций.
6.5 — Определение I, K и L
Исходные вещества:
| Вещество | Название | SMILES |
|---|---|---|
| Циклический кетон | Циклогексанон | O=C1CCCCC1 |
| Активированный алкен | Диметил-2-(метоксиметилиден)пропандиоат | COC=C(C(=O)OC)C(=O)OC |
| Диенофил на последующей стадии | 1,1-Диметоксиэтен | C=C(OC)OC |
Образование I. Сильное основание образует енолят циклогексанона; его резонансная форма с отрицательным зарядом на кислороде — [O-]C1=CCCCC1.
Атом углерода енолята атакует атом углерода активированного алкена, несущий метоксигруппу. Отщепление метоксид-иона, C[O-], восстанавливает активированную двойную связь. Полученный кетон содержит боковую цепь
\[ \ce{-CH=C(CO2Me)2} \]
при α-атоме углерода циклогексанона. Это I, диметил-2-[(2-оксоциклогексил)метилиден]пропандиоат.
Баланс атомов для нейтральных органических соединений, отражающий формальное отщепление метанола, CO, имеет вид
\[ \ce{C6H10O + C7H10O5 -> C12H16O5 + CH3OH}. \]
Для построения структуры начните с циклогексанона и присоедините указанную выше боковую цепь к любому из двух эквивалентных α-атомов углерода. В записи SMILES в разделе «Ответы» конфигурация этого способного к енолизации центра не указана.
Образование K. Дальнейшее депротонирование по этому α-атому углерода даёт сопряжённый енолят. Представление енолята, образованного из I, с отрицательным зарядом на кислороде:
COC(=O)C(=CC1=C([O-])CCCC1)C(=O)OC.
Его атом кислорода внутримолекулярно атакует карбонильную группу одного из метиловых эфиров. Отщепление метоксид-иона замыкает шестичленный лактонный цикл с образованием конденсированного α-пирона K:
\[ \ce{C12H16O5 -> C11H12O4 + CH3OH}. \]
Одна метиловая сложноэфирная группа превратилась в лактонную; другая осталась метиловой сложноэфирной группой. Следовательно, K содержит ровно одну метильную группу, как и требуется.
Для точного построения структуры присвойте атому кислорода α-пирона номер 1, его карбонильному атому углерода — номер 2, а остальным атомам углерода цикла — номера 3–6. K содержит:
- метиловую сложноэфирную группу при C3;
- двойные связи C3=C4 и C5=C6;
- цепь из четырёх метиленовых групп исходного циклогексанонового цикла, соединяющую C5 и C6.
Образование L. Сопряжённый диеновый фрагмент в K — C3=C4–C5=C6. Он вступает в циклоприсоединение с 1,1-диметоксиэтеном:
\[ \ce{C11H12O4 + C4H8O2 -> C15H20O6}. \]
Конечный ароматический продукт определяет требуемую региохимию. Чтобы получить соседнее расположение метокси- и сложноэфирного заместителей:
- образуйте связь между C3 соединения K и атомом углерода диенофила, несущим обе метоксигруппы;
- образуйте связь между C6 соединения K и метиленовым атомом углерода диенофила;
- оставьте остаточную двойную связь в положении C4=C5;
- сохраните лактонный мостик C3–C2(=O)–O1–C6.
Так получается L, порядок соединения атомов и относительная стереохимия которого закодированы двумя энантиомерными записями SMILES в разделе «Ответы». Присоединение с обеих сторон K приводит к образованию рацемической пары.
Превращение L в ароматический продукт. При нагревании от лактонного мостика отщепляется диоксид углерода, O=C=O. Последующее отщепление метанола от фрагмента, содержащего две метоксигруппы, завершает ароматизацию:
\[ \ce{C15H20O6 -> C13H16O3 + CO2 + CH3OH}. \]
Продукт — метил-3-метокси-5,6,7,8-тетрагидронафталин-2-карбоксилат,
COC(=O)c1cc2c(cc1OC)CCCC2.
Одна метоксигруппа диенофила остаётся связанной с ароматическим кольцом рядом с метиловой сложноэфирной группой. Полный баланс для нейтральных органических соединений:
\[ \ce{C6H10O + C7H10O5 + C4H8O2 -> C13H16O3 + CO2 + 3CH3OH}. \]
Решение проверено по официальному решению.
IChO 2004 · مسألة نظرية 6
تفاعلات ديلز–ألدر
اكتُشف تفاعل ديلز–ألدر، وهو إضافة حلقية متزامنة من النمط [4+2] بين ديين وأوليفين لإنتاج سيكلوهكسين، في عام 1928 هنا في كيل. وقد مزج الأستاذ أوتو ديلز وزميله كورت ألدر p-بنزوكينون مع فائض من السيكلوبنتاديين وحصلا على النتيجة الآتية:
6.1 ارسم بنية A (من دون معلومات عن الكيمياء الفراغية).
تفاعل ديلز–ألدر تفاعل متزامن يحدث في خطوة واحدة، ويتسم بنوعية فراغية عالية. فعلى سبيل المثال، لا يتكوّن في التفاعل الآتي سوى متماكب فراغي واحد C
إذا استخدمت المتماكب E للألكين بدلًا منه، فستحصل على متماكبين فراغيين آخرين D1 وD2.
6.2 أعطِ بنيتي D1 وD2.
وبناءً على ذلك، لم يجد ديلز وألدر في التفاعل الأصلي (تكوّن B من السيكلوبنتاديين والبنزوكينون) سوى واحد من المتماكبات الفراغية الستة الممكنة الآتية للمركب B (انظر الصفحة التالية).
تلميحات:
- ضع في اعتبارك التكوّن النوعي فراغيًا للمركب C
و
- أن المتماكب الأقل إعاقة فراغية هو الذي يتكوّن.
6.3 أي متماكب منفرد من المتماكبات الفراغية الستة 1-6 للمركب B الموضحة أعلاه عزلاه؟
بعد تسخين مطوّل (15h، \(120\,^\circ\mathrm{C}\)) للمتماكب الفراغي B المعزول في البداية (درجة الانصهار mp: \(157\,^\circ\mathrm{C}\))، حصل ديلز وألدر على متماكبين فراغيين جديدين E (mp: \(153\,^\circ\mathrm{C}\)) وF (mp: \(163\,^\circ\mathrm{C}\)). وأدّى إيصال B إلى الاتزان بوجود كمية حفزية من قاعدة قوية عند \(25\,^\circ\mathrm{C}\) إلى متماكب فراغي إضافي G (mp: \(184\,^\circ\mathrm{C}\)).
6.4 أجب عن الأسئلة الواردة في ورقة الإجابة والمتعلقة بتفاعل ديلز–ألدر.
تلميح: لا تحتاج إلى معرفة أيٍّ من المتماكبات الفراغية الستة 1 – 6 (الموضحة أعلاه) يقابل E أو F أو G لكي تجيب عن هذا السؤال.
يؤدي تفاعل ديلز–ألدر أيضًا دورًا مهمًا في تسلسل التفاعلات الآتي.
6.5 ارسم بُنى I وK وL.
تلميحات:
- يحتوي K على مجموعة ميثيل واحدة فقط.
- L هو ناتج إضافة ديلز–ألدر بين K والألكين الموضح.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
-
6.1 — A: ناتج إضافة ديلز–ألدر الأحادي، ثلاثي سيكلو[6.2.1.0²,⁷]أونديكا-4,9-ديين-3,6-ديون، \(\ce{C11H10O2}\).
تمثيل SMILES، من دون تحديد الكيمياء الفراغية:O=C1C=CC(=O)C2C3C=CC(C3)C12. -
6.2 — D1 وD2: المتماكبان المرآتيان للمركب ترانس-ثنائي سيكلو[2.2.1]هبت-5-ين-2,3-ثنائي الكربونيتريل، ويتكوّنان على هيئة مزيج راسيمي. يحتوي كل منهما على مجموعة سيانو واحدة داخلية التوجّه (endo) وأخرى خارجية التوجّه (exo).
- D1، المتماكب المرآتي \((2R,3R)\):
N#C[C@H]1[C@H](C#N)[C@H]2C=C[C@@H]1C2. -
D2، المتماكب المرآتي \((2S,3S)\):
N#C[C@@H]1[C@@H](C#N)[C@H]2C=C[C@@H]1C2.
يمكن تبديل التسميتين D1 وD2. -
6.3 — B: المتماكب 2، وهو ناتج الإضافة الثنائي للسيكلوبنتاديين إلى p-بنزوكينون ذو الترتيب anti-endo,endo، \(\ce{C16H16O2}\). يقع جسرا الميثيلين فيه على وجهين متقابلين.
تمثيل SMILES المحدِّد للكيمياء الفراغية:O=C1[C@H]2[C@H]3C=C[C@H](C3)[C@H]2C(=O)[C@@H]2[C@@H]3C=C[C@@H](C3)[C@H]12. -
6.4: التفسير المقصود هو الانتقائية الحركية للتوجّه الداخلي (endo) عند التكوّن الأولي للمركب B، يليها الوصول العكوس إلى الاتزان عند التسخين. عند \(120\,^\circ\mathrm{C}\)، يكون ترتيب الوفرة عند الاتزان F > E > B؛ وعند \(25\,^\circ\mathrm{C}\)، يُفضَّل B على G. ولا تحدد درجات الانصهار هذا الترتيب عند الاتزان. الصياغة الدقيقة لأسئلة ورقة الإجابة غير متاحة.
-
6.5:
- I: 2-[(2-أوكسوسيكلوهكسيل)ميثيليدين]بروبان ديوات ثنائي الميثيل، \(\ce{C12H16O5}\)، موضحًا في صيغته الكيتونية:
COC(=O)C(=CC1CCCCC1=O)C(=O)OC. - K: 2-أوكسو-5,6,7,8-رباعي هيدرو-2H-كرومين-3-كربوكسيلات الميثيل، وهو α-بيرون مندمج الحلقات، \(\ce{C11H12O4}\):
COC(=O)C1=CC2=C(CCCC2)OC1=O. - L: ناتج إضافة ديلز–ألدر اللاكتوني ثلاثي الحلقات الراسيمي بين K و1,1-ثنائي ميثوكسي إيثين، \(\ce{C15H20O6}\). ترتبط ذرة الكربون الحاملة لمجموعتي الميثوكسي كلتيهما بالطرف الحامل لمجموعة الإستر في ديين K. وتمثيلا SMILES لمتماكبيه المرآتيين هما:
COC(=O)[C@]12C=C3CCCC[C@@]3(CC1(OC)OC)OC2=O
COC(=O)[C@@]12C=C3CCCC[C@]3(CC1(OC)OC)OC2=O.
الحل
6.1 — تكوّن ناتج الإضافة الأحادي A
المتفاعلان هما سيكلوبنتا-1,3-ديين، C1=CC=CC1، و1,4-بنزوكينون، O=C1C=CC(=O)C=C1.
تعمل إحدى الرابطتين المزدوجتين في البنزوكينون بوصفها محبًّا للديين. وتُنشئ الإضافة الحلقية رابطتي σ بين ذرات الكربون، بينما تحتفظ ذرتا الكربون الداخليتان في الديين الأصلي برابطة مزدوجة بينهما. وتبقى الرابطة المزدوجة الأخرى في البنزوكينون متاحة للإضافة الحلقية الثانية.
موازنة الذرات هي
\[ \ce{C6H4O2 + C5H6 -> C11H10O2}. \]
إذن A هو ناتج الإضافة الأحادي المحدد في الإجابات.
لرسمه، أبقِ حلقة الكينون السداسية مع مجموعتي الكربونيل كلتيهما. وحوّل إحدى رابطتيها المزدوجتين إلى الرابطة الأحادية المشتركة لوحدة نوربورنين مندمجة؛ واترك الرابطة المزدوجة المقابلة في الكينون دون تغيير. ولا تضف أوتادًا أو شرطات للدلالة على الكيمياء الفراغية.
6.2 — الاحتفاظ بالتشكيل الفراغي للألكين
محبّ الديين الموضح هو ماليونيتريل، أو (Z)-بوت-2-ين ثنائي النتريل، N#C/C=C\C#N. ومجموعتا السيانو فيه في الوضع سيس.
الناتج الموضح C هو سيس-إندو-ثنائي سيكلو[2.2.1]هبت-5-ين-2,3-ثنائي الكربونيتريل:
N#C[C@@H]1[C@H](C#N)[C@@H]2C=C[C@H]1C2.
يجري تفاعل ديلز–ألدر على الوجه نفسه في كلٍّ من نظامَي π المتفاعلين. وبناءً على ذلك، تبقى المستبدلات التي تكون في الوضع سيس على محبّ الديين في الوضع سيس في الناتج، وتبقى المستبدلات ذات الوضع ترانس في الوضع ترانس.
الكاشف البديل هو فومارونيتريل، أو (E)-بوت-2-ين ثنائي النتريل، N#C/C=C/C#N. ولذلك يعطي ناتج نوربورنين تكون فيه مجموعتا السيانو في الوضع ترانس:
\[ \ce{C5H6 + C4H2N2 -> C9H8N2}. \]
تكون إحدى مجموعتي السيانو داخلية التوجّه (endo) والأخرى خارجية التوجّه (exo). والناتجان الممكنان صورتان مرآتيتان، D1 وD2، وقد أُعطيت تمثيلات SMILES المحدِّدة لكيميائهما الفراغية أعلاه. وفي وجود كواشف وظروف غير كيرالية، يتكوّنان بكميتين متساويتين.
للرسوم المطلوبة، استخدم هيكل النوربورنين نفسه الموجود في C:
- في أحد الرسمين، ضع مجموعة السيانو العلوية على وتد ممتلئ والسفلية على وتد مخطط.
- في الرسم الآخر، اعكس اتجاهي مجموعتي السيانو هاتين.
- عند كل ذرة كربون تحمل مستبدلًا، يتجه الهيدروجين في الاتجاه المعاكس لمجموعة السيانو المرتبطة بها.
يمثل الاحتفاظ بالوضع سيس/ترانس النوعية الفراغية. أما تفضيل الناتج سيس المحدد C على الترتيب سيس الآخر، فيمثل الانتقائية للتوجّه الداخلي (endo) الإضافية التي توضحها المسألة.
6.3 — اختيار المتماكب 2
يُضاف جزيء ثانٍ من السيكلوبنتاديين إلى الرابطة المزدوجة المتبقية المشتقة من الكينون:
\[ \ce{C11H10O2 + C5H6 -> C16H16O2}. \]
التفاعل الكلي هو
\[ \ce{C6H4O2 + 2C5H6 -> C16H16O2}. \]
إن تطبيق العلاقة ذات التوجّه الداخلي (endo) التي يوضحها C على كلتا الإضافتين يحصر إمكانات الترتيب endo,endo في المتماكبين 1 و2.
| المتماكب المرشح | العلاقة بين جسري الميثيلين | النتيجة |
|---|---|---|
| 1 | على الوجه نفسه، syn | تزاحم أكبر |
| 2 | على وجهين متقابلين، anti | تزاحم أقل |
يقترب جزيء السيكلوبنتاديين الثاني من الوجه الأقل إعاقة لناتج الإضافة الأحادي. ولذلك،
\[ \boxed{\mathrm{B}=\text{المتماكب 2}}. \]
في الإسقاط المعطى للمتماكب 2، يُمثَّل الجسر الأيسر وذرتا الهيدروجين عند موضعي الاندماج الأيسرين بأوتاد ممتلئة؛ ويُمثَّل الجسر الأيمن وذرتا الهيدروجين عند موضعي الاندماج الأيمنين بأوتاد متقطعة. وهذا هو التشكيل الفراغي المرمَّز في تمثيل SMILES للمركب B أعلاه.
6.4 — الاستنتاجات التي تدعمها تجارب الوصول إلى الاتزان
تشير العبارة المطبوعة E + F إلى مزيج من المتماكبات الفراغية، لا إلى تفاعل ينتج جزيئًا واحدًا من كلٍّ منهما من جزيء واحد من B. والتحولات المتبادلة الموزونة، كلٌّ على حدة، هي
\[ \ce{B <=> E}, \qquad \ce{B <=> F}, \qquad \ce{B <=> G}. \]
للأنواع الكيميائية الأربعة جميعها الصيغة \(\ce{C16H16O2}\). والمركبات E وF وG متماكبات فراغية لهيكل ناتج الإضافة الثنائي نفسه؛ وتمثيل SMILES له من دون تحديد الكيمياء الفراغية هو
O=C1C2C3C=CC(C3)C2C(=O)C2C3C=CC(C3)C12.
لا يلزم تعيين التشكيل الفراغي لكل منها لتفسير التجارب.
التفسير الحركي والديناميكي الحراري. تُفضِّل الإضافة الأصلية تكوّن B ذي الترتيب endo,endo. وهذا هو المثال المقصود للانتقائية الحركية للتوجّه الداخلي (endo). ويتيح التسخين المطوّل الوصول إلى الاتزان، الذي يكون فيه F الناتج السائد. ويمكن أن يحدث التحول الحراري المتبادل من خلال التفكك بتفاعل ديلز–ألدر العكسي ثم إعادة الإضافة.
توفر القاعدة مسارًا آخر للوصول إلى الاتزان الفراغي الكيميائي من خلال نزع ذرات الهيدروجين المجاورة لمجموعات الكربونيل وإعادتها. ويغيّر الحفاز سرعة الوصول إلى الاتزان، لا ثابت الاتزان لتفاعل محدد عند درجة حرارة ثابتة.
نسب الاتزان. وفق التفسير المعتاد للنسب المئوية بافتراض مزيج مثالي،
\[ K_{\mathrm{B}\to\mathrm E} =\frac{20}{10}=2, \qquad K_{\mathrm{B}\to\mathrm F} =\frac{70}{10}=7 \quad\text{عند }120\,^\circ\mathrm C, \]
بينما
\[ K_{\mathrm{B}\to\mathrm G} =\frac{40}{60}=\frac23 \quad\text{عند }25\,^\circ\mathrm C. \]
واستكمالًا للعرض، تُستنتج فروق طاقة غيبس القياسية المقابلة من
\[ \Delta G^\circ=-RT\ln K. \]
باستخدام ثابت الغازات القياسي \(R=8.314\ \mathrm{J\,mol^{-1}\,K^{-1}}\):
| التحول | درجة الحرارة | \(K\) | \(\Delta G^\circ\) |
|---|---|---|---|
| B → E | \(393.15\ \mathrm K\) | \(2\) | \(-2.27\ \mathrm{kJ\,mol^{-1}}\) |
| B → F | \(393.15\ \mathrm K\) | \(7\) | \(-6.36\ \mathrm{kJ\,mol^{-1}}\) |
| E → F | \(393.15\ \mathrm K\) | \(3.5\) | \(-4.10\ \mathrm{kJ\,mol^{-1}}\) |
| B → G | \(298.15\ \mathrm K\) | \(2/3\) | \(+1.01\ \mathrm{kJ\,mol^{-1}}\) |
إذن، وفق هذا التفسير،
\[ G^\circ_{\mathrm F}<G^\circ_{\mathrm E}<G^\circ_{\mathrm B} \quad\text{عند }120\,^\circ\mathrm C, \]
و
\[ G^\circ_{\mathrm B}<G^\circ_{\mathrm G} \quad\text{عند }25\,^\circ\mathrm C. \]
درجة الانصهار ليست معيارًا كافيًا للاستقرار. للمركب G أعلى درجة انصهار مذكورة، ومع ذلك فإن اتزان B/G يرجّح B. تتعلق درجات الانصهار باتزان الصلب–السائل، ولا يمكنها وحدها ترتيب المتماكبات من حيث الاستقرار في المزيج المتفاعل.
تُجرى التجربتان عند درجتي حرارة مختلفتين، وتشملان مجموعتين مختلفتين من الأنواع الكيميائية التي تصل إلى الاتزان. وهما لا تثبتان ترتيبًا واحدًا للمركبات B وE وF وG عند درجة حرارة مشتركة واحدة، ولا تحددان طاقات التنشيط أو إنثالبيات التفاعل أو إنتروبياته.
6.5 — تحديد I وK وL
المواد الابتدائية هي:
| المادة | الاسم | SMILES |
|---|---|---|
| كيتون حلقي | سيكلوهكسانون | O=C1CCCCC1 |
| ألكين منشَّط | 2-(ميثوكسي ميثيليدين)بروبان ديوات ثنائي الميثيل | COC=C(C(=O)OC)C(=O)OC |
| محبّ الديين المستخدم لاحقًا | 1,1-ثنائي ميثوكسي إيثين | C=C(OC)OC |
تكوّن I. تولِّد قاعدة قوية إينولات السيكلوهكسانون؛ وصيغتها الرنينية التي تحمل فيها ذرة الأكسجين الشحنة السالبة هي [O-]C1=CCCCC1.
تهاجم ذرة كربون الإينولات ذرة الكربون الحاملة لمجموعة الميثوكسي في الألكين المنشَّط. ويؤدي حذف الميثوكسيد، C[O-]، إلى استعادة الرابطة المزدوجة المنشَّطة. ويحمل الكيتون الناتج السلسلة الجانبية
\[ \ce{-CH=C(CO2Me)2} \]
مرتبطة بذرة كربون α في السيكلوهكسانون. وهذا هو I، أي 2-[(2-أوكسوسيكلوهكسيل)ميثيليدين]بروبان ديوات ثنائي الميثيل.
موازنة الذرات للمواد العضوية المتعادلة، التي تعبّر عن الفقد الصوري لـالميثانول، CO، هي
\[ \ce{C6H10O + C7H10O5 -> C12H16O5 + CH3OH}. \]
للرسم، ابدأ بالسيكلوهكسانون واربط السلسلة الجانبية أعلاه بإحدى ذرتي الكربون α المتكافئتين. ويترك تمثيل SMILES الوارد في الإجابات التشكيل الفراغي لهذا المركز القابل للتحول إلى الإينول غير محدد.
تكوّن K. يؤدي نزع بروتون إضافي من ذرة الكربون α تلك إلى إينولات مترافقة. وأحد تمثيلات الإينولات المشتقة من I التي تحمل فيها ذرة الأكسجين الشحنة السالبة هو
COC(=O)C(=CC1=C([O-])CCCC1)C(=O)OC.
تهاجم ذرة الأكسجين فيها مجموعة كربونيل أحد إستري الميثيل داخل الجزيء. ويؤدي حذف الميثوكسيد إلى إغلاق حلقة لاكتون سداسية، فيعطي α-بيرون K المندمج الحلقات:
\[ \ce{C12H16O5 -> C11H12O4 + CH3OH}. \]
تحوّل أحد إستري الميثيل إلى اللاكتون؛ وبقي الآخر إستر ميثيل. وبالتالي، يحتوي K على مجموعة ميثيل واحدة بالضبط، كما هو مطلوب.
لرسم دقيق، رقّم أكسجين α-بيرون بالرقم 1، وذرة كربون الكربونيل بالرقم 2، وذرات الكربون المتبقية في الحلقة بالأرقام 3–6. يحتوي K على:
- إستر ميثيل عند C3؛
- رابطتين مزدوجتين C3=C4 وC5=C6؛
- سلسلة من أربع مجموعات ميثيلين تعود إلى حلقة السيكلوهكسانون الأصلية وتصل بين C5 وC6.
تكوّن L. الديين المترافق في K هو C3=C4–C5=C6. ويخضع لإضافة حلقية مع 1,1-ثنائي ميثوكسي إيثين:
\[ \ce{C11H12O4 + C4H8O2 -> C15H20O6}. \]
يحدد الناتج العطري النهائي الترتيب الموضعي المطلوب. للحصول على مستبدلي الميثوكسي والإستر متجاورين:
- كوِّن رابطة بين C3 في K وذرة كربون محبّ الديين الحاملة لمجموعتي الميثوكسي كلتيهما؛
- كوِّن رابطة بين C6 في K وذرة كربون الميثيلين في محبّ الديين؛
- أبقِ الرابطة المزدوجة المتبقية عند C4=C5؛
- احتفظ بجسر اللاكتون C3–C2(=O)–O1–C6.
يعطي ذلك L، وفق ترابط الذرات والكيمياء الفراغية النسبية المرمَّزين في تمثيلي SMILES للمتماكبين المرآتيين في الإجابات. وتؤدي الإضافة إلى أيٍّ من وجهي K إلى تكوّن الزوج الراسيمي.
تحويل L إلى الناتج العطري. يطرد التسخين ثنائي أكسيد الكربون، O=C=O، من جسر اللاكتون. ثم يُتم فقد الميثانول من الجزء المحتوي على مجموعتي الميثوكسي عملية التحول إلى مركب عطري:
\[ \ce{C15H20O6 -> C13H16O3 + CO2 + CH3OH}. \]
الناتج هو 3-ميثوكسي-5,6,7,8-رباعي هيدرونفثالين-2-كربوكسيلات الميثيل،
COC(=O)c1cc2c(cc1OC)CCCC2.
تبقى إحدى مجموعتي الميثوكسي في محبّ الديين مرتبطة بالحلقة العطرية، مجاورة لإستر الميثيل. والموازنة الكاملة للمواد العضوية المتعادلة هي
\[ \ce{C6H10O + C7H10O5 + C4H8O2 -> C13H16O3 + CO2 + 3CH3OH}. \]
تمت مراجعة الحل بمقارنته بالحل الرسمي.