IChO 1999 · Theory problem 5
Glycoside A from Rosaceae seeds
Glycoside A (\(\ce{C20H27NO11}\)), found in seeds of Rosaceae gives a negative test with Benedicts’ or Fehling’s solutions. Enzymatic hydrolysis of A yields (-) B, \(\ce{C8H7NO}\) and C, \(\ce{C12H22O11}\), but complete acid hydrolysis gives as organic products, (+) D, \(\ce{C6H12O6}\) and (-) E, \(\ce{C8H8O3}\).
C has a \(\beta\)-glycosidic linkage and gives positive test with Benedicts’ or Fehling’s solution. Methylation of C with \(\ce{MeI/Ag2O}\) gives \(\ce{C20H38O11}\), which upon acidic hydrolysis gives 2,3,4-tri-O-methyl-D-glucopyranose and 2,3,4,6-tetra-O-methyl-D-glucopyranose.
(±)B can be prepared from benzaldehyde and \(\ce{NaHSO3}\) followed by \(\ce{NaCN}\). Acidic hydrolysis of (±)B gives (±)E, \(\ce{C8H8O3}\).
5.1 Write structures of A – D with appropriate stereochemistry in Haworth projection, except for B.
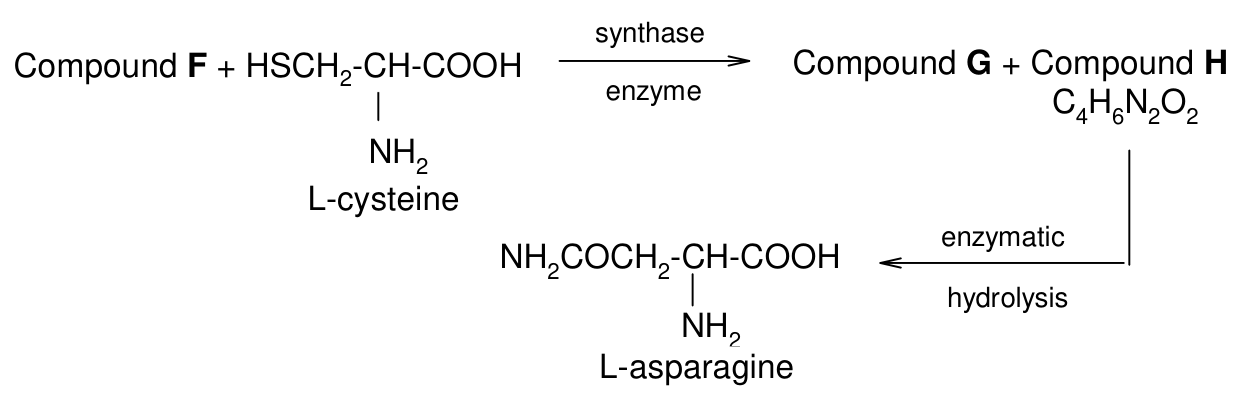
Glycoside A is found to be toxic and believed to be due to extremely toxic compound F, liberated under the hydrolytic conditions. Detoxification of compound F in plant may be accompanied by the reactions (stereochemistry not shown).
A small amount of compound F in human being is believed to be detoxified by a direct reaction with cystine giving L-cysteine and compound I, \(\ce{C4H6N2O2S}\) which is excreted in urine (stereochemistry not shown).
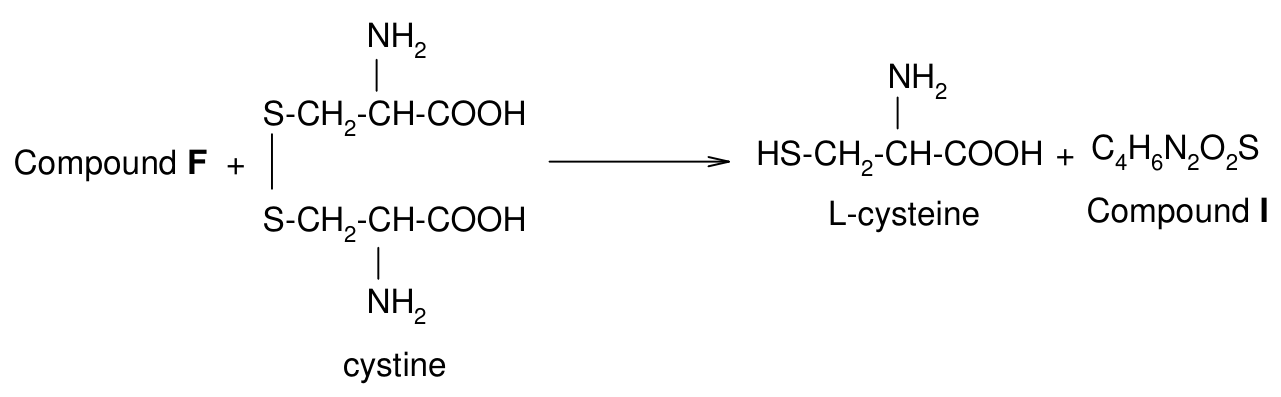
Compound I shows no absorption at 2150-2250 \(\mathrm{cm^{-1}}\) in its IR spectrum but a band at 1640 \(\mathrm{cm^{-1}}\) and the bands of carboxyl group are observed.
5.2 Write molecular formula for compounds F and G, and structural formula for compounds H and I and indicate stereochemistry of H. (Table 5.1 may be useful for structure identification.)
(-)1-Phenylethane-1-d, \(\ce{C6H5CHDCH3}\) can be prepared in optically active form and the magnitude of its rotation has the relatively high value, \([\alpha]_{\mathrm D}\) is equal to -0.6.
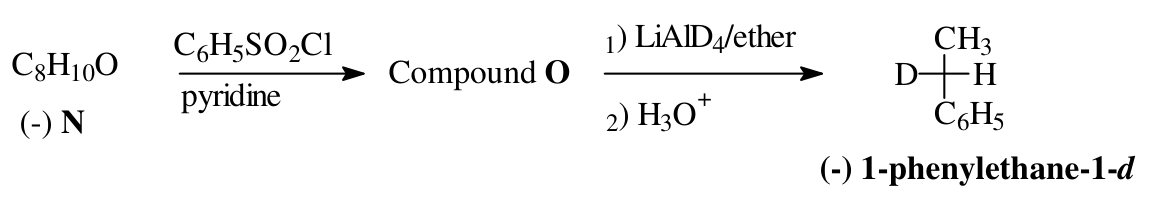
The absolute configuration of (-)1-phenylethane-1-d is related to (-) E according to the following reactions.
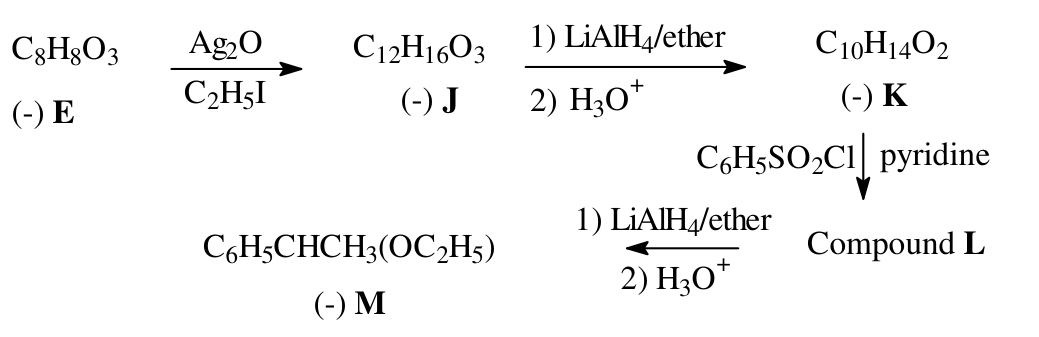
Compound (-) M can also be obtained from compound N as follows.
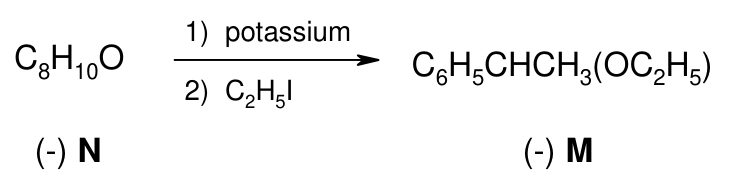
5.3 Deduce the absolute configuration of (-) E and the structure with configuration of each intermediate (J – O) in the sequence with the proper \(R,S\)-assignment as indicated in the answer sheet.
5.4 Choose the mechanism involved in the conversion of compound O to 1-phenylethane-1-d.
Table 5.1 Characteristic Infrared Absorption
| Stretching Vibration | Region (\(\mathrm{cm^{-1}}\)) | Stretching Vibration | Region (\(\mathrm{cm^{-1}}\)) |
|---|---|---|---|
| \(\ce{C-H}\) (alkane) | 2850-2960 | \(\ce{O-H}\) (free alcohol) | 3400-3600 |
| \(\ce{C-H}\) (alkene) | 3020-3100 | \(\ce{O-H}\) (H-bonded alcohol) | 3300-3500 |
| \(\ce{C=C}\) | 1650-1670 | \(\ce{O-H}\) (acid) | 2500-3100 |
| \(\ce{C-H}\) (alkyne) | 3300 | \(\ce{C-O}\) | 1030-1150 |
| \(\ce{C#C}\) | 2100-2260 | \(\ce{NH}\), \(\ce{NH2}\) | 3310-3550 |
| \(\ce{C-H}\) (aromatics) | 3030 | \(\ce{C-N}\) | 1030, 1230 |
| \(\ce{C=C}\) (aromatics) | 1500-1600 | \(\ce{C=N}\) | 1600-1700 |
| \(\ce{C-H}\) (aldehyde) | 2700-2775, 2820-2900 | \(\ce{C#N}\) | 2210-2260 |
| \(\ce{C=O}\) | 1670-1780 |
Official English text of the problem.
Answers
- 5.1: A is conventionally identified as amygdalin, the β-D-gentiobioside of \((R)\)-mandelonitrile. B is \((R)\)-mandelonitrile. C is gentiobiose, β-D-glucopyranosyl-\((1\to6)\)-D-glucopyranose. D is D-glucose.
- 5.2: F is hydrogen cyanide, \(\ce{HCN}\); G is hydrogen sulfide, \(\ce{H2S}\). H is β-cyano-L-alanine, configuration \(S\). I is 2-amino-4,5-dihydro-1,3-thiazole-4-carboxylic acid, equivalently its 2-iminothiazolidine tautomer.
- 5.3: The configurations are \(\boxed{E:R,\ J:R,\ K:R,\ L:R,\ M:S,\ N:S,\ O:S}\). Their structures are specified below.
- 5.4: \(S_\mathrm{N}2\) displacement by deuteride, with inversion at the benzylic carbon, gives \((R)\)-1-phenylethane-1-d.
The following SMILES specify the structures. For the reducing sugars C and D, a β reducing-end anomer is shown; their free anomeric centres can mutarotate.
| Compound | Name and stereochemical SMILES |
|---|---|
| A | Amygdalin, \((R)\)-mandelonitrile β-D-gentiobioside: N#C[C@H](O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O)c1ccccc1 |
| B | \((R)\)-Mandelonitrile: N#C[C@H](O)c1ccccc1 |
| C | Gentiobiose: O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O |
| D | D-Glucose, β-D-glucopyranose shown: O[C@@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O |
| E | \((R)\)-Mandelic acid: O=C(O)[C@H](O)c1ccccc1 |
| F | Hydrogen cyanide: C#N |
| G | Hydrogen sulfide: S |
| H | β-Cyano-L-alanine, \((S)\)-2-amino-3-cyanopropanoic acid: N[C@@H](CC#N)C(=O)O |
| I | \((4R)\)-2-Amino-4,5-dihydro-1,3-thiazole-4-carboxylic acid: NC1=N[C@@H](CS1)C(=O)O |
| J | Ethyl \((R)\)-2-ethoxy-2-phenylacetate: CCOC(=O)[C@H](OCC)c1ccccc1 |
| K | \((R)\)-2-Ethoxy-2-phenylethan-1-ol: OC[C@H](OCC)c1ccccc1 |
| L | \((R)\)-2-Ethoxy-2-phenylethyl benzenesulfonate: CCO[C@@H](COS(=O)(=O)c1ccccc1)c1ccccc1 |
| M | \((S)\)-1-Ethoxy-1-phenylethane: C[C@H](OCC)c1ccccc1 |
| N | \((S)\)-1-Phenylethanol: C[C@H](O)c1ccccc1 |
| O | \((S)\)-1-Phenylethyl benzenesulfonate: C[C@H](OS(=O)(=O)c1ccccc1)c1ccccc1 |
| Isotopic product | \((R)\)-1-Phenylethane-1-d: [2H][C@H](C)c1ccccc1 |
Solution
5.1 — Identification of the aglycone and sugars
Benzaldehyde, O=Cc1ccccc1, forms a bisulfite addition compound, which is converted into its cyanohydrin:
\[ \ce{C6H5CHO + NaHSO3 -> C6H5CH(OH)SO3Na} \]
\[ \ce{C6H5CH(OH)SO3Na + NaCN -> C6H5CH(OH)CN + Na2SO3}. \]
The species used here are sodium hydrogen sulfite [Na+].[O-]S(=O)O, sodium cyanide [Na+].[C-]#N, sodium hydroxy(phenyl)methanesulfonate [Na+].[O-]S(=O)(=O)C(O)c1ccccc1, and sodium sulfite [Na+].[Na+].[O-]S(=O)[O-].
Attack on either face of the initially planar carbonyl gives racemic mandelonitrile, N#CC(O)c1ccccc1. Thus B is mandelonitrile. Hydrolysis of its nitrile group gives mandelic acid:
\[ \ce{C6H5CH(OH)CN + 2H2O + H+ -> C6H5CH(OH)COOH + NH4+}. \]
This converts racemic B into racemic mandelic acid, O=C(O)C(O)c1ccccc1. The absolute configuration of the naturally derived B and E is established in 5.3.
Both products of the methylation analysis are derivatives of D-glucopyranose. Therefore C contains two D-glucose units, and D is D-glucose.
During methylation, each free hydroxyl becomes a methyl ether. The formula change is
\[ \ce{C12H22O11 -> C20H38O11}, \]
corresponding to eight substitutions of \(\ce{OH}\) by \(\ce{OCH3}\), each adding \(\ce{CH2}\). The balanced methylation is
\[ \ce{C12H22O11 + 8CH3I + 4Ag2O -> C20H38O11 + 8AgI + 4H2O}. \]
The methylated product, octa-O-methylgentiobiose, represented with a β methyl-glycoside terminus, is:
CO[C@@H]1O[C@H](CO[C@@H]2O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]2OC)[C@@H](OC)[C@H](OC)[C@H]1OC
Acid hydrolysis gives:
- 2,3,4-Tri-O-methyl-D-glucopyranose, β anomer shown:
O[C@@H]1O[C@H](CO)[C@@H](OC)[C@H](OC)[C@H]1OC. - 2,3,4,6-Tetra-O-methyl-D-glucopyranose, β anomer shown:
O[C@@H]1O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]1OC.
The first product lacks methylation at position 6 because that oxygen originally participated in the intersugar linkage. The second glucose had free hydroxyls at positions 2, 3, 4 and 6. Therefore the linkage is \(1\to6\); its stated β configuration identifies C as gentiobiose.
Hydrolysis also removes the methyl group installed at the originally free anomeric hydroxyl, releasing methanol:
\[ \ce{C20H38O11 + 2H2O -> C9H18O6 + C10H20O6 + CH3OH}. \]
The reducing behaviour of C shows that one anomeric centre remains a hemiacetal. In A, this centre is converted into an acetal by attachment to the hydroxyl oxygen of mandelonitrile. Consequently A is nonreducing. Its formula agrees with condensation of B and C:
\[ \ce{C8H7NO + C12H22O11 - H2O = C20H27NO11}. \]
The hydrolyses balance as follows:
\[ \underbrace{\ce{C20H27NO11 + H2O -> C8H7NO + C12H22O11}} _{\text{enzymatic hydrolysis: A gives B and C}}, \]
\[ \ce{C12H22O11 + H2O -> 2C6H12O6}, \]
and, including nitrile hydrolysis,
\[ \underbrace{\ce{C20H27NO11 + 4H2O + H+ -> 2C6H12O6 + C8H8O3 + NH4+}} _{\text{complete acid hydrolysis: A gives two D and one E}}. \]
Haworth descriptions. Draw each glucopyranose ring with its ring oxygen at the upper right and C1 at the right. For each D-glucose unit, the C5 hydroxymethyl substituent points up, while the substituents at C2, C3 and C4 point down, up and down, respectively.
- In C, the nonreducing glucose’s C1–O bond points up and connects to O6 of the reducing glucose. The reducing glucose’s C1–OH can point down, α, or up, β.
- In the conventional structure of A, the reducing unit’s C1–O bond also points up, and this oxygen connects to the \((R)\)-mandelonitrile carbon.
- In D, C1–OH can point down or up. The α-D-glucopyranose alternative is
O[C@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O. - For B, use a Fischer projection with \(\ce{CN}\) at the top, phenyl at the bottom, H on the left and OH on the right. This is the \(R\) configuration.
5.2 — Toxic compound and detoxification products
Mandelonitrile can dissociate into benzaldehyde and hydrogen cyanide:
\[ \ce{C6H5CH(OH)CN <=> C6H5CHO + HCN}. \]
Hence \(\boxed{\mathbf F=\ce{HCN}}\). Combining glycoside hydrolysis with this dissociation gives
\[ \ce{C20H27NO11 + 2H2O -> 2C6H12O6 + C6H5CHO + HCN}. \]
The plant reaction replaces the sulfhydryl group of L-cysteine with a cyano group:
\[ \ce{HCN + HSCH2CH(NH2)COOH -> H2S + NCCH2CH(NH2)COOH}. \]
Here \(\ce{NCCH2}\) denotes \(\ce{N#C-CH2}\). Thus \(\boxed{\mathbf G=\ce{H2S}}\), and H is β-cyano-L-alanine.
L-Cysteine is N[C@@H](CS)C(=O)O. Its α-carbon retains its spatial arrangement during the side-chain substitution. H is consequently the L, or \(S\), amino acid. Its Fischer projection has \(\ce{COOH}\) at the top, \(\ce{CH2CN}\) at the bottom, \(\ce{NH2}\) on the left and H on the right.
Hydration of the nitrile gives L-asparagine, N[C@@H](CC(N)=O)C(=O)O:
\[ \ce{NCCH2CH(NH2)COOH + H2O -> NH2COCH2CH(NH2)COOH}. \]
For the human detoxification reaction, L-cystine is
N[C@@H](CSSC[C@H](N)C(=O)O)C(=O)O.
The overall balance is
\[ \ce{C6H12N2O4S2 + HCN -> C3H7NO2S + C4H6N2O2S}. \]
Cyanide attacks a disulfide sulfur, producing cysteine and S-cyano-L-cysteine, N[C@@H](CSC#N)C(=O)O. The amino group can then attack the cyano carbon intramolecularly, forming a five-membered ring.
For I,
\[ \mathrm{DBE}=\frac{2(4)+2+2-6}{2}=3. \]
These three degrees of unsaturation are accounted for by one carboxyl carbonyl, one ring and one \(\ce{C=N}\) bond. The absence of a nitrile absorption and the band at \(1640\ \mathrm{cm^{-1}}\), within the given \(1600\text{–}1700\ \mathrm{cm^{-1}}\) imine range, support this cyclic amidine.
The ring sequence is sulfur–amidine carbon–nitrogen–carboxyl-bearing carbon–methylene. I can be written as either:
- 2-Amino-4,5-dihydro-1,3-thiazole-4-carboxylic acid:
NC1=N[C@@H](CS1)C(=O)O. - Its tautomer, 2-iminothiazolidine-4-carboxylic acid:
N=C1N[C@@H](CS1)C(=O)O.
The retained cysteine stereocentre is \(R\), although the question explicitly requires stereochemistry only for H.
5.3 — Absolute configurations and intermediates
First assign the configuration of the displayed deuterated product. Its CIP priorities are
\[ \ce{C6H5}>\ce{CH3}>\ce{^{2}H}>\ce{^{1}H}. \]
Phenyl outranks methyl because its attached carbon is compared with carbon neighbours, whereas methyl has hydrogen neighbours. Deuterium outranks protium by isotope mass.
In the supplied Fischer projection, methyl is at the top, phenyl at the bottom, D on the left and H on the right. Since the lowest-priority H points toward the observer, reversing the apparent sense gives \(R\).
Deuteride displaces the sulfonate group of O with inversion. Therefore O is \(S\). Sulfonylation of N modifies oxygen without breaking the stereogenic carbon–oxygen bond, so N is also \(S\).
The route from N to M is oxygen alkylation. It likewise preserves the stereocentre:
\[ \ce{2C6H5CH(OH)CH3 + 2K + 2C2H5I -> 2C6H5CH(OC2H5)CH3 + 2KI + H2}. \]
Thus M is \(S\).
Now follow the other route.
- E → J: ethylation of both acidic O–H groups
The alcohol becomes an ethyl ether and the carboxylic acid becomes an ethyl ester:
\[ \ce{C6H5CH(OH)COOH + 2C2H5I + Ag2O -> C6H5CH(OC2H5)COOC2H5 + 2AgI + H2O}. \]
No bond at the stereogenic carbon is displaced.
- J → K: ester reduction
The ester group becomes \(\ce{CH2OH}\), while the ethyl ether remains intact. A balanced net equation for reduction and work-up is
\[ \ce{C6H5CH(OC2H5)COOC2H5 + 2H- + 2H+ -> C6H5CH(OC2H5)CH2OH + C2H5OH}. \]
Hydride and acid are supplied in separate stages.
- K → L: sulfonylation of the primary alcohol
\[ \ce{C6H5CH(OC2H5)CH2OH + C6H5SO2Cl + C5H5N -> C6H5CH(OC2H5)CH2OSO2C6H5 + C5H6N+ + Cl-}. \]
- L → M: replacement of the primary sulfonate by hydrogen
\[ \ce{C6H5CH(OC2H5)CH2OSO2C6H5 + H- -> C6H5CH(OC2H5)CH3 + C6H5SO3-}. \]
Substitution occurs at the neighbouring primary carbon, so the spatial arrangement at the original stereocentre remains unchanged.
The configuration labels nevertheless change between L and M, because the priorities change:
| Compounds | CIP order at the stereogenic carbon |
|---|---|
| E | \(\ce{OH}>\ce{COOH}>\ce{C6H5}>\ce{H}\) |
| J | \(\ce{OC2H5}>\ce{COOC2H5}>\ce{C6H5}>\ce{H}\) |
| K | \(\ce{OC2H5}>\ce{CH2OH}>\ce{C6H5}>\ce{H}\) |
| L | \(\ce{OC2H5}>\ce{CH2OSO2C6H5}>\ce{C6H5}>\ce{H}\) |
| M | \(\ce{OC2H5}>\ce{C6H5}>\ce{CH3}>\ce{H}\) |
The second and third priorities exchange when the substituted hydroxymethyl group becomes methyl. Consequently E, J, K and L are \(R\), although M is \(S\). This label change does not represent inversion of the stereocentre.
For precise Fischer drawings, put phenyl at the bottom and H on the left in every structure below. Place the listed groups at the top and right; horizontal bonds project toward the observer.
| Compound | Top group | Right group | Configuration |
|---|---|---|---|
| E | \(\ce{COOH}\) | \(\ce{OH}\) | \(R\) |
| J | \(\ce{COOC2H5}\) | \(\ce{OC2H5}\) | \(R\) |
| K | \(\ce{CH2OH}\) | \(\ce{OC2H5}\) | \(R\) |
| L | \(\ce{CH2OSO2C6H5}\) | \(\ce{OC2H5}\) | \(R\) |
| M | \(\ce{CH3}\) | \(\ce{OC2H5}\) | \(S\) |
| N | \(\ce{CH3}\) | \(\ce{OH}\) | \(S\) |
| O | \(\ce{CH3}\) | \(\ce{OSO2C6H5}\) | \(S\) |
Formation of O balances as
\[ \ce{C6H5CH(OH)CH3 + C6H5SO2Cl + C5H5N -> C6H5CH(OSO2C6H5)CH3 + C5H6N+ + Cl-}. \]
Finally, nitrile hydrolysis of B does not alter its stereogenic carbon. Its priority sequence is \(\ce{OH}>\ce{CN}>\ce{C6H5}>\ce{H}\), corresponding to the same ordering as in E. Therefore B, and the mandelonitrile centre of A, are also \(R\).
The signs of optical rotation alone do not determine any of these \(R/S\) assignments.
5.4 — Mechanism of O → 1-phenylethane-1-d
The mechanism is a concerted \(S_\mathrm{N}2\) substitution:
\[ \ce{C6H5CH(OSO2C6H5)CH3 + ^2H- -> C6H5CHDCH3 + C6H5SO3-}. \]
Deuteride attacks the benzylic carbon from the side opposite the carbon–oxygen bond. Simultaneously, that bond’s electron pair moves onto oxygen, releasing benzenesulfonate. The tetrahedral centre undergoes Walden inversion, giving the displayed \(R\) product from \(S\)-O.
The replacement changes the priority order from oxygen–phenyl–methyl to phenyl–methyl–deuterium. This is an even cyclic permutation, so the physical inversion also changes the descriptor from \(S\) to \(R\).
For completeness, the remaining reagents and small products appearing in the equations are:
| Species | SMILES |
|---|---|
| Water; methanol; ethanol | O; CO; CCO |
| Proton; ammonium; hydrogen | [H+]; [NH4+]; [H][H] |
| Hydride; deuteride | [H-]; [2H-] |
| Methyl iodide; ethyl iodide | CI; CCI |
| Silver(I) oxide; silver iodide | [Ag+].[Ag+].[O-2]; [Ag+].[I-] |
| Potassium; potassium iodide | [K]; [K+].[I-] |
| Pyridine; pyridinium; chloride | n1ccccc1; [nH+]1ccccc1; [Cl-] |
| Benzenesulfonyl chloride; benzenesulfonate | O=S(=O)(Cl)c1ccccc1; O=S(=O)([O-])c1ccccc1 |
| Lithium aluminium hydride | [Li+].[AlH4-] |
| Lithium aluminium deuteride | [Li+].[2H][Al-]([2H])([2H])[2H] |
| Diethyl ether; hydronium | CCOCC; [OH3+] |
The solution was checked against the official solution.
IChO 1999 · Theorieaufgabe 5
Glykosid A aus den Samen von Rosaceae
Das in den Samen von Rosaceae vorkommende Glykosid A (\(\ce{C20H27NO11}\)) zeigt mit Benedict- oder Fehling-Lösung eine negative Reaktion. Die enzymatische Hydrolyse von A liefert (-) B, \(\ce{C8H7NO}\), und C, \(\ce{C12H22O11}\), während die vollständige saure Hydrolyse als organische Produkte (+) D, \(\ce{C6H12O6}\), und (-) E, \(\ce{C8H8O3}\), ergibt.
C besitzt eine \(\beta\)-glykosidische Bindung und zeigt mit Benedict- oder Fehling-Lösung eine positive Reaktion. Die Methylierung von C mit \(\ce{MeI/Ag2O}\) ergibt \(\ce{C20H38O11}\), das bei saurer Hydrolyse 2,3,4-Tri-O-methyl-D-glucopyranose und 2,3,4,6-Tetra-O-methyl-D-glucopyranose liefert.
(±)B lässt sich aus Benzaldehyd durch Umsetzung mit \(\ce{NaHSO3}\) und anschließend mit \(\ce{NaCN}\) herstellen. Die saure Hydrolyse von (±)B liefert (±)E, \(\ce{C8H8O3}\).
5.1 Zeichnen Sie die Strukturen von A – D mit der entsprechenden Stereochemie, mit Ausnahme von B in der Haworth-Projektion.
Das Glykosid A erweist sich als toxisch. Als Ursache wird die äußerst toxische Verbindung F vermutet, die unter den Hydrolysebedingungen freigesetzt wird. Die Entgiftung der Verbindung F in der Pflanze kann mit den folgenden Reaktionen einhergehen (Stereochemie nicht dargestellt).
Es wird angenommen, dass eine geringe Menge der Verbindung F im Menschen durch direkte Reaktion mit Cystin entgiftet wird, wobei L-Cystein und die Verbindung I, \(\ce{C4H6N2O2S}\), entstehen. Letztere wird mit dem Urin ausgeschieden (Stereochemie nicht dargestellt).
Die Verbindung I zeigt in ihrem IR-Spektrum keine Absorption bei 2150-2250 \(\mathrm{cm^{-1}}\); es werden jedoch eine Bande bei 1640 \(\mathrm{cm^{-1}}\) sowie die Banden der Carboxylgruppe beobachtet.
5.2 Geben Sie die Summenformeln der Verbindungen F und G sowie die Strukturformeln der Verbindungen H und I an und kennzeichnen Sie die Stereochemie von H. (Tabelle 5.1 kann bei der Strukturaufklärung hilfreich sein.)
(-)1-Phenylethan-1-d, \(\ce{C6H5CHDCH3}\), lässt sich in optisch aktiver Form herstellen; der Betrag seiner Drehung ist mit \([\alpha]_{\mathrm D}\) gleich -0.6 vergleichsweise hoch.
Die absolute Konfiguration von (-)1-Phenylethan-1-d steht über die folgenden Reaktionen mit derjenigen von (-) E in Beziehung.
Die Verbindung (-) M kann auch wie folgt aus der Verbindung N erhalten werden.
5.3 Leiten Sie die absolute Konfiguration von (-) E sowie die Struktur einschließlich der Konfiguration jeder Zwischenverbindung (J – O) in der Reaktionsfolge ab und geben Sie die entsprechende \(R,S\)-Zuordnung an, wie auf dem Antwortbogen vorgesehen.
5.4 Wählen Sie den Mechanismus aus, der bei der Umwandlung der Verbindung O in 1-Phenylethan-1-d abläuft.
Tabelle 5.1 Charakteristische Infrarotabsorptionen
| Valenzschwingung | Bereich (\(\mathrm{cm^{-1}}\)) | Valenzschwingung | Bereich (\(\mathrm{cm^{-1}}\)) |
|---|---|---|---|
| \(\ce{C-H}\) (Alkan) | 2850-2960 | \(\ce{O-H}\) (freier Alkohol) | 3400-3600 |
| \(\ce{C-H}\) (Alken) | 3020-3100 | \(\ce{O-H}\) (Alkohol mit Wasserstoffbrückenbindungen) | 3300-3500 |
| \(\ce{C=C}\) | 1650-1670 | \(\ce{O-H}\) (Säure) | 2500-3100 |
| \(\ce{C-H}\) (Alkin) | 3300 | \(\ce{C-O}\) | 1030-1150 |
| \(\ce{C#C}\) | 2100-2260 | \(\ce{NH}\), \(\ce{NH2}\) | 3310-3550 |
| \(\ce{C-H}\) (Aromaten) | 3030 | \(\ce{C-N}\) | 1030, 1230 |
| \(\ce{C=C}\) (Aromaten) | 1500-1600 | \(\ce{C=N}\) | 1600-1700 |
| \(\ce{C-H}\) (Aldehyd) | 2700-2775, 2820-2900 | \(\ce{C#N}\) | 2210-2260 |
| \(\ce{C=O}\) | 1670-1780 |
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 5.1: A wird üblicherweise als Amygdalin, das β-D-Gentiobiosid des \((R)\)-Mandelsäurenitrils, identifiziert. B ist \((R)\)-Mandelsäurenitril. C ist Gentiobiose, β-D-Glucopyranosyl-\((1\to6)\)-D-glucopyranose. D ist D-Glucose.
- 5.2: F ist Cyanwasserstoff, \(\ce{HCN}\); G ist Schwefelwasserstoff, \(\ce{H2S}\). H ist β-Cyano-L-alanin mit der Konfiguration \(S\). I ist 2-Amino-4,5-dihydro-1,3-thiazol-4-carbonsäure, gleichwertig dazu ihr 2-Iminothiazolidin-Tautomer.
- 5.3: Die Konfigurationen lauten \(\boxed{E:R,\ J:R,\ K:R,\ L:R,\ M:S,\ N:S,\ O:S}\). Ihre Strukturen sind unten angegeben.
- 5.4: Eine \(S_\mathrm{N}2\)-Substitution durch Deuterid unter Inversion am benzylischen Kohlenstoffatom liefert \((R)\)-1-Phenylethan-1-d.
Die folgenden SMILES geben die Strukturen an. Für die reduzierenden Zucker C und D ist am reduzierenden Ende das β-Anomer dargestellt; ihre freien anomeren Zentren können mutarotieren.
| Verbindung | Name und stereochemischer SMILES |
|---|---|
| A | Amygdalin, \((R)\)-Mandelsäurenitril-β-D-gentiobiosid: N#C[C@H](O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O)c1ccccc1 |
| B | \((R)\)-Mandelsäurenitril: N#C[C@H](O)c1ccccc1 |
| C | Gentiobiose: O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O |
| D | D-Glucose, dargestellt als β-D-Glucopyranose: O[C@@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O |
| E | \((R)\)-Mandelsäure: O=C(O)[C@H](O)c1ccccc1 |
| F | Cyanwasserstoff: C#N |
| G | Schwefelwasserstoff: S |
| H | β-Cyano-L-alanin, \((S)\)-2-Amino-3-cyanpropansäure: N[C@@H](CC#N)C(=O)O |
| I | \((4R)\)-2-Amino-4,5-dihydro-1,3-thiazol-4-carbonsäure: NC1=N[C@@H](CS1)C(=O)O |
| J | Ethyl-\((R)\)-2-ethoxy-2-phenylacetat: CCOC(=O)[C@H](OCC)c1ccccc1 |
| K | \((R)\)-2-Ethoxy-2-phenylethan-1-ol: OC[C@H](OCC)c1ccccc1 |
| L | \((R)\)-2-Ethoxy-2-phenylethylbenzolsulfonat: CCO[C@@H](COS(=O)(=O)c1ccccc1)c1ccccc1 |
| M | \((S)\)-1-Ethoxy-1-phenylethan: C[C@H](OCC)c1ccccc1 |
| N | \((S)\)-1-Phenylethanol: C[C@H](O)c1ccccc1 |
| O | \((S)\)-1-Phenylethylbenzolsulfonat: C[C@H](OS(=O)(=O)c1ccccc1)c1ccccc1 |
| Isotopenmarkiertes Produkt | \((R)\)-1-Phenylethan-1-d: [2H][C@H](C)c1ccccc1 |
Lösung
5.1 — Identifizierung des Aglykons und der Zucker
Benzaldehyd, O=Cc1ccccc1, bildet eine Bisulfit-Additionsverbindung, die in sein Cyanhydrin umgewandelt wird:
\[ \ce{C6H5CHO + NaHSO3 -> C6H5CH(OH)SO3Na} \]
\[ \ce{C6H5CH(OH)SO3Na + NaCN -> C6H5CH(OH)CN + Na2SO3}. \]
Die hier verwendeten Spezies sind Natriumhydrogensulfit [Na+].[O-]S(=O)O, Natriumcyanid [Na+].[C-]#N, Natriumhydroxy(phenyl)methansulfonat [Na+].[O-]S(=O)(=O)C(O)c1ccccc1 und Natriumsulfit [Na+].[Na+].[O-]S(=O)[O-].
Der Angriff von beiden Seiten der anfänglich planaren Carbonylgruppe ergibt racemisches Mandelsäurenitril, N#CC(O)c1ccccc1. Somit ist B Mandelsäurenitril. Die Hydrolyse seiner Nitrilgruppe liefert Mandelsäure:
\[ \ce{C6H5CH(OH)CN + 2H2O + H+ -> C6H5CH(OH)COOH + NH4+}. \]
Dabei wird racemisches B in racemische Mandelsäure, O=C(O)C(O)c1ccccc1, umgewandelt. Die absolute Konfiguration der aus der natürlichen Quelle gewonnenen Verbindungen B und E wird in 5.3 bestimmt.
Beide Produkte der Methylierungsanalyse sind Derivate der D-Glucopyranose. Daher enthält C zwei D-Glucoseeinheiten, und D ist D-Glucose.
Bei der Methylierung wird jede freie Hydroxylgruppe in einen Methylether umgewandelt. Die Änderung der Summenformel lautet
\[ \ce{C12H22O11 -> C20H38O11}, \]
entsprechend acht Ersetzungen von \(\ce{OH}\) durch \(\ce{OCH3}\), wobei jeweils \(\ce{CH2}\) hinzukommt. Die ausgeglichene Methylierungsreaktion lautet
\[ \ce{C12H22O11 + 8CH3I + 4Ag2O -> C20H38O11 + 8AgI + 4H2O}. \]
Das methylierte Produkt, Octa-O-methylgentiobiose, dargestellt mit einem β-Methylglykosid-Ende, ist:
CO[C@@H]1O[C@H](CO[C@@H]2O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]2OC)[C@@H](OC)[C@H](OC)[C@H]1OC
Die saure Hydrolyse liefert:
- 2,3,4-Tri-O-methyl-D-glucopyranose, dargestellt als β-Anomer:
O[C@@H]1O[C@H](CO)[C@@H](OC)[C@H](OC)[C@H]1OC. - 2,3,4,6-Tetra-O-methyl-D-glucopyranose, dargestellt als β-Anomer:
O[C@@H]1O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]1OC.
Das erste Produkt ist an Position 6 nicht methyliert, weil dieses Sauerstoffatom ursprünglich an der Bindung zwischen den Zuckern beteiligt war. Die zweite Glucose besaß freie Hydroxylgruppen an den Positionen 2, 3, 4 und 6. Daher liegt eine \(1\to6\)-Verknüpfung vor; die angegebene β-Konfiguration dieser Bindung identifiziert C als Gentiobiose.
Bei der Hydrolyse wird auch die Methylgruppe entfernt, die an der ursprünglich freien anomeren Hydroxylgruppe eingeführt wurde, wobei Methanol freigesetzt wird:
\[ \ce{C20H38O11 + 2H2O -> C9H18O6 + C10H20O6 + CH3OH}. \]
Das reduzierende Verhalten von C zeigt, dass ein anomeres Zentrum als Halbacetal vorliegt. In A wird dieses Zentrum durch Bindung an das Hydroxylsauerstoffatom des Mandelsäurenitrils in ein Acetal umgewandelt. Folglich ist A nicht reduzierend. Seine Summenformel stimmt mit der Kondensation von B und C überein:
\[ \ce{C8H7NO + C12H22O11 - H2O = C20H27NO11}. \]
Die ausgeglichenen Hydrolysereaktionen lauten:
\[ \underbrace{\ce{C20H27NO11 + H2O -> C8H7NO + C12H22O11}} _{\text{enzymatische Hydrolyse: A ergibt B und C}}, \]
\[ \ce{C12H22O11 + H2O -> 2C6H12O6}, \]
und unter Einbeziehung der Nitrilhydrolyse
\[ \underbrace{\ce{C20H27NO11 + 4H2O + H+ -> 2C6H12O6 + C8H8O3 + NH4+}} _{\text{vollständige saure Hydrolyse: A ergibt zwei D und ein E}}. \]
Beschreibungen der Haworth-Projektionen. Zeichnen Sie jeden Glucopyranosering mit dem Ringsauerstoff oben rechts und C1 rechts. Bei jeder D-Glucoseeinheit zeigt der Hydroxymethylsubstituent an C5 nach oben, während die Substituenten an C2, C3 und C4 nach unten, oben bzw. unten zeigen.
- In C zeigt die C1–O-Bindung der nichtreduzierenden Glucose nach oben und stellt die Verbindung zu O6 der reduzierenden Glucose her. Die C1–OH-Gruppe der reduzierenden Glucose kann nach unten, α, oder nach oben, β, zeigen.
- In der üblichen Struktur von A zeigt die C1–O-Bindung der reduzierenden Einheit ebenfalls nach oben, und dieses Sauerstoffatom ist mit dem Kohlenstoffatom des \((R)\)-Mandelsäurenitrils verbunden.
- In D kann C1–OH nach unten oder nach oben zeigen. Die alternative α-D-Glucopyranose lautet
O[C@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O. - Verwenden Sie für B eine Fischer-Projektion mit \(\ce{CN}\) oben, Phenyl unten, H links und OH rechts. Dies entspricht der \(R\)-Konfiguration.
5.2 — Toxische Verbindung und Entgiftungsprodukte
Mandelsäurenitril kann in Benzaldehyd und Cyanwasserstoff zerfallen:
\[ \ce{C6H5CH(OH)CN <=> C6H5CHO + HCN}. \]
Somit gilt \(\boxed{\mathbf F=\ce{HCN}}\). Die Kombination der Glykosidhydrolyse mit diesem Zerfall ergibt
\[ \ce{C20H27NO11 + 2H2O -> 2C6H12O6 + C6H5CHO + HCN}. \]
Bei der Reaktion in der Pflanze wird die Sulfhydrylgruppe des L-Cysteins durch eine Cyanogruppe ersetzt:
\[ \ce{HCN + HSCH2CH(NH2)COOH -> H2S + NCCH2CH(NH2)COOH}. \]
Hier bezeichnet \(\ce{NCCH2}\) die Gruppe \(\ce{N#C-CH2}\). Somit gilt \(\boxed{\mathbf G=\ce{H2S}}\), und H ist β-Cyano-L-alanin.
L-Cystein ist N[C@@H](CS)C(=O)O. Sein α-Kohlenstoffatom behält während der Substitution an der Seitenkette seine räumliche Anordnung bei. H ist folglich die L- bzw. \(S\)-Aminosäure. In seiner Fischer-Projektion steht \(\ce{COOH}\) oben, \(\ce{CH2CN}\) unten, \(\ce{NH2}\) links und H rechts.
Die Hydratisierung des Nitrils liefert L-Asparagin, N[C@@H](CC(N)=O)C(=O)O:
\[ \ce{NCCH2CH(NH2)COOH + H2O -> NH2COCH2CH(NH2)COOH}. \]
Für die Entgiftungsreaktion im Menschen lautet die Struktur von L-Cystin
N[C@@H](CSSC[C@H](N)C(=O)O)C(=O)O.
Die Gesamtbilanz lautet
\[ \ce{C6H12N2O4S2 + HCN -> C3H7NO2S + C4H6N2O2S}. \]
Cyanid greift ein Schwefelatom der Disulfidgruppe an, wobei Cystein und S-Cyano-L-cystein, N[C@@H](CSC#N)C(=O)O, entstehen. Die Aminogruppe kann anschließend intramolekular das Kohlenstoffatom der Cyanogruppe angreifen und dabei einen fünfgliedrigen Ring bilden.
Für I gilt
\[ \mathrm{DBE}=\frac{2(4)+2+2-6}{2}=3. \]
Diese drei Doppelbindungsäquivalente entfallen auf eine Carboxyl-Carbonylgruppe, einen Ring und eine \(\ce{C=N}\)-Bindung. Das Fehlen einer Nitrilabsorption und die Bande bei \(1640\ \mathrm{cm^{-1}}\), die im angegebenen Iminbereich von \(1600\text{–}1700\ \mathrm{cm^{-1}}\) liegt, stützen die Zuordnung zu diesem cyclischen Amidin.
Die Abfolge im Ring lautet Schwefel–Amidin-Kohlenstoff–Stickstoff–carboxylgruppentragender Kohlenstoff–Methylen. I kann in einer der beiden folgenden Formen geschrieben werden:
- 2-Amino-4,5-dihydro-1,3-thiazol-4-carbonsäure:
NC1=N[C@@H](CS1)C(=O)O. - Ihr Tautomer, 2-Iminothiazolidin-4-carbonsäure:
N=C1N[C@@H](CS1)C(=O)O.
Das erhalten gebliebene Stereozentrum des Cysteins hat die Konfiguration \(R\), obwohl die Aufgabenstellung ausdrücklich nur für H die Angabe der Stereochemie verlangt.
5.3 — Absolute Konfigurationen und Zwischenverbindungen
Bestimmen Sie zunächst die Konfiguration des dargestellten deuterierten Produkts. Seine CIP-Prioritäten lauten
\[ \ce{C6H5}>\ce{CH3}>\ce{^{2}H}>\ce{^{1}H}. \]
Phenyl hat eine höhere Priorität als Methyl, weil das unmittelbar gebundene Kohlenstoffatom anhand seiner Kohlenstoffnachbarn verglichen wird, während Methyl Wasserstoffnachbarn besitzt. Deuterium hat aufgrund seiner Isotopenmasse eine höhere Priorität als Protium.
In der vorgegebenen Fischer-Projektion steht Methyl oben, Phenyl unten, D links und H rechts. Da das H mit der niedrigsten Priorität zum Betrachter zeigt, ergibt die Umkehrung des scheinbaren Drehsinns \(R\).
Deuterid verdrängt die Sulfonatgruppe von O unter Inversion. Daher hat O die Konfiguration \(S\). Die Sulfonylierung von N verändert die Gruppe am Sauerstoff, ohne die Bindung zwischen dem stereogenen Kohlenstoffatom und dem Sauerstoffatom zu spalten; daher hat auch N die Konfiguration \(S\).
Der Weg von N zu M ist eine Alkylierung am Sauerstoff. Auch dabei bleibt das Stereozentrum erhalten:
\[ \ce{2C6H5CH(OH)CH3 + 2K + 2C2H5I -> 2C6H5CH(OC2H5)CH3 + 2KI + H2}. \]
Somit hat M die Konfiguration \(S\).
Verfolgen Sie nun den anderen Reaktionsweg.
- E → J: Ethylierung beider sauren O–H-Gruppen
Der Alkohol wird in einen Ethylether und die Carbonsäure in einen Ethylester umgewandelt:
\[ \ce{C6H5CH(OH)COOH + 2C2H5I + Ag2O -> C6H5CH(OC2H5)COOC2H5 + 2AgI + H2O}. \]
Am stereogenen Kohlenstoffatom wird keine Bindung durch Substitution verändert.
- J → K: Esterreduktion
Die Estergruppe wird zu \(\ce{CH2OH}\), während der Ethylether intakt bleibt. Eine ausgeglichene Nettogleichung für Reduktion und Aufarbeitung lautet
\[ \ce{C6H5CH(OC2H5)COOC2H5 + 2H- + 2H+ -> C6H5CH(OC2H5)CH2OH + C2H5OH}. \]
Hydrid und Säure werden in getrennten Schritten zugegeben.
- K → L: Sulfonylierung des primären Alkohols
\[ \ce{C6H5CH(OC2H5)CH2OH + C6H5SO2Cl + C5H5N -> C6H5CH(OC2H5)CH2OSO2C6H5 + C5H6N+ + Cl-}. \]
- L → M: Ersatz des primären Sulfonats durch Wasserstoff
\[ \ce{C6H5CH(OC2H5)CH2OSO2C6H5 + H- -> C6H5CH(OC2H5)CH3 + C6H5SO3-}. \]
Die Substitution erfolgt am benachbarten primären Kohlenstoffatom, sodass die räumliche Anordnung am ursprünglichen Stereozentrum unverändert bleibt.
Die Konfigurationsbezeichnungen ändern sich dennoch zwischen L und M, weil sich die Prioritäten ändern:
| Verbindungen | CIP-Reihenfolge am stereogenen Kohlenstoffatom |
|---|---|
| E | \(\ce{OH}>\ce{COOH}>\ce{C6H5}>\ce{H}\) |
| J | \(\ce{OC2H5}>\ce{COOC2H5}>\ce{C6H5}>\ce{H}\) |
| K | \(\ce{OC2H5}>\ce{CH2OH}>\ce{C6H5}>\ce{H}\) |
| L | \(\ce{OC2H5}>\ce{CH2OSO2C6H5}>\ce{C6H5}>\ce{H}\) |
| M | \(\ce{OC2H5}>\ce{C6H5}>\ce{CH3}>\ce{H}\) |
Die zweite und die dritte Priorität vertauschen sich, wenn aus der substituierten Hydroxymethylgruppe eine Methylgruppe wird. Folglich haben E, J, K und L die Konfiguration \(R\), obwohl M die Konfiguration \(S\) besitzt. Diese Änderung der Bezeichnung bedeutet keine Inversion des Stereozentrums.
Für genaue Fischer-Projektionen setzen Sie in jeder der folgenden Strukturen Phenyl nach unten und H nach links. Platzieren Sie die aufgeführten Gruppen oben und rechts; horizontale Bindungen weisen zum Betrachter.
| Verbindung | Gruppe oben | Gruppe rechts | Konfiguration |
|---|---|---|---|
| E | \(\ce{COOH}\) | \(\ce{OH}\) | \(R\) |
| J | \(\ce{COOC2H5}\) | \(\ce{OC2H5}\) | \(R\) |
| K | \(\ce{CH2OH}\) | \(\ce{OC2H5}\) | \(R\) |
| L | \(\ce{CH2OSO2C6H5}\) | \(\ce{OC2H5}\) | \(R\) |
| M | \(\ce{CH3}\) | \(\ce{OC2H5}\) | \(S\) |
| N | \(\ce{CH3}\) | \(\ce{OH}\) | \(S\) |
| O | \(\ce{CH3}\) | \(\ce{OSO2C6H5}\) | \(S\) |
Die ausgeglichene Gleichung für die Bildung von O lautet
\[ \ce{C6H5CH(OH)CH3 + C6H5SO2Cl + C5H5N -> C6H5CH(OSO2C6H5)CH3 + C5H6N+ + Cl-}. \]
Schließlich verändert die Nitrilhydrolyse von B dessen stereogenes Kohlenstoffatom nicht. Seine Prioritätenfolge lautet \(\ce{OH}>\ce{CN}>\ce{C6H5}>\ce{H}\) und entspricht damit derselben Reihenfolge wie in E. Daher haben auch B und das Mandelsäurenitril-Zentrum von A die Konfiguration \(R\).
Die Vorzeichen der optischen Drehung allein bestimmen keine dieser \(R/S\)-Zuordnungen.
5.4 — Mechanismus von O → 1-Phenylethan-1-d
Der Mechanismus ist eine konzertierte \(S_\mathrm{N}2\)-Substitution:
\[ \ce{C6H5CH(OSO2C6H5)CH3 + ^2H- -> C6H5CHDCH3 + C6H5SO3-}. \]
Deuterid greift das benzylische Kohlenstoffatom von der Seite an, die der Kohlenstoff–Sauerstoff-Bindung gegenüberliegt. Gleichzeitig geht das Elektronenpaar dieser Bindung auf den Sauerstoff über, wodurch Benzolsulfonat freigesetzt wird. Das tetraedrische Zentrum erfährt eine Walden-Inversion, sodass aus \(S\)-O das dargestellte \(R\)-Produkt entsteht.
Durch den Austausch ändert sich die Prioritätenfolge von Sauerstoff–Phenyl–Methyl zu Phenyl–Methyl–Deuterium. Dies ist eine gerade zyklische Permutation, sodass die räumliche Inversion auch den Deskriptor von \(S\) zu \(R\) ändert.
Der Vollständigkeit halber sind im Folgenden die übrigen Reagenzien und kleinen Produkte aufgeführt, die in den Gleichungen vorkommen:
| Spezies | SMILES |
|---|---|
| Wasser; Methanol; Ethanol | O; CO; CCO |
| Proton; Ammonium; Wasserstoff | [H+]; [NH4+]; [H][H] |
| Hydrid; Deuterid | [H-]; [2H-] |
| Methyliodid; Ethyliodid | CI; CCI |
| Silber(I)-oxid; Silberiodid | [Ag+].[Ag+].[O-2]; [Ag+].[I-] |
| Kalium; Kaliumiodid | [K]; [K+].[I-] |
| Pyridin; Pyridinium; Chlorid | n1ccccc1; [nH+]1ccccc1; [Cl-] |
| Benzolsulfonylchlorid; Benzolsulfonat | O=S(=O)(Cl)c1ccccc1; O=S(=O)([O-])c1ccccc1 |
| Lithiumaluminiumhydrid | [Li+].[AlH4-] |
| Lithiumaluminiumdeuterid | [Li+].[2H][Al-]([2H])([2H])[2H] |
| Diethylether; Hydronium | CCOCC; [OH3+] |
Die Lösung wurde mit der offiziellen Lösung abgeglichen.
IChO 1999 · Teori sorusu 5
Rosaceae tohumlarından elde edilen glikozit A
Rosaceae tohumlarında bulunan glikozit A (\(\ce{C20H27NO11}\)), Benedict veya Fehling çözeltileriyle negatif sonuç verir. A'nın enzimatik hidrolizi (-) B, \(\ce{C8H7NO}\) ve C, \(\ce{C12H22O11}\) verirken, tam asit hidrolizi organik ürünler olarak (+) D, \(\ce{C6H12O6}\) ve (-) E, \(\ce{C8H8O3}\) verir.
C, bir \(\beta\)-glikozidik bağ içerir ve Benedict veya Fehling çözeltisiyle pozitif sonuç verir. C'nin \(\ce{MeI/Ag2O}\) ile metillenmesiyle \(\ce{C20H38O11}\) elde edilir; bu bileşiğin asidik hidrolizi 2,3,4-tri-O-metil-D-glukopiranoz ve 2,3,4,6-tetra-O-metil-D-glukopiranoz verir.
(±)B, benzaldehidin önce \(\ce{NaHSO3}\), ardından \(\ce{NaCN}\) ile tepkimeye sokulmasıyla hazırlanabilir. (±)B'nin asidik hidrolizi (±)E, \(\ce{C8H8O3}\) verir.
5.1 A – D'nin yapılarını, B hariç Haworth izdüşümünde, uygun stereokimyalarıyla yazınız.
Glikozit A'nın toksik olduğu saptanmıştır ve bu toksisitenin hidroliz koşullarında açığa çıkan, son derece toksik F bileşiğinden kaynaklandığı düşünülmektedir. F bileşiğinin bitkide detoksifikasyonuna aşağıdaki tepkimeler eşlik edebilir (stereokimya gösterilmemiştir).
İnsan vücudundaki az miktarda F bileşiğinin, sistinle doğrudan tepkimeye girerek L-sistein ve idrarla atılan I, \(\ce{C4H6N2O2S}\) bileşiğini oluşturması yoluyla detoksifiye edildiği düşünülmektedir (stereokimya gösterilmemiştir).
I bileşiğinin IR spektrumunda 2150-2250 \(\mathrm{cm^{-1}}\) aralığında soğurma görülmez; ancak 1640 \(\mathrm{cm^{-1}}\)'de bir bant ve karboksil grubuna ait bantlar gözlenir.
5.2 F ve G bileşiklerinin molekül formüllerini, H ve I bileşiklerinin yapı formüllerini yazınız ve H'nin stereokimyasını belirtiniz. (Tablo 5.1, yapının belirlenmesinde yararlı olabilir.)
(-)1-Feniletan-1-d, \(\ce{C6H5CHDCH3}\), optikçe aktif biçimde hazırlanabilir ve optik çevirme değerinin büyüklüğü nispeten yüksektir; \([\alpha]_{\mathrm D}\) değeri -0.6'ya eşittir.
(-)1-Feniletan-1-d'nin mutlak konfigürasyonu, aşağıdaki tepkimeler aracılığıyla (-) E ile ilişkilendirilir.
(-) M bileşiği, N bileşiğinden aşağıdaki şekilde de elde edilebilir.
5.3 (-) E'nin mutlak konfigürasyonunu ve tepkime dizisindeki her ara ürünün (J – O) yapısını ve konfigürasyonunu, cevap kâğıdında belirtildiği gibi uygun \(R,S\) atamasını yaparak belirleyiniz.
5.4 O bileşiğinin 1-feniletan-1-d'ye dönüşümünde rol oynayan mekanizmayı seçiniz.
Tablo 5.1 Karakteristik Kızılötesi Soğurmaları
| Gerilme Titreşimi | Bölge (\(\mathrm{cm^{-1}}\)) | Gerilme Titreşimi | Bölge (\(\mathrm{cm^{-1}}\)) |
|---|---|---|---|
| \(\ce{C-H}\) (alkan) | 2850-2960 | \(\ce{O-H}\) (serbest alkol) | 3400-3600 |
| \(\ce{C-H}\) (alken) | 3020-3100 | \(\ce{O-H}\) (H-bağlı alkol) | 3300-3500 |
| \(\ce{C=C}\) | 1650-1670 | \(\ce{O-H}\) (asit) | 2500-3100 |
| \(\ce{C-H}\) (alkin) | 3300 | \(\ce{C-O}\) | 1030-1150 |
| \(\ce{C#C}\) | 2100-2260 | \(\ce{NH}\), \(\ce{NH2}\) | 3310-3550 |
| \(\ce{C-H}\) (aromatikler) | 3030 | \(\ce{C-N}\) | 1030, 1230 |
| \(\ce{C=C}\) (aromatikler) | 1500-1600 | \(\ce{C=N}\) | 1600-1700 |
| \(\ce{C-H}\) (aldehit) | 2700-2775, 2820-2900 | \(\ce{C#N}\) | 2210-2260 |
| \(\ce{C=O}\) | 1670-1780 |
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 5.1: A, geleneksel olarak \((R)\)-mandelonitrilin β-D-gentiyobiyozidi olan amigdalin olarak tanımlanır. B, \((R)\)-mandelonitrildir. C, β-D-glukopiranozil-\((1\to6)\)-D-glukopiranoz olan gentiyobiyozdur. D, D-glukozdur.
- 5.2: F, hidrojen siyanür, \(\ce{HCN}\); G, hidrojen sülfür, \(\ce{H2S}\)'dir. H, \(S\) konfigürasyonuna sahip β-siyano-L-alanindir. I, 2-amino-4,5-dihidro-1,3-tiyazol-4-karboksilik asit veya eşdeğer olarak bunun 2-iminotiyazolidin tautomeridir.
- 5.3: Konfigürasyonlar \(\boxed{E:R,\ J:R,\ K:R,\ L:R,\ M:S,\ N:S,\ O:S}\) şeklindedir. Yapıları aşağıda belirtilmiştir.
- 5.4: Benzilik karbonda ters dönmeyle gerçekleşen döterürün \(S_\mathrm{N}2\) yer değiştirmesi, \((R)\)-1-feniletan-1-d verir.
Aşağıdaki SMILES gösterimleri yapıları belirtir. İndirgen şekerler C ve D için, indirgen uçta β anomeri gösterilmiştir; serbest anomerik merkezleri mutarotasyona uğrayabilir.
| Bileşik | Adı ve stereokimyasal SMILES gösterimi |
|---|---|
| A | Amigdalin, \((R)\)-mandelonitril β-D-gentiyobiyozit: N#C[C@H](O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O)c1ccccc1 |
| B | \((R)\)-Mandelonitril: N#C[C@H](O)c1ccccc1 |
| C | Gentiyobiyoz: O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O |
| D | D-Glukoz, β-D-glukopiranoz gösterilmiştir: O[C@@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O |
| E | \((R)\)-Mandelik asit: O=C(O)[C@H](O)c1ccccc1 |
| F | Hidrojen siyanür: C#N |
| G | Hidrojen sülfür: S |
| H | β-Siyano-L-alanin, \((S)\)-2-amino-3-siyanopropanoik asit: N[C@@H](CC#N)C(=O)O |
| I | \((4R)\)-2-Amino-4,5-dihidro-1,3-tiyazol-4-karboksilik asit: NC1=N[C@@H](CS1)C(=O)O |
| J | Etil \((R)\)-2-etoksi-2-fenilasetat: CCOC(=O)[C@H](OCC)c1ccccc1 |
| K | \((R)\)-2-Etoksi-2-feniletan-1-ol: OC[C@H](OCC)c1ccccc1 |
| L | \((R)\)-2-Etoksi-2-feniletil benzensülfonat: CCO[C@@H](COS(=O)(=O)c1ccccc1)c1ccccc1 |
| M | \((S)\)-1-Etoksi-1-feniletan: C[C@H](OCC)c1ccccc1 |
| N | \((S)\)-1-Feniletanol: C[C@H](O)c1ccccc1 |
| O | \((S)\)-1-Feniletil benzensülfonat: C[C@H](OS(=O)(=O)c1ccccc1)c1ccccc1 |
| İzotopik ürün | \((R)\)-1-Feniletan-1-d: [2H][C@H](C)c1ccccc1 |
Çözüm
5.1 — Aglikonun ve şekerlerin belirlenmesi
Benzaldehit, O=Cc1ccccc1, bir bisülfit katılma bileşiği oluşturur; bu bileşik daha sonra benzaldehidin siyanohidrinine dönüştürülür:
\[ \ce{C6H5CHO + NaHSO3 -> C6H5CH(OH)SO3Na} \]
\[ \ce{C6H5CH(OH)SO3Na + NaCN -> C6H5CH(OH)CN + Na2SO3}. \]
Burada kullanılan türler sodyum hidrojen sülfit [Na+].[O-]S(=O)O, sodyum siyanür [Na+].[C-]#N, sodyum hidroksi(fenil)metansülfonat [Na+].[O-]S(=O)(=O)C(O)c1ccccc1 ve sodyum sülfit [Na+].[Na+].[O-]S(=O)[O-]tir.
Başlangıçta düzlemsel olan karbonilin her iki yüzüne de saldırı gerçekleşmesi, rasemik mandelonitril, N#CC(O)c1ccccc1, verir. Dolayısıyla B, mandelonitrildir. Nitril grubunun hidrolizi mandelik asit verir:
\[ \ce{C6H5CH(OH)CN + 2H2O + H+ -> C6H5CH(OH)COOH + NH4+}. \]
Bu işlem, rasemik B'yi rasemik mandelik aside, O=C(O)C(O)c1ccccc1, dönüştürür. Doğal kaynaktan elde edilen B ve E'nin mutlak konfigürasyonları 5.3'te belirlenmektedir.
Metilleme analizinin her iki ürünü de D-glukopiranoz türevidir. Dolayısıyla C, iki D-glukoz birimi içerir ve D, D-glukozdur.
Metilleme sırasında her serbest hidroksil bir metil etere dönüşür. Formüldeki değişim
\[ \ce{C12H22O11 -> C20H38O11}, \]
şeklindedir; bu, her biri bir \(\ce{CH2}\) ekleyen sekiz adet \(\ce{OH}\) grubunun \(\ce{OCH3}\) ile değiştirilmesine karşılık gelir. Denkleştirilmiş metilleme tepkimesi şöyledir:
\[ \ce{C12H22O11 + 8CH3I + 4Ag2O -> C20H38O11 + 8AgI + 4H2O}. \]
Metillenmiş ürün olan okta-O-metilgentiyobiyoz, β metil-glikozit uç grubuyla şu şekilde gösterilir:
CO[C@@H]1O[C@H](CO[C@@H]2O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]2OC)[C@@H](OC)[C@H](OC)[C@H]1OC
Asit hidrolizi şu ürünleri verir:
- 2,3,4-Tri-O-metil-D-glukopiranoz, β anomeri gösterilmiştir:
O[C@@H]1O[C@H](CO)[C@@H](OC)[C@H](OC)[C@H]1OC. - 2,3,4,6-Tetra-O-metil-D-glukopiranoz, β anomeri gösterilmiştir:
O[C@@H]1O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]1OC.
İlk üründe 6 konumunda metillenme yoktur; çünkü bu oksijen başlangıçta şekerler arasındaki bağda yer almaktaydı. İkinci glukozun 2, 3, 4 ve 6 konumlarında serbest hidroksilleri bulunuyordu. Dolayısıyla bağ \(1\to6\) bağıdır; verilen β konfigürasyonu, C'nin gentiyobiyoz olduğunu gösterir.
Hidroliz, başlangıçta serbest olan anomerik hidroksile bağlanan metil grubunu da uzaklaştırarak metanol açığa çıkarır:
\[ \ce{C20H38O11 + 2H2O -> C9H18O6 + C10H20O6 + CH3OH}. \]
C'nin indirgen özelliği, anomerik merkezlerden birinin hemiasetal olarak kaldığını gösterir. A'da bu merkez, mandelonitrilin hidroksil oksijenine bağlanarak asetale dönüşmüştür. Bu nedenle A indirgen değildir. Formülü, B ve C'nin kondenzasyonuyla uyumludur:
\[ \ce{C8H7NO + C12H22O11 - H2O = C20H27NO11}. \]
Hidroliz tepkimeleri aşağıdaki şekilde denkleştirilir:
\[ \underbrace{\ce{C20H27NO11 + H2O -> C8H7NO + C12H22O11}} _{\text{enzimatik hidroliz: A, B ve C verir}}, \]
\[ \ce{C12H22O11 + H2O -> 2C6H12O6}, \]
ve nitril hidrolizi de dahil edildiğinde,
\[ \underbrace{\ce{C20H27NO11 + 4H2O + H+ -> 2C6H12O6 + C8H8O3 + NH4+}} _{\text{tam asit hidrolizi: A, iki D ve bir E verir}}. \]
Haworth gösterimlerinin açıklamaları. Her glukopiranoz halkasını, halka oksijeni sağ üstte ve C1 sağda olacak şekilde çiziniz. Her D-glukoz biriminde C5'teki hidroksimetil sübstitüenti yukarı, C2, C3 ve C4'teki sübstitüentler ise sırasıyla aşağı, yukarı ve aşağı yönelir.
- C'de, indirgen olmayan glukozun C1–O bağı yukarı yönelir ve indirgen glukozun O6 atomuna bağlanır. İndirgen glukozun C1–OH grubu aşağı, α, veya yukarı, β, yönelebilir.
- A'nın geleneksel yapısında, indirgen birimin C1–O bağı da yukarı yönelir ve bu oksijen \((R)\)-mandelonitrilin karbonuna bağlanır.
- D'de C1–OH aşağı veya yukarı yönelebilir. α-D-glukopiranoz alternatifi
O[C@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1Oşeklindedir. - B için, \(\ce{CN}\) üstte, fenil altta, H solda ve OH sağda olacak şekilde bir Fischer izdüşümü kullanınız. Bu, \(R\) konfigürasyonudur.
5.2 — Toksik bileşik ve detoksifikasyon ürünleri
Mandelonitril, benzaldehit ve hidrojen siyanüre ayrışabilir:
\[ \ce{C6H5CH(OH)CN <=> C6H5CHO + HCN}. \]
Dolayısıyla \(\boxed{\mathbf F=\ce{HCN}}\). Glikozit hidrolizinin bu ayrışmayla birleştirilmesi şu denklemi verir:
\[ \ce{C20H27NO11 + 2H2O -> 2C6H12O6 + C6H5CHO + HCN}. \]
Bitkideki tepkime, L-sisteinin sülfhidril grubunu bir siyano grubuyla değiştirir:
\[ \ce{HCN + HSCH2CH(NH2)COOH -> H2S + NCCH2CH(NH2)COOH}. \]
Burada \(\ce{NCCH2}\), \(\ce{N#C-CH2}\) anlamına gelir. Dolayısıyla \(\boxed{\mathbf G=\ce{H2S}}\) ve H, β-siyano-L-alanindir.
L-Sistein, N[C@@H](CS)C(=O)O şeklindedir. Yan zincirdeki yer değiştirme sırasında α-karbonunun uzaysal düzenlenmesi korunur. Bu nedenle H, L, yani \(S\) amino asididir. Fischer izdüşümünde \(\ce{COOH}\) üstte, \(\ce{CH2CN}\) altta, \(\ce{NH2}\) solda ve H sağda yer alır.
Nitrilin hidratasyonu L-asparajin, N[C@@H](CC(N)=O)C(=O)O, verir:
\[ \ce{NCCH2CH(NH2)COOH + H2O -> NH2COCH2CH(NH2)COOH}. \]
İnsandaki detoksifikasyon tepkimesi için L-sistinin gösterimi şöyledir:
N[C@@H](CSSC[C@H](N)C(=O)O)C(=O)O.
Toplam denkleştirilmiş tepkime şöyledir:
\[ \ce{C6H12N2O4S2 + HCN -> C3H7NO2S + C4H6N2O2S}. \]
Siyanür, disülfitteki bir kükürt atomuna saldırarak sistein ve S-siyano-L-sistein, N[C@@H](CSC#N)C(=O)O, oluşturur. Ardından amino grubu, siyano karbonuna molekül içi saldırı yaparak beş üyeli bir halka oluşturabilir.
I için,
\[ \mathrm{DBE}=\frac{2(4)+2+2-6}{2}=3. \]
Bu üç doymamışlık derecesi, bir karboksil karbonili, bir halka ve bir \(\ce{C=N}\) bağıyla açıklanır. Nitril soğurmasının bulunmaması ve verilen \(1600\text{–}1700\ \mathrm{cm^{-1}}\) imin aralığı içindeki \(1640\ \mathrm{cm^{-1}}\) bandı, bu halkalı amidin yapısını destekler.
Halkadaki sıralama kükürt–amidin karbonu–azot–karboksil taşıyan karbon–metilen şeklindedir. I, şu iki biçimden biriyle yazılabilir:
- 2-Amino-4,5-dihidro-1,3-tiyazol-4-karboksilik asit:
NC1=N[C@@H](CS1)C(=O)O. - Bunun tautomeri olan 2-iminotiyazolidin-4-karboksilik asit:
N=C1N[C@@H](CS1)C(=O)O.
Korunan sistein stereomerkezi \(R\)'dir; ancak soruda açıkça yalnızca H için stereokimya istenmektedir.
5.3 — Mutlak konfigürasyonlar ve ara ürünler
Önce gösterilen döteryumlu ürünün konfigürasyonunu atayalım. CIP öncelikleri şöyledir:
\[ \ce{C6H5}>\ce{CH3}>\ce{^{2}H}>\ce{^{1}H}. \]
Fenil metilden daha yüksek önceliğe sahiptir; çünkü bağlı olduğu karbon değerlendirilirken karbon komşuları karşılaştırmaya girer, metilin komşuları ise hidrojendir. Döteryum, izotop kütlesi nedeniyle protiyumdan daha yüksek önceliğe sahiptir.
Verilen Fischer izdüşümünde metil üstte, fenil altta, D solda ve H sağdadır. En düşük öncelikli H gözlemciye doğru yöneldiğinden, görünen dönüş yönünün tersi alındığında \(R\) elde edilir.
Döterür, O'nun sülfonat grubunu ters dönmeyle yerinden çıkarır. Dolayısıyla O, \(S\)'dir. N'nin sülfonillenmesi, stereojenik karbon–oksijen bağını kırmadan oksijen üzerinde değişiklik yapar; bu nedenle N de \(S\)'dir.
N'den M'ye giden yol, oksijenin alkilasyonudur. Bu işlem de stereomerkezi korur:
\[ \ce{2C6H5CH(OH)CH3 + 2K + 2C2H5I -> 2C6H5CH(OC2H5)CH3 + 2KI + H2}. \]
Dolayısıyla M, \(S\)'dir.
Şimdi diğer yolu izleyelim.
- E → J: her iki asidik O–H grubunun etillenmesi
Alkol bir etil etere, karboksilik asit ise bir etil estere dönüşür:
\[ \ce{C6H5CH(OH)COOH + 2C2H5I + Ag2O -> C6H5CH(OC2H5)COOC2H5 + 2AgI + H2O}. \]
Stereojenik karbondaki hiçbir bağda yer değiştirme olmaz.
- J → K: esterin indirgenmesi
Ester grubu \(\ce{CH2OH}\)'a dönüşürken etil eter değişmeden kalır. İndirgeme ve tepkime sonrası işlemler için denkleştirilmiş net denklem şöyledir:
\[ \ce{C6H5CH(OC2H5)COOC2H5 + 2H- + 2H+ -> C6H5CH(OC2H5)CH2OH + C2H5OH}. \]
Hidrür ve asit ayrı aşamalarda eklenir.
- K → L: birincil alkolün sülfonillenmesi
\[ \ce{C6H5CH(OC2H5)CH2OH + C6H5SO2Cl + C5H5N -> C6H5CH(OC2H5)CH2OSO2C6H5 + C5H6N+ + Cl-}. \]
- L → M: birincil sülfonatın hidrojenle değiştirilmesi
\[ \ce{C6H5CH(OC2H5)CH2OSO2C6H5 + H- -> C6H5CH(OC2H5)CH3 + C6H5SO3-}. \]
Yer değiştirme, komşu birincil karbonda gerçekleşir; bu nedenle başlangıçtaki stereomerkezin uzaysal düzenlenmesi değişmeden kalır.
Buna rağmen öncelikler değiştiği için L ile M arasında konfigürasyon tanımlayıcıları değişir:
| Bileşikler | Stereojenik karbondaki CIP sıralaması |
|---|---|
| E | \(\ce{OH}>\ce{COOH}>\ce{C6H5}>\ce{H}\) |
| J | \(\ce{OC2H5}>\ce{COOC2H5}>\ce{C6H5}>\ce{H}\) |
| K | \(\ce{OC2H5}>\ce{CH2OH}>\ce{C6H5}>\ce{H}\) |
| L | \(\ce{OC2H5}>\ce{CH2OSO2C6H5}>\ce{C6H5}>\ce{H}\) |
| M | \(\ce{OC2H5}>\ce{C6H5}>\ce{CH3}>\ce{H}\) |
Sübstitüe hidroksimetil grubu metile dönüştüğünde ikinci ve üçüncü öncelikler yer değiştirir. Bu nedenle M, \(S\) olmasına rağmen E, J, K ve L, \(R\)'dir. Bu tanımlayıcı değişimi, stereomerkezin ters dönmesi anlamına gelmez.
Kesin Fischer çizimleri için aşağıdaki her yapıda fenili alta, H'yi sola yerleştiriniz. Listelenen grupları üste ve sağa yerleştiriniz; yatay bağlar gözlemciye doğru uzanır.
| Bileşik | Üstteki grup | Sağdaki grup | Konfigürasyon |
|---|---|---|---|
| E | \(\ce{COOH}\) | \(\ce{OH}\) | \(R\) |
| J | \(\ce{COOC2H5}\) | \(\ce{OC2H5}\) | \(R\) |
| K | \(\ce{CH2OH}\) | \(\ce{OC2H5}\) | \(R\) |
| L | \(\ce{CH2OSO2C6H5}\) | \(\ce{OC2H5}\) | \(R\) |
| M | \(\ce{CH3}\) | \(\ce{OC2H5}\) | \(S\) |
| N | \(\ce{CH3}\) | \(\ce{OH}\) | \(S\) |
| O | \(\ce{CH3}\) | \(\ce{OSO2C6H5}\) | \(S\) |
O'nun oluşumu şu şekilde denkleştirilir:
\[ \ce{C6H5CH(OH)CH3 + C6H5SO2Cl + C5H5N -> C6H5CH(OSO2C6H5)CH3 + C5H6N+ + Cl-}. \]
Son olarak, B'nin nitril hidrolizi stereojenik karbonunu değiştirmez. Öncelik sıralaması \(\ce{OH}>\ce{CN}>\ce{C6H5}>\ce{H}\) olup E'dekiyle aynı sıralamaya karşılık gelir. Dolayısıyla B ve A'nın mandelonitril merkezi de \(R\)'dir.
Optik çevirmenin işaretleri tek başlarına bu \(R/S\) atamalarından hiçbirini belirlemez.
5.4 — O → 1-feniletan-1-d dönüşümünün mekanizması
Mekanizma, eşzamanlı bir \(S_\mathrm{N}2\) yer değiştirmesidir:
\[ \ce{C6H5CH(OSO2C6H5)CH3 + ^2H- -> C6H5CHDCH3 + C6H5SO3-}. \]
Döterür, benzilik karbona karbon–oksijen bağının karşı tarafından saldırır. Eşzamanlı olarak bu bağın elektron çifti oksijene geçer ve benzensülfonat ayrılır. Tetrahedral merkez Walden ters dönmesine uğrar ve \(S\)-O'dan gösterilen \(R\) ürünü oluşur.
Yer değiştirme, öncelik sırasını oksijen–fenil–metilden fenil–metil–döteryuma değiştirir. Bu, çift bir döngüsel permütasyondur; dolayısıyla uzaysal ters dönme, tanımlayıcıyı da \(S\)'den \(R\)'ye değiştirir.
Eksiksiz olması için, denklemlerde yer alan diğer reaktifler ve küçük ürünler aşağıda verilmiştir:
| Tür | SMILES |
|---|---|
| Su; metanol; etanol | O; CO; CCO |
| Proton; amonyum; hidrojen | [H+]; [NH4+]; [H][H] |
| Hidrür; döterür | [H-]; [2H-] |
| Metil iyodür; etil iyodür | CI; CCI |
| Gümüş(I) oksit; gümüş iyodür | [Ag+].[Ag+].[O-2]; [Ag+].[I-] |
| Potasyum; potasyum iyodür | [K]; [K+].[I-] |
| Piridin; piridinyum; klorür | n1ccccc1; [nH+]1ccccc1; [Cl-] |
| Benzensülfonil klorür; benzensülfonat | O=S(=O)(Cl)c1ccccc1; O=S(=O)([O-])c1ccccc1 |
| Lityum alüminyum hidrür | [Li+].[AlH4-] |
| Lityum alüminyum döterür | [Li+].[2H][Al-]([2H])([2H])[2H] |
| Dietil eter; hidronyum | CCOCC; [OH3+] |
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi.
IChO 1999 · Problema teórico 5
Glucósido A de semillas de Rosaceae
El glucósido A (\(\ce{C20H27NO11}\)), presente en semillas de Rosaceae, da una prueba negativa con las disoluciones de Benedict o de Fehling. La hidrólisis enzimática de A produce (-) B, \(\ce{C8H7NO}\), y C, \(\ce{C12H22O11}\), pero la hidrólisis ácida completa da como productos orgánicos (+) D, \(\ce{C6H12O6}\), y (-) E, \(\ce{C8H8O3}\).
C tiene un enlace \(\beta\)-glucosídico y da una prueba positiva con la disolución de Benedict o de Fehling. La metilación de C con \(\ce{MeI/Ag2O}\) da \(\ce{C20H38O11}\), que por hidrólisis ácida produce 2,3,4-tri-O-metil-D-glucopiranosa y 2,3,4,6-tetra-O-metil-D-glucopiranosa.
(±)B puede prepararse a partir de benzaldehído y \(\ce{NaHSO3}\), seguido de \(\ce{NaCN}\). La hidrólisis ácida de (±)B da (±)E, \(\ce{C8H8O3}\).
5.1 Escriba las estructuras de A – D con la estereoquímica apropiada en proyección de Haworth, excepto para B.
Se ha comprobado que el glucósido A es tóxico y se cree que su toxicidad se debe al compuesto extremadamente tóxico F, liberado en las condiciones de hidrólisis. La detoxificación del compuesto F en la planta puede ir acompañada de las siguientes reacciones (no se muestra la estereoquímica).
Se cree que, en el ser humano, una pequeña cantidad del compuesto F se detoxifica mediante una reacción directa con la cistina que da L-cisteína y el compuesto I, \(\ce{C4H6N2O2S}\), que se excreta en la orina (no se muestra la estereoquímica).
El compuesto I no presenta absorción a 2150-2250 \(\mathrm{cm^{-1}}\) en su espectro IR, pero se observan una banda a 1640 \(\mathrm{cm^{-1}}\) y las bandas del grupo carboxilo.
5.2 Escriba la fórmula molecular de los compuestos F y G, y la fórmula estructural de los compuestos H e I, e indique la estereoquímica de H. (La tabla 5.1 puede ser útil para identificar las estructuras.)
El (-)1-feniletano-1-d, \(\ce{C6H5CHDCH3}\), puede prepararse en forma ópticamente activa y la magnitud de su rotación tiene un valor relativamente alto: \([\alpha]_{\mathrm D}\) es igual a -0.6.
La configuración absoluta del (-)1-feniletano-1-d se relaciona con (-) E mediante las siguientes reacciones.
El compuesto (-) M también puede obtenerse a partir del compuesto N del siguiente modo.
5.3 Deduzca la configuración absoluta de (-) E y la estructura con su configuración de cada intermedio (J – O) de la secuencia, con la asignación \(R,S\) apropiada, tal como se indica en la hoja de respuestas.
5.4 Elija el mecanismo que interviene en la conversión del compuesto O en 1-feniletano-1-d.
Tabla 5.1 Absorciones infrarrojas características
| Vibración de tensión | Región (\(\mathrm{cm^{-1}}\)) | Vibración de tensión | Región (\(\mathrm{cm^{-1}}\)) |
|---|---|---|---|
| \(\ce{C-H}\) (alcano) | 2850-2960 | \(\ce{O-H}\) (alcohol libre) | 3400-3600 |
| \(\ce{C-H}\) (alqueno) | 3020-3100 | \(\ce{O-H}\) (alcohol con enlaces de hidrógeno) | 3300-3500 |
| \(\ce{C=C}\) | 1650-1670 | \(\ce{O-H}\) (ácido) | 2500-3100 |
| \(\ce{C-H}\) (alquino) | 3300 | \(\ce{C-O}\) | 1030-1150 |
| \(\ce{C#C}\) | 2100-2260 | \(\ce{NH}\), \(\ce{NH2}\) | 3310-3550 |
| \(\ce{C-H}\) (aromáticos) | 3030 | \(\ce{C-N}\) | 1030, 1230 |
| \(\ce{C=C}\) (aromáticos) | 1500-1600 | \(\ce{C=N}\) | 1600-1700 |
| \(\ce{C-H}\) (aldehído) | 2700-2775, 2820-2900 | \(\ce{C#N}\) | 2210-2260 |
| \(\ce{C=O}\) | 1670-1780 |
Enunciado traducido del texto oficial en inglés.
Respuestas
- 5.1: A se identifica convencionalmente como amigdalina, el β-D-gentiobiósido del \((R)\)-mandelonitrilo. B es \((R)\)-mandelonitrilo. C es gentiobiosa, β-D-glucopiranosil-\((1\to6)\)-D-glucopiranosa. D es D-glucosa.
- 5.2: F es cianuro de hidrógeno, \(\ce{HCN}\); G es sulfuro de hidrógeno, \(\ce{H2S}\). H es β-ciano-L-alanina, de configuración \(S\). I es el ácido 2-amino-4,5-dihidro-1,3-tiazol-4-carboxílico, o, de manera equivalente, su tautómero de 2-iminotiazolidina.
- 5.3: Las configuraciones son \(\boxed{E:R,\ J:R,\ K:R,\ L:R,\ M:S,\ N:S,\ O:S}\). Sus estructuras se especifican a continuación.
- 5.4: El desplazamiento \(S_\mathrm{N}2\) por deuteruro, con inversión en el carbono bencílico, da \((R)\)-1-feniletano-1-d.
Los siguientes SMILES especifican las estructuras. Para los azúcares reductores C y D, se muestra el anómero β del extremo reductor; sus centros anoméricos libres pueden experimentar mutarrotación.
| Compuesto | Nombre y SMILES estereoquímico |
|---|---|
| A | Amigdalina, β-D-gentiobiósido de \((R)\)-mandelonitrilo: N#C[C@H](O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O)c1ccccc1 |
| B | \((R)\)-Mandelonitrilo: N#C[C@H](O)c1ccccc1 |
| C | Gentiobiosa: O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O |
| D | D-Glucosa, se muestra la β-D-glucopiranosa: O[C@@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O |
| E | Ácido \((R)\)-mandélico: O=C(O)[C@H](O)c1ccccc1 |
| F | Cianuro de hidrógeno: C#N |
| G | Sulfuro de hidrógeno: S |
| H | β-Ciano-L-alanina, ácido \((S)\)-2-amino-3-cianopropanoico: N[C@@H](CC#N)C(=O)O |
| I | Ácido \((4R)\)-2-amino-4,5-dihidro-1,3-tiazol-4-carboxílico: NC1=N[C@@H](CS1)C(=O)O |
| J | \((R)\)-2-Etoxi-2-fenilacetato de etilo: CCOC(=O)[C@H](OCC)c1ccccc1 |
| K | \((R)\)-2-Etoxi-2-feniletan-1-ol: OC[C@H](OCC)c1ccccc1 |
| L | Bencenosulfonato de \((R)\)-2-etoxi-2-feniletilo: CCO[C@@H](COS(=O)(=O)c1ccccc1)c1ccccc1 |
| M | \((S)\)-1-Etoxi-1-feniletano: C[C@H](OCC)c1ccccc1 |
| N | \((S)\)-1-Feniletanol: C[C@H](O)c1ccccc1 |
| O | Bencenosulfonato de \((S)\)-1-feniletilo: C[C@H](OS(=O)(=O)c1ccccc1)c1ccccc1 |
| Producto isotópico | \((R)\)-1-Feniletano-1-d: [2H][C@H](C)c1ccccc1 |
Solución
5.1 — Identificación de la aglicona y los azúcares
El benzaldehído, O=Cc1ccccc1, forma un compuesto de adición con bisulfito, que se convierte en su cianohidrina:
\[ \ce{C6H5CHO + NaHSO3 -> C6H5CH(OH)SO3Na} \]
\[ \ce{C6H5CH(OH)SO3Na + NaCN -> C6H5CH(OH)CN + Na2SO3}. \]
Las especies utilizadas aquí son hidrogenosulfito de sodio [Na+].[O-]S(=O)O, cianuro de sodio [Na+].[C-]#N, hidroxi(fenil)metanosulfonato de sodio [Na+].[O-]S(=O)(=O)C(O)c1ccccc1 y sulfito de sodio [Na+].[Na+].[O-]S(=O)[O-].
El ataque por cualquiera de las dos caras del carbonilo, inicialmente plano, da mandelonitrilo racémico, N#CC(O)c1ccccc1. Por tanto, B es mandelonitrilo. La hidrólisis de su grupo nitrilo da ácido mandélico:
\[ \ce{C6H5CH(OH)CN + 2H2O + H+ -> C6H5CH(OH)COOH + NH4+}. \]
Esto convierte B racémico en ácido mandélico racémico, O=C(O)C(O)c1ccccc1. La configuración absoluta de B y E de origen natural se establece en 5.3.
Los dos productos del análisis por metilación son derivados de la D-glucopiranosa. Por tanto, C contiene dos unidades de D-glucosa, y D es D-glucosa.
Durante la metilación, cada hidroxilo libre se convierte en un éter metílico. El cambio de fórmula es
\[ \ce{C12H22O11 -> C20H38O11}, \]
lo que corresponde a ocho sustituciones de \(\ce{OH}\) por \(\ce{OCH3}\), cada una de las cuales añade \(\ce{CH2}\). La ecuación ajustada de la metilación es
\[ \ce{C12H22O11 + 8CH3I + 4Ag2O -> C20H38O11 + 8AgI + 4H2O}. \]
El producto metilado, la octa-O-metilgentiobiosa, representado con un extremo de metil β-glucósido, es:
CO[C@@H]1O[C@H](CO[C@@H]2O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]2OC)[C@@H](OC)[C@H](OC)[C@H]1OC
La hidrólisis ácida da:
- 2,3,4-Tri-O-metil-D-glucopiranosa, se muestra el anómero β:
O[C@@H]1O[C@H](CO)[C@@H](OC)[C@H](OC)[C@H]1OC. - 2,3,4,6-Tetra-O-metil-D-glucopiranosa, se muestra el anómero β:
O[C@@H]1O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]1OC.
El primer producto no está metilado en la posición 6 porque ese oxígeno participaba originalmente en el enlace entre los azúcares. La segunda glucosa tenía hidroxilos libres en las posiciones 2, 3, 4 y 6. Por tanto, el enlace es \(1\to6\); la configuración β indicada permite identificar C como gentiobiosa.
La hidrólisis también elimina el grupo metilo introducido en el hidroxilo anomérico originalmente libre, liberando metanol:
\[ \ce{C20H38O11 + 2H2O -> C9H18O6 + C10H20O6 + CH3OH}. \]
El comportamiento reductor de C muestra que un centro anomérico permanece como hemiacetal. En A, este centro se convierte en un acetal al unirse al oxígeno del hidroxilo del mandelonitrilo. Por consiguiente, A no es reductor. Su fórmula concuerda con la condensación de B y C:
\[ \ce{C8H7NO + C12H22O11 - H2O = C20H27NO11}. \]
Las ecuaciones ajustadas de las hidrólisis son las siguientes:
\[ \underbrace{\ce{C20H27NO11 + H2O -> C8H7NO + C12H22O11}} _{\text{hidrólisis enzimática: A da B y C}}, \]
\[ \ce{C12H22O11 + H2O -> 2C6H12O6}, \]
y, al incluir la hidrólisis del nitrilo,
\[ \underbrace{\ce{C20H27NO11 + 4H2O + H+ -> 2C6H12O6 + C8H8O3 + NH4+}} _{\text{hidrólisis ácida completa: A da dos D y un E}}. \]
Descripciones de Haworth. Dibuje cada anillo de glucopiranosa con el oxígeno del anillo en la parte superior derecha y C1 a la derecha. Para cada unidad de D-glucosa, el sustituyente hidroximetilo de C5 apunta hacia arriba, mientras que los sustituyentes de C2, C3 y C4 apuntan hacia abajo, hacia arriba y hacia abajo, respectivamente.
- En C, el enlace C1–O de la glucosa no reductora apunta hacia arriba y se une a O6 de la glucosa reductora. El C1–OH de la glucosa reductora puede apuntar hacia abajo, α, o hacia arriba, β.
- En la estructura convencional de A, el enlace C1–O de la unidad reductora también apunta hacia arriba, y este oxígeno se une al carbono del \((R)\)-mandelonitrilo.
- En D, C1–OH puede apuntar hacia abajo o hacia arriba. La alternativa α-D-glucopiranosa es
O[C@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O. - Para B, utilice una proyección de Fischer con \(\ce{CN}\) arriba, fenilo abajo, H a la izquierda y OH a la derecha. Esta es la configuración \(R\).
5.2 — Compuesto tóxico y productos de detoxificación
El mandelonitrilo puede disociarse en benzaldehído y cianuro de hidrógeno:
\[ \ce{C6H5CH(OH)CN <=> C6H5CHO + HCN}. \]
Por tanto, \(\boxed{\mathbf F=\ce{HCN}}\). Al combinar la hidrólisis del glucósido con esta disociación se obtiene
\[ \ce{C20H27NO11 + 2H2O -> 2C6H12O6 + C6H5CHO + HCN}. \]
La reacción en la planta sustituye el grupo sulfhidrilo de la L-cisteína por un grupo ciano:
\[ \ce{HCN + HSCH2CH(NH2)COOH -> H2S + NCCH2CH(NH2)COOH}. \]
Aquí, \(\ce{NCCH2}\) representa \(\ce{N#C-CH2}\). Así, \(\boxed{\mathbf G=\ce{H2S}}\), y H es β-ciano-L-alanina.
La L-cisteína es N[C@@H](CS)C(=O)O. Su carbono α conserva su disposición espacial durante la sustitución en la cadena lateral. Por consiguiente, H es el aminoácido L, o \(S\). Su proyección de Fischer tiene \(\ce{COOH}\) arriba, \(\ce{CH2CN}\) abajo, \(\ce{NH2}\) a la izquierda y H a la derecha.
La hidratación del nitrilo da L-asparagina, N[C@@H](CC(N)=O)C(=O)O:
\[ \ce{NCCH2CH(NH2)COOH + H2O -> NH2COCH2CH(NH2)COOH}. \]
Para la reacción de detoxificación en el ser humano, la L-cistina es
N[C@@H](CSSC[C@H](N)C(=O)O)C(=O)O.
El balance global es
\[ \ce{C6H12N2O4S2 + HCN -> C3H7NO2S + C4H6N2O2S}. \]
El cianuro ataca un átomo de azufre del disulfuro y produce cisteína y S-ciano-L-cisteína, N[C@@H](CSC#N)C(=O)O. A continuación, el grupo amino puede atacar intramolecularmente al carbono del grupo ciano y formar un anillo de cinco miembros.
Para I,
\[ \mathrm{DBE}=\frac{2(4)+2+2-6}{2}=3. \]
Estos tres grados de insaturación corresponden a un carbonilo carboxílico, un anillo y un enlace \(\ce{C=N}\). La ausencia de absorción de nitrilo y la banda a \(1640\ \mathrm{cm^{-1}}\), dentro del intervalo de iminas indicado, \(1600\text{–}1700\ \mathrm{cm^{-1}}\), respaldan esta amidina cíclica.
La secuencia del anillo es azufre–carbono amidínico–nitrógeno–carbono portador del carboxilo–metileno. I puede escribirse de cualquiera de las dos formas siguientes:
- Ácido 2-amino-4,5-dihidro-1,3-tiazol-4-carboxílico:
NC1=N[C@@H](CS1)C(=O)O. - Su tautómero, el ácido 2-iminotiazolidina-4-carboxílico:
N=C1N[C@@H](CS1)C(=O)O.
El estereocentro conservado de la cisteína es \(R\), aunque la pregunta solo exige explícitamente la estereoquímica de H.
5.3 — Configuraciones absolutas e intermedios
En primer lugar, asigne la configuración del producto deuterado representado. Sus prioridades CIP son
\[ \ce{C6H5}>\ce{CH3}>\ce{^{2}H}>\ce{^{1}H}. \]
El fenilo tiene mayor prioridad que el metilo porque el carbono unido al centro se compara con átomos de carbono vecinos, mientras que el metilo tiene átomos de hidrógeno vecinos. El deuterio tiene mayor prioridad que el protio por su masa isotópica.
En la proyección de Fischer proporcionada, el metilo está arriba, el fenilo abajo, D a la izquierda y H a la derecha. Como H, de menor prioridad, apunta hacia el observador, al invertir el sentido aparente se obtiene \(R\).
El deuteruro desplaza al grupo sulfonato de O con inversión. Por tanto, O es \(S\). La sulfonilación de N modifica el oxígeno sin romper el enlace entre el carbono estereogénico y el oxígeno, por lo que N también es \(S\).
La ruta de N a M es una alquilación del oxígeno. También conserva el estereocentro:
\[ \ce{2C6H5CH(OH)CH3 + 2K + 2C2H5I -> 2C6H5CH(OC2H5)CH3 + 2KI + H2}. \]
Así, M es \(S\).
Sigamos ahora la otra ruta.
- E → J: etilación de ambos grupos O–H ácidos
El alcohol se convierte en un éter etílico y el ácido carboxílico en un éster etílico:
\[ \ce{C6H5CH(OH)COOH + 2C2H5I + Ag2O -> C6H5CH(OC2H5)COOC2H5 + 2AgI + H2O}. \]
No se desplaza ningún enlace del carbono estereogénico.
- J → K: reducción del éster
El grupo éster se convierte en \(\ce{CH2OH}\), mientras que el éter etílico permanece intacto. Una ecuación neta ajustada de la reducción y del tratamiento posterior es
\[ \ce{C6H5CH(OC2H5)COOC2H5 + 2H- + 2H+ -> C6H5CH(OC2H5)CH2OH + C2H5OH}. \]
El hidruro y el ácido se añaden en etapas separadas.
- K → L: sulfonilación del alcohol primario
\[ \ce{C6H5CH(OC2H5)CH2OH + C6H5SO2Cl + C5H5N -> C6H5CH(OC2H5)CH2OSO2C6H5 + C5H6N+ + Cl-}. \]
- L → M: sustitución del sulfonato primario por hidrógeno
\[ \ce{C6H5CH(OC2H5)CH2OSO2C6H5 + H- -> C6H5CH(OC2H5)CH3 + C6H5SO3-}. \]
La sustitución ocurre en el carbono primario vecino, de modo que la disposición espacial del estereocentro original permanece inalterada.
Sin embargo, los descriptores de configuración cambian entre L y M, porque cambian las prioridades:
| Compuestos | Orden CIP en el carbono estereogénico |
|---|---|
| E | \(\ce{OH}>\ce{COOH}>\ce{C6H5}>\ce{H}\) |
| J | \(\ce{OC2H5}>\ce{COOC2H5}>\ce{C6H5}>\ce{H}\) |
| K | \(\ce{OC2H5}>\ce{CH2OH}>\ce{C6H5}>\ce{H}\) |
| L | \(\ce{OC2H5}>\ce{CH2OSO2C6H5}>\ce{C6H5}>\ce{H}\) |
| M | \(\ce{OC2H5}>\ce{C6H5}>\ce{CH3}>\ce{H}\) |
Las prioridades segunda y tercera se intercambian cuando el grupo hidroximetilo sustituido se convierte en metilo. Por consiguiente, E, J, K y L son \(R\), aunque M es \(S\). Este cambio de descriptor no representa una inversión del estereocentro.
Para dibujar proyecciones de Fischer precisas, coloque el fenilo abajo y H a la izquierda en todas las estructuras siguientes. Coloque los grupos indicados arriba y a la derecha; los enlaces horizontales se proyectan hacia el observador.
| Compuesto | Grupo superior | Grupo de la derecha | Configuración |
|---|---|---|---|
| E | \(\ce{COOH}\) | \(\ce{OH}\) | \(R\) |
| J | \(\ce{COOC2H5}\) | \(\ce{OC2H5}\) | \(R\) |
| K | \(\ce{CH2OH}\) | \(\ce{OC2H5}\) | \(R\) |
| L | \(\ce{CH2OSO2C6H5}\) | \(\ce{OC2H5}\) | \(R\) |
| M | \(\ce{CH3}\) | \(\ce{OC2H5}\) | \(S\) |
| N | \(\ce{CH3}\) | \(\ce{OH}\) | \(S\) |
| O | \(\ce{CH3}\) | \(\ce{OSO2C6H5}\) | \(S\) |
La ecuación ajustada de la formación de O es
\[ \ce{C6H5CH(OH)CH3 + C6H5SO2Cl + C5H5N -> C6H5CH(OSO2C6H5)CH3 + C5H6N+ + Cl-}. \]
Por último, la hidrólisis del nitrilo de B no altera su carbono estereogénico. Su secuencia de prioridades es \(\ce{OH}>\ce{CN}>\ce{C6H5}>\ce{H}\), que corresponde al mismo orden que en E. Por tanto, B, y el centro del mandelonitrilo de A, también son \(R\).
Los signos de la rotación óptica por sí solos no determinan ninguna de estas asignaciones \(R/S\).
5.4 — Mecanismo de O → 1-feniletano-1-d
El mecanismo es una sustitución \(S_\mathrm{N}2\) concertada:
\[ \ce{C6H5CH(OSO2C6H5)CH3 + ^2H- -> C6H5CHDCH3 + C6H5SO3-}. \]
El deuteruro ataca al carbono bencílico desde el lado opuesto al enlace carbono–oxígeno. Simultáneamente, el par de electrones de ese enlace se desplaza hacia el oxígeno y se libera bencenosulfonato. El centro tetraédrico experimenta una inversión de Walden, que da el producto \(R\) representado a partir de \(S\)-O.
La sustitución cambia el orden de prioridades de oxígeno–fenilo–metilo a fenilo–metilo–deuterio. Esta es una permutación cíclica par, de modo que la inversión física también cambia el descriptor de \(S\) a \(R\).
Para completar la información, los demás reactivos y productos pequeños que aparecen en las ecuaciones son:
| Especie | SMILES |
|---|---|
| Agua; metanol; etanol | O; CO; CCO |
| Protón; amonio; hidrógeno | [H+]; [NH4+]; [H][H] |
| Hidruro; deuteruro | [H-]; [2H-] |
| Yoduro de metilo; yoduro de etilo | CI; CCI |
| Óxido de plata(I); yoduro de plata | [Ag+].[Ag+].[O-2]; [Ag+].[I-] |
| Potasio; yoduro de potasio | [K]; [K+].[I-] |
| Piridina; piridinio; cloruro | n1ccccc1; [nH+]1ccccc1; [Cl-] |
| Cloruro de bencenosulfonilo; bencenosulfonato | O=S(=O)(Cl)c1ccccc1; O=S(=O)([O-])c1ccccc1 |
| Hidruro de litio y aluminio | [Li+].[AlH4-] |
| Deuteruro de litio y aluminio | [Li+].[2H][Al-]([2H])([2H])[2H] |
| Éter dietílico; hidronio | CCOCC; [OH3+] |
La solución se comprobó con la solución oficial.
IChO 1999 · 理论题 5
蔷薇科植物种子中的糖苷 A
蔷薇科(Rosaceae)植物种子中存在的糖苷 A(\(\ce{C20H27NO11}\))与本尼迪特试剂或斐林试剂反应呈阴性。A 经酶水解生成 (-) B,\(\ce{C8H7NO}\),以及 C,\(\ce{C12H22O11}\);但完全酸水解所得的有机产物为 (+) D,\(\ce{C6H12O6}\),以及 (-) E,\(\ce{C8H8O3}\)。
C 含有一个 \(\beta\)-糖苷键,与本尼迪特试剂或斐林试剂反应呈阳性。用 \(\ce{MeI/Ag2O}\) 对 C 进行甲基化,得到 \(\ce{C20H38O11}\),后者经酸水解生成 2,3,4-三-O-甲基-D-吡喃葡萄糖和 2,3,4,6-四-O-甲基-D-吡喃葡萄糖。
苯甲醛与 \(\ce{NaHSO3}\) 反应后,再与 \(\ce{NaCN}\) 反应,可制得 (±)B。(±)B 经酸水解生成 (±)E,\(\ce{C8H8O3}\)。
5.1 写出 A – D 具有正确立体化学的结构;除 B 外,均用霍沃思投影式表示。
研究发现糖苷 A 有毒,认为其毒性源于水解条件下释放的剧毒化合物 F。植物中化合物 F 的解毒过程可能伴随以下反应(未示出立体化学)。
认为人体内少量的化合物 F 可直接与胱氨酸反应而被解毒,生成 L-半胱氨酸和随尿液排出的化合物 I,\(\ce{C4H6N2O2S}\)(未示出立体化学)。
化合物 I 的红外光谱在 2150-2250 \(\mathrm{cm^{-1}}\) 处无吸收,但在 1640 \(\mathrm{cm^{-1}}\) 处有吸收带,并可观察到羧基的吸收带。
5.2 写出化合物 F 和 G 的分子式,以及化合物 H 和 I 的结构式,并标明 H 的立体化学。(表 5.1 可能有助于结构鉴定。)
(-)1-苯基乙烷-1-d,\(\ce{C6H5CHDCH3}\),可以制得具有旋光性的形式,其旋光度的绝对值相对较高,\([\alpha]_{\mathrm D}\) 等于 -0.6。
通过以下反应,可以将 (-)1-苯基乙烷-1-d 的绝对构型与 (-) E 联系起来。
化合物 (-) M 也可以由化合物 N 按如下反应制得。
5.3 推断 (-) E 的绝对构型,以及该反应序列中各中间体(J – O)的结构和构型,并按答题纸的要求正确标注 \(R,S\) 构型。
5.4 选择化合物 O 转化为 1-苯基乙烷-1-d 所涉及的反应机理。
表 5.1 特征红外吸收
| 伸缩振动 | 波数范围(\(\mathrm{cm^{-1}}\)) | 伸缩振动 | 波数范围(\(\mathrm{cm^{-1}}\)) |
|---|---|---|---|
| \(\ce{C-H}\)(烷烃) | 2850-2960 | \(\ce{O-H}\)(游离醇羟基) | 3400-3600 |
| \(\ce{C-H}\)(烯烃) | 3020-3100 | \(\ce{O-H}\)(形成氢键的醇羟基) | 3300-3500 |
| \(\ce{C=C}\) | 1650-1670 | \(\ce{O-H}\)(酸) | 2500-3100 |
| \(\ce{C-H}\)(炔烃) | 3300 | \(\ce{C-O}\) | 1030-1150 |
| \(\ce{C#C}\) | 2100-2260 | \(\ce{NH}\), \(\ce{NH2}\) | 3310-3550 |
| \(\ce{C-H}\)(芳香族化合物) | 3030 | \(\ce{C-N}\) | 1030, 1230 |
| \(\ce{C=C}\)(芳香族化合物) | 1500-1600 | \(\ce{C=N}\) | 1600-1700 |
| \(\ce{C-H}\)(醛) | 2700-2775, 2820-2900 | \(\ce{C#N}\) | 2210-2260 |
| \(\ce{C=O}\) | 1670-1780 |
题目译自官方英文原文。
答案
- 5.1: A 通常被鉴定为苦杏仁苷,即 \((R)\)-扁桃腈的 β-D-龙胆二糖苷。B 是 \((R)\)-扁桃腈。C 是龙胆二糖,即 β-D-吡喃葡萄糖基-\((1\to6)\)-D-吡喃葡萄糖。D 是 D-葡萄糖。
- 5.2: F 是氰化氢,\(\ce{HCN}\);G 是硫化氢,\(\ce{H2S}\)。H 是 β-氰基-L-丙氨酸,构型为 \(S\)。I 是 2-氨基-4,5-二氢-1,3-噻唑-4-甲酸,也可等价地表示为其 2-亚氨基噻唑烷互变异构体。
- 5.3: 各构型为 \(\boxed{E:R,\ J:R,\ K:R,\ L:R,\ M:S,\ N:S,\ O:S}\)。其结构详见下文。
- 5.4: 氘负离子引发的 \(S_\mathrm{N}2\) 取代使苄位碳发生构型反转,生成 \((R)\)-1-苯基乙烷-1-d。
以下 SMILES 指定了各结构。对于还原糖 C 和 D,所示还原端为 β 异头体;其游离的异头中心可发生变旋。
| 化合物 | 名称及立体化学 SMILES |
|---|---|
| A | 苦杏仁苷,\((R)\)-扁桃腈 β-D-龙胆二糖苷:N#C[C@H](O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O)c1ccccc1 |
| B | \((R)\)-扁桃腈:N#C[C@H](O)c1ccccc1 |
| C | 龙胆二糖:O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O |
| D | D-葡萄糖,所示为 β-D-吡喃葡萄糖:O[C@@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O |
| E | \((R)\)-扁桃酸:O=C(O)[C@H](O)c1ccccc1 |
| F | 氰化氢:C#N |
| G | 硫化氢:S |
| H | β-氰基-L-丙氨酸,\((S)\)-2-氨基-3-氰基丙酸:N[C@@H](CC#N)C(=O)O |
| I | \((4R)\)-2-氨基-4,5-二氢-1,3-噻唑-4-甲酸:NC1=N[C@@H](CS1)C(=O)O |
| J | \((R)\)-2-乙氧基-2-苯基乙酸乙酯:CCOC(=O)[C@H](OCC)c1ccccc1 |
| K | \((R)\)-2-乙氧基-2-苯基乙烷-1-醇:OC[C@H](OCC)c1ccccc1 |
| L | 苯磺酸 \((R)\)-2-乙氧基-2-苯基乙酯:CCO[C@@H](COS(=O)(=O)c1ccccc1)c1ccccc1 |
| M | \((S)\)-1-乙氧基-1-苯基乙烷:C[C@H](OCC)c1ccccc1 |
| N | \((S)\)-1-苯基乙醇:C[C@H](O)c1ccccc1 |
| O | 苯磺酸 \((S)\)-1-苯基乙酯:C[C@H](OS(=O)(=O)c1ccccc1)c1ccccc1 |
| 同位素产物 | \((R)\)-1-苯基乙烷-1-d:[2H][C@H](C)c1ccccc1 |
解答
5.1 — 苷元与糖的鉴定
苯甲醛 O=Cc1ccccc1 形成亚硫酸氢盐加成物,随后转化为相应的氰醇:
\[ \ce{C6H5CHO + NaHSO3 -> C6H5CH(OH)SO3Na} \]
\[ \ce{C6H5CH(OH)SO3Na + NaCN -> C6H5CH(OH)CN + Na2SO3}. \]
这里涉及的物质为亚硫酸氢钠 [Na+].[O-]S(=O)O、氰化钠 [Na+].[C-]#N、羟基(苯基)甲磺酸钠 [Na+].[O-]S(=O)(=O)C(O)c1ccccc1 和亚硫酸钠 [Na+].[Na+].[O-]S(=O)[O-]。
对最初呈平面结构的羰基从任一面进攻,生成外消旋扁桃腈 N#CC(O)c1ccccc1。因此,B 是扁桃腈。其腈基水解生成扁桃酸:
\[ \ce{C6H5CH(OH)CN + 2H2O + H+ -> C6H5CH(OH)COOH + NH4+}. \]
该反应将外消旋 B 转化为外消旋扁桃酸 O=C(O)C(O)c1ccccc1。天然来源的 B 和 E 的绝对构型将在 5.3 中确定。
甲基化分析的两种产物均为 D-吡喃葡萄糖的衍生物。因此,C 含有两个 D-葡萄糖单元,而 D 是 D-葡萄糖。
甲基化时,每个游离羟基均转化为甲醚。分子式的变化为
\[ \ce{C12H22O11 -> C20H38O11}, \]
对应于八个 \(\ce{OH}\) 被 \(\ce{OCH3}\) 取代,每次取代均增加一个 \(\ce{CH2}\)。配平后的甲基化反应为
\[ \ce{C12H22O11 + 8CH3I + 4Ag2O -> C20H38O11 + 8AgI + 4H2O}. \]
甲基化产物为八-O-甲基龙胆二糖,以末端为 β 甲基糖苷的形式表示如下:
CO[C@@H]1O[C@H](CO[C@@H]2O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]2OC)[C@@H](OC)[C@H](OC)[C@H]1OC
酸水解生成:
- 2,3,4-三-O-甲基-D-吡喃葡萄糖,所示为 β 异头体:
O[C@@H]1O[C@H](CO)[C@@H](OC)[C@H](OC)[C@H]1OC。 - 2,3,4,6-四-O-甲基-D-吡喃葡萄糖,所示为 β 异头体:
O[C@@H]1O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]1OC。
第一种产物的 6 位未被甲基化,因为该处的氧原先参与两个糖单元之间的连接。第二个葡萄糖单元在 2、3、4 和 6 位原先均有游离羟基。因此,连接方式为 \(1\to6\);题目给定该糖苷键为 β 构型,由此确定 C 为龙胆二糖。
水解还会脱去原先游离的异头羟基经甲基化引入的甲基,释放甲醇:
\[ \ce{C20H38O11 + 2H2O -> C9H18O6 + C10H20O6 + CH3OH}. \]
C 的还原性表明,其中一个异头中心仍为半缩醛。在 A 中,该中心通过与扁桃腈的羟基氧相连而转化为缩醛。因此,A 不具有还原性。其分子式与 B 和 C 缩合所得的分子式一致:
\[ \ce{C8H7NO + C12H22O11 - H2O = C20H27NO11}. \]
各水解反应配平如下:
\[ \underbrace{\ce{C20H27NO11 + H2O -> C8H7NO + C12H22O11}} _{\text{酶水解:A 生成 B 和 C}}, \]
\[ \ce{C12H22O11 + H2O -> 2C6H12O6}, \]
计入腈基水解后,有
\[ \underbrace{\ce{C20H27NO11 + 4H2O + H+ -> 2C6H12O6 + C8H8O3 + NH4+}} _{\text{完全酸水解:A 生成两个 D 和一个 E}}. \]
霍沃思投影式的描述。 绘制每个吡喃葡萄糖环时,将环氧原子置于右上方,C1 置于右侧。对于每个 D-葡萄糖单元,C5 上的羟甲基取代基指向上方,而 C2、C3 和 C4 上的取代基分别指向下方、上方和下方。
- 在 C 中,非还原端葡萄糖的 C1–O 键指向上方,并连接至还原端葡萄糖的 O6。还原端葡萄糖的 C1–OH 可指向下方,即 α 构型,也可指向上方,即 β 构型。
- 在 A 的常规结构中,还原端单元的 C1–O 键也指向上方,该氧连接至 \((R)\)-扁桃腈的碳原子。
- 在 D 中,C1–OH 可指向下方或上方。另一种形式 α-D-吡喃葡萄糖为
O[C@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O。 - 对于 B,采用费歇尔投影式,将 \(\ce{CN}\) 置于上方,苯基置于下方,H 置于左侧,OH 置于右侧。这对应于 \(R\) 构型。
5.2 — 有毒化合物及解毒产物
扁桃腈可解离为苯甲醛和氰化氢:
\[ \ce{C6H5CH(OH)CN <=> C6H5CHO + HCN}. \]
因此,\(\boxed{\mathbf F=\ce{HCN}}\)。将糖苷水解与该解离反应合并,得到
\[ \ce{C20H27NO11 + 2H2O -> 2C6H12O6 + C6H5CHO + HCN}. \]
植物中的反应将 L-半胱氨酸的巯基替换为氰基:
\[ \ce{HCN + HSCH2CH(NH2)COOH -> H2S + NCCH2CH(NH2)COOH}. \]
这里,\(\ce{NCCH2}\) 表示 \(\ce{N#C-CH2}\)。因此,\(\boxed{\mathbf G=\ce{H2S}}\),而 H 是 β-氰基-L-丙氨酸。
L-半胱氨酸为 N[C@@H](CS)C(=O)O。在侧链取代过程中,其 α-碳保留原有空间排列。因此,H 是 L 型,即 \(S\) 构型的氨基酸。其费歇尔投影式中,\(\ce{COOH}\) 位于上方,\(\ce{CH2CN}\) 位于下方,\(\ce{NH2}\) 位于左侧,H 位于右侧。
腈基水合生成 L-天冬酰胺 N[C@@H](CC(N)=O)C(=O)O:
\[ \ce{NCCH2CH(NH2)COOH + H2O -> NH2COCH2CH(NH2)COOH}. \]
对于人体内的解毒反应,L-胱氨酸为
N[C@@H](CSSC[C@H](N)C(=O)O)C(=O)O。
总反应配平为
\[ \ce{C6H12N2O4S2 + HCN -> C3H7NO2S + C4H6N2O2S}. \]
氰根离子进攻二硫键中的一个硫原子,生成半胱氨酸和 S-氰基-L-半胱氨酸 N[C@@H](CSC#N)C(=O)O。随后,氨基可在分子内进攻氰基碳,形成五元环。
对于 I,
\[ \mathrm{DBE}=\frac{2(4)+2+2-6}{2}=3. \]
这三个不饱和度分别来自一个羧基中的羰基、一个环和一个 \(\ce{C=N}\) 键。未出现腈基吸收,且在 \(1640\ \mathrm{cm^{-1}}\) 处出现吸收带,该位置位于给定的亚胺吸收范围 \(1600\text{–}1700\ \mathrm{cm^{-1}}\) 内,这些均支持该环状脒结构。
环上各原子依次为硫–脒基碳–氮–连有羧基的碳–亚甲基。I 可写成以下任一形式:
- 2-氨基-4,5-二氢-1,3-噻唑-4-甲酸:
NC1=N[C@@H](CS1)C(=O)O。 - 其互变异构体,2-亚氨基噻唑烷-4-甲酸:
N=C1N[C@@H](CS1)C(=O)O。
保留下来的半胱氨酸立体中心为 \(R\) 构型,不过题目仅明确要求标明 H 的立体化学。
5.3 — 绝对构型与中间体
首先确定图示氘代产物的构型。其 CIP 优先次序为
\[ \ce{C6H5}>\ce{CH3}>\ce{^{2}H}>\ce{^{1}H}. \]
苯基的优先级高于甲基,因为比较与其直接相连的碳原子的相邻原子时,苯基一侧为碳,而甲基一侧为氢。按同位素质量比较,氘的优先级高于氕。
在题目给出的费歇尔投影式中,甲基位于上方,苯基位于下方,D 位于左侧,H 位于右侧。由于优先级最低的 H 指向观察者,将表观旋转方向反转后可得 \(R\) 构型。
氘负离子取代 O 中的磺酸酯基团,并伴随构型反转。因此,O 为 \(S\) 构型。N 的磺酰化发生在氧上,不断裂立体中心碳与氧之间的键,因此 N 也为 \(S\) 构型。
N 转化为 M 的反应为氧原子上的烷基化。该反应同样保留立体中心的构型:
\[ \ce{2C6H5CH(OH)CH3 + 2K + 2C2H5I -> 2C6H5CH(OC2H5)CH3 + 2KI + H2}. \]
因此,M 为 \(S\) 构型。
现在分析另一条路线。
- E → J:两个酸性 O–H 基团的乙基化
醇羟基转化为乙醚,羧酸转化为乙酯:
\[ \ce{C6H5CH(OH)COOH + 2C2H5I + Ag2O -> C6H5CH(OC2H5)COOC2H5 + 2AgI + H2O}. \]
立体中心碳上的任何键均未发生取代。
- J → K:酯的还原
酯基转化为 \(\ce{CH2OH}\),而乙醚基团保持不变。还原及后处理的配平净反应式为
\[ \ce{C6H5CH(OC2H5)COOC2H5 + 2H- + 2H+ -> C6H5CH(OC2H5)CH2OH + C2H5OH}. \]
氢负离子与酸在不同阶段分别加入。
- K → L:伯醇的磺酰化
\[ \ce{C6H5CH(OC2H5)CH2OH + C6H5SO2Cl + C5H5N -> C6H5CH(OC2H5)CH2OSO2C6H5 + C5H6N+ + Cl-}. \]
- L → M:伯碳上的磺酸酯基团被氢取代
\[ \ce{C6H5CH(OC2H5)CH2OSO2C6H5 + H- -> C6H5CH(OC2H5)CH3 + C6H5SO3-}. \]
取代发生在相邻的伯碳上,因此原有立体中心的空间排列保持不变。
然而,L 与 M 的构型标记发生变化,因为优先次序发生了变化:
| 化合物 | 立体中心碳上的 CIP 优先次序 |
|---|---|
| E | \(\ce{OH}>\ce{COOH}>\ce{C6H5}>\ce{H}\) |
| J | \(\ce{OC2H5}>\ce{COOC2H5}>\ce{C6H5}>\ce{H}\) |
| K | \(\ce{OC2H5}>\ce{CH2OH}>\ce{C6H5}>\ce{H}\) |
| L | \(\ce{OC2H5}>\ce{CH2OSO2C6H5}>\ce{C6H5}>\ce{H}\) |
| M | \(\ce{OC2H5}>\ce{C6H5}>\ce{CH3}>\ce{H}\) |
当被取代的羟甲基转化为甲基时,第二和第三优先级互换。因此,虽然 M 为 \(S\) 构型,但 E、J、K 和 L 均为 \(R\) 构型。这种标记变化并不表示立体中心发生了构型反转。
为准确绘制费歇尔投影式,在下列每个结构中均将苯基置于下方,H 置于左侧。将表中所列基团置于上方和右侧;水平键指向观察者。
| 化合物 | 上方基团 | 右侧基团 | 构型 |
|---|---|---|---|
| E | \(\ce{COOH}\) | \(\ce{OH}\) | \(R\) |
| J | \(\ce{COOC2H5}\) | \(\ce{OC2H5}\) | \(R\) |
| K | \(\ce{CH2OH}\) | \(\ce{OC2H5}\) | \(R\) |
| L | \(\ce{CH2OSO2C6H5}\) | \(\ce{OC2H5}\) | \(R\) |
| M | \(\ce{CH3}\) | \(\ce{OC2H5}\) | \(S\) |
| N | \(\ce{CH3}\) | \(\ce{OH}\) | \(S\) |
| O | \(\ce{CH3}\) | \(\ce{OSO2C6H5}\) | \(S\) |
生成 O 的反应配平为
\[ \ce{C6H5CH(OH)CH3 + C6H5SO2Cl + C5H5N -> C6H5CH(OSO2C6H5)CH3 + C5H6N+ + Cl-}. \]
最后,B 的腈基水解不改变其立体中心碳的构型。其优先次序为 \(\ce{OH}>\ce{CN}>\ce{C6H5}>\ce{H}\),与 E 中相应基团的次序一致。因此,B 以及 A 中的扁桃腈中心也均为 \(R\) 构型。
仅凭旋光度的正负号,无法确定上述任何 \(R/S\) 构型归属。
5.4 — O → 1-苯基乙烷-1-d 的反应机理
该反应机理为协同的 \(S_\mathrm{N}2\) 取代:
\[ \ce{C6H5CH(OSO2C6H5)CH3 + ^2H- -> C6H5CHDCH3 + C6H5SO3-}. \]
氘负离子从碳–氧键的背面进攻苄位碳。同时,该键的电子对转移至氧上,释放苯磺酸根。四面体中心发生瓦尔登反转,由 \(S\)-O 生成图示的 \(R\) 构型产物。
该取代使优先次序由氧–苯基–甲基变为苯基–甲基–氘。这是一个偶循环置换,因此空间构型的反转也使构型描述符由 \(S\) 变为 \(R\)。
为完整起见,各反应式中出现的其余试剂和小分子产物如下:
| 物质 | SMILES |
|---|---|
| 水;甲醇;乙醇 | O; CO; CCO |
| 质子;铵离子;氢气 | [H+]; [NH4+]; [H][H] |
| 氢负离子;氘负离子 | [H-]; [2H-] |
| 碘甲烷;碘乙烷 | CI; CCI |
| 氧化银(I);碘化银 | [Ag+].[Ag+].[O-2]; [Ag+].[I-] |
| 钾;碘化钾 | [K]; [K+].[I-] |
| 吡啶;吡啶鎓离子;氯离子 | n1ccccc1; [nH+]1ccccc1; [Cl-] |
| 苯磺酰氯;苯磺酸根 | O=S(=O)(Cl)c1ccccc1; O=S(=O)([O-])c1ccccc1 |
| 氢化铝锂 | [Li+].[AlH4-] |
| 氘化铝锂 | [Li+].[2H][Al-]([2H])([2H])[2H] |
| 乙醚;水合氢离子 | CCOCC; [OH3+] |
解答已与官方解答核对。
IChO 1999 · Теоретическая задача 5
Гликозид A из семян растений семейства Rosaceae
Гликозид A (\(\ce{C20H27NO11}\)), содержащийся в семенах растений семейства Rosaceae, даёт отрицательную пробу с растворами Бенедикта или Фелинга. При ферментативном гидролизе A образуются (-) B, \(\ce{C8H7NO}\), и C, \(\ce{C12H22O11}\), а при полном кислотном гидролизе органическими продуктами являются (+) D, \(\ce{C6H12O6}\), и (-) E, \(\ce{C8H8O3}\).
C содержит \(\beta\)-гликозидную связь и даёт положительную пробу с раствором Бенедикта или Фелинга. Метилирование C с помощью \(\ce{MeI/Ag2O}\) даёт \(\ce{C20H38O11}\), при кислотном гидролизе которого образуются 2,3,4-три-O-метил-D-глюкопираноза и 2,3,4,6-тетра-O-метил-D-глюкопираноза.
(±)B можно получить из бензальдегида действием \(\ce{NaHSO3}\) с последующей обработкой \(\ce{NaCN}\). Кислотный гидролиз (±)B даёт (±)E, \(\ce{C8H8O3}\).
5.1 Напишите структуры A – D с указанием соответствующей стереохимии в проекции Хеуорса, за исключением B.
Установлено, что гликозид A токсичен; предполагается, что это обусловлено чрезвычайно токсичным соединением F, высвобождающимся в условиях гидролиза. Обезвреживание соединения F в растении может сопровождаться следующими реакциями (стереохимия не показана).
Предполагается, что небольшое количество соединения F в организме человека обезвреживается при непосредственной реакции с цистином с образованием L-цистеина и соединения I, \(\ce{C4H6N2O2S}\), которое выводится с мочой (стереохимия не показана).
В ИК-спектре соединения I отсутствует поглощение в области 2150-2250 \(\mathrm{cm^{-1}}\), но наблюдаются полоса при 1640 \(\mathrm{cm^{-1}}\) и полосы карбоксильной группы.
5.2 Напишите молекулярные формулы соединений F и G, структурные формулы соединений H и I и укажите стереохимию H. (Таблица 5.1 может быть полезна для установления структуры.)
(-)1-Фенилэтан-1-d, \(\ce{C6H5CHDCH3}\), можно получить в оптически активной форме, причём величина его оптического вращения относительно велика: \([\alpha]_{\mathrm D}\) равна -0.6.
Абсолютная конфигурация (-)1-фенилэтана-1-d связана с конфигурацией (-) E следующими реакциями.
Соединение (-) M также можно получить из соединения N следующим образом.
5.3 Определите абсолютную конфигурацию (-) E, а также структуру и конфигурацию каждого промежуточного соединения (J – O) в этой последовательности, правильно указав \(R,S\)-обозначения, как предусмотрено в листе ответов.
5.4 Выберите механизм превращения соединения O в 1-фенилэтан-1-d.
Таблица 5.1 Характеристическое инфракрасное поглощение
| Валентное колебание | Область (\(\mathrm{cm^{-1}}\)) | Валентное колебание | Область (\(\mathrm{cm^{-1}}\)) |
|---|---|---|---|
| \(\ce{C-H}\) (алкан) | 2850-2960 | \(\ce{O-H}\) (спирт без водородных связей) | 3400-3600 |
| \(\ce{C-H}\) (алкен) | 3020-3100 | \(\ce{O-H}\) (спирт с водородными связями) | 3300-3500 |
| \(\ce{C=C}\) | 1650-1670 | \(\ce{O-H}\) (кислота) | 2500-3100 |
| \(\ce{C-H}\) (алкин) | 3300 | \(\ce{C-O}\) | 1030-1150 |
| \(\ce{C#C}\) | 2100-2260 | \(\ce{NH}\), \(\ce{NH2}\) | 3310-3550 |
| \(\ce{C-H}\) (ароматические соединения) | 3030 | \(\ce{C-N}\) | 1030, 1230 |
| \(\ce{C=C}\) (ароматические соединения) | 1500-1600 | \(\ce{C=N}\) | 1600-1700 |
| \(\ce{C-H}\) (альдегид) | 2700-2775, 2820-2900 | \(\ce{C#N}\) | 2210-2260 |
| \(\ce{C=O}\) | 1670-1780 |
Условие переведено с официального английского текста.
Ответы
- 5.1: A традиционно идентифицируют как амигдалин, β-D-гентиобиозид \((R)\)-манделонитрила. B — \((R)\)-манделонитрил. C — гентиобиоза, β-D-глюкопиранозил-\((1\to6)\)-D-глюкопираноза. D — D-глюкоза.
- 5.2: F — циановодород, \(\ce{HCN}\); G — сероводород, \(\ce{H2S}\). H — β-циано-L-аланин, конфигурация \(S\). I — 2-амино-4,5-дигидро-1,3-тиазол-4-карбоновая кислота или, что эквивалентно, её 2-иминотиазолидиновый таутомер.
- 5.3: Конфигурации: \(\boxed{E:R,\ J:R,\ K:R,\ L:R,\ M:S,\ N:S,\ O:S}\). Их структуры приведены ниже.
- 5.4: Замещение дейтеридом по механизму \(S_\mathrm{N}2\) с обращением конфигурации бензильного атома углерода даёт \((R)\)-1-фенилэтан-1-d.
Следующие записи SMILES задают структуры. Для восстанавливающих сахаров C и D показан β-аномер восстанавливающего конца; их свободные аномерные центры способны к мутаротации.
| Соединение | Название и стереохимическая запись SMILES |
|---|---|
| A | Амигдалин, β-D-гентиобиозид \((R)\)-манделонитрила: N#C[C@H](O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O)c1ccccc1 |
| B | \((R)\)-Манделонитрил: N#C[C@H](O)c1ccccc1 |
| C | Гентиобиоза: O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O |
| D | D-Глюкоза, показана β-D-глюкопираноза: O[C@@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O |
| E | \((R)\)-Миндальная кислота: O=C(O)[C@H](O)c1ccccc1 |
| F | Циановодород: C#N |
| G | Сероводород: S |
| H | β-Циано-L-аланин, \((S)\)-2-амино-3-цианопропановая кислота: N[C@@H](CC#N)C(=O)O |
| I | \((4R)\)-2-Амино-4,5-дигидро-1,3-тиазол-4-карбоновая кислота: NC1=N[C@@H](CS1)C(=O)O |
| J | Этиловый эфир \((R)\)-2-этокси-2-фенилуксусной кислоты: CCOC(=O)[C@H](OCC)c1ccccc1 |
| K | \((R)\)-2-Этокси-2-фенилэтан-1-ол: OC[C@H](OCC)c1ccccc1 |
| L | \((R)\)-2-Этокси-2-фенилэтилбензолсульфонат: CCO[C@@H](COS(=O)(=O)c1ccccc1)c1ccccc1 |
| M | \((S)\)-1-Этокси-1-фенилэтан: C[C@H](OCC)c1ccccc1 |
| N | \((S)\)-1-Фенилэтанол: C[C@H](O)c1ccccc1 |
| O | \((S)\)-1-Фенилэтилбензолсульфонат: C[C@H](OS(=O)(=O)c1ccccc1)c1ccccc1 |
| Изотопно-меченый продукт | \((R)\)-1-Фенилэтан-1-d: [2H][C@H](C)c1ccccc1 |
Решение
5.1 — Идентификация агликона и сахаров
Бензальдегид, O=Cc1ccccc1, образует бисульфитное соединение, которое превращается в его циангидрин:
\[ \ce{C6H5CHO + NaHSO3 -> C6H5CH(OH)SO3Na} \]
\[ \ce{C6H5CH(OH)SO3Na + NaCN -> C6H5CH(OH)CN + Na2SO3}. \]
Здесь участвуют гидрогенсульфит натрия [Na+].[O-]S(=O)O, цианид натрия [Na+].[C-]#N, гидрокси(фенил)метансульфонат натрия [Na+].[O-]S(=O)(=O)C(O)c1ccccc1 и сульфит натрия [Na+].[Na+].[O-]S(=O)[O-].
Атака с любой из двух сторон исходно плоской карбонильной группы даёт рацемический манделонитрил, N#CC(O)c1ccccc1. Следовательно, B — манделонитрил. Гидролиз его нитрильной группы даёт миндальную кислоту:
\[ \ce{C6H5CH(OH)CN + 2H2O + H+ -> C6H5CH(OH)COOH + NH4+}. \]
При этом рацемический B превращается в рацемическую миндальную кислоту, O=C(O)C(O)c1ccccc1. Абсолютная конфигурация B и E, полученных из природного вещества, устанавливается в 5.3.
Оба продукта метилирования с последующим гидролизом являются производными D-глюкопиранозы. Следовательно, C содержит два остатка D-глюкозы, а D — D-глюкоза.
При метилировании каждая свободная гидроксильная группа превращается в метильный эфир. Изменение формулы
\[ \ce{C12H22O11 -> C20H38O11}, \]
соответствует восьми замещениям \(\ce{OH}\) на \(\ce{OCH3}\), каждое из которых добавляет \(\ce{CH2}\). Уравнение метилирования с расставленными коэффициентами:
\[ \ce{C12H22O11 + 8CH3I + 4Ag2O -> C20H38O11 + 8AgI + 4H2O}. \]
Метилированный продукт, окта-O-метилгентиобиоза, представленный с концевым β-метилгликозидным фрагментом:
CO[C@@H]1O[C@H](CO[C@@H]2O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]2OC)[C@@H](OC)[C@H](OC)[C@H]1OC
Кислотный гидролиз даёт:
- 2,3,4-Три-O-метил-D-глюкопиранозу, показан β-аномер:
O[C@@H]1O[C@H](CO)[C@@H](OC)[C@H](OC)[C@H]1OC. - 2,3,4,6-Тетра-O-метил-D-глюкопиранозу, показан β-аномер:
O[C@@H]1O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]1OC.
В первом продукте отсутствует метилирование в положении 6, поскольку этот атом кислорода первоначально участвовал в связи между остатками сахаров. Второй остаток глюкозы имел свободные гидроксильные группы в положениях 2, 3, 4 и 6. Следовательно, связь имеет тип \(1\to6\); указанная в условии β-конфигурация позволяет идентифицировать C как гентиобиозу.
При гидролизе также удаляется метильная группа, введённая по первоначально свободной аномерной гидроксильной группе, с выделением метанола:
\[ \ce{C20H38O11 + 2H2O -> C9H18O6 + C10H20O6 + CH3OH}. \]
Восстанавливающие свойства C показывают, что один аномерный центр остаётся полуацетальным. В A этот центр превращён в ацетальный за счёт присоединения к атому кислорода гидроксильной группы манделонитрила. Поэтому A не обладает восстанавливающими свойствами. Его формула согласуется с конденсацией B и C:
\[ \ce{C8H7NO + C12H22O11 - H2O = C20H27NO11}. \]
Уравнения гидролиза с расставленными коэффициентами имеют вид:
\[ \underbrace{\ce{C20H27NO11 + H2O -> C8H7NO + C12H22O11}} _{\text{ферментативный гидролиз: A даёт B и C}}, \]
\[ \ce{C12H22O11 + H2O -> 2C6H12O6}, \]
а с учётом гидролиза нитрильной группы —
\[ \underbrace{\ce{C20H27NO11 + 4H2O + H+ -> 2C6H12O6 + C8H8O3 + NH4+}} _{\text{полный кислотный гидролиз: A даёт две молекулы D и одну E}}. \]
Описание проекций Хеуорса. Изобразите каждое глюкопиранозное кольцо так, чтобы атом кислорода кольца находился справа вверху, а C1 — справа. В каждом остатке D-глюкозы гидроксиметильный заместитель при C5 направлен вверх, а заместители при C2, C3 и C4 — соответственно вниз, вверх и вниз.
- В C связь C1–O невосстанавливающего остатка глюкозы направлена вверх и соединяет его с O6 восстанавливающего остатка глюкозы. Связь C1–OH восстанавливающего остатка глюкозы может быть направлена вниз, α, или вверх, β.
- В общепринятой структуре A связь C1–O восстанавливающего остатка также направлена вверх, и этот атом кислорода соединён с атомом углерода \((R)\)-манделонитрила.
- В D связь C1–OH может быть направлена вниз или вверх. Альтернативная форма, α-D-глюкопираноза:
O[C@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O. - Для B используйте проекцию Фишера с \(\ce{CN}\) вверху, фенилом внизу, H слева и OH справа. Это конфигурация \(R\).
5.2 — Токсичное соединение и продукты его обезвреживания
Манделонитрил может распадаться на бензальдегид и циановодород:
\[ \ce{C6H5CH(OH)CN <=> C6H5CHO + HCN}. \]
Следовательно, \(\boxed{\mathbf F=\ce{HCN}}\). Суммирование гидролиза гликозида с этим распадом даёт
\[ \ce{C20H27NO11 + 2H2O -> 2C6H12O6 + C6H5CHO + HCN}. \]
В реакции, протекающей в растении, сульфгидрильная группа L-цистеина замещается цианогруппой:
\[ \ce{HCN + HSCH2CH(NH2)COOH -> H2S + NCCH2CH(NH2)COOH}. \]
Здесь \(\ce{NCCH2}\) обозначает \(\ce{N#C-CH2}\). Таким образом, \(\boxed{\mathbf G=\ce{H2S}}\), а H — β-циано-L-аланин.
L-Цистеин имеет структуру N[C@@H](CS)C(=O)O. Пространственное расположение заместителей при его α-атоме углерода сохраняется при замещении в боковой цепи. Следовательно, H — аминокислота L-ряда, или \(S\)-конфигурации. В её проекции Фишера \(\ce{COOH}\) находится вверху, \(\ce{CH2CN}\) — внизу, \(\ce{NH2}\) — слева, а H — справа.
Гидратация нитрильной группы даёт L-аспарагин, N[C@@H](CC(N)=O)C(=O)O:
\[ \ce{NCCH2CH(NH2)COOH + H2O -> NH2COCH2CH(NH2)COOH}. \]
В реакции обезвреживания в организме человека L-цистин имеет структуру
N[C@@H](CSSC[C@H](N)C(=O)O)C(=O)O.
Суммарное уравнение с расставленными коэффициентами:
\[ \ce{C6H12N2O4S2 + HCN -> C3H7NO2S + C4H6N2O2S}. \]
Цианид атакует атом серы дисульфидной связи с образованием цистеина и S-циано-L-цистеина, N[C@@H](CSC#N)C(=O)O. Затем аминогруппа может внутримолекулярно атаковать атом углерода цианогруппы с образованием пятичленного кольца.
Для I
\[ \mathrm{DBE}=\frac{2(4)+2+2-6}{2}=3. \]
Эти три степени ненасыщенности приходятся на одну карбонильную группу карбоксила, одно кольцо и одну связь \(\ce{C=N}\). Отсутствие поглощения нитрильной группы и наличие полосы при \(1640\ \mathrm{cm^{-1}}\), попадающей в указанный диапазон \(1600\text{–}1700\ \mathrm{cm^{-1}}\) для иминов, подтверждают эту структуру циклического амидина.
Последовательность атомов в кольце: сера–амидиновый углерод–азот–углерод, несущий карбоксильную группу–метилен. I можно представить в любой из двух форм:
- 2-Амино-4,5-дигидро-1,3-тиазол-4-карбоновая кислота:
NC1=N[C@@H](CS1)C(=O)O. - Её таутомер, 2-иминотиазолидин-4-карбоновая кислота:
N=C1N[C@@H](CS1)C(=O)O.
Сохранившийся стереоцентр цистеина имеет конфигурацию \(R\), хотя в вопросе явно требуется указать стереохимию только для H.
5.3 — Абсолютные конфигурации и промежуточные соединения
Сначала определим конфигурацию изображённого дейтерированного продукта. Его приоритеты по правилам CIP:
\[ \ce{C6H5}>\ce{CH3}>\ce{^{2}H}>\ce{^{1}H}. \]
Фенил имеет более высокий приоритет, чем метил, поскольку при сравнении соседей присоединённого атома углерода для фенила учитываются атомы углерода, а для метила — атомы водорода. Дейтерий имеет более высокий приоритет, чем протий, по массе изотопа.
В приведённой проекции Фишера метил находится вверху, фенил — внизу, D — слева, а H — справа. Поскольку H с наименьшим приоритетом направлен к наблюдателю, обращение видимого направления обхода даёт \(R\).
Дейтерид замещает сульфонатную группу O с обращением конфигурации. Следовательно, O имеет конфигурацию \(S\). При сульфонилировании N изменяется заместитель при кислороде без разрыва связи между стереогенным атомом углерода и кислородом, поэтому N также имеет конфигурацию \(S\).
Превращение N в M представляет собой алкилирование по кислороду. При этом стереоцентр также сохраняется:
\[ \ce{2C6H5CH(OH)CH3 + 2K + 2C2H5I -> 2C6H5CH(OC2H5)CH3 + 2KI + H2}. \]
Таким образом, M имеет конфигурацию \(S\).
Теперь рассмотрим другой путь.
- E → J: этилирование обеих кислотных групп O–H
Спиртовая группа превращается в простой этиловый эфир, а карбоксильная — в сложный этиловый эфир:
\[ \ce{C6H5CH(OH)COOH + 2C2H5I + Ag2O -> C6H5CH(OC2H5)COOC2H5 + 2AgI + H2O}. \]
Ни одна связь при стереогенном атоме углерода не подвергается замещению.
- J → K: восстановление сложного эфира
Сложноэфирная группа превращается в \(\ce{CH2OH}\), тогда как простой этиловый эфир остаётся неизменным. Суммарное уравнение восстановления и последующей обработки с расставленными коэффициентами:
\[ \ce{C6H5CH(OC2H5)COOC2H5 + 2H- + 2H+ -> C6H5CH(OC2H5)CH2OH + C2H5OH}. \]
Гидрид и кислоту вводят на отдельных стадиях.
- K → L: сульфонилирование первичной спиртовой группы
\[ \ce{C6H5CH(OC2H5)CH2OH + C6H5SO2Cl + C5H5N -> C6H5CH(OC2H5)CH2OSO2C6H5 + C5H6N+ + Cl-}. \]
- L → M: замещение сульфонатной группы при первичном атоме углерода водородом
\[ \ce{C6H5CH(OC2H5)CH2OSO2C6H5 + H- -> C6H5CH(OC2H5)CH3 + C6H5SO3-}. \]
Замещение происходит при соседнем первичном атоме углерода, поэтому пространственное расположение заместителей при исходном стереоцентре остаётся неизменным.
Тем не менее при переходе от L к M обозначение конфигурации меняется, поскольку изменяются приоритеты:
| Соединения | Порядок приоритетов CIP при стереогенном атоме углерода |
|---|---|
| E | \(\ce{OH}>\ce{COOH}>\ce{C6H5}>\ce{H}\) |
| J | \(\ce{OC2H5}>\ce{COOC2H5}>\ce{C6H5}>\ce{H}\) |
| K | \(\ce{OC2H5}>\ce{CH2OH}>\ce{C6H5}>\ce{H}\) |
| L | \(\ce{OC2H5}>\ce{CH2OSO2C6H5}>\ce{C6H5}>\ce{H}\) |
| M | \(\ce{OC2H5}>\ce{C6H5}>\ce{CH3}>\ce{H}\) |
Второй и третий приоритеты меняются местами, когда замещённая гидроксиметильная группа превращается в метильную. Следовательно, E, J, K и L имеют конфигурацию \(R\), хотя M имеет конфигурацию \(S\). Это изменение обозначения не означает обращения конфигурации стереоцентра.
Для точного построения проекций Фишера во всех приведённых ниже структурах расположите фенил внизу, а H слева. Указанные группы поместите вверху и справа; горизонтальные связи направлены к наблюдателю.
| Соединение | Группа вверху | Группа справа | Конфигурация |
|---|---|---|---|
| E | \(\ce{COOH}\) | \(\ce{OH}\) | \(R\) |
| J | \(\ce{COOC2H5}\) | \(\ce{OC2H5}\) | \(R\) |
| K | \(\ce{CH2OH}\) | \(\ce{OC2H5}\) | \(R\) |
| L | \(\ce{CH2OSO2C6H5}\) | \(\ce{OC2H5}\) | \(R\) |
| M | \(\ce{CH3}\) | \(\ce{OC2H5}\) | \(S\) |
| N | \(\ce{CH3}\) | \(\ce{OH}\) | \(S\) |
| O | \(\ce{CH3}\) | \(\ce{OSO2C6H5}\) | \(S\) |
Уравнение образования O с расставленными коэффициентами:
\[ \ce{C6H5CH(OH)CH3 + C6H5SO2Cl + C5H5N -> C6H5CH(OSO2C6H5)CH3 + C5H6N+ + Cl-}. \]
Наконец, гидролиз нитрильной группы B не изменяет его стереогенный атом углерода. Последовательность приоритетов в нём — \(\ce{OH}>\ce{CN}>\ce{C6H5}>\ce{H}\), что соответствует тому же порядку, что и в E. Следовательно, B, а также манделонитрильный центр A тоже имеют конфигурацию \(R\).
Сами по себе знаки оптического вращения не определяют ни одно из этих отнесений к \(R/S\)-конфигурации.
5.4 — Механизм превращения O → 1-фенилэтан-1-d
Реакция протекает по согласованному механизму замещения \(S_\mathrm{N}2\):
\[ \ce{C6H5CH(OSO2C6H5)CH3 + ^2H- -> C6H5CHDCH3 + C6H5SO3-}. \]
Дейтерид атакует бензильный атом углерода со стороны, противоположной связи углерод–кислород. Одновременно электронная пара этой связи переходит к кислороду, и отщепляется бензолсульфонат. Тетраэдрический центр претерпевает вальденовское обращение, в результате чего из \(S\)-O образуется изображённый продукт конфигурации \(R\).
При замещении порядок приоритетов меняется с кислород–фенил–метил на фенил–метил–дейтерий. Это чётная циклическая перестановка, поэтому пространственное обращение также меняет дескриптор с \(S\) на \(R\).
Для полноты ниже приведены остальные реагенты и низкомолекулярные продукты, встречающиеся в уравнениях:
| Частица или вещество | SMILES |
|---|---|
| Вода; метанол; этанол | O; CO; CCO |
| Протон; ион аммония; водород | [H+]; [NH4+]; [H][H] |
| Гидрид; дейтерид | [H-]; [2H-] |
| Иодметан; иодэтан | CI; CCI |
| Оксид серебра(I); иодид серебра | [Ag+].[Ag+].[O-2]; [Ag+].[I-] |
| Калий; иодид калия | [K]; [K+].[I-] |
| Пиридин; ион пиридиния; хлорид | n1ccccc1; [nH+]1ccccc1; [Cl-] |
| Бензолсульфонилхлорид; бензолсульфонат | O=S(=O)(Cl)c1ccccc1; O=S(=O)([O-])c1ccccc1 |
| Алюмогидрид лития | [Li+].[AlH4-] |
| Алюмодейтерид лития | [Li+].[2H][Al-]([2H])([2H])[2H] |
| Диэтиловый эфир; ион гидроксония | CCOCC; [OH3+] |
Решение проверено по официальному решению.
IChO 1999 · مسألة نظرية 5
الغليكوسيد A من بذور نباتات الفصيلة الوردية
يعطي الغليكوسيد A (\(\ce{C20H27NO11}\))، الموجود في بذور الفصيلة الوردية، نتيجة سلبية عند اختباره بمحلولي بندكت أو فهلنغ. ينتج عن التحلل المائي الإنزيمي للمركب A المركبان (-) B، \(\ce{C8H7NO}\)، وC، \(\ce{C12H22O11}\)، بينما يعطي التحلل المائي الحمضي الكامل، بوصفها نواتج عضوية، (+) D، \(\ce{C6H12O6}\)، و(-) E، \(\ce{C8H8O3}\).
يحتوي C على رابطة غليكوسيدية من النمط \(\beta\)، ويعطي نتيجة إيجابية عند اختباره بمحلول بندكت أو فهلنغ. تؤدي مثيلة C باستخدام \(\ce{MeI/Ag2O}\) إلى إعطاء \(\ce{C20H38O11}\)، الذي يعطي عند تحلله مائيًا في وسط حمضي 2,3,4-ثلاثي-O-ميثيل-D-غلوكوبيرانوز و2,3,4,6-رباعي-O-ميثيل-D-غلوكوبيرانوز.
يمكن تحضير (±)B من البنزالدهيد و\(\ce{NaHSO3}\)، ثم المعالجة بـ\(\ce{NaCN}\). يعطي التحلل المائي الحمضي للمركب (±)B المركب (±)E، \(\ce{C8H8O3}\).
5.1 اكتب تراكيب A – D مع الكيمياء الفراغية المناسبة بإسقاط هاوورث، باستثناء B.
وُجد أن الغليكوسيد A سام، ويُعتقد أن ذلك يرجع إلى المركب شديد السمية F، الذي يتحرر في ظروف التحلل المائي. قد تصاحب إزالة سمية المركب F في النبات التفاعلات الآتية (الكيمياء الفراغية غير موضحة).
يُعتقد أن إزالة سمية كمية صغيرة من المركب F في الإنسان تتم بتفاعل مباشر مع السيستين الثنائي، فيعطي L-سيستئين والمركب I، \(\ce{C4H6N2O2S}\)، الذي يُطرح في البول (الكيمياء الفراغية غير موضحة).
لا يُظهر المركب I امتصاصًا عند 2150-2250 \(\mathrm{cm^{-1}}\) في طيف الأشعة تحت الحمراء، ولكن تُلاحظ حزمة عند 1640 \(\mathrm{cm^{-1}}\)، إضافة إلى حزم مجموعة الكربوكسيل.
5.2 اكتب الصيغتين الجزيئيتين للمركبين F وG، والصيغتين البنائيتين للمركبين H وI، وبيّن الكيمياء الفراغية للمركب H. (قد يفيد الجدول 5.1 في تعيين التراكيب.)
يمكن تحضير (-)1-فينيل إيثان-1-d، \(\ce{C6H5CHDCH3}\)، في صورة فعالة ضوئيًا، ويكون مقدار دورانه ذا قيمة مرتفعة نسبيًا، إذ إن \([\alpha]_{\mathrm D}\) يساوي -0.6.
يرتبط التشكيل المطلق للمركب (-)1-فينيل إيثان-1-d بالمركب (-) E وفق التفاعلات الآتية.
يمكن أيضًا الحصول على المركب (-) M من المركب N كما يأتي.
5.3 استنتج التشكيل المطلق للمركب (-) E، وبنية كل مركب وسيط (J – O) في التسلسل وتشكيله، مع التعيين الصحيح لـ\(R,S\) كما هو مبين في ورقة الإجابة.
5.4 اختر الآلية المتضمنة في تحويل المركب O إلى 1-فينيل إيثان-1-d.
الجدول 5.1 الامتصاصات المميزة في الأشعة تحت الحمراء
| اهتزاز الاستطالة | المجال (\(\mathrm{cm^{-1}}\)) | اهتزاز الاستطالة | المجال (\(\mathrm{cm^{-1}}\)) |
|---|---|---|---|
| \(\ce{C-H}\) (ألكان) | 2850-2960 | \(\ce{O-H}\) (كحول حر) | 3400-3600 |
| \(\ce{C-H}\) (ألكين) | 3020-3100 | \(\ce{O-H}\) (كحول مرتبط بروابط هيدروجينية) | 3300-3500 |
| \(\ce{C=C}\) | 1650-1670 | \(\ce{O-H}\) (حمض) | 2500-3100 |
| \(\ce{C-H}\) (ألكاين) | 3300 | \(\ce{C-O}\) | 1030-1150 |
| \(\ce{C#C}\) | 2100-2260 | \(\ce{NH}\), \(\ce{NH2}\) | 3310-3550 |
| \(\ce{C-H}\) (مركبات عطرية) | 3030 | \(\ce{C-N}\) | 1030, 1230 |
| \(\ce{C=C}\) (مركبات عطرية) | 1500-1600 | \(\ce{C=N}\) | 1600-1700 |
| \(\ce{C-H}\) (ألدهيد) | 2700-2775, 2820-2900 | \(\ce{C#N}\) | 2210-2260 |
| \(\ce{C=O}\) | 1670-1780 |
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 5.1: يُعرَّف A اصطلاحًا بأنه الأميغدالين، وهو β-D-جنتيوبيوزيد \((R)\)-مانديلونتريل. B هو \((R)\)-مانديلونتريل. C هو الجنتيوبيوز، أي β-D-غلوكوبيرانوزيل-\((1\to6)\)-D-غلوكوبيرانوز. D هو D-غلوكوز.
- 5.2: F هو سيانيد الهيدروجين، \(\ce{HCN}\)؛ وG هو كبريتيد الهيدروجين، \(\ce{H2S}\). H هو β-سيانو-L-ألانين، وتشكيله \(S\). I هو حمض 2-أمينو-4,5-ثنائي هيدرو-1,3-ثيازول-4-كربوكسيليك، أو بصورة مكافئة توتومره 2-إيمينو ثيازوليدين.
- 5.3: التشكيلات هي \(\boxed{E:R,\ J:R,\ K:R,\ L:R,\ M:S,\ N:S,\ O:S}\). وتُحدَّد تراكيبها أدناه.
- 5.4: تؤدي الإزاحة بآلية \(S_\mathrm{N}2\) بواسطة الديوتيريد، مع انقلاب عند ذرة الكربون البنزيلية، إلى إعطاء \((R)\)-1-فينيل إيثان-1-d.
تحدد صيغ SMILES الآتية التراكيب. بالنسبة إلى السكرين المختزلين C وD، يُعرض أنومر β عند الطرف المختزل؛ ويمكن لمركزيهما الأنومريين الحرين الخضوع للتدوير المتبدل.
| المركب | الاسم وصيغة SMILES المحددة للكيمياء الفراغية |
|---|---|
| A | الأميغدالين، β-D-جنتيوبيوزيد \((R)\)-مانديلونتريل: N#C[C@H](O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O)c1ccccc1 |
| B | \((R)\)-مانديلونتريل: N#C[C@H](O)c1ccccc1 |
| C | الجنتيوبيوز: O[C@@H]1O[C@H](CO[C@@H]2O[C@H](CO)[C@@H](O)[C@H](O)[C@H]2O)[C@@H](O)[C@H](O)[C@H]1O |
| D | D-غلوكوز، والمعروض هو β-D-غلوكوبيرانوز: O[C@@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O |
| E | حمض \((R)\)-المانديليك: O=C(O)[C@H](O)c1ccccc1 |
| F | سيانيد الهيدروجين: C#N |
| G | كبريتيد الهيدروجين: S |
| H | β-سيانو-L-ألانين، حمض \((S)\)-2-أمينو-3-سيانوبروبانويك: N[C@@H](CC#N)C(=O)O |
| I | حمض \((4R)\)-2-أمينو-4,5-ثنائي هيدرو-1,3-ثيازول-4-كربوكسيليك: NC1=N[C@@H](CS1)C(=O)O |
| J | \((R)\)-2-إيثوكسي-2-فينيل أسيتات الإيثيل: CCOC(=O)[C@H](OCC)c1ccccc1 |
| K | \((R)\)-2-إيثوكسي-2-فينيل إيثان-1-ول: OC[C@H](OCC)c1ccccc1 |
| L | بنزين سلفونات \((R)\)-2-إيثوكسي-2-فينيل إيثيل: CCO[C@@H](COS(=O)(=O)c1ccccc1)c1ccccc1 |
| M | \((S)\)-1-إيثوكسي-1-فينيل إيثان: C[C@H](OCC)c1ccccc1 |
| N | \((S)\)-1-فينيل إيثانول: C[C@H](O)c1ccccc1 |
| O | بنزين سلفونات \((S)\)-1-فينيل إيثيل: C[C@H](OS(=O)(=O)c1ccccc1)c1ccccc1 |
| الناتج النظائري | \((R)\)-1-فينيل إيثان-1-d: [2H][C@H](C)c1ccccc1 |
الحل
5.1 — تعيين الجزء غير السكري والسكريات
يُكوِّن البنزالدهيد، O=Cc1ccccc1، مركب إضافة مع الهيدروجين كبريتيت، يتحول إلى السيانوهيدرين الموافق له:
\[ \ce{C6H5CHO + NaHSO3 -> C6H5CH(OH)SO3Na} \]
\[ \ce{C6H5CH(OH)SO3Na + NaCN -> C6H5CH(OH)CN + Na2SO3}. \]
الأنواع المستخدمة هنا هي هيدروجين كبريتيت الصوديوم [Na+].[O-]S(=O)O، وسيانيد الصوديوم [Na+].[C-]#N، وهيدروكسي(فينيل)ميثان سلفونات الصوديوم [Na+].[O-]S(=O)(=O)C(O)c1ccccc1، وكبريتيت الصوديوم [Na+].[Na+].[O-]S(=O)[O-].
يؤدي الهجوم على أي من وجهي مجموعة الكربونيل المستوية في البداية إلى إعطاء مانديلونتريل راسيمي، N#CC(O)c1ccccc1. ومن ثم فإن B هو المانديلونتريل. ويعطي التحلل المائي لمجموعة النتريل فيه حمض المانديليك:
\[ \ce{C6H5CH(OH)CN + 2H2O + H+ -> C6H5CH(OH)COOH + NH4+}. \]
يحوّل هذا التفاعل B الراسيمي إلى حمض المانديليك الراسيمي، O=C(O)C(O)c1ccccc1. ويُحدَّد التشكيل المطلق للمركبين B وE المشتقين من المصدر الطبيعي في 5.3.
كلا ناتجي تحليل المثيلة مشتق من D-غلوكوبيرانوز. لذلك يحتوي C على وحدتين من D-غلوكوز، وD هو D-غلوكوز.
في أثناء المثيلة، تتحول كل مجموعة هيدروكسيل حرة إلى إيثر ميثيلي. ويكون التغير في الصيغة
\[ \ce{C12H22O11 -> C20H38O11}, \]
وهو ما يقابل ثمانية استبدالات لـ\(\ce{OH}\) بـ\(\ce{OCH3}\)، يضيف كل منها \(\ce{CH2}\). وتكون معادلة المثيلة الموزونة
\[ \ce{C12H22O11 + 8CH3I + 4Ag2O -> C20H38O11 + 8AgI + 4H2O}. \]
الناتج الممثيل، ثماني-O-ميثيل جنتيوبيوز، الممثَّل بطرف ميثيل غليكوسيدي من النمط β، هو:
CO[C@@H]1O[C@H](CO[C@@H]2O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]2OC)[C@@H](OC)[C@H](OC)[C@H]1OC
يعطي التحلل المائي الحمضي:
- 2,3,4-ثلاثي-O-ميثيل-D-غلوكوبيرانوز، والأنومر المعروض هو β:
O[C@@H]1O[C@H](CO)[C@@H](OC)[C@H](OC)[C@H]1OC. - 2,3,4,6-رباعي-O-ميثيل-D-غلوكوبيرانوز، والأنومر المعروض هو β:
O[C@@H]1O[C@H](COC)[C@@H](OC)[C@H](OC)[C@H]1OC.
يفتقر الناتج الأول إلى المثيلة عند الموضع 6 لأن ذرة الأكسجين تلك كانت تشارك أصلًا في الرابطة بين الوحدتين السكريتين. أما وحدة الغلوكوز الثانية فكانت تحتوي على مجموعات هيدروكسيل حرة عند المواضع 2 و3 و4 و6. لذلك تكون الرابطة \(1\to6\)؛ ويحدد تشكيلها β المذكور أن C هو الجنتيوبيوز.
يزيل التحلل المائي أيضًا مجموعة الميثيل التي أُدخلت عند مجموعة الهيدروكسيل الأنومرية الحرة أصلًا، محررًا الميثانول:
\[ \ce{C20H38O11 + 2H2O -> C9H18O6 + C10H20O6 + CH3OH}. \]
يدل السلوك الاختزالي للمركب C على بقاء أحد المركزين الأنومريين في صورة نصف أسيتال. وفي A، يتحول هذا المركز إلى أسيتال بارتباطه بأكسجين مجموعة الهيدروكسيل في المانديلونتريل. ومن ثم يكون A غير مختزل. وتتفق صيغته مع تكاثف B وC:
\[ \ce{C8H7NO + C12H22O11 - H2O = C20H27NO11}. \]
تُوزن تفاعلات التحلل المائي على النحو الآتي:
\[ \underbrace{\ce{C20H27NO11 + H2O -> C8H7NO + C12H22O11}} _{\text{التحلل المائي الإنزيمي: A يعطي B وC}}, \]
\[ \ce{C12H22O11 + H2O -> 2C6H12O6}, \]
ومع تضمين التحلل المائي للنتريل،
\[ \underbrace{\ce{C20H27NO11 + 4H2O + H+ -> 2C6H12O6 + C8H8O3 + NH4+}} _{\text{التحلل المائي الحمضي الكامل: A يعطي جزيئين من D وجزيئًا واحدًا من E}}. \]
وصف إسقاطات هاوورث. ارسم كل حلقة غلوكوبيرانوز بحيث تكون ذرة أكسجين الحلقة في أعلى اليمين وC1 في اليمين. في كل وحدة D-غلوكوز، يتجه مستبدل الهيدروكسي ميثيل عند C5 إلى أعلى، بينما تتجه المستبدلات عند C2 وC3 وC4 إلى أسفل، وإلى أعلى، وإلى أسفل، على الترتيب.
- في C، تتجه رابطة C1–O لوحدة الغلوكوز غير المختزلة إلى أعلى، وتتصل بـO6 لوحدة الغلوكوز المختزلة. ويمكن أن تتجه C1–OH لوحدة الغلوكوز المختزلة إلى أسفل، α، أو إلى أعلى، β.
- في البنية الاصطلاحية للمركب A، تتجه رابطة C1–O للوحدة المختزلة أيضًا إلى أعلى، وتتصل ذرة الأكسجين هذه بذرة كربون \((R)\)-مانديلونتريل.
- في D، يمكن أن تتجه C1–OH إلى أسفل أو إلى أعلى. والصورة البديلة α-D-غلوكوبيرانوز هي
O[C@H]1O[C@H](CO)[C@@H](O)[C@H](O)[C@H]1O. - بالنسبة إلى B، استخدم إسقاط فيشر بحيث تكون \(\ce{CN}\) في الأعلى، والفينيل في الأسفل، وH في اليسار، وOH في اليمين. وهذا هو التشكيل \(R\).
5.2 — المركب السام ونواتج إزالة السمية
يمكن أن يتفكك المانديلونتريل إلى بنزالدهيد وسيانيد الهيدروجين:
\[ \ce{C6H5CH(OH)CN <=> C6H5CHO + HCN}. \]
ومن ثم \(\boxed{\mathbf F=\ce{HCN}}\). وبجمع التحلل المائي للغليكوسيد مع هذا التفكك نحصل على
\[ \ce{C20H27NO11 + 2H2O -> 2C6H12O6 + C6H5CHO + HCN}. \]
يستبدل التفاعل في النبات مجموعة السلفهيدريل في L-سيستئين بمجموعة سيانو:
\[ \ce{HCN + HSCH2CH(NH2)COOH -> H2S + NCCH2CH(NH2)COOH}. \]
تشير \(\ce{NCCH2}\) هنا إلى \(\ce{N#C-CH2}\). إذن \(\boxed{\mathbf G=\ce{H2S}}\)، وH هو β-سيانو-L-ألانين.
صيغة L-سيستئين هي N[C@@H](CS)C(=O)O. وتحتفظ ذرة الكربون α فيه بترتيبها الفراغي أثناء الاستبدال في السلسلة الجانبية. ومن ثم يكون H الحمض الأميني L، أو \(S\). وفي إسقاط فيشر له تكون \(\ce{COOH}\) في الأعلى، و\(\ce{CH2CN}\) في الأسفل، و\(\ce{NH2}\) في اليسار، وH في اليمين.
تعطي إماهة النتريل L-أسباراجين، N[C@@H](CC(N)=O)C(=O)O:
\[ \ce{NCCH2CH(NH2)COOH + H2O -> NH2COCH2CH(NH2)COOH}. \]
بالنسبة إلى تفاعل إزالة السمية في الإنسان، تكون صيغة L-سيستين الثنائي
N[C@@H](CSSC[C@H](N)C(=O)O)C(=O)O.
وتكون المعادلة الكلية الموزونة
\[ \ce{C6H12N2O4S2 + HCN -> C3H7NO2S + C4H6N2O2S}. \]
يهاجم السيانيد إحدى ذرتي الكبريت في رابطة ثنائي الكبريتيد، منتجًا السيستئين وS-سيانو-L-سيستئين، N[C@@H](CSC#N)C(=O)O. ويمكن لمجموعة الأمينو بعد ذلك أن تهاجم ذرة كربون السيانو داخل الجزيء، فتتكون حلقة خماسية الأعضاء.
بالنسبة إلى I،
\[ \mathrm{DBE}=\frac{2(4)+2+2-6}{2}=3. \]
تُعزى درجات عدم الإشباع الثلاث هذه إلى مجموعة كربونيل كربوكسيلية واحدة، وحلقة واحدة، ورابطة \(\ce{C=N}\) واحدة. ويدعم غياب امتصاص النتريل ووجود الحزمة عند \(1640\ \mathrm{cm^{-1}}\)، ضمن مجال الإيمين المعطى \(1600\text{–}1700\ \mathrm{cm^{-1}}\)، بنية الأميدين الحلقي هذه.
تسلسل الحلقة هو: كبريت–كربون الأميدين–نيتروجين–كربون يحمل مجموعة الكربوكسيل–ميثيلين. ويمكن كتابة I بأي من الصورتين الآتيتين:
- حمض 2-أمينو-4,5-ثنائي هيدرو-1,3-ثيازول-4-كربوكسيليك:
NC1=N[C@@H](CS1)C(=O)O. - توتومره، حمض 2-إيمينو ثيازوليدين-4-كربوكسيليك:
N=C1N[C@@H](CS1)C(=O)O.
يكون المركز الفراغي المحتفَظ به من السيستئين ذا تشكيل \(R\)، مع أن السؤال يطلب صراحةً الكيمياء الفراغية للمركب H فقط.
5.3 — التشكيلات المطلقة والمركبات الوسيطة
عيّن أولًا تشكيل الناتج الموضح المستبدَل بالديوتيريوم. وأولوياته وفق قواعد CIP هي
\[ \ce{C6H5}>\ce{CH3}>\ce{^{2}H}>\ce{^{1}H}. \]
يتقدم الفينيل على الميثيل في الأولوية لأن ذرة الكربون المتصلة بالمركز فيه تُقارَن من حيث جيرانها من الكربون، بينما يكون جيران كربون الميثيل من الهيدروجين. ويتقدم الديوتيريوم على البروتيوم بسبب الكتلة النظائرية.
في إسقاط فيشر المعطى، تكون مجموعة الميثيل في الأعلى، والفينيل في الأسفل، وD في اليسار، وH في اليمين. ولأن H، ذا الأولوية الأدنى، يتجه نحو الناظر، فإن عكس الاتجاه الظاهري يعطي \(R\).
يزيح الديوتيريد مجموعة السلفونات من O مع حدوث انقلاب. لذلك يكون O ذا تشكيل \(S\). ويُعدِّل إدخال مجموعة السلفونيل إلى N ذرة الأكسجين دون كسر الرابطة بين الكربون المولِّد للتصاوغ الفراغي والأكسجين، ولذلك يكون N أيضًا ذا تشكيل \(S\).
المسار من N إلى M هو ألكلة على الأكسجين. وهو كذلك يحافظ على المركز الفراغي:
\[ \ce{2C6H5CH(OH)CH3 + 2K + 2C2H5I -> 2C6H5CH(OC2H5)CH3 + 2KI + H2}. \]
إذن يكون M ذا تشكيل \(S\).
نتتبع الآن المسار الآخر.
- E → J: إثيلة كلتا مجموعتي O–H الحمضيتين
يتحول الكحول إلى إيثر إيثيلي، ويتحول الحمض الكربوكسيلي إلى إستر إيثيلي:
\[ \ce{C6H5CH(OH)COOH + 2C2H5I + Ag2O -> C6H5CH(OC2H5)COOC2H5 + 2AgI + H2O}. \]
لا تُزاح أي رابطة عند ذرة الكربون المولِّدة للتصاوغ الفراغي.
- J → K: اختزال الإستر
تتحول مجموعة الإستر إلى \(\ce{CH2OH}\)، بينما يبقى الإيثر الإيثيلي سليمًا. وتكون المعادلة الصافية الموزونة للاختزال والمعالجة اللاحقة
\[ \ce{C6H5CH(OC2H5)COOC2H5 + 2H- + 2H+ -> C6H5CH(OC2H5)CH2OH + C2H5OH}. \]
يُضاف الهيدريد والحمض في مرحلتين منفصلتين.
- K → L: إدخال مجموعة السلفونيل إلى الكحول الأولي
\[ \ce{C6H5CH(OC2H5)CH2OH + C6H5SO2Cl + C5H5N -> C6H5CH(OC2H5)CH2OSO2C6H5 + C5H6N+ + Cl-}. \]
- L → M: استبدال السلفونات الأولية بالهيدروجين
\[ \ce{C6H5CH(OC2H5)CH2OSO2C6H5 + H- -> C6H5CH(OC2H5)CH3 + C6H5SO3-}. \]
يحدث الاستبدال عند ذرة الكربون الأولية المجاورة، ولذلك يبقى الترتيب الفراغي عند المركز الفراغي الأصلي دون تغيير.
ومع ذلك، تتغير واصفات التشكيل بين L وM بسبب تغير الأولويات:
| المركبات | ترتيب CIP عند ذرة الكربون المولِّدة للتصاوغ الفراغي |
|---|---|
| E | \(\ce{OH}>\ce{COOH}>\ce{C6H5}>\ce{H}\) |
| J | \(\ce{OC2H5}>\ce{COOC2H5}>\ce{C6H5}>\ce{H}\) |
| K | \(\ce{OC2H5}>\ce{CH2OH}>\ce{C6H5}>\ce{H}\) |
| L | \(\ce{OC2H5}>\ce{CH2OSO2C6H5}>\ce{C6H5}>\ce{H}\) |
| M | \(\ce{OC2H5}>\ce{C6H5}>\ce{CH3}>\ce{H}\) |
تتبادل الأولويتان الثانية والثالثة عندما تتحول مجموعة الهيدروكسي ميثيل المستبدَلة إلى ميثيل. ومن ثم تكون E وJ وK وL ذات تشكيل \(R\)، مع أن M ذو تشكيل \(S\). وهذا التغير في الواصف لا يمثل انقلابًا للمركز الفراغي.
لرسم إسقاطات فيشر بدقة، ضع الفينيل في الأسفل وH في اليسار في كل بنية أدناه. ضع المجموعتين المدرجتين في الأعلى وفي اليمين؛ وتتجه الروابط الأفقية نحو الناظر.
| المركب | المجموعة العلوية | المجموعة اليمنى | التشكيل |
|---|---|---|---|
| E | \(\ce{COOH}\) | \(\ce{OH}\) | \(R\) |
| J | \(\ce{COOC2H5}\) | \(\ce{OC2H5}\) | \(R\) |
| K | \(\ce{CH2OH}\) | \(\ce{OC2H5}\) | \(R\) |
| L | \(\ce{CH2OSO2C6H5}\) | \(\ce{OC2H5}\) | \(R\) |
| M | \(\ce{CH3}\) | \(\ce{OC2H5}\) | \(S\) |
| N | \(\ce{CH3}\) | \(\ce{OH}\) | \(S\) |
| O | \(\ce{CH3}\) | \(\ce{OSO2C6H5}\) | \(S\) |
تُوزن معادلة تكوين O كما يأتي
\[ \ce{C6H5CH(OH)CH3 + C6H5SO2Cl + C5H5N -> C6H5CH(OSO2C6H5)CH3 + C5H6N+ + Cl-}. \]
أخيرًا، لا يغير التحلل المائي للنتريل في B ذرة الكربون المولِّدة للتصاوغ الفراغي فيه. ويكون تسلسل أولوياته \(\ce{OH}>\ce{CN}>\ce{C6H5}>\ce{H}\)، وهو يقابل الترتيب نفسه في E. لذلك يكون B، وكذلك مركز المانديلونتريل في A، ذا تشكيل \(R\) أيضًا.
لا تحدد إشارات الدوران الضوئي وحدها أيًا من تعيينات \(R/S\) هذه.
5.4 — آلية O → 1-فينيل إيثان-1-d
الآلية هي استبدال \(S_\mathrm{N}2\) متزامن:
\[ \ce{C6H5CH(OSO2C6H5)CH3 + ^2H- -> C6H5CHDCH3 + C6H5SO3-}. \]
يهاجم الديوتيريد ذرة الكربون البنزيلية من الجهة المقابلة للرابطة بين الكربون والأكسجين. وفي الوقت نفسه، ينتقل زوج إلكترونات تلك الرابطة إلى الأكسجين، محررًا بنزين سلفونات. ويخضع المركز رباعي السطوح إلى انقلاب فالدن، فيعطي الناتج المعروض ذي التشكيل \(R\) من \(S\)-O.
يغير الاستبدال ترتيب الأولوية من أكسجين–فينيل–ميثيل إلى فينيل–ميثيل–ديوتيريوم. وهذا تبديل دوري زوجي، ولذلك يغير الانقلاب الفراغي أيضًا الواصف من \(S\) إلى \(R\).
استكمالًا للعرض، فيما يأتي بقية الكواشف والنواتج الصغيرة الواردة في المعادلات:
| النوع الكيميائي | SMILES |
|---|---|
| الماء؛ الميثانول؛ الإيثانول | O; CO; CCO |
| البروتون؛ الأمونيوم؛ الهيدروجين | [H+]; [NH4+]; [H][H] |
| الهيدريد؛ الديوتيريد | [H-]; [2H-] |
| يوديد الميثيل؛ يوديد الإيثيل | CI; CCI |
| أكسيد الفضة(I)؛ يوديد الفضة | [Ag+].[Ag+].[O-2]; [Ag+].[I-] |
| البوتاسيوم؛ يوديد البوتاسيوم | [K]; [K+].[I-] |
| البيريدين؛ البيريدينيوم؛ الكلوريد | n1ccccc1; [nH+]1ccccc1; [Cl-] |
| كلوريد البنزين سلفونيل؛ بنزين سلفونات | O=S(=O)(Cl)c1ccccc1; O=S(=O)([O-])c1ccccc1 |
| هيدريد ألومنيوم الليثيوم | [Li+].[AlH4-] |
| ديوتيريد ألومنيوم الليثيوم | [Li+].[2H][Al-]([2H])([2H])[2H] |
| ثنائي إيثيل الإيثر؛ الهيدرونيوم | CCOCC; [OH3+] |
تمت مراجعة الحل بمقارنته بالحل الرسمي.