IChO 1997 · Theory problem 3
Synthesis of the thiol side chain of the anti-asthma drug MK-0476
Chemists at Merck Frosst Canada in Montréal have developed a promising drug which is useful against asthma. The structure of MK-0476 is shown below.
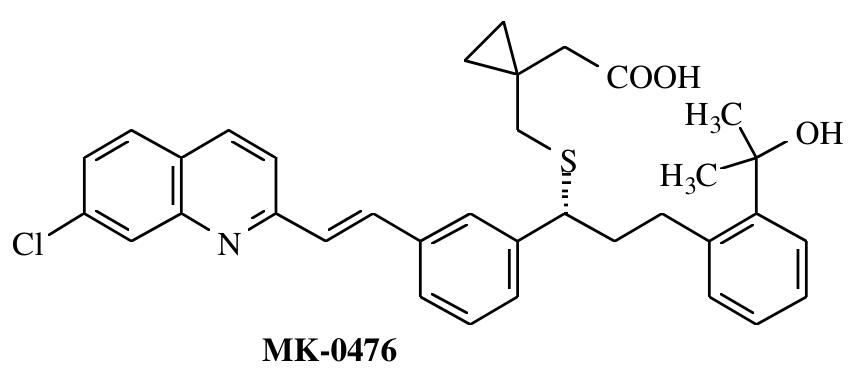
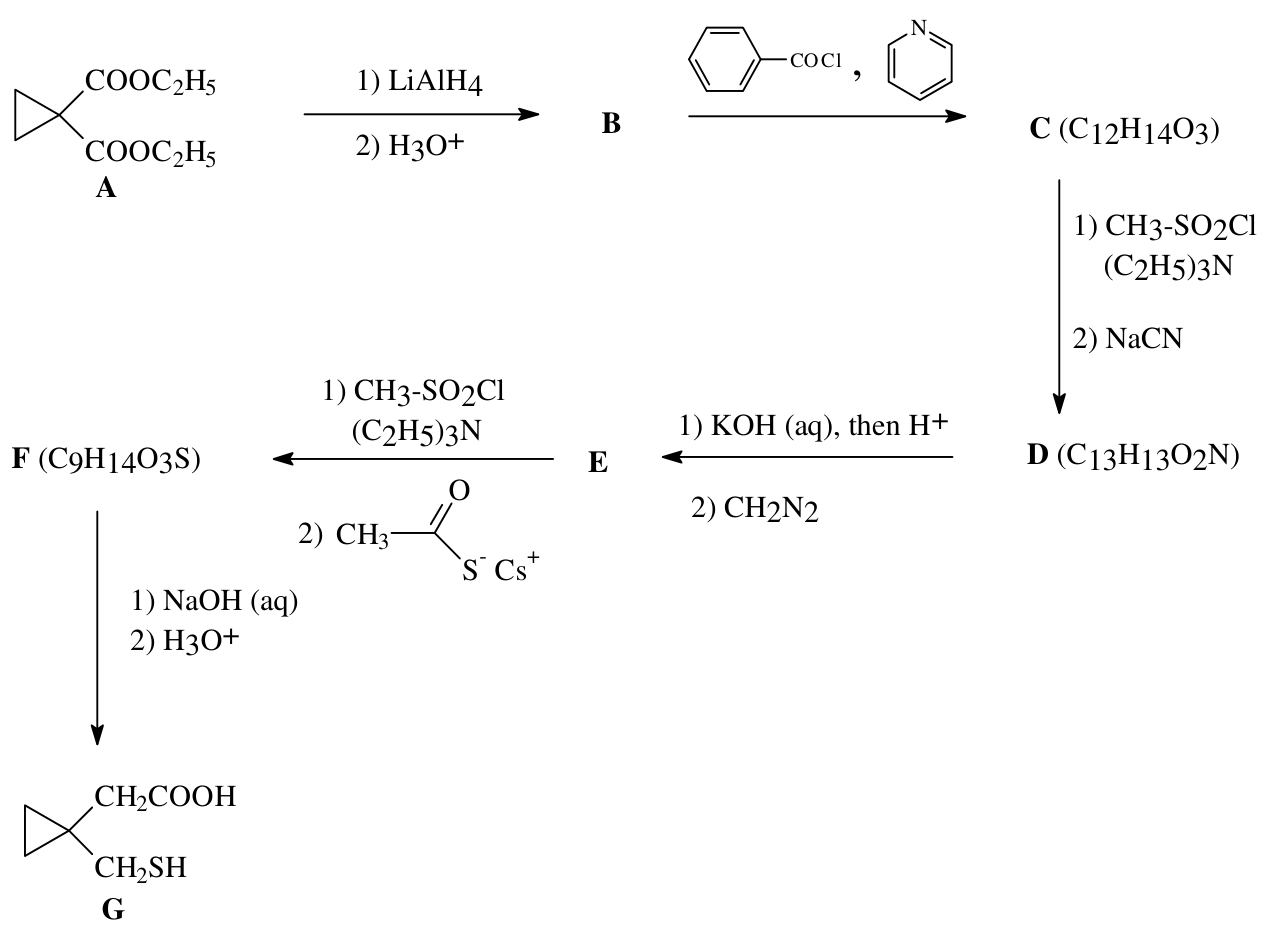
During their investigation, they devised a simple and efficient synthesis, depicted below, for the thiolated portion of MK-0476 starting from diethyl ester A.
3.1 Give the structures of the intermediate products B - F prepared during this synthesis.
In one of the last steps of the synthesis on MK-0476, the dilithium salt of the above thiol acid (G) was coupled with the side chain of the rest of the molecule as shown below.
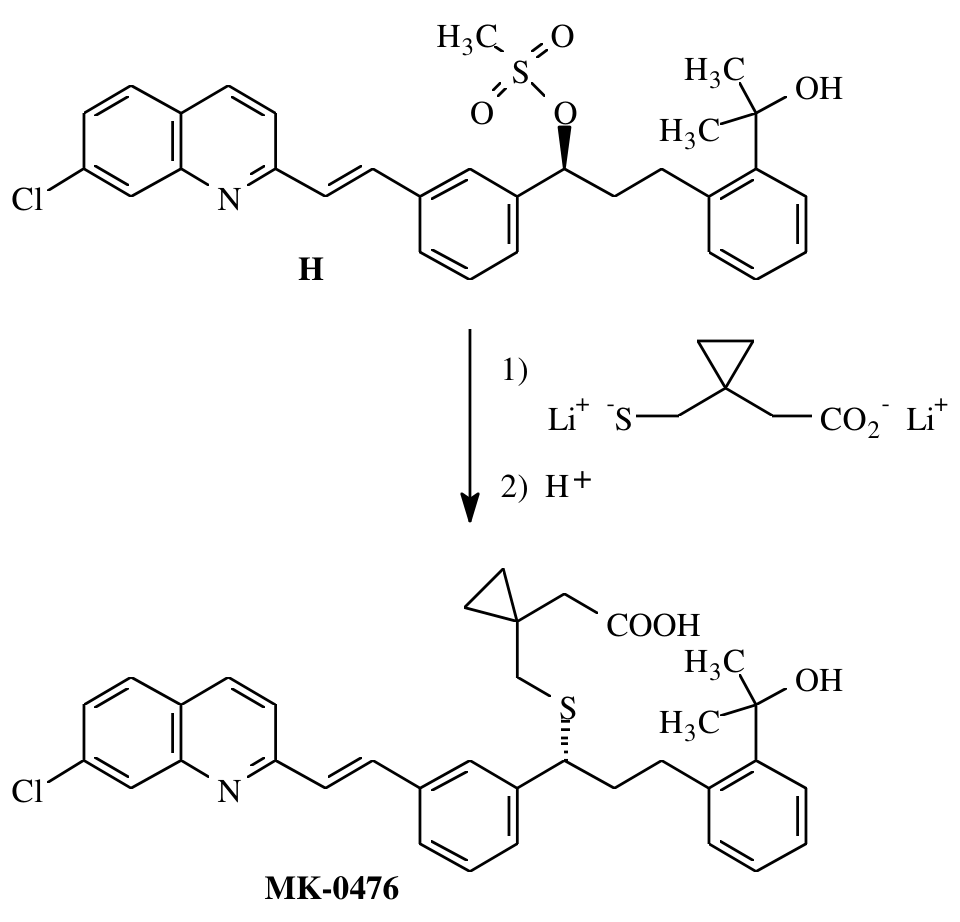
3.2 Based on the observed stereochemistry of the above reaction, what is the mechanistic designation of this coupling process?
3.3 If the process proceeds by your proposed mechanism, what change would occur to the overall rate of the reaction if the concentration of both the thiolate salt and the substrate H were simultaneously tripled?
3.4 For the nucleophilic substitution reaction, model studies were carried out using bromoethane as the substrate to perfect the above coupling. Draw only the structure of the major product of the reaction of one molar equivalent of bromoethane with:
a) G plus two molar equivalents of base
b) G plus one molar equivalent of base
3.5 A side reaction of G is its oxidative dimerization.
Draw the structure of the dimeric product, showing all non-bonded electrons.
Official English text of the problem.
Answers
- 3.1. The cyclopropane ring remains intact in every intermediate.
| Product | Name | SMILES |
|---|---|---|
| B | 1,1-Bis(hydroxymethyl)cyclopropane | OCC1(CC1)CO |
| C | [1-(Hydroxymethyl)cyclopropyl]methyl benzoate | OCC1(CC1)COC(=O)c1ccccc1 |
| D | [1-(Cyanomethyl)cyclopropyl]methyl benzoate | N#CCC1(CC1)COC(=O)c1ccccc1 |
| E | Methyl 2-[1-(hydroxymethyl)cyclopropyl]acetate | COC(=O)CC1(CC1)CO |
| F | Methyl 2-[1-[(acetylsulfanyl)methyl]cyclopropyl]acetate | COC(=O)CC1(CC1)CSC(=O)C |
-
3.2. \(S_\mathrm{N}2\), a bimolecular nucleophilic substitution with inversion at the reacting stereocentre: H has the \(S\) configuration and MK-0476 has the \(R\) configuration.
-
3.3. The reaction rate becomes nine times its original value.
-
3.4(a). Sulfur is ethylated, giving 2-[1-[(ethylsulfanyl)methyl]cyclopropyl]acetate,
CCSCC1(CC1)CC(=O)[O-]. This is the immediate product under the basic conditions. Acidification gives 2-[1-[(ethylsulfanyl)methyl]cyclopropyl]acetic acid,CCSCC1(CC1)CC(=O)O. -
3.4(b). The carboxylate oxygen is ethylated, giving ethyl 2-[1-(sulfanylmethyl)cyclopropyl]acetate,
CCOC(=O)CC1(CC1)CS. -
3.5. The product is bis{[1-(carboxymethyl)cyclopropyl]methyl} disulfide,
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O. Draw two lone pairs on each sulfur and each oxygen atom: twelve lone pairs, or twenty-four non-bonded electrons, altogether.
Solution
3.1 — Identification of B–F
The starting material A is diethyl cyclopropane-1,1-dicarboxylate, CCOC(=O)C1(CC1)C(=O)OCC. Its two ester groups are attached to the same cyclopropane carbon.
The equations below combine successive operations where appropriate. Compound letters refer to the structures identified above; spectator counterions are omitted where they do not participate.
A → B: reduction of both esters.
Lithium aluminium hydride, [Li+].[AlH4-], reduces each ester group to a primary alcohol:
\[ \ce{-C(=O)OCH2CH3 -> -CH2OH}. \]
Thus B bears two hydroxymethyl groups on the same ring carbon. The ethoxy groups become ethanol, CCO. An atom- and charge-balanced net equation, including acidic work-up, is
\[ \ce{A + LiAlH4 + 4 H+ -> B + 2 CH3CH2OH + Li+ + Al^{3+}}. \]
The molecular formula of B is \(\ce{C5H10O2}\).
B → C: protection of one alcohol as a benzoate.
Benzoyl chloride, O=C(Cl)c1ccccc1, esterifies one of the two equivalent hydroxyl groups. Pyridine, n1ccccc1, captures the released proton as pyridinium, c1cc[nH+]cc1:
\[ \ce{B + C6H5COCl + C5H5N -> C + C5H6N+ + Cl-}. \]
Monobenzoylation adds \(\ce{C7H4O}\) to B, giving
\[ \ce{C5H10O2 + C7H4O = C12H14O3}, \]
which matches the supplied formula of C. Consequently, C contains one free \(\ce{-CH2OH}\) group and one protected \(\ce{-CH2OC(=O)C6H5}\) group.
C → D: conversion of the free alcohol into a nitrile.
Methanesulfonyl chloride, CS(=O)(=O)Cl, and triethylamine, CCN(CC)CC, first convert the free alcohol into a methanesulfonate ester. Cyanide ion, [C-]#N, then attacks the primary carbon through its carbon end, replacing the leaving group and forming \(\ce{-CH2C#N}\).
The combined net equation is
\[ \ce{C + CH3SO2Cl + Et3N + CN- -> D + CH3SO3- + Et3NH+ + Cl-}. \]
Here \(\ce{Et3NH+}\) is triethylammonium, CC[NH+](CC)CC, and \(\ce{CH3SO3-}\) is methanesulfonate, CS(=O)(=O)[O-].
The transformation replaces \(\ce{OH}\) by \(\ce{CN}\), so
\[ \ce{C12H14O3 -> C13H13NO2}, \]
in agreement with the formula supplied for D.
D → E: hydrolysis, followed by methyl ester formation.
Aqueous potassium hydroxide hydrolyses both functional groups:
- The nitrile becomes a carboxylate.
- The benzoate protecting group is cleaved, regenerating the primary alcohol.
After acidification, the relevant intermediate is 2-[1-(hydroxymethyl)cyclopropyl]acetic acid, here called J, O=C(O)CC1(CC1)CO.
The overall hydrolysis and acidic work-up can be balanced as
\[ \ce{D + 3 H2O + H+ -> J + C6H5COOH + NH4+}. \]
The additional products are benzoic acid, O=C(O)c1ccccc1, and ammonium ion, [NH4+].
Diazomethane, C=[N+]=[N-], then converts the carboxylic acid into its methyl ester:
\[ \ce{J + CH2N2 -> E + N2}. \]
Nitrogen gas, N#N, is expelled. The alcohol remains free, so E is the hydroxy methyl ester listed above, with formula \(\ce{C7H12O3}\).
E → F: installation of the protected thiol.
Mesylation activates the remaining alcohol. The sulfur atom of thioacetate then displaces the leaving group. The reagent is cesium thioacetate, CC(=O)[S-].[Cs+].
The combined net equation is
\[ \ce{E + CH3SO2Cl + Et3N + CH3C(O)S- -> F + CH3SO3- + Et3NH+ + Cl-}. \]
The side chain changes from \(\ce{-CH2OH}\) to \(\ce{-CH2SC(=O)CH3}\). The product therefore contains a methyl ester and an \(S\)-acetyl-protected thiol. Its formula is
\[ \ce{C9H14O3S}, \]
matching the supplied formula of F.
F → G: confirmation from the final hydrolysis.
Hydrolysis removes both the methyl ester and the acetyl group on sulfur. Acidification gives G, 2-[1-(sulfanylmethyl)cyclopropyl]acetic acid, O=C(O)CC1(CC1)CS.
The balanced net reaction is
\[ \ce{F + 2 H2O -> G + CH3OH + CH3COOH}. \]
The other products are methanol, CO, and acetic acid, CC(=O)O. This produces exactly the two substituents shown for G: \(\ce{-CH2COOH}\) and \(\ce{-CH2SH}\) on the same cyclopropane carbon.
3.2 — Mechanism and stereochemistry
The organic component of the dilithium salt is the thiolate–carboxylate dianion of G, [O-]C(=O)CC1(CC1)C[S-], accompanied by two lithium ions, [Li+].
The thiolate sulfur attacks the stereogenic carbon of H from the side opposite the carbon–oxygen bond. Its lone pair forms the new carbon–sulfur bond while the carbon–oxygen bond breaks, with that bonding electron pair passing to the departing methanesulfonate oxygen.
This concerted displacement gives inversion of configuration, as expected for an \(S_\mathrm{N}2\) mechanism.
For clarity, the complete stereochemical structures are:
-
H, (1S)-1-{3-[(E)-2-(7-chloroquinolin-2-yl)ethenyl]phenyl}-3-[2-(2-hydroxypropan-2-yl)phenyl]propyl methanesulfonate:
CS(=O)(=O)O[C@@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1 -
MK-0476, the resulting \(R\)-configured thioether:
O=C(O)CC1(CC1)CS[C@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1
At the reacting centre, oxygen in H, and sulfur in the product, have highest priority. The directly attached aryl group outranks the methylene chain, and hydrogen has lowest priority. Thus the depicted inversion corresponds to \(S \to R\).
Let \(M\) denote MK-0476. Including the final protonation of its carboxylate, the overall reaction is
\[ \ce{H + G^{2-} + H+ -> M + CH3SO3-}. \]
SMILES records the configurations, but the backside attack and simultaneous bond formation and bond cleavage are mechanistic information conveyed by the explanation above.
3.3 — Effect of tripling both concentrations
For the proposed elementary \(S_\mathrm{N}2\) reaction,
\[ v=k[\mathrm{H}][\mathrm{G}^{2-}]. \]
After both concentrations are tripled,
\[ v' =k\bigl(3[\mathrm{H}]\bigr)\bigl(3[\mathrm{G}^{2-}]\bigr) =9k[\mathrm{H}][\mathrm{G}^{2-}] =9v. \]
Therefore, the rate increases ninefold. The multiplier is exact. If concentrations are expressed in \(\mathrm{mol\,L^{-1}}\) and rate in \(\mathrm{mol\,L^{-1}\,s^{-1}}\), \(k\) has units \(\mathrm{L\,mol^{-1}\,s^{-1}}\).
3.4 — Products with bromoethane
Bromoethane, CCBr, supplies the ethyl group in these substitutions, and bromide ion, [Br-], leaves.
The carboxylic acid group of G is more acidic than its thiol group. Accordingly, one equivalent of strong base produces the carboxylate; two equivalents produce the thiolate–carboxylate dianion.
Let \(\ce{Q-}\) represent the unspecified base and \(\ce{QH}\) its conjugate acid.
(a) Two equivalents of base
Both acidic protons are removed:
\[ \ce{G + 2 Q- -> G^{2-} + 2 QH}. \]
The thiolate sulfur is the more effective nucleophile towards bromoethane and undergoes ethylation:
\[ \ce{G^{2-} + CH3CH2Br -> P_a^- + Br-}. \]
Here \(P_a^-\) is 2-[1-[(ethylsulfanyl)methyl]cyclopropyl]acetate, CCSCC1(CC1)CC(=O)[O-].
For the requested drawing, retain the cyclopropane ring and place \(\ce{-CH2COO-}\) and \(\ce{-CH2SCH2CH3}\) on the same ring carbon.
If an acidic work-up is applied,
\[ \ce{P_a^- + H+ -> P_aH}, \]
where \(P_aH\) is the corresponding neutral acid, CCSCC1(CC1)CC(=O)O.
(b) One equivalent of base
Only the carboxylic acid is deprotonated:
\[ \ce{G + Q- -> G^- + QH}. \]
This carboxylate monoanion of G is O=C([O-])CC1(CC1)CS. Its carboxylate oxygen attacks bromoethane:
\[ \ce{G^- + CH3CH2Br -> P_b + Br-}. \]
The product \(P_b\) is ethyl 2-[1-(sulfanylmethyl)cyclopropyl]acetate, CCOC(=O)CC1(CC1)CS.
For the drawing, place \(\ce{-CH2COOCH2CH3}\) and \(\ce{-CH2SH}\) on the same cyclopropane carbon.
3.5 — Oxidative dimerization
Oxidation joins the sulfur atoms of two molecules of G through an \(\ce{S-S}\) single bond, removing the two thiol hydrogens.
Since no oxidant is specified, the balanced oxidation half-reaction is
\[ \ce{2 G -> P_{SS} + 2 H+ + 2 e-}. \]
The product \(P_{SS}\), bis{[1-(carboxymethyl)cyclopropyl]methyl} disulfide, is
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O
and has formula \(\ce{C12H18O4S2}\).
To draw it precisely, connect two copies of G at sulfur, replacing their two \(\ce{S-H}\) bonds with one \(\ce{S-S}\) bond. Both carboxylic acid groups remain intact.
SMILES does not explicitly display the lone pairs. Add:
- Two lone pairs to each sulfur atom: four pairs.
- Two lone pairs to each of the four oxygen atoms: eight pairs.
There are therefore twelve lone pairs, containing twenty-four non-bonded electrons. All atoms in the neutral disulfide have zero formal charge.
The solution was checked against the official solution.
IChO 1997 · Theorieaufgabe 3
Synthese der Thiol-Seitenkette des Antiasthmatikums MK-0476
Chemiker bei Merck Frosst Canada in Montréal haben einen vielversprechenden Wirkstoff entwickelt, der gegen Asthma wirksam ist. Die Struktur von MK-0476 ist unten dargestellt.
Im Verlauf ihrer Untersuchungen entwickelten sie ausgehend vom Diethylester A eine einfache und effiziente Synthese für den thiolhaltigen Teil von MK-0476, die unten dargestellt ist.
3.1 Geben Sie die Strukturen der bei dieser Synthese hergestellten Zwischenprodukte B - F an.
In einem der letzten Schritte der Synthese von MK-0476 wurde das Dilithiumsalz der oben gezeigten Thiolcarbonsäure (G) mit der Seitenkette des übrigen Moleküls gekoppelt, wie unten dargestellt.
3.2 Wie lautet aufgrund der beobachteten Stereochemie der oben gezeigten Reaktion die mechanistische Bezeichnung dieses Kupplungsprozesses?
3.3 Wenn der Prozess nach dem von Ihnen vorgeschlagenen Mechanismus abläuft, wie verändert sich dann die Gesamtgeschwindigkeit der Reaktion, wenn die Konzentrationen sowohl des Thiolatsalzes als auch des Substrats H gleichzeitig verdreifacht werden?
3.4 Zur Optimierung der oben gezeigten Kupplung wurden Modelluntersuchungen zur nucleophilen Substitutionsreaktion mit Bromethan als Substrat durchgeführt. Zeichnen Sie jeweils nur die Struktur des Hauptprodukts der Reaktion eines molaren Äquivalents Bromethan mit:
a) G und zwei molaren Äquivalenten Base
b) G und einem molaren Äquivalent Base
3.5 Eine Nebenreaktion von G ist seine oxidative Dimerisierung.
Zeichnen Sie die Struktur des dimeren Produkts und geben Sie dabei alle nichtbindenden Elektronen an.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 3.1. Der Cyclopropanring bleibt in jedem Zwischenprodukt erhalten.
| Produkt | Name | SMILES |
|---|---|---|
| B | 1,1-Bis(hydroxymethyl)cyclopropan | OCC1(CC1)CO |
| C | [1-(Hydroxymethyl)cyclopropyl]methylbenzoat | OCC1(CC1)COC(=O)c1ccccc1 |
| D | [1-(Cyanmethyl)cyclopropyl]methylbenzoat | N#CCC1(CC1)COC(=O)c1ccccc1 |
| E | Methyl-2-[1-(hydroxymethyl)cyclopropyl]acetat | COC(=O)CC1(CC1)CO |
| F | Methyl-2-[1-[(acetylsulfanyl)methyl]cyclopropyl]acetat | COC(=O)CC1(CC1)CSC(=O)C |
-
3.2. \(S_\mathrm{N}2\), eine bimolekulare nucleophile Substitution mit Inversion am reagierenden Stereozentrum: H besitzt die \(S\)-Konfiguration und MK-0476 die \(R\)-Konfiguration.
-
3.3. Die Reaktionsgeschwindigkeit steigt auf das Neunfache ihres ursprünglichen Werts.
-
3.4(a). Der Schwefel wird ethyliert, wobei 2-[1-[(Ethylsulfanyl)methyl]cyclopropyl]acetat,
CCSCC1(CC1)CC(=O)[O-], entsteht. Dies ist das unmittelbar unter den basischen Bedingungen gebildete Produkt. Ansäuern ergibt 2-[1-[(Ethylsulfanyl)methyl]cyclopropyl]essigsäure,CCSCC1(CC1)CC(=O)O. -
3.4(b). Der Carboxylat-Sauerstoff wird ethyliert, wobei Ethyl-2-[1-(sulfanylmethyl)cyclopropyl]acetat,
CCOC(=O)CC1(CC1)CS, entsteht. -
3.5. Das Produkt ist Bis{[1-(carboxymethyl)cyclopropyl]methyl}disulfid,
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O. Zeichnen Sie zwei freie Elektronenpaare an jedem Schwefel- und jedem Sauerstoffatom ein: insgesamt zwölf freie Elektronenpaare beziehungsweise vierundzwanzig nichtbindende Elektronen.
Lösung
3.1 — Identifizierung von B–F
Der Ausgangsstoff A ist Diethylcyclopropan-1,1-dicarboxylat, CCOC(=O)C1(CC1)C(=O)OCC. Seine beiden Estergruppen sind an dasselbe Kohlenstoffatom des Cyclopropanrings gebunden.
Die folgenden Gleichungen fassen aufeinanderfolgende Arbeitsschritte zusammen, wo dies zweckmäßig ist. Die Buchstaben der Verbindungen beziehen sich auf die oben identifizierten Strukturen; nicht an der Reaktion beteiligte Gegenionen werden weggelassen.
A → B: Reduktion beider Ester.
Lithiumaluminiumhydrid, [Li+].[AlH4-], reduziert jede Estergruppe zu einem primären Alkohol:
\[ \ce{-C(=O)OCH2CH3 -> -CH2OH}. \]
Somit trägt B zwei Hydroxymethylgruppen am selben Ringkohlenstoffatom. Aus den Ethoxygruppen entsteht Ethanol, CCO. Eine atom- und ladungsbilanzierte Nettogleichung einschließlich der sauren Aufarbeitung lautet
\[ \ce{A + LiAlH4 + 4 H+ -> B + 2 CH3CH2OH + Li+ + Al^{3+}}. \]
Die Summenformel von B ist \(\ce{C5H10O2}\).
B → C: Schutz eines Alkohols als Benzoat.
Benzoylchlorid, O=C(Cl)c1ccccc1, verestert eine der beiden äquivalenten Hydroxygruppen. Pyridin, n1ccccc1, fängt das freigesetzte Proton unter Bildung von Pyridinium, c1cc[nH+]cc1, ab:
\[ \ce{B + C6H5COCl + C5H5N -> C + C5H6N+ + Cl-}. \]
Durch die Monobenzoylierung wird B um \(\ce{C7H4O}\) erweitert, sodass sich
\[ \ce{C5H10O2 + C7H4O = C12H14O3}, \]
ergibt, was mit der angegebenen Summenformel von C übereinstimmt. Folglich enthält C eine freie \(\ce{-CH2OH}\)-Gruppe und eine geschützte \(\ce{-CH2OC(=O)C6H5}\)-Gruppe.
C → D: Umwandlung des freien Alkohols in ein Nitril.
Methansulfonylchlorid, CS(=O)(=O)Cl, und Triethylamin, CCN(CC)CC, wandeln den freien Alkohol zunächst in einen Methansulfonsäureester um. Das Cyanidion, [C-]#N, greift anschließend mit seinem Kohlenstoffende das primäre Kohlenstoffatom an, ersetzt die Abgangsgruppe und bildet \(\ce{-CH2C#N}\).
Die zusammengefasste Nettogleichung lautet
\[ \ce{C + CH3SO2Cl + Et3N + CN- -> D + CH3SO3- + Et3NH+ + Cl-}. \]
Dabei ist \(\ce{Et3NH+}\) Triethylammonium, CC[NH+](CC)CC, und \(\ce{CH3SO3-}\) Methansulfonat, CS(=O)(=O)[O-].
Bei dieser Umwandlung wird \(\ce{OH}\) durch \(\ce{CN}\) ersetzt, sodass
\[ \ce{C12H14O3 -> C13H13NO2}, \]
in Übereinstimmung mit der für D angegebenen Summenformel gilt.
D → E: Hydrolyse mit anschließender Methylesterbildung.
Wässrige Kaliumhydroxidlösung hydrolysiert beide funktionellen Gruppen:
- Das Nitril wird in ein Carboxylat umgewandelt.
- Die Benzoat-Schutzgruppe wird abgespalten, wodurch der primäre Alkohol wiederhergestellt wird.
Nach dem Ansäuern liegt als relevantes Zwischenprodukt 2-[1-(Hydroxymethyl)cyclopropyl]essigsäure, hier als J bezeichnet, O=C(O)CC1(CC1)CO, vor.
Die gesamte Hydrolyse mit saurer Aufarbeitung lässt sich wie folgt bilanzieren:
\[ \ce{D + 3 H2O + H+ -> J + C6H5COOH + NH4+}. \]
Die weiteren Produkte sind Benzoesäure, O=C(O)c1ccccc1, und das Ammoniumion, [NH4+].
Diazomethan, C=[N+]=[N-], wandelt anschließend die Carbonsäure in ihren Methylester um:
\[ \ce{J + CH2N2 -> E + N2}. \]
Dabei wird gasförmiger Stickstoff, N#N, freigesetzt. Die Alkoholgruppe bleibt frei, sodass E der oben aufgeführte hydroxysubstituierte Methylester mit der Summenformel \(\ce{C7H12O3}\) ist.
E → F: Einführung des geschützten Thiols.
Durch Mesylierung wird die verbleibende Alkoholgruppe aktiviert. Anschließend verdrängt das Schwefelatom des Thioacetats die Abgangsgruppe. Als Reagenz dient Cäsiumthioacetat, CC(=O)[S-].[Cs+].
Die zusammengefasste Nettogleichung lautet
\[ \ce{E + CH3SO2Cl + Et3N + CH3C(O)S- -> F + CH3SO3- + Et3NH+ + Cl-}. \]
Die Seitenkette verändert sich von \(\ce{-CH2OH}\) zu \(\ce{-CH2SC(=O)CH3}\). Das Produkt enthält somit einen Methylester und ein \(S\)-acetylgeschütztes Thiol. Seine Summenformel lautet
\[ \ce{C9H14O3S}, \]
in Übereinstimmung mit der angegebenen Summenformel von F.
F → G: Bestätigung durch die abschließende Hydrolyse.
Durch Hydrolyse werden sowohl der Methylester als auch die Acetylgruppe am Schwefel gespalten. Ansäuern ergibt G, 2-[1-(Sulfanylmethyl)cyclopropyl]essigsäure, O=C(O)CC1(CC1)CS.
Die ausgeglichene Nettoreaktion lautet
\[ \ce{F + 2 H2O -> G + CH3OH + CH3COOH}. \]
Die übrigen Produkte sind Methanol, CO, und Essigsäure, CC(=O)O. Dabei entstehen genau die beiden für G gezeigten Substituenten: \(\ce{-CH2COOH}\) und \(\ce{-CH2SH}\) am selben Kohlenstoffatom des Cyclopropanrings.
3.2 — Mechanismus und Stereochemie
Die organische Komponente des Dilithiumsalzes ist das Thiolat–Carboxylat-Dianion von G, [O-]C(=O)CC1(CC1)C[S-], zusammen mit zwei Lithiumionen, [Li+].
Der Thiolat-Schwefel greift das stereogene Kohlenstoffatom von H von der der Kohlenstoff–Sauerstoff-Bindung gegenüberliegenden Seite an. Sein freies Elektronenpaar bildet die neue Kohlenstoff–Schwefel-Bindung, während die Kohlenstoff–Sauerstoff-Bindung gespalten wird und deren Bindungselektronenpaar auf das Sauerstoffatom des austretenden Methansulfonats übergeht.
Diese konzertierte Substitution führt zu einer Inversion der Konfiguration, wie sie für einen \(S_\mathrm{N}2\)-Mechanismus zu erwarten ist.
Zur Verdeutlichung sind hier die vollständigen stereochemischen Strukturen angegeben:
-
H, (1S)-1-{3-[(E)-2-(7-Chlorchinolin-2-yl)ethenyl]phenyl}-3-[2-(2-hydroxypropan-2-yl)phenyl]propylmethansulfonat:
CS(=O)(=O)O[C@@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1 -
MK-0476, der entstehende \(R\)-konfigurierte Thioether:
O=C(O)CC1(CC1)CS[C@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1
Am reagierenden Zentrum besitzen der Sauerstoff in H beziehungsweise der Schwefel im Produkt die höchste Priorität. Die direkt gebundene Arylgruppe hat eine höhere Priorität als die Methylenkette, und Wasserstoff hat die niedrigste Priorität. Somit entspricht die dargestellte Inversion dem Übergang \(S \to R\).
Mit \(M\) sei MK-0476 bezeichnet. Einschließlich der abschließenden Protonierung seiner Carboxylatgruppe lautet die Gesamtreaktion
\[ \ce{H + G^{2-} + H+ -> M + CH3SO3-}. \]
SMILES gibt die Konfigurationen wieder, doch der rückseitige Angriff und die gleichzeitige Bindungsbildung und Bindungsspaltung sind mechanistische Informationen, die durch die obige Erklärung vermittelt werden.
3.3 — Auswirkung der Verdreifachung beider Konzentrationen
Für die vorgeschlagene elementare \(S_\mathrm{N}2\)-Reaktion gilt
\[ v=k[\mathrm{H}][\mathrm{G}^{2-}]. \]
Nach der Verdreifachung beider Konzentrationen gilt
\[ v' =k\bigl(3[\mathrm{H}]\bigr)\bigl(3[\mathrm{G}^{2-}]\bigr) =9k[\mathrm{H}][\mathrm{G}^{2-}] =9v. \]
Die Geschwindigkeit steigt daher auf das Neunfache. Der Faktor ist exakt. Werden die Konzentrationen in \(\mathrm{mol\,L^{-1}}\) und die Geschwindigkeit in \(\mathrm{mol\,L^{-1}\,s^{-1}}\) angegeben, so hat \(k\) die Einheit \(\mathrm{L\,mol^{-1}\,s^{-1}}\).
3.4 — Produkte mit Bromethan
Bromethan, CCBr, liefert bei diesen Substitutionen die Ethylgruppe, und das Bromidion, [Br-], tritt aus.
Die Carbonsäuregruppe von G ist saurer als seine Thiolgruppe. Dementsprechend erzeugt ein Äquivalent einer starken Base das Carboxylat; zwei Äquivalente erzeugen das Thiolat–Carboxylat-Dianion.
\(\ce{Q-}\) bezeichne die nicht näher angegebene Base und \(\ce{QH}\) ihre konjugierte Säure.
(a) Zwei Äquivalente Base
Beide sauren Protonen werden entfernt:
\[ \ce{G + 2 Q- -> G^{2-} + 2 QH}. \]
Der Thiolat-Schwefel ist gegenüber Bromethan das wirksamere Nucleophil und wird ethyliert:
\[ \ce{G^{2-} + CH3CH2Br -> P_a^- + Br-}. \]
Dabei ist \(P_a^-\) 2-[1-[(Ethylsulfanyl)methyl]cyclopropyl]acetat, CCSCC1(CC1)CC(=O)[O-].
Behalten Sie für die geforderte Zeichnung den Cyclopropanring bei und ordnen Sie \(\ce{-CH2COO-}\) und \(\ce{-CH2SCH2CH3}\) am selben Ringkohlenstoffatom an.
Bei einer sauren Aufarbeitung gilt
\[ \ce{P_a^- + H+ -> P_aH}, \]
wobei \(P_aH\) die entsprechende neutrale Säure, CCSCC1(CC1)CC(=O)O, ist.
(b) Ein Äquivalent Base
Nur die Carbonsäure wird deprotoniert:
\[ \ce{G + Q- -> G^- + QH}. \]
Dieses Carboxylat-Monoanion von G ist O=C([O-])CC1(CC1)CS. Sein Carboxylat-Sauerstoff greift Bromethan an:
\[ \ce{G^- + CH3CH2Br -> P_b + Br-}. \]
Das Produkt \(P_b\) ist Ethyl-2-[1-(sulfanylmethyl)cyclopropyl]acetat, CCOC(=O)CC1(CC1)CS.
Ordnen Sie für die Zeichnung \(\ce{-CH2COOCH2CH3}\) und \(\ce{-CH2SH}\) am selben Kohlenstoffatom des Cyclopropanrings an.
3.5 — Oxidative Dimerisierung
Bei der Oxidation werden die Schwefelatome zweier Moleküle von G durch eine \(\ce{S-S}\)-Einfachbindung miteinander verknüpft, wobei die beiden Thiol-Wasserstoffatome entfernt werden.
Da kein Oxidationsmittel angegeben ist, lautet die ausgeglichene Oxidationshalbreaktion
\[ \ce{2 G -> P_{SS} + 2 H+ + 2 e-}. \]
Das Produkt \(P_{SS}\), Bis{[1-(carboxymethyl)cyclopropyl]methyl}disulfid, ist
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O
und hat die Summenformel \(\ce{C12H18O4S2}\).
Um es präzise zu zeichnen, verbinden Sie zwei Moleküle von G über den Schwefel und ersetzen dabei ihre beiden \(\ce{S-H}\)-Bindungen durch eine \(\ce{S-S}\)-Bindung. Beide Carbonsäuregruppen bleiben erhalten.
SMILES zeigt die freien Elektronenpaare nicht ausdrücklich an. Ergänzen Sie:
- Zwei freie Elektronenpaare an jedem Schwefelatom: vier Paare.
- Zwei freie Elektronenpaare an jedem der vier Sauerstoffatome: acht Paare.
Es sind somit zwölf freie Elektronenpaare vorhanden, die vierundzwanzig nichtbindende Elektronen enthalten. Alle Atome im neutralen Disulfid haben die Formalladung null.
Die Lösung wurde mit der offiziellen Lösung abgeglichen.
IChO 1997 · Teori sorusu 3
Astım ilacı MK-0476'nın tiyol yan zincirinin sentezi
Montréal'deki Merck Frosst Canada şirketinde çalışan kimyagerler, astıma karşı etkili olan, umut vadeden bir ilaç geliştirmişlerdir. MK-0476'nın yapısı aşağıda gösterilmiştir.
Araştırmaları sırasında, dietil ester A'dan başlayarak MK-0476'nın tiyol içeren kısmını elde etmek için aşağıda gösterilen basit ve verimli bir sentez geliştirmişlerdir.
3.1 Bu sentez sırasında hazırlanan B - F ara ürünlerinin yapılarını veriniz.
MK-0476 sentezinin son basamaklarından birinde, yukarıdaki tiyol asidinin (G) dilityum tuzu, aşağıda gösterildiği gibi molekülün geri kalan kısmının yan zinciriyle birleştirilmiştir.
3.2 Yukarıdaki tepkimede gözlenen stereokimyaya dayanarak, bu birleştirme işleminin mekanizması nasıl adlandırılır?
3.3 İşlem önerdiğiniz mekanizmayla ilerliyorsa, hem tiyolat tuzunun hem de H substratının derişimi aynı anda üç katına çıkarıldığında tepkimenin toplam hızında nasıl bir değişiklik olur?
3.4 Yukarıdaki birleştirme işlemini iyileştirmek amacıyla, nükleofilik yer değiştirme tepkimesi için substrat olarak bromoetan kullanılarak model çalışmalar yapılmıştır. Bir molar eşdeğer bromoetanın aşağıdakilerle tepkimesinde oluşan ana ürünün yalnızca yapısını çiziniz:
a) G ve iki molar eşdeğer baz
b) G ve bir molar eşdeğer baz
3.5 G'nin bir yan tepkimesi, yükseltgenerek dimerleşmesidir.
Bağ yapmayan tüm elektronları göstererek dimerik ürünün yapısını çiziniz.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 3.1. Siklopropan halkası her ara üründe korunur.
| Ürün | Adı | SMILES |
|---|---|---|
| B | 1,1-Bis(hidroksimetil)siklopropan | OCC1(CC1)CO |
| C | [1-(Hidroksimetil)siklopropil]metil benzoat | OCC1(CC1)COC(=O)c1ccccc1 |
| D | [1-(Siyanometil)siklopropil]metil benzoat | N#CCC1(CC1)COC(=O)c1ccccc1 |
| E | Metil 2-[1-(hidroksimetil)siklopropil]asetat | COC(=O)CC1(CC1)CO |
| F | Metil 2-[1-[(asetilsülfanil)metil]siklopropil]asetat | COC(=O)CC1(CC1)CSC(=O)C |
-
3.2. \(S_\mathrm{N}2\), tepkimeye giren stereomerkezde tersinmeyle gerçekleşen bimoleküler bir nükleofilik yer değiştirme tepkimesidir: H, \(S\) konfigürasyonuna; MK-0476 ise \(R\) konfigürasyonuna sahiptir.
-
3.3. Tepkime hızı başlangıç değerinin dokuz katına çıkar.
-
3.4(a). Kükürt etillenir ve 2-[1-[(etilsülfanil)metil]siklopropil]asetat,
CCSCC1(CC1)CC(=O)[O-], oluşur. Bazik koşullarda doğrudan oluşan ürün budur. Asitlendirme sonucunda 2-[1-[(etilsülfanil)metil]siklopropil]asetik asit,CCSCC1(CC1)CC(=O)O, elde edilir. -
3.4(b). Karboksilat oksijeni etillenir ve etil 2-[1-(sülfanilmetil)siklopropil]asetat,
CCOC(=O)CC1(CC1)CS, oluşur. -
3.5. Ürün bis{[1-(karboksimetil)siklopropil]metil} disülfür,
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O, bileşiğidir. Her kükürt ve her oksijen atomu üzerinde iki ortaklanmamış elektron çifti çiziniz: toplam on iki ortaklanmamış elektron çifti, yani yirmi dört bağ yapmayan elektron.
Çözüm
3.1 — B–F'nin belirlenmesi
Başlangıç maddesi A, dietil siklopropan-1,1-dikarboksilat, CCOC(=O)C1(CC1)C(=O)OCC, bileşiğidir. İki ester grubu aynı siklopropan karbonuna bağlıdır.
Aşağıdaki denklemler, uygun yerlerde ardışık işlemleri birleştirir. Bileşik harfleri yukarıda belirlenen yapılara karşılık gelir; tepkimeye katılmayan seyirci karşı iyonlar gösterilmemiştir.
A → B: her iki esterin indirgenmesi.
Lityum alüminyum hidrür, [Li+].[AlH4-], her bir ester grubunu bir birincil alkole indirger:
\[ \ce{-C(=O)OCH2CH3 -> -CH2OH}. \]
Böylece B, aynı halka karbonu üzerinde iki hidroksimetil grubu taşır. Etoksi grupları etanole, CCO, dönüşür. Asidik son işlemi de içeren, atom ve yük bakımından denkleştirilmiş net denklem şöyledir:
\[ \ce{A + LiAlH4 + 4 H+ -> B + 2 CH3CH2OH + Li+ + Al^{3+}}. \]
B'nin molekül formülü \(\ce{C5H10O2}\)'dir.
B → C: bir alkolün benzoat olarak korunması.
Benzoil klorür, O=C(Cl)c1ccccc1, eşdeğer iki hidroksil grubundan birini esterleştirir. Piridin, n1ccccc1, açığa çıkan protonu alarak piridinyuma, c1cc[nH+]cc1, dönüşür:
\[ \ce{B + C6H5COCl + C5H5N -> C + C5H6N+ + Cl-}. \]
Monobenzoilleme, B'ye \(\ce{C7H4O}\) ekler ve
\[ \ce{C5H10O2 + C7H4O = C12H14O3}, \]
sonucunu verir; bu, C için verilen formülle uyumludur. Dolayısıyla C, bir serbest \(\ce{-CH2OH}\) grubu ve bir korunmuş \(\ce{-CH2OC(=O)C6H5}\) grubu içerir.
C → D: serbest alkolün bir nitrile dönüştürülmesi.
Metansülfonil klorür, CS(=O)(=O)Cl, ve trietilamin, CCN(CC)CC, önce serbest alkolü bir metansülfonat esterine dönüştürür. Ardından siyanür iyonu, [C-]#N, karbon ucuyla birincil karbona saldırarak ayrılan grubun yerini alır ve \(\ce{-CH2C#N}\) oluşturur.
Birleştirilmiş net denklem şöyledir:
\[ \ce{C + CH3SO2Cl + Et3N + CN- -> D + CH3SO3- + Et3NH+ + Cl-}. \]
Burada \(\ce{Et3NH+}\), trietilamonyum, CC[NH+](CC)CC; \(\ce{CH3SO3-}\) ise metansülfonat, CS(=O)(=O)[O-], iyonudur.
Bu dönüşümde \(\ce{OH}\)'nin yerini \(\ce{CN}\) alır; dolayısıyla
\[ \ce{C12H14O3 -> C13H13NO2}, \]
elde edilir; bu, D için verilen formülle uyumludur.
D → E: hidroliz ve ardından metil ester oluşumu.
Sulu potasyum hidroksit her iki fonksiyonel grubu da hidroliz eder:
- Nitril, bir karboksilata dönüşür.
- Benzoat koruyucu grubu koparılır ve birincil alkol yeniden oluşur.
Asitlendirmeden sonra ilgili ara ürün, burada J olarak adlandırılan 2-[1-(hidroksimetil)siklopropil]asetik asit, O=C(O)CC1(CC1)CO, bileşiğidir.
Toplam hidroliz ve asidik son işlem şu şekilde denkleştirilebilir:
\[ \ce{D + 3 H2O + H+ -> J + C6H5COOH + NH4+}. \]
Diğer ürünler benzoik asit, O=C(O)c1ccccc1, ve amonyum iyonu, [NH4+], olur.
Ardından diazometan, C=[N+]=[N-], karboksilik asidi metil esterine dönüştürür:
\[ \ce{J + CH2N2 -> E + N2}. \]
Azot gazı, N#N, açığa çıkar. Alkol serbest kalır; dolayısıyla E, yukarıda listelenen ve formülü \(\ce{C7H12O3}\) olan hidroksi metil esterdir.
E → F: korunmuş tiyolün yapıya katılması.
Mesilleme, kalan alkolü etkinleştirir. Ardından tiyoasetatın kükürt atomu ayrılan grubun yerini alır. Kullanılan reaktif sezyum tiyoasetat, CC(=O)[S-].[Cs+], bileşiğidir.
Birleştirilmiş net denklem şöyledir:
\[ \ce{E + CH3SO2Cl + Et3N + CH3C(O)S- -> F + CH3SO3- + Et3NH+ + Cl-}. \]
Yan zincir \(\ce{-CH2OH}\)'den \(\ce{-CH2SC(=O)CH3}\)'e dönüşür. Bu nedenle ürün, bir metil ester ve \(S\)-asetil ile korunmuş bir tiyol içerir. Formülü
\[ \ce{C9H14O3S}, \]
olup F için verilen formülle uyumludur.
F → G: son hidrolizle doğrulama.
Hidroliz hem metil esteri hem de kükürt üzerindeki asetil grubunu uzaklaştırır. Asitlendirme sonucunda G, 2-[1-(sülfanilmetil)siklopropil]asetik asit, O=C(O)CC1(CC1)CS, elde edilir.
Denkleştirilmiş net tepkime şöyledir:
\[ \ce{F + 2 H2O -> G + CH3OH + CH3COOH}. \]
Diğer ürünler metanol, CO, ve asetik asit, CC(=O)O, olur. Böylece G için gösterilen iki sübstitüent tam olarak elde edilir: aynı siklopropan karbonu üzerinde \(\ce{-CH2COOH}\) ve \(\ce{-CH2SH}\).
3.2 — Mekanizma ve stereokimya
Dilityum tuzunun organik bileşeni, iki lityum iyonunun, [Li+], eşlik ettiği G'nin tiyolat–karboksilat dianyonu, [O-]C(=O)CC1(CC1)C[S-], yapısıdır.
Tiyolat kükürdü, H'nin stereojenik karbonuna karbon–oksijen bağının karşı tarafından saldırır. Ortaklanmamış elektron çifti yeni karbon–kükürt bağını oluştururken karbon–oksijen bağı kırılır ve bu bağın elektron çifti ayrılan metansülfonatın oksijenine geçer.
Bu eşzamanlı yer değiştirme, bir \(S_\mathrm{N}2\) mekanizmasından beklendiği gibi konfigürasyonun tersinmesine yol açar.
Açıklık sağlamak amacıyla tam stereokimyasal yapılar aşağıda verilmiştir:
-
H, (1S)-1-{3-[(E)-2-(7-klorokinolin-2-il)etenil]fenil}-3-[2-(2-hidroksipropan-2-il)fenil]propil metansülfonat:
CS(=O)(=O)O[C@@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1 -
MK-0476, oluşan \(R\) konfigürasyonlu tiyoeter:
O=C(O)CC1(CC1)CS[C@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1
Tepkimeye giren merkezde, H'deki oksijen ve üründeki kükürt en yüksek önceliğe sahiptir. Doğrudan bağlı aril grubu, metilen zincirinden daha yüksek önceliklidir; hidrojen ise en düşük önceliğe sahiptir. Dolayısıyla gösterilen tersinme \(S \to R\) dönüşümüne karşılık gelir.
\(M\), MK-0476'yı göstersin. Karboksilatının son protonlanması da dahil edildiğinde toplam tepkime şöyledir:
\[ \ce{H + G^{2-} + H+ -> M + CH3SO3-}. \]
SMILES konfigürasyonları belirtir; ancak arkadan saldırı ve eşzamanlı bağ oluşumu ile bağ kırılması, yukarıdaki açıklamayla aktarılan mekanizma bilgileridir.
3.3 — Her iki derişimi üç katına çıkarmanın etkisi
Önerilen elementer \(S_\mathrm{N}2\) tepkimesi için
\[ v=k[\mathrm{H}][\mathrm{G}^{2-}]. \]
Her iki derişim üç katına çıkarıldıktan sonra
\[ v' =k\bigl(3[\mathrm{H}]\bigr)\bigl(3[\mathrm{G}^{2-}]\bigr) =9k[\mathrm{H}][\mathrm{G}^{2-}] =9v. \]
Dolayısıyla hız dokuz katına çıkar. Çarpan kesindir. Derişimler \(\mathrm{mol\,L^{-1}}\), hız ise \(\mathrm{mol\,L^{-1}\,s^{-1}}\) cinsinden ifade edilirse, \(k\)'nın birimi \(\mathrm{L\,mol^{-1}\,s^{-1}}\) olur.
3.4 — Bromoetanla oluşan ürünler
Bu yer değiştirmelerde bromoetan, CCBr, etil grubunu sağlar ve bromür iyonu, [Br-], ayrılır.
G'nin karboksilik asit grubu, tiyol grubundan daha asidiktir. Buna göre bir eşdeğer kuvvetli baz karboksilatı, iki eşdeğer ise tiyolat–karboksilat dianyonunu oluşturur.
\(\ce{Q-}\), belirtilmemiş bazı; \(\ce{QH}\) ise onun eşlenik asidini göstersin.
(a) İki eşdeğer baz
Her iki asidik proton da uzaklaştırılır:
\[ \ce{G + 2 Q- -> G^{2-} + 2 QH}. \]
Tiyolat kükürdü bromoetana karşı daha etkin nükleofildir ve etillenir:
\[ \ce{G^{2-} + CH3CH2Br -> P_a^- + Br-}. \]
Burada \(P_a^-\), 2-[1-[(etilsülfanil)metil]siklopropil]asetat, CCSCC1(CC1)CC(=O)[O-], iyonudur.
İstenen çizimde siklopropan halkasını koruyunuz ve \(\ce{-CH2COO-}\) ile \(\ce{-CH2SCH2CH3}\) gruplarını aynı halka karbonuna yerleştiriniz.
Asidik son işlem uygulanırsa,
\[ \ce{P_a^- + H+ -> P_aH}, \]
burada \(P_aH\), karşılık gelen nötr asit, CCSCC1(CC1)CC(=O)O, bileşiğidir.
(b) Bir eşdeğer baz
Yalnızca karboksilik asidin protonu uzaklaştırılır:
\[ \ce{G + Q- -> G^- + QH}. \]
Bu G'nin karboksilat monoanyonunun yapısı O=C([O-])CC1(CC1)CS şeklindedir. Karboksilat oksijeni bromoetana saldırır:
\[ \ce{G^- + CH3CH2Br -> P_b + Br-}. \]
\(P_b\) ürünü, etil 2-[1-(sülfanilmetil)siklopropil]asetat, CCOC(=O)CC1(CC1)CS, bileşiğidir.
Çizimde \(\ce{-CH2COOCH2CH3}\) ve \(\ce{-CH2SH}\) gruplarını aynı siklopropan karbonuna yerleştiriniz.
3.5 — Yükseltgenerek dimerleşme
Yükseltgenme, iki G molekülünün kükürt atomlarını bir \(\ce{S-S}\) tekli bağıyla birleştirir ve iki tiyol hidrojenini uzaklaştırır.
Herhangi bir yükseltgen belirtilmediğinden, denkleştirilmiş yükseltgenme yarı tepkimesi şöyledir:
\[ \ce{2 G -> P_{SS} + 2 H+ + 2 e-}. \]
\(P_{SS}\) ürünü, bis{[1-(karboksimetil)siklopropil]metil} disülfür, şu yapıdadır:
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O
ve formülü \(\ce{C12H18O4S2}\)'dir.
Yapıyı tam olarak çizmek için iki G molekülünü kükürt atomları üzerinden bağlayınız; iki \(\ce{S-H}\) bağının yerine bir \(\ce{S-S}\) bağı koyunuz. Her iki karboksilik asit grubu da korunur.
SMILES, ortaklanmamış elektron çiftlerini açıkça göstermez. Şunları ekleyiniz:
- Her kükürt atomuna iki ortaklanmamış elektron çifti: dört çift.
- Dört oksijen atomunun her birine iki ortaklanmamış elektron çifti: sekiz çift.
Dolayısıyla yirmi dört bağ yapmayan elektron içeren on iki ortaklanmamış elektron çifti vardır. Nötr disülfürdeki tüm atomların formal yükü sıfırdır.
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi.
IChO 1997 · Problema teórico 3
Síntesis de la cadena lateral tiólica del fármaco antiasmático MK-0476
Los químicos de Merck Frosst Canada en Montréal han desarrollado un fármaco prometedor que es útil contra el asma. La estructura de MK-0476 se muestra a continuación.
Durante su investigación, idearon una síntesis sencilla y eficiente, representada a continuación, de la porción tiolada de MK-0476 a partir del éster dietílico A.
3.1 Indique las estructuras de los productos intermedios B - F preparados durante esta síntesis.
En una de las últimas etapas de la síntesis de MK-0476, la sal dilítica del ácido con grupo tiol anterior (G) se acopló con la cadena lateral del resto de la molécula, como se muestra a continuación.
3.2 Basándose en la estereoquímica observada en la reacción anterior, ¿cuál es la denominación mecanística de este proceso de acoplamiento?
3.3 Si el proceso transcurre mediante el mecanismo que ha propuesto, ¿qué cambio se produciría en la velocidad global de la reacción si se triplicaran simultáneamente las concentraciones tanto de la sal de tiolato como del sustrato H?
3.4 Para la reacción de sustitución nucleófila, se realizaron estudios modelo utilizando bromoetano como sustrato para perfeccionar el acoplamiento anterior. Dibuje únicamente la estructura del producto mayoritario de la reacción de un equivalente molar de bromoetano con:
a) G más dos equivalentes molares de base
b) G más un equivalente molar de base
3.5 Una reacción secundaria de G es su dimerización oxidativa.
Dibuje la estructura del producto dimérico, mostrando todos los electrones no enlazantes.
Enunciado traducido del texto oficial en inglés.
Respuestas
- 3.1. El anillo de ciclopropano permanece intacto en todos los intermedios.
| Producto | Nombre | SMILES |
|---|---|---|
| B | 1,1-Bis(hidroximetil)ciclopropano | OCC1(CC1)CO |
| C | Benzoato de [1-(hidroximetil)ciclopropil]metilo | OCC1(CC1)COC(=O)c1ccccc1 |
| D | Benzoato de [1-(cianometil)ciclopropil]metilo | N#CCC1(CC1)COC(=O)c1ccccc1 |
| E | 2-[1-(Hidroximetil)ciclopropil]acetato de metilo | COC(=O)CC1(CC1)CO |
| F | 2-[1-[(Acetilsulfanil)metil]ciclopropil]acetato de metilo | COC(=O)CC1(CC1)CSC(=O)C |
-
3.2. \(S_\mathrm{N}2\), una sustitución nucleófila bimolecular con inversión en el estereocentro que reacciona: H tiene configuración \(S\) y MK-0476 tiene configuración \(R\).
-
3.3. La velocidad de reacción pasa a ser nueve veces su valor original.
-
3.4(a). El azufre se etila y da 2-[1-[(etilsulfanil)metil]ciclopropil]acetato,
CCSCC1(CC1)CC(=O)[O-]. Este es el producto inmediato en las condiciones básicas. La acidificación da ácido 2-[1-[(etilsulfanil)metil]ciclopropil]acético,CCSCC1(CC1)CC(=O)O. -
3.4(b). El oxígeno del carboxilato se etila y da 2-[1-(sulfanilmetil)ciclopropil]acetato de etilo,
CCOC(=O)CC1(CC1)CS. -
3.5. El producto es disulfuro de bis{[1-(carboximetil)ciclopropil]metilo},
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O. Dibuje dos pares de electrones no compartidos en cada átomo de azufre y en cada átomo de oxígeno: en total, doce pares de electrones no compartidos, o veinticuatro electrones no enlazantes.
Solución
3.1 — Identificación de B–F
El material de partida A es ciclopropano-1,1-dicarboxilato de dietilo, CCOC(=O)C1(CC1)C(=O)OCC. Sus dos grupos éster están unidos al mismo carbono del ciclopropano.
Las ecuaciones siguientes combinan operaciones sucesivas cuando corresponde. Las letras de los compuestos se refieren a las estructuras identificadas anteriormente; los contraiones espectadores se omiten cuando no participan.
A → B: reducción de ambos ésteres.
El hidruro de litio y aluminio, [Li+].[AlH4-], reduce cada grupo éster a un alcohol primario:
\[ \ce{-C(=O)OCH2CH3 -> -CH2OH}. \]
Así, B lleva dos grupos hidroximetilo en el mismo carbono del anillo. Los grupos etoxi se convierten en etanol, CCO. Una ecuación neta ajustada en átomos y carga, que incluye el tratamiento final en medio ácido, es
\[ \ce{A + LiAlH4 + 4 H+ -> B + 2 CH3CH2OH + Li+ + Al^{3+}}. \]
La fórmula molecular de B es \(\ce{C5H10O2}\).
B → C: protección de un alcohol como benzoato.
El cloruro de benzoílo, O=C(Cl)c1ccccc1, esterifica uno de los dos grupos hidroxilo equivalentes. La piridina, n1ccccc1, capta el protón liberado y forma piridinio, c1cc[nH+]cc1:
\[ \ce{B + C6H5COCl + C5H5N -> C + C5H6N+ + Cl-}. \]
La monobenzoilación añade \(\ce{C7H4O}\) a B, dando
\[ \ce{C5H10O2 + C7H4O = C12H14O3}, \]
lo que coincide con la fórmula proporcionada de C. Por consiguiente, C contiene un grupo \(\ce{-CH2OH}\) libre y un grupo \(\ce{-CH2OC(=O)C6H5}\) protegido.
C → D: conversión del alcohol libre en un nitrilo.
El cloruro de metanosulfonilo, CS(=O)(=O)Cl, y la trietilamina, CCN(CC)CC, convierten primero el alcohol libre en un éster metanosulfonato. El ion cianuro, [C-]#N, ataca después al carbono primario por su extremo de carbono, sustituyendo al grupo saliente y formando \(\ce{-CH2C#N}\).
La ecuación neta combinada es
\[ \ce{C + CH3SO2Cl + Et3N + CN- -> D + CH3SO3- + Et3NH+ + Cl-}. \]
Aquí, \(\ce{Et3NH+}\) es trietilamonio, CC[NH+](CC)CC, y \(\ce{CH3SO3-}\) es metanosulfonato, CS(=O)(=O)[O-].
La transformación sustituye \(\ce{OH}\) por \(\ce{CN}\), de modo que
\[ \ce{C12H14O3 -> C13H13NO2}, \]
en concordancia con la fórmula proporcionada para D.
D → E: hidrólisis, seguida de la formación del éster metílico.
El hidróxido de potasio acuoso hidroliza ambos grupos funcionales:
- El nitrilo se convierte en un carboxilato.
- El grupo protector benzoato se escinde, regenerando el alcohol primario.
Tras la acidificación, el intermedio pertinente es el ácido 2-[1-(hidroximetil)ciclopropil]acético, denominado aquí J, O=C(O)CC1(CC1)CO.
La hidrólisis global y el tratamiento final en medio ácido pueden ajustarse como
\[ \ce{D + 3 H2O + H+ -> J + C6H5COOH + NH4+}. \]
Los productos adicionales son ácido benzoico, O=C(O)c1ccccc1, e ion amonio, [NH4+].
El diazometano, C=[N+]=[N-], convierte después el ácido carboxílico en su éster metílico:
\[ \ce{J + CH2N2 -> E + N2}. \]
Se desprende nitrógeno gaseoso, N#N. El alcohol permanece libre, de modo que E es el éster metílico hidroxilado indicado anteriormente, de fórmula \(\ce{C7H12O3}\).
E → F: introducción del tiol protegido.
La mesilación activa el alcohol restante. El átomo de azufre del tioacetato desplaza después al grupo saliente. El reactivo es tioacetato de cesio, CC(=O)[S-].[Cs+].
La ecuación neta combinada es
\[ \ce{E + CH3SO2Cl + Et3N + CH3C(O)S- -> F + CH3SO3- + Et3NH+ + Cl-}. \]
La cadena lateral cambia de \(\ce{-CH2OH}\) a \(\ce{-CH2SC(=O)CH3}\). Por tanto, el producto contiene un éster metílico y un tiol protegido con un grupo \(S\)-acetilo. Su fórmula es
\[ \ce{C9H14O3S}, \]
que coincide con la fórmula proporcionada de F.
F → G: confirmación mediante la hidrólisis final.
La hidrólisis elimina tanto el éster metílico como el grupo acetilo del azufre. La acidificación da G, ácido 2-[1-(sulfanilmetil)ciclopropil]acético, O=C(O)CC1(CC1)CS.
La reacción neta ajustada es
\[ \ce{F + 2 H2O -> G + CH3OH + CH3COOH}. \]
Los otros productos son metanol, CO, y ácido acético, CC(=O)O. Esto produce exactamente los dos sustituyentes mostrados para G: \(\ce{-CH2COOH}\) y \(\ce{-CH2SH}\) en el mismo carbono del ciclopropano.
3.2 — Mecanismo y estereoquímica
El componente orgánico de la sal dilítica es el dianión tiolato–carboxilato de G, [O-]C(=O)CC1(CC1)C[S-], acompañado de dos iones litio, [Li+].
El azufre del tiolato ataca al carbono estereogénico de H desde el lado opuesto al enlace carbono–oxígeno. Su par de electrones no compartidos forma el nuevo enlace carbono–azufre mientras se rompe el enlace carbono–oxígeno, cuyo par de electrones enlazantes pasa al oxígeno del metanosulfonato saliente.
Este desplazamiento concertado da lugar a una inversión de la configuración, como se espera de un mecanismo \(S_\mathrm{N}2\).
Para mayor claridad, las estructuras estereoquímicas completas son:
-
H, metanosulfonato de (1S)-1-{3-[(E)-2-(7-cloroquinolin-2-il)etenil]fenil}-3-[2-(2-hidroxipropan-2-il)fenil]propilo:
CS(=O)(=O)O[C@@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1 -
MK-0476, el tioéter resultante de configuración \(R\):
O=C(O)CC1(CC1)CS[C@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1
En el centro que reacciona, el oxígeno de H y el azufre del producto tienen la máxima prioridad. El grupo arilo unido directamente tiene mayor prioridad que la cadena metilénica, y el hidrógeno tiene la prioridad más baja. Así, la inversión representada corresponde a \(S \to R\).
Sea \(M\) MK-0476. Incluyendo la protonación final de su carboxilato, la reacción global es
\[ \ce{H + G^{2-} + H+ -> M + CH3SO3-}. \]
SMILES registra las configuraciones, pero el ataque por el lado opuesto y la formación y ruptura simultáneas de enlaces son información mecanística que transmite la explicación anterior.
3.3 — Efecto de triplicar ambas concentraciones
Para la reacción elemental \(S_\mathrm{N}2\) propuesta,
\[ v=k[\mathrm{H}][\mathrm{G}^{2-}]. \]
Tras triplicar ambas concentraciones,
\[ v' =k\bigl(3[\mathrm{H}]\bigr)\bigl(3[\mathrm{G}^{2-}]\bigr) =9k[\mathrm{H}][\mathrm{G}^{2-}] =9v. \]
Por tanto, la velocidad se multiplica por nueve. El factor multiplicativo es exacto. Si las concentraciones se expresan en \(\mathrm{mol\,L^{-1}}\) y la velocidad en \(\mathrm{mol\,L^{-1}\,s^{-1}}\), \(k\) tiene unidades de \(\mathrm{L\,mol^{-1}\,s^{-1}}\).
3.4 — Productos con bromoetano
El bromoetano, CCBr, aporta el grupo etilo en estas sustituciones, y el ion bromuro, [Br-], sale.
El grupo ácido carboxílico de G es más ácido que su grupo tiol. Por ello, un equivalente de base fuerte produce el carboxilato; dos equivalentes producen el dianión tiolato–carboxilato.
Sea \(\ce{Q-}\) la base no especificada y \(\ce{QH}\) su ácido conjugado.
(a) Dos equivalentes de base
Se eliminan ambos protones ácidos:
\[ \ce{G + 2 Q- -> G^{2-} + 2 QH}. \]
El azufre del tiolato es el nucleófilo más eficaz frente al bromoetano y experimenta una etilación:
\[ \ce{G^{2-} + CH3CH2Br -> P_a^- + Br-}. \]
Aquí, \(P_a^-\) es 2-[1-[(etilsulfanil)metil]ciclopropil]acetato, CCSCC1(CC1)CC(=O)[O-].
Para el dibujo solicitado, conserve el anillo de ciclopropano y sitúe \(\ce{-CH2COO-}\) y \(\ce{-CH2SCH2CH3}\) en el mismo carbono del anillo.
Si se realiza un tratamiento final en medio ácido,
\[ \ce{P_a^- + H+ -> P_aH}, \]
donde \(P_aH\) es el ácido neutro correspondiente, CCSCC1(CC1)CC(=O)O.
(b) Un equivalente de base
Solo se desprotona el ácido carboxílico:
\[ \ce{G + Q- -> G^- + QH}. \]
Este monoanión carboxilato de G es O=C([O-])CC1(CC1)CS. Su oxígeno del carboxilato ataca al bromoetano:
\[ \ce{G^- + CH3CH2Br -> P_b + Br-}. \]
El producto \(P_b\) es 2-[1-(sulfanilmetil)ciclopropil]acetato de etilo, CCOC(=O)CC1(CC1)CS.
Para el dibujo, sitúe \(\ce{-CH2COOCH2CH3}\) y \(\ce{-CH2SH}\) en el mismo carbono del ciclopropano.
3.5 — Dimerización oxidativa
La oxidación une los átomos de azufre de dos moléculas de G mediante un enlace sencillo \(\ce{S-S}\), eliminando los dos hidrógenos de los grupos tiol.
Como no se especifica ningún oxidante, la semirreacción de oxidación ajustada es
\[ \ce{2 G -> P_{SS} + 2 H+ + 2 e-}. \]
El producto \(P_{SS}\), disulfuro de bis{[1-(carboximetil)ciclopropil]metilo}, es
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O
y tiene fórmula \(\ce{C12H18O4S2}\).
Para dibujarlo con precisión, conecte dos copias de G por el azufre, sustituyendo sus dos enlaces \(\ce{S-H}\) por un enlace \(\ce{S-S}\). Ambos grupos ácido carboxílico permanecen intactos.
SMILES no muestra explícitamente los pares de electrones no compartidos. Añada:
- Dos pares de electrones no compartidos a cada átomo de azufre: cuatro pares.
- Dos pares de electrones no compartidos a cada uno de los cuatro átomos de oxígeno: ocho pares.
Hay, por tanto, doce pares de electrones no compartidos, que contienen veinticuatro electrones no enlazantes. Todos los átomos del disulfuro neutro tienen carga formal cero.
La solución se comprobó con la solución oficial.
IChO 1997 · 理论题 3
抗哮喘药物 MK-0476 的硫醇侧链的合成
位于蒙特利尔的 Merck Frosst Canada 公司的化学家开发了一种有望用于治疗哮喘的药物。MK-0476 的结构如下所示。
在研究过程中,他们设计了一条以二乙酯 A 为原料、合成 MK-0476 含硫醇部分的简便高效路线,如下所示。
3.1 给出该合成过程中制得的中间产物 B - F 的结构。
在合成 MK-0476 的最后几个步骤之一中,上述含巯基羧酸(G)的二锂盐与分子其余部分的侧链进行偶联,如下所示。
3.2 根据上述反应中观察到的立体化学结果,这一偶联过程属于哪一种反应机理?
3.3 如果该过程按你提出的机理进行,当硫醇盐和底物 H 的浓度同时增至原来的三倍时,总反应速率将发生怎样的变化?
3.4 为完善上述偶联反应,研究人员以溴乙烷为底物,对该亲核取代反应进行了模型研究。仅画出一摩尔当量的溴乙烷分别与下列物质反应时所得主要产物的结构:
a) G 加两摩尔当量的碱
b) G 加一摩尔当量的碱
3.5 G 的一个副反应是氧化二聚。
画出二聚产物的结构,标出所有非键合电子。
题目译自官方英文原文。
答案
- 3.1. 每一种中间体中的环丙烷环均保持完整。
| 产物 | 名称 | SMILES |
|---|---|---|
| B | 1,1-双(羟甲基)环丙烷 | OCC1(CC1)CO |
| C | 苯甲酸[1-(羟甲基)环丙基]甲酯 | OCC1(CC1)COC(=O)c1ccccc1 |
| D | 苯甲酸[1-(氰甲基)环丙基]甲酯 | N#CCC1(CC1)COC(=O)c1ccccc1 |
| E | 2-[1-(羟甲基)环丙基]乙酸甲酯 | COC(=O)CC1(CC1)CO |
| F | 2-[1-[(乙酰硫基)甲基]环丙基]乙酸甲酯 | COC(=O)CC1(CC1)CSC(=O)C |
-
3.2. \(S_\mathrm{N}2\),即双分子亲核取代反应,反应立体中心发生构型反转:H 为 \(S\) 构型,MK-0476 为 \(R\) 构型。
-
3.3. 反应速率变为原来的九倍。
-
3.4(a). 硫原子发生乙基化,生成 2-[1-[(乙硫基)甲基]环丙基]乙酸根,
CCSCC1(CC1)CC(=O)[O-]。这是碱性条件下直接得到的产物。酸化后得到 2-[1-[(乙硫基)甲基]环丙基]乙酸,CCSCC1(CC1)CC(=O)O。 -
3.4(b). 羧酸根的氧原子发生乙基化,生成 2-[1-(巯甲基)环丙基]乙酸乙酯,
CCOC(=O)CC1(CC1)CS。 -
3.5. 产物为双{[1-(羧甲基)环丙基]甲基}二硫化物,
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O。在每个硫原子和每个氧原子上各画出两对孤电子对:共十二对孤电子对,即二十四个非键合电子。
解答
3.1 — B–F 的确定
起始原料 A 是环丙烷-1,1-二甲酸二乙酯,CCOC(=O)C1(CC1)C(=O)OCC。它的两个酯基连接在同一个环丙烷碳原子上。
以下方程式在适当之处将连续操作合并表示。化合物字母对应于上文确定的结构;不参与反应的旁观抗衡离子予以省略。
A → B:还原两个酯基。
氢化铝锂,[Li+].[AlH4-],将每个酯基还原为伯醇:
\[ \ce{-C(=O)OCH2CH3 -> -CH2OH}. \]
因此,B 的同一个环碳原子上带有两个羟甲基。乙氧基转变为乙醇,CCO。包括酸性后处理在内,原子和电荷均守恒的净反应方程式为
\[ \ce{A + LiAlH4 + 4 H+ -> B + 2 CH3CH2OH + Li+ + Al^{3+}}. \]
B 的分子式为 \(\ce{C5H10O2}\)。
B → C:将一个醇羟基转化为苯甲酸酯加以保护。
苯甲酰氯,O=C(Cl)c1ccccc1,使两个等价羟基中的一个发生酯化。吡啶,n1ccccc1,捕获释放的质子,形成吡啶鎓离子,c1cc[nH+]cc1:
\[ \ce{B + C6H5COCl + C5H5N -> C + C5H6N+ + Cl-}. \]
单苯甲酰化使 B 增加 \(\ce{C7H4O}\),得到
\[ \ce{C5H10O2 + C7H4O = C12H14O3}, \]
这与题目给出的 C 的分子式一致。因此,C 含有一个游离的 \(\ce{-CH2OH}\) 基团和一个受保护的 \(\ce{-CH2OC(=O)C6H5}\) 基团。
C → D:将游离醇转化为腈。
甲磺酰氯,CS(=O)(=O)Cl,与三乙胺,CCN(CC)CC,首先将游离醇转化为甲磺酸酯。随后,氰离子,[C-]#N,以其碳端进攻伯碳原子,取代离去基团,形成 \(\ce{-CH2C#N}\)。
合并后的净反应方程式为
\[ \ce{C + CH3SO2Cl + Et3N + CN- -> D + CH3SO3- + Et3NH+ + Cl-}. \]
其中,\(\ce{Et3NH+}\) 为三乙铵离子,CC[NH+](CC)CC,\(\ce{CH3SO3-}\) 为甲磺酸根离子,CS(=O)(=O)[O-]。
该转化以 \(\ce{CN}\) 取代 \(\ce{OH}\),因此
\[ \ce{C12H14O3 -> C13H13NO2}, \]
与题目给出的 D 的分子式一致。
D → E:水解,随后形成甲酯。
氢氧化钾水溶液使两个官能团均发生水解:
- 腈基转化为羧酸根。
- 苯甲酸酯保护基被脱除,重新生成伯醇。
酸化后,所得相关中间体为 2-[1-(羟甲基)环丙基]乙酸,此处称为 J,O=C(O)CC1(CC1)CO。
总水解过程及酸性后处理可配平为
\[ \ce{D + 3 H2O + H+ -> J + C6H5COOH + NH4+}. \]
另外生成的产物为苯甲酸,O=C(O)c1ccccc1,和铵离子,[NH4+]。
随后,重氮甲烷,C=[N+]=[N-],将羧酸转化为其甲酯:
\[ \ce{J + CH2N2 -> E + N2}. \]
反应释放氮气,N#N。醇羟基仍保持游离,因此 E 为上文所列的含羟基甲酯,分子式为 \(\ce{C7H12O3}\)。
E → F:引入受保护的巯基。
甲磺酰化使剩余的醇羟基活化。随后,硫代乙酸根的硫原子取代离去基团。所用试剂为硫代乙酸铯,CC(=O)[S-].[Cs+]。
合并后的净反应方程式为
\[ \ce{E + CH3SO2Cl + Et3N + CH3C(O)S- -> F + CH3SO3- + Et3NH+ + Cl-}. \]
侧链由 \(\ce{-CH2OH}\) 转变为 \(\ce{-CH2SC(=O)CH3}\)。因此,产物含有一个甲酯基和一个以 \(S\)-乙酰基保护的巯基。其分子式为
\[ \ce{C9H14O3S}, \]
与题目给出的 F 的分子式一致。
F → G:通过最后的水解加以确认。
水解使甲酯基转化为羧酸基,同时脱除硫原子上的乙酰基。酸化后得到 G,即 2-[1-(巯甲基)环丙基]乙酸,O=C(O)CC1(CC1)CS。
配平后的净反应为
\[ \ce{F + 2 H2O -> G + CH3OH + CH3COOH}. \]
其他产物为甲醇,CO,和乙酸,CC(=O)O。由此恰好得到 G 所示的两个取代基:同一个环丙烷碳原子上的 \(\ce{-CH2COOH}\) 和 \(\ce{-CH2SH}\)。
3.2 — 机理与立体化学
二锂盐的有机组分为 G 的硫醇盐–羧酸根二阴离子,[O-]C(=O)CC1(CC1)C[S-],同时伴有两个锂离子,[Li+]。
硫醇盐的硫原子从碳–氧键的背面进攻 H 的立体中心碳原子。硫原子的孤电子对形成新的碳–硫键,同时碳–氧键断裂,该成键电子对转移至离去的甲磺酸根的氧原子上。
这一协同取代过程导致构型反转,符合 \(S_\mathrm{N}2\) 机理的预期。
为清楚起见,完整的立体化学结构如下:
-
H,甲磺酸(1S)-1-{3-[(E)-2-(7-氯喹啉-2-基)乙烯基]苯基}-3-[2-(2-羟基丙烷-2-基)苯基]丙酯:
CS(=O)(=O)O[C@@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1 -
MK-0476,所得的 \(R\) 构型硫醚:
O=C(O)CC1(CC1)CS[C@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1
在反应中心,H 中的氧原子以及产物中的硫原子均具有最高优先级。直接相连的芳基优先于亚甲基链,氢的优先级最低。因此,图示的构型反转对应于 \(S \to R\)。
令 \(M\) 表示 MK-0476。将最后羧酸根的质子化包括在内,总反应为
\[ \ce{H + G^{2-} + H+ -> M + CH3SO3-}. \]
SMILES 记录了构型,但背面进攻以及同时发生的成键与断键属于由上述解释传达的机理信息。
3.3 — 两种浓度均增至三倍的影响
对于所提出的 \(S_\mathrm{N}2\) 基元反应,
\[ v=k[\mathrm{H}][\mathrm{G}^{2-}]. \]
两种浓度均增至原来的三倍后,
\[ v' =k\bigl(3[\mathrm{H}]\bigr)\bigl(3[\mathrm{G}^{2-}]\bigr) =9k[\mathrm{H}][\mathrm{G}^{2-}] =9v. \]
因此,速率增至原来的九倍。这一倍数是精确值。若浓度以 \(\mathrm{mol\,L^{-1}}\) 表示,速率以 \(\mathrm{mol\,L^{-1}\,s^{-1}}\) 表示,则 \(k\) 的单位为 \(\mathrm{L\,mol^{-1}\,s^{-1}}\)。
3.4 — 与溴乙烷反应的产物
在这些取代反应中,溴乙烷,CCBr,提供乙基,溴离子,[Br-],离去。
G 的羧基比巯基酸性更强。因此,一当量强碱生成羧酸根;两当量强碱则生成硫醇盐–羧酸根二阴离子。
令 \(\ce{Q-}\) 表示未指明的碱,\(\ce{QH}\) 表示其共轭酸。
(a) 两当量的碱
两个酸性质子均被移除:
\[ \ce{G + 2 Q- -> G^{2-} + 2 QH}. \]
对于溴乙烷,硫醇盐的硫原子具有更强的亲核性,并发生乙基化:
\[ \ce{G^{2-} + CH3CH2Br -> P_a^- + Br-}. \]
其中,\(P_a^-\) 为 2-[1-[(乙硫基)甲基]环丙基]乙酸根,CCSCC1(CC1)CC(=O)[O-]。
按题目要求作图时,保留环丙烷环,并将 \(\ce{-CH2COO-}\) 和 \(\ce{-CH2SCH2CH3}\) 置于同一个环碳原子上。
若进行酸性后处理,
\[ \ce{P_a^- + H+ -> P_aH}, \]
其中,\(P_aH\) 为相应的中性酸,CCSCC1(CC1)CC(=O)O。
(b) 一当量的碱
仅羧基发生去质子化:
\[ \ce{G + Q- -> G^- + QH}. \]
这一 G 的羧酸根单阴离子为 O=C([O-])CC1(CC1)CS。其羧酸根的氧原子进攻溴乙烷:
\[ \ce{G^- + CH3CH2Br -> P_b + Br-}. \]
产物 \(P_b\) 为 2-[1-(巯甲基)环丙基]乙酸乙酯,CCOC(=O)CC1(CC1)CS。
作图时,将 \(\ce{-CH2COOCH2CH3}\) 和 \(\ce{-CH2SH}\) 置于同一个环丙烷碳原子上。
3.5 — 氧化二聚
氧化使两个 G 分子的硫原子通过一个 \(\ce{S-S}\) 单键连接,同时移除两个巯基氢原子。
由于题目未指定氧化剂,配平后的氧化半反应为
\[ \ce{2 G -> P_{SS} + 2 H+ + 2 e-}. \]
产物 \(P_{SS}\),即双{[1-(羧甲基)环丙基]甲基}二硫化物,为
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O
其分子式为 \(\ce{C12H18O4S2}\)。
为准确绘制其结构,将两个 G 在硫原子处连接,以一个 \(\ce{S-S}\) 键替代它们的两个 \(\ce{S-H}\) 键。两个羧基均保持完整。
SMILES 不显式显示孤电子对。需补画:
- 每个硫原子上两对孤电子对:共四对。
- 四个氧原子中的每一个上各两对孤电子对:共八对。
因此,共有十二对孤电子对,包含二十四个非键合电子。该中性二硫化物中的所有原子的形式电荷均为零。
解答已与官方解答核对。
IChO 1997 · Теоретическая задача 3
Синтез тиольной боковой цепи противоастматического препарата MK-0476
Химики компании Merck Frosst Canada в Монреале разработали перспективный препарат для лечения астмы. Структура MK-0476 показана ниже.
В ходе исследования они разработали простой и эффективный способ синтеза тиолсодержащего фрагмента MK-0476 из диэтилового эфира A, представленный ниже.
3.1 Приведите структуры промежуточных продуктов B - F, полученных в ходе этого синтеза.
На одной из последних стадий синтеза MK-0476 дилитиевую соль указанной выше тиолсодержащей кислоты (G) соединили с боковой цепью остальной части молекулы, как показано ниже.
3.2 Исходя из наблюдаемой стереохимии приведённой выше реакции, укажите обозначение механизма этого процесса соединения фрагментов.
3.3 Если процесс протекает по предложенному вами механизму, как изменится общая скорость реакции при одновременном увеличении концентраций тиолятной соли и субстрата H в три раза?
3.4 Для отработки приведённой выше реакции соединения фрагментов были проведены модельные исследования реакции нуклеофильного замещения с использованием бромэтана в качестве субстрата. Изобразите только структуру основного продукта реакции одного молярного эквивалента бромэтана с:
a) G в присутствии двух молярных эквивалентов основания
b) G в присутствии одного молярного эквивалента основания
3.5 Побочной реакцией G является его окислительная димеризация.
Изобразите структуру димерного продукта, указав все несвязывающие электроны.
Условие переведено с официального английского текста.
Ответы
- 3.1. Циклопропановое кольцо сохраняется во всех промежуточных соединениях.
| Продукт | Название | SMILES |
|---|---|---|
| B | 1,1-Бис(гидроксиметил)циклопропан | OCC1(CC1)CO |
| C | [1-(Гидроксиметил)циклопропил]метилбензоат | OCC1(CC1)COC(=O)c1ccccc1 |
| D | [1-(Цианометил)циклопропил]метилбензоат | N#CCC1(CC1)COC(=O)c1ccccc1 |
| E | Метил-2-[1-(гидроксиметил)циклопропил]ацетат | COC(=O)CC1(CC1)CO |
| F | Метил-2-[1-[(ацетилсульфанил)метил]циклопропил]ацетат | COC(=O)CC1(CC1)CSC(=O)C |
-
3.2. \(S_\mathrm{N}2\), бимолекулярное нуклеофильное замещение с обращением конфигурации реагирующего стереоцентра: H имеет \(S\)-конфигурацию, а MK-0476 — \(R\)-конфигурацию.
-
3.3. Скорость реакции становится в девять раз больше исходной.
-
3.4(a). Этилируется атом серы с образованием 2-[1-[(этилсульфанил)метил]циклопропил]ацетата,
CCSCC1(CC1)CC(=O)[O-]. Это непосредственный продукт реакции в основной среде. При подкислении образуется 2-[1-[(этилсульфанил)метил]циклопропил]уксусная кислота,CCSCC1(CC1)CC(=O)O. -
3.4(b). Этилируется атом кислорода карбоксилатной группы с образованием этил-2-[1-(сульфанилметил)циклопропил]ацетата,
CCOC(=O)CC1(CC1)CS. -
3.5. Продукт — бис{[1-(карбоксиметил)циклопропил]метил}дисульфид,
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O. Изобразите по две неподелённые электронные пары на каждом атоме серы и кислорода: всего двенадцать неподелённых пар, или двадцать четыре несвязывающих электрона.
Решение
3.1 — Определение структур B–F
Исходное вещество A — диэтилциклопропан-1,1-дикарбоксилат, CCOC(=O)C1(CC1)C(=O)OCC. Обе его сложноэфирные группы присоединены к одному и тому же атому углерода циклопропанового кольца.
В приведённых ниже уравнениях последовательные операции объединены там, где это уместно. Буквенные обозначения соединений относятся к структурам, указанным выше; противоионы, не участвующие в превращении, опущены.
A → B: восстановление обеих сложноэфирных групп.
Алюмогидрид лития, [Li+].[AlH4-], восстанавливает каждую сложноэфирную группу до первичной спиртовой группы:
\[ \ce{-C(=O)OCH2CH3 -> -CH2OH}. \]
Таким образом, B содержит две гидроксиметильные группы при одном и том же атоме углерода кольца. Этоксигруппы превращаются в этанол, CCO. Суммарное уравнение, сбалансированное по атомам и заряду и включающее обработку кислой средой, имеет вид
\[ \ce{A + LiAlH4 + 4 H+ -> B + 2 CH3CH2OH + Li+ + Al^{3+}}. \]
Молекулярная формула B — \(\ce{C5H10O2}\).
B → C: защита одной спиртовой группы в виде бензоата.
Бензоилхлорид, O=C(Cl)c1ccccc1, этерифицирует одну из двух эквивалентных гидроксильных групп. Пиридин, n1ccccc1, связывает выделяющийся протон с образованием иона пиридиния, c1cc[nH+]cc1:
\[ \ce{B + C6H5COCl + C5H5N -> C + C5H6N+ + Cl-}. \]
При монобензоилировании к составу B добавляется \(\ce{C7H4O}\), что даёт
\[ \ce{C5H10O2 + C7H4O = C12H14O3}, \]
в соответствии с приведённой формулой C. Следовательно, C содержит одну свободную группу \(\ce{-CH2OH}\) и одну защищённую группу \(\ce{-CH2OC(=O)C6H5}\).
C → D: превращение свободной спиртовой группы в нитрильную.
Метансульфонилхлорид, CS(=O)(=O)Cl, и триэтиламин, CCN(CC)CC, сначала превращают свободную спиртовую группу в метансульфонатный эфир. Затем цианид-ион, [C-]#N, атакует первичный атом углерода своим углеродным концом, замещая уходящую группу и образуя \(\ce{-CH2C#N}\).
Объединённое суммарное уравнение имеет вид
\[ \ce{C + CH3SO2Cl + Et3N + CN- -> D + CH3SO3- + Et3NH+ + Cl-}. \]
Здесь \(\ce{Et3NH+}\) — ион триэтиламмония, CC[NH+](CC)CC, а \(\ce{CH3SO3-}\) — метансульфонат-ион, CS(=O)(=O)[O-].
В ходе превращения \(\ce{OH}\) замещается на \(\ce{CN}\), поэтому
\[ \ce{C12H14O3 -> C13H13NO2}, \]
что согласуется с приведённой формулой D.
D → E: гидролиз с последующим образованием метилового эфира.
Водный раствор гидроксида калия гидролизует обе функциональные группы:
- Нитрильная группа превращается в карбоксилатную.
- Бензоатная защитная группа отщепляется с восстановлением первичной спиртовой группы.
После подкисления соответствующим промежуточным соединением является 2-[1-(гидроксиметил)циклопропил]уксусная кислота, обозначенная здесь как J, O=C(O)CC1(CC1)CO.
Суммарное уравнение гидролиза и последующей обработки кислой средой можно записать в сбалансированном виде:
\[ \ce{D + 3 H2O + H+ -> J + C6H5COOH + NH4+}. \]
Дополнительными продуктами являются бензойная кислота, O=C(O)c1ccccc1, и ион аммония, [NH4+].
Затем диазометан, C=[N+]=[N-], превращает карбоновую кислоту в её метиловый эфир:
\[ \ce{J + CH2N2 -> E + N2}. \]
Выделяется газообразный азот, N#N. Спиртовая группа остаётся свободной, поэтому E представляет собой указанный выше метиловый эфир гидроксикислоты с формулой \(\ce{C7H12O3}\).
E → F: введение защищённой тиольной группы.
Мезилирование активирует оставшуюся спиртовую группу. Затем атом серы тиоацетат-иона замещает уходящую группу. Реагентом служит тиоацетат цезия, CC(=O)[S-].[Cs+].
Объединённое суммарное уравнение имеет вид
\[ \ce{E + CH3SO2Cl + Et3N + CH3C(O)S- -> F + CH3SO3- + Et3NH+ + Cl-}. \]
Боковая цепь превращается из \(\ce{-CH2OH}\) в \(\ce{-CH2SC(=O)CH3}\). Следовательно, продукт содержит метиловую сложноэфирную группу и тиольную группу, защищённую \(S\)-ацетильной группой. Его формула
\[ \ce{C9H14O3S}, \]
совпадает с приведённой формулой F.
F → G: подтверждение структуры по заключительному гидролизу.
При гидролизе расщепляются как метиловая сложноэфирная группа, так и ацетильная группа при атоме серы. Подкисление даёт G, 2-[1-(сульфанилметил)циклопропил]уксусную кислоту, O=C(O)CC1(CC1)CS.
Сбалансированное суммарное уравнение реакции имеет вид
\[ \ce{F + 2 H2O -> G + CH3OH + CH3COOH}. \]
Другими продуктами являются метанол, CO, и уксусная кислота, CC(=O)O. При этом образуются именно те два заместителя, которые показаны для G: \(\ce{-CH2COOH}\) и \(\ce{-CH2SH}\) при одном и том же атоме углерода циклопропанового кольца.
3.2 — Механизм и стереохимия
Органический компонент дилитиевой соли представляет собой тиолят-карбоксилатный дианион G, [O-]C(=O)CC1(CC1)C[S-], которому соответствуют два иона лития, [Li+].
Атом серы тиолятной группы атакует стереогенный атом углерода H со стороны, противоположной связи углерод–кислород. Его неподелённая электронная пара образует новую связь углерод–сера одновременно с разрывом связи углерод–кислород, причём электронная пара этой связи переходит к атому кислорода уходящего метансульфонат-иона.
Это согласованное замещение приводит к обращению конфигурации, как и ожидается для механизма \(S_\mathrm{N}2\).
Для ясности приведём полные стереохимические структуры:
-
H, (1S)-1-{3-[(E)-2-(7-хлорхинолин-2-ил)этенил]фенил}-3-[2-(2-гидроксипропан-2-ил)фенил]пропилметансульфонат:
CS(=O)(=O)O[C@@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1 -
MK-0476, образующийся тиоэфир с \(R\)-конфигурацией:
O=C(O)CC1(CC1)CS[C@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1
У реагирующего центра кислород в H и сера в продукте имеют наивысший приоритет. Непосредственно присоединённая арильная группа имеет более высокий приоритет, чем метиленовая цепь, а водород — самый низкий приоритет. Таким образом, показанное обращение конфигурации соответствует \(S \to R\).
Обозначим MK-0476 через \(M\). С учётом заключительного протонирования его карбоксилатной группы суммарная реакция имеет вид
\[ \ce{H + G^{2-} + H+ -> M + CH3SO3-}. \]
Запись SMILES отражает конфигурации, однако атака с тыльной стороны и одновременное образование и разрыв связей — это сведения о механизме, содержащиеся в приведённом выше объяснении.
3.3 — Влияние утроения обеих концентраций
Для предложенной элементарной реакции \(S_\mathrm{N}2\)
\[ v=k[\mathrm{H}][\mathrm{G}^{2-}]. \]
После утроения обеих концентраций
\[ v' =k\bigl(3[\mathrm{H}]\bigr)\bigl(3[\mathrm{G}^{2-}]\bigr) =9k[\mathrm{H}][\mathrm{G}^{2-}] =9v. \]
Следовательно, скорость возрастает в девять раз. Этот множитель является точным. Если концентрации выражены в \(\mathrm{mol\,L^{-1}}\), а скорость — в \(\mathrm{mol\,L^{-1}\,s^{-1}}\), то единицы измерения \(k\) — \(\mathrm{L\,mol^{-1}\,s^{-1}}\).
3.4 — Продукты реакций с бромэтаном
В этих реакциях замещения бромэтан, CCBr, служит источником этильной группы, а бромид-ион, [Br-], отщепляется.
Карбоксильная группа G обладает большей кислотностью, чем его тиольная группа. Поэтому один эквивалент сильного основания даёт карбоксилат, а два эквивалента — тиолят-карбоксилатный дианион.
Обозначим неуказанное основание через \(\ce{Q-}\), а сопряжённую с ним кислоту — через \(\ce{QH}\).
(a) Два эквивалента основания
Отщепляются оба кислотных протона:
\[ \ce{G + 2 Q- -> G^{2-} + 2 QH}. \]
Атом серы тиолятной группы является более эффективным нуклеофилом по отношению к бромэтану и подвергается этилированию:
\[ \ce{G^{2-} + CH3CH2Br -> P_a^- + Br-}. \]
Здесь \(P_a^-\) — 2-[1-[(этилсульфанил)метил]циклопропил]ацетат, CCSCC1(CC1)CC(=O)[O-].
На требуемом рисунке сохраните циклопропановое кольцо и расположите \(\ce{-CH2COO-}\) и \(\ce{-CH2SCH2CH3}\) при одном и том же атоме углерода кольца.
При последующей обработке кислой средой
\[ \ce{P_a^- + H+ -> P_aH}, \]
где \(P_aH\) — соответствующая нейтральная кислота, CCSCC1(CC1)CC(=O)O.
(b) Один эквивалент основания
Депротонируется только карбоксильная группа:
\[ \ce{G + Q- -> G^- + QH}. \]
Этот карбоксилатный моноанион G имеет структуру O=C([O-])CC1(CC1)CS. Атом кислорода его карбоксилатной группы атакует бромэтан:
\[ \ce{G^- + CH3CH2Br -> P_b + Br-}. \]
Продукт \(P_b\) — этил-2-[1-(сульфанилметил)циклопропил]ацетат, CCOC(=O)CC1(CC1)CS.
На рисунке расположите \(\ce{-CH2COOCH2CH3}\) и \(\ce{-CH2SH}\) при одном и том же атоме углерода циклопропанового кольца.
3.5 — Окислительная димеризация
При окислении атомы серы двух молекул G соединяются одинарной связью \(\ce{S-S}\) с отщеплением двух тиольных атомов водорода.
Поскольку окислитель не указан, сбалансированная полуреакция окисления имеет вид
\[ \ce{2 G -> P_{SS} + 2 H+ + 2 e-}. \]
Продукт \(P_{SS}\), бис{[1-(карбоксиметил)циклопропил]метил}дисульфид, имеет структуру
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O
и формулу \(\ce{C12H18O4S2}\).
Чтобы точно изобразить его структуру, соедините две молекулы G по атомам серы, заменив две их связи \(\ce{S-H}\) одной связью \(\ce{S-S}\). Обе карбоксильные группы сохраняются.
В записи SMILES неподелённые электронные пары явно не показаны. Добавьте:
- По две неподелённые электронные пары на каждый атом серы: четыре пары.
- По две неподелённые электронные пары на каждый из четырёх атомов кислорода: восемь пар.
Таким образом, всего имеется двенадцать неподелённых электронных пар, содержащих двадцать четыре несвязывающих электрона. Формальные заряды всех атомов в нейтральном дисульфиде равны нулю.
Решение проверено по официальному решению.
IChO 1997 · مسألة نظرية 3
اصطناع السلسلة الجانبية الثيولية للدواء المضاد للربو MK-0476
طوّر كيميائيون في شركة Merck Frosst Canada في مونتريال دواءً واعدًا يفيد في مكافحة الربو. ويُبيَّن تركيب MK-0476 أدناه.
خلال أبحاثهم، ابتكروا طريقة اصطناع بسيطة وفعّالة، موضَّحة أدناه، للجزء المحتوي على مجموعة الثيول من MK-0476 انطلاقًا من إستر ثنائي الإيثيل A.
3.1 أعطِ تراكيب النواتج الوسيطة B - F المحضَّرة خلال هذا الاصطناع.
في إحدى الخطوات الأخيرة من اصطناع MK-0476، أُجري اقتران ملح ثنائي الليثيوم للحمض الثيولي المذكور أعلاه (G) بالسلسلة الجانبية لبقية الجزيء كما هو موضَّح أدناه.
3.2 استنادًا إلى الكيمياء الفراغية المرصودة للتفاعل أعلاه، ما تسمية آلية عملية الاقتران هذه؟
3.3 إذا جرت العملية وفق الآلية التي اقترحتها، فما التغيّر الذي سيطرأ على السرعة الكلية للتفاعل إذا زيد تركيز كلٍّ من ملح الثيولات والركيزة H إلى ثلاثة أمثاله في الوقت نفسه؟
3.4 أُجريت دراسات نموذجية لتفاعل الاستبدال النوكليوفيلي باستخدام بروموإيثان ركيزةً، بهدف تحسين الاقتران المذكور أعلاه. ارسم فقط تركيب الناتج الرئيسي لتفاعل مكافئ مولي واحد من بروموإيثان مع:
a) G مع مكافئين موليين من القاعدة
b) G مع مكافئ مولي واحد من القاعدة
3.5 من التفاعلات الجانبية للمركب G ازدواجه التأكسدي.
ارسم تركيب الناتج الثنائي، موضِّحًا جميع الإلكترونات غير الرابطة.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 3.1. تبقى حلقة البروبان الحلقي سليمةً في كل مركب وسيط.
| الناتج | الاسم | SMILES |
|---|---|---|
| B | 1,1-ثنائي(هيدروكسي ميثيل)بروبان حلقي | OCC1(CC1)CO |
| C | بنزوات [1-(هيدروكسي ميثيل)سيكلوبروبيل]ميثيل | OCC1(CC1)COC(=O)c1ccccc1 |
| D | بنزوات [1-(سيانو ميثيل)سيكلوبروبيل]ميثيل | N#CCC1(CC1)COC(=O)c1ccccc1 |
| E | 2-[1-(هيدروكسي ميثيل)سيكلوبروبيل]أسيتات الميثيل | COC(=O)CC1(CC1)CO |
| F | 2-[1-[(أسيتيل سلفانيل)ميثيل]سيكلوبروبيل]أسيتات الميثيل | COC(=O)CC1(CC1)CSC(=O)C |
-
3.2. \(S_\mathrm{N}2\)، وهو استبدال نوكليوفيلي ثنائي الجزيء يصاحبه انقلاب عند المركز الفراغي المتفاعل: يكون التشكيل الفراغي للمركب H هو \(S\)، وللمركب MK-0476 هو \(R\).
-
3.3. تصبح سرعة التفاعل تسعة أمثال قيمتها الأصلية.
-
3.4(a). تحدث الأَثْيَلة عند الكبريت، فتعطي 2-[1-[(إيثيل سلفانيل)ميثيل]سيكلوبروبيل]أسيتات،
CCSCC1(CC1)CC(=O)[O-]. وهذا هو الناتج المباشر في الظروف القاعدية. ويعطي التحميض حمض 2-[1-[(إيثيل سلفانيل)ميثيل]سيكلوبروبيل]الأسيتيك،CCSCC1(CC1)CC(=O)O. -
3.4(b). تحدث الأَثْيَلة عند أكسجين الكربوكسيلات، فتعطي 2-[1-(سلفانيل ميثيل)سيكلوبروبيل]أسيتات الإيثيل،
CCOC(=O)CC1(CC1)CS. -
3.5. الناتج هو ثنائي كبريتيد ثنائي{[1-(كربوكسي ميثيل)سيكلوبروبيل]ميثيل}،
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O. ارسم زوجين منفردين على كل ذرة كبريت وكل ذرة أكسجين: اثنا عشر زوجًا منفردًا، أي أربعة وعشرون إلكترونًا غير رابط، في المجموع.
الحل
3.1 — تعيين B–F
المادة الابتدائية A هي سيكلوبروبان-1,1-ثنائي كربوكسيلات ثنائي الإيثيل، CCOC(=O)C1(CC1)C(=O)OCC. وترتبط مجموعتا الإستر فيها بذرة الكربون نفسها في حلقة البروبان الحلقي.
تجمع المعادلات أدناه العمليات المتتالية حيثما كان ذلك مناسبًا. وتشير حروف المركبات إلى التراكيب المحدَّدة أعلاه؛ وقد حُذفت الأيونات المقابلة المتفرجة حيث لا تشارك في التفاعل.
A → B: اختزال مجموعتي الإستر.
يختزل هيدريد ألومنيوم الليثيوم، [Li+].[AlH4-]، كل مجموعة إستر إلى كحول أولي:
\[ \ce{-C(=O)OCH2CH3 -> -CH2OH}. \]
وبذلك يحمل B مجموعتي هيدروكسي ميثيل على ذرة الكربون نفسها في الحلقة. وتتحول مجموعتا الإيثوكسي إلى إيثانول، CCO. والمعادلة الصافية الموزونة من حيث الذرات والشحنة، بما في ذلك المعالجة النهائية الحمضية، هي
\[ \ce{A + LiAlH4 + 4 H+ -> B + 2 CH3CH2OH + Li+ + Al^{3+}}. \]
الصيغة الجزيئية للمركب B هي \(\ce{C5H10O2}\).
B → C: حماية إحدى مجموعتي الكحول على هيئة بنزوات.
يُؤستر كلوريد البنزويل، O=C(Cl)c1ccccc1، إحدى مجموعتي الهيدروكسيل المتكافئتين. ويلتقط البيريدين، n1ccccc1، البروتون المتحرر على هيئة بيريدينيوم، c1cc[nH+]cc1:
\[ \ce{B + C6H5COCl + C5H5N -> C + C5H6N+ + Cl-}. \]
تضيف البنزويلة الأحادية \(\ce{C7H4O}\) إلى B، فتعطي
\[ \ce{C5H10O2 + C7H4O = C12H14O3}, \]
وهو ما يطابق الصيغة المعطاة للمركب C. وبناءً على ذلك، يحتوي C على مجموعة \(\ce{-CH2OH}\) حرة ومجموعة \(\ce{-CH2OC(=O)C6H5}\) محمية.
C → D: تحويل الكحول الحر إلى نتريل.
يحوِّل كلوريد الميثان سلفونيل، CS(=O)(=O)Cl، وثلاثي إيثيل أمين، CCN(CC)CC، الكحول الحر أولًا إلى إستر ميثان سلفونات. ثم يهاجم أيون السيانيد، [C-]#N، ذرة الكربون الأولية من طرفه الكربوني، فيحل محل المجموعة المغادرة ويُكوِّن \(\ce{-CH2C#N}\).
المعادلة الصافية المجمَّعة هي
\[ \ce{C + CH3SO2Cl + Et3N + CN- -> D + CH3SO3- + Et3NH+ + Cl-}. \]
هنا يمثّل \(\ce{Et3NH+}\) ثلاثي إيثيل أمونيوم، CC[NH+](CC)CC، ويمثّل \(\ce{CH3SO3-}\) ميثان سلفونات، CS(=O)(=O)[O-].
يستبدل هذا التحول \(\ce{OH}\) بـ \(\ce{CN}\)، ومن ثم
\[ \ce{C12H14O3 -> C13H13NO2}, \]
وهو ما يتفق مع الصيغة المعطاة للمركب D.
D → E: التحلل المائي، يليه تكوين إستر الميثيل.
يُحلِّل محلول هيدروكسيد البوتاسيوم المائي كلتا المجموعتين الوظيفيتين مائيًا:
- يتحول النتريل إلى كربوكسيلات.
- تنشطر مجموعة الحماية البنزواتية، فيتجدد الكحول الأولي.
بعد التحميض، يكون المركب الوسيط المعني هو حمض 2-[1-(هيدروكسي ميثيل)سيكلوبروبيل]الأسيتيك، الذي نسمّيه هنا J، O=C(O)CC1(CC1)CO.
يمكن موازنة التحلل المائي والمعالجة النهائية الحمضية إجمالًا كما يأتي
\[ \ce{D + 3 H2O + H+ -> J + C6H5COOH + NH4+}. \]
الناتجان الإضافيان هما حمض البنزويك، O=C(O)c1ccccc1، وأيون الأمونيوم، [NH4+].
ثم يحوِّل ديازوميثان، C=[N+]=[N-]، الحمض الكربوكسيلي إلى إستر الميثيل الخاص به:
\[ \ce{J + CH2N2 -> E + N2}. \]
ينطلق غاز النيتروجين، N#N. ويبقى الكحول حرًا، ولذلك يكون E إستر الميثيل الهيدروكسي المذكور أعلاه، وصيغته \(\ce{C7H12O3}\).
E → F: إدخال مجموعة الثيول المحمية.
تُنشِّط المسيلة مجموعة الكحول المتبقية. ثم تُزيح ذرة الكبريت في الثيوأسيتات المجموعة المغادرة. والكاشف هو ثيوأسيتات السيزيوم، CC(=O)[S-].[Cs+].
المعادلة الصافية المجمَّعة هي
\[ \ce{E + CH3SO2Cl + Et3N + CH3C(O)S- -> F + CH3SO3- + Et3NH+ + Cl-}. \]
تتغير السلسلة الجانبية من \(\ce{-CH2OH}\) إلى \(\ce{-CH2SC(=O)CH3}\). ولذلك يحتوي الناتج على إستر ميثيل وثيول محمي بمجموعة أسيتيل عند \(S\). وصيغته هي
\[ \ce{C9H14O3S}, \]
وهي تطابق الصيغة المعطاة للمركب F.
F → G: التأكيد بالتحلل المائي النهائي.
يزيل التحلل المائي كلًّا من إستر الميثيل ومجموعة الأسيتيل المرتبطة بالكبريت. ويعطي التحميض G، حمض 2-[1-(سلفانيل ميثيل)سيكلوبروبيل]الأسيتيك، O=C(O)CC1(CC1)CS.
التفاعل الصافي الموزون هو
\[ \ce{F + 2 H2O -> G + CH3OH + CH3COOH}. \]
الناتجان الآخران هما الميثانول، CO، وحمض الأسيتيك، CC(=O)O. وينتج عن ذلك المستبدَلان الموضَّحان للمركب G تمامًا: \(\ce{-CH2COOH}\) و\(\ce{-CH2SH}\) على ذرة الكربون نفسها في حلقة البروبان الحلقي.
3.2 — الآلية والكيمياء الفراغية
المكوِّن العضوي لملح ثنائي الليثيوم هو أنيون الثيولات–الكربوكسيلات ثنائي الشحنة للمركب G، [O-]C(=O)CC1(CC1)C[S-]، وترافقه أيونا ليثيوم، [Li+].
تهاجم ذرة كبريت الثيولات ذرة الكربون المولِّدة للتصاوغ الفراغي في H من الجهة المقابلة لرابطة الكربون–الأكسجين. ويكوِّن زوجها المنفرد رابطة الكربون–الكبريت الجديدة في الوقت نفسه الذي تنكسر فيه رابطة الكربون–الأكسجين، وينتقل زوج إلكترونات هذه الرابطة إلى أكسجين الميثان سلفونات المغادر.
ينتج عن هذا الاستبدال المتزامن انقلاب في التشكيل الفراغي، كما هو متوقَّع لآلية \(S_\mathrm{N}2\).
للتوضيح، فإن التراكيب الفراغية الكاملة هي:
-
H، ميثان سلفونات (1S)-1-{3-[(E)-2-(7-كلوروكينولين-2-يل)إيثينيل]فينيل}-3-[2-(2-هيدروكسي بروبان-2-يل)فينيل]بروبيل:
CS(=O)(=O)O[C@@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1 -
MK-0476، الثيوإيثر الناتج ذو التشكيل الفراغي \(R\):
O=C(O)CC1(CC1)CS[C@H](CCc1ccccc1C(C)(C)O)c1cccc(/C=C/c2ccc3ccc(Cl)cc3n2)c1
عند المركز المتفاعل، تكون الأولوية الأعلى للأكسجين في H، وللكبريت في الناتج. وتفوق أولوية مجموعة الأريل المرتبطة مباشرةً أولوية سلسلة الميثيلين، بينما تكون أولوية الهيدروجين هي الأدنى. ولذلك يقابل الانقلاب الموضَّح التحول \(S \to R\).
لنرمز إلى MK-0476 بالرمز \(M\). مع تضمين البروتنة النهائية لمجموعة الكربوكسيلات فيه، يكون التفاعل الكلي
\[ \ce{H + G^{2-} + H+ -> M + CH3SO3-}. \]
يسجّل تمثيل SMILES التشكيلات الفراغية، أما الهجوم من الخلف وتكوّن الرابطة وانشطار الرابطة في آن واحد فهي معلومات عن الآلية يقدّمها الشرح أعلاه.
3.3 — أثر زيادة كلا التركيزين إلى ثلاثة أمثالهما
للتفاعل الأولي المقترح من نمط \(S_\mathrm{N}2\)،
\[ v=k[\mathrm{H}][\mathrm{G}^{2-}]. \]
بعد زيادة كلا التركيزين إلى ثلاثة أمثالهما،
\[ v' =k\bigl(3[\mathrm{H}]\bigr)\bigl(3[\mathrm{G}^{2-}]\bigr) =9k[\mathrm{H}][\mathrm{G}^{2-}] =9v. \]
إذًا، تزداد السرعة إلى تسعة أمثالها. ومعامل الزيادة هذا دقيق. وإذا عُبِّر عن التركيزات بوحدة \(\mathrm{mol\,L^{-1}}\) وعن السرعة بوحدة \(\mathrm{mol\,L^{-1}\,s^{-1}}\)، فإن وحدات \(k\) هي \(\mathrm{L\,mol^{-1}\,s^{-1}}\).
3.4 — النواتج مع بروموإيثان
يوفّر بروموإيثان، CCBr، مجموعة الإيثيل في تفاعلات الاستبدال هذه، ويغادر أيون البروميد، [Br-].
مجموعة الحمض الكربوكسيلي في G أشد حمضيةً من مجموعة الثيول فيه. وبناءً على ذلك، يعطي مكافئ واحد من قاعدة قوية الكربوكسيلات؛ ويعطي مكافئان أنيون الثيولات–الكربوكسيلات ثنائي الشحنة.
لتمثّل \(\ce{Q-}\) القاعدة غير المحدَّدة، و\(\ce{QH}\) حمضها المرافق.
(a) مكافئان من القاعدة
يُنزَع كلا البروتونين الحمضيين:
\[ \ce{G + 2 Q- -> G^{2-} + 2 QH}. \]
كبريت الثيولات هو النوكليوفيل الأكثر فعالية تجاه بروموإيثان، ويخضع للأَثْيَلة:
\[ \ce{G^{2-} + CH3CH2Br -> P_a^- + Br-}. \]
هنا يمثّل \(P_a^-\) 2-[1-[(إيثيل سلفانيل)ميثيل]سيكلوبروبيل]أسيتات، CCSCC1(CC1)CC(=O)[O-].
في الرسم المطلوب، أبقِ حلقة البروبان الحلقي وضع \(\ce{-CH2COO-}\) و\(\ce{-CH2SCH2CH3}\) على ذرة الكربون نفسها في الحلقة.
إذا أُجريت معالجة نهائية حمضية،
\[ \ce{P_a^- + H+ -> P_aH}, \]
حيث يمثّل \(P_aH\) الحمض المتعادل الموافق، CCSCC1(CC1)CC(=O)O.
(b) مكافئ واحد من القاعدة
يُنزع بروتون مجموعة الحمض الكربوكسيلي فقط:
\[ \ce{G + Q- -> G^- + QH}. \]
هذا الأنيون الكربوكسيلي أحادي الشحنة للمركب G هو O=C([O-])CC1(CC1)CS. ويهاجم أكسجين الكربوكسيلات فيه بروموإيثان:
\[ \ce{G^- + CH3CH2Br -> P_b + Br-}. \]
الناتج \(P_b\) هو 2-[1-(سلفانيل ميثيل)سيكلوبروبيل]أسيتات الإيثيل، CCOC(=O)CC1(CC1)CS.
في الرسم، ضع \(\ce{-CH2COOCH2CH3}\) و\(\ce{-CH2SH}\) على ذرة الكربون نفسها في حلقة البروبان الحلقي.
3.5 — الازدواج التأكسدي
تربط الأكسدة ذرتي الكبريت في جزيئين من G برابطة \(\ce{S-S}\) أحادية، مع نزع ذرتي هيدروجين الثيول.
نظرًا إلى عدم تحديد عامل مؤكسد، فإن نصف تفاعل الأكسدة الموزون هو
\[ \ce{2 G -> P_{SS} + 2 H+ + 2 e-}. \]
الناتج \(P_{SS}\)، ثنائي كبريتيد ثنائي{[1-(كربوكسي ميثيل)سيكلوبروبيل]ميثيل}، هو
O=C(O)CC1(CC1)CSSCC2(CC2)CC(=O)O
وصيغته \(\ce{C12H18O4S2}\).
لرسمه بدقة، صِل نسختين من G عند الكبريت، مستبدلًا رابطتي \(\ce{S-H}\) فيهما برابطة \(\ce{S-S}\) واحدة. وتبقى مجموعتا الحمض الكربوكسيلي سليمتين.
لا يُظهر تمثيل SMILES الأزواج المنفردة صراحةً. أضف:
- زوجين منفردين إلى كل ذرة كبريت: أربعة أزواج.
- زوجين منفردين إلى كل ذرة من ذرات الأكسجين الأربع: ثمانية أزواج.
إذًا يوجد اثنا عشر زوجًا منفردًا، تحتوي على أربعة وعشرين إلكترونًا غير رابط. والشحنة الشكلية لجميع الذرات في ثنائي الكبريتيد المتعادل تساوي صفرًا.
تمت مراجعة الحل بمقارنته بالحل الرسمي.