IChO 1990 · Theory problem 6
Bio-organic chemistry
The reaction of dehydrogenation of succinate to fumarate is a one step in the tricarboxylic Krebs cycle, catalysed by the enzyme succinic dehydrogenase. Flavine-adenine-dinucleotide, FAD, acts as a coenzyme. The equation of the process:
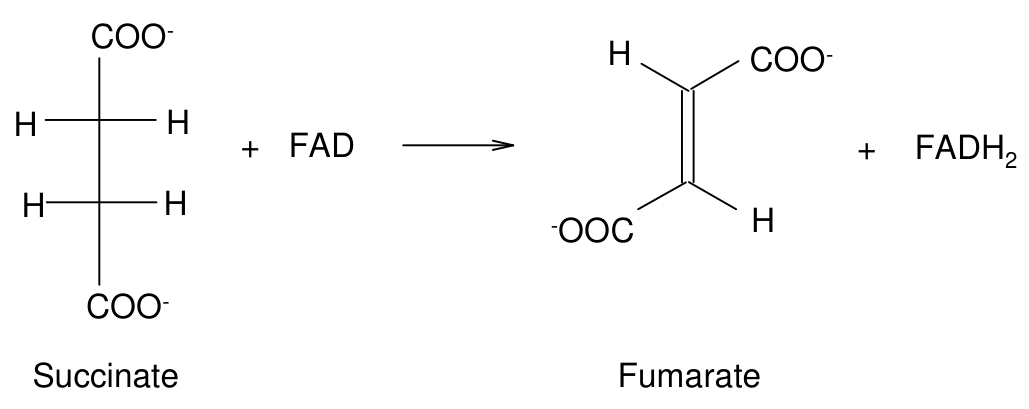
The stereochemistry of the dehydrogenation of succinate to fumarate has been studied. Consider the enzymatic reaction with the 2,3-dideuteriosuccinates related to the acids or obtained by catalytic deuteration (in the presence of palladium on coal) of fumaric and maleic acids.
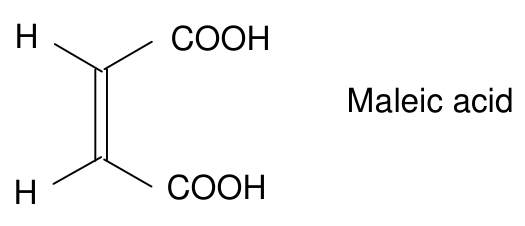
6.1 Using Fischer formulae, write down structures for all the possible stereoisomers obtained by catalytic deuteration of maleic and fumaric acids. How many isomers are there? Indicate those that are optically active. Establish a stereochemical relationship between them (compare the isomers two by two). Using Newman projections show the most stable conformation of each isomer.
The proportion of dideuterated fumarate (obtained when each of the above 2-3 dideuterated succinates is submitted to the enzymatic reaction) is 4 % when using fumaric acid as starting molecule, but 48.5 % when using maleic acid.
It is assumed that at the active site, the enzymatic dehydrogenation occurs on the succinate, in the most stable conformation as proposed in 6.1. The dehydrogenation stereochemistry can be syn or anti.
6.2 On the basis of the Newman projections of the most stable conformations of each isomer and the above facts, determine the percentage of dideuterated fumarate formed by syn and anti dehydrogenation.
(Assume that the percentages of dideuterated fumarate are 0 or 50 %, respectively.)
6.3 Show the stereochemistry of the enzymatic dehydrogenation.
In the following step of the Krebs cycle and in the presence of fumarase enzyme, fumarate adds on a water molecule to yield \((S)\)-malate (also called as L-malate).
Fischer projection of \((S)\)-malate:
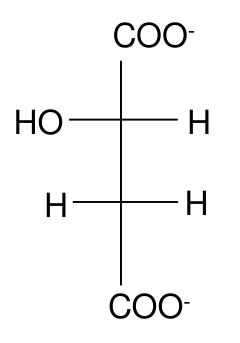
6.4 The 2,3-dideuterofumarate reacts with fumarase to \((2S,3S)\)-2,3-dideuteromalate (through addition of water). Show the stereochemical pathway of the reaction. Use the schematic drawing below to answer this question.
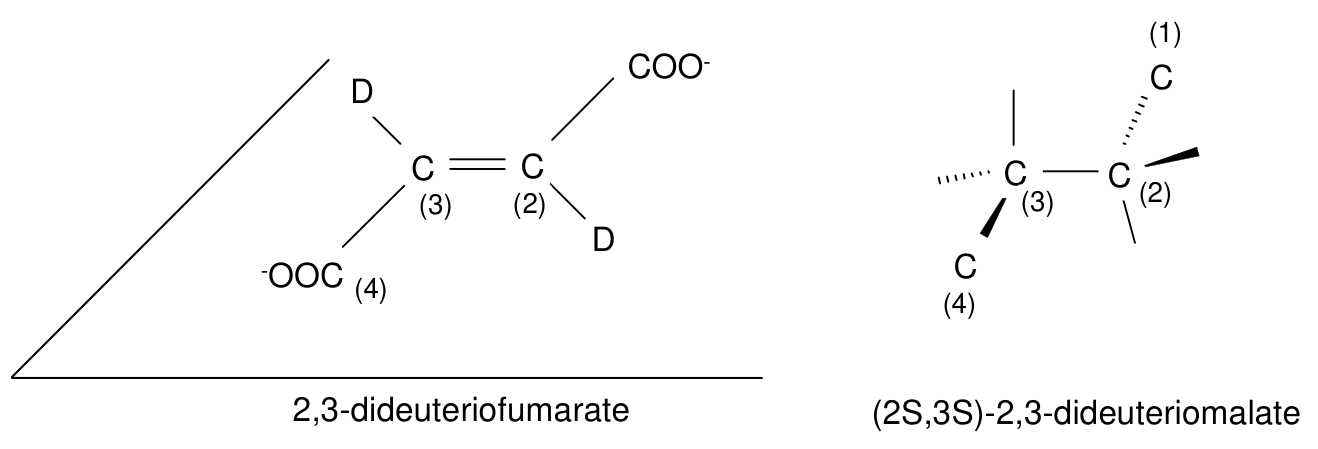
The acetylcoenzyme A, \(\ce{CH3COSCoA}\) reacts with glyoxylate, \(\ce{OHC-CO2-}\), in the presence of malate synthetase enzyme to \((S)\)-malate.
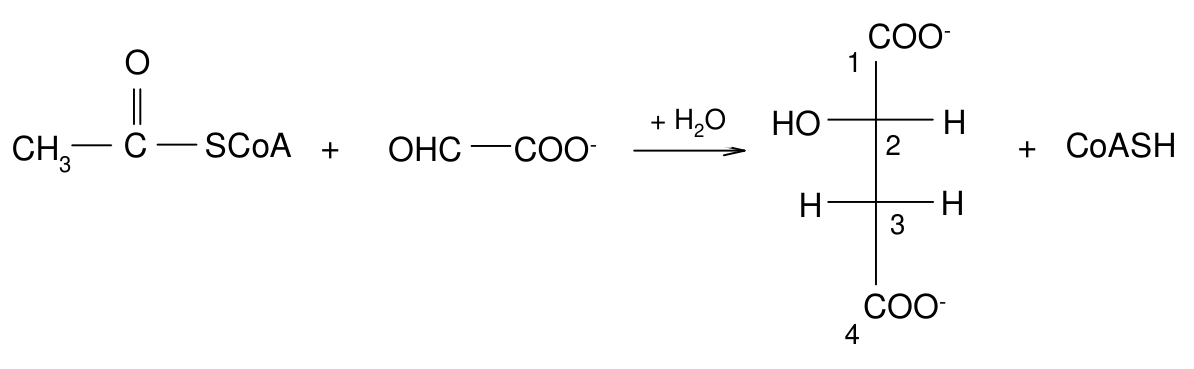
A similar reaction can proceed between an ester \(\ce{CH3COOR'}\) (similar to the thioester \(\ce{CH3COSCoA}\)) and an aldehyde \(\ce{R''CHO}\) (similar to the glyoxylate) in the presence of \(\ce{R'-O-}\) ions. It leads to a β-hydroxyester.
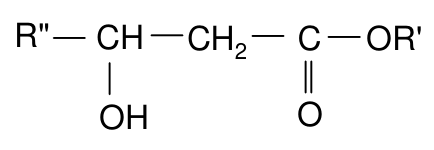
(\(\ce{R'-O-}\) enter the reaction as a base to produce an intermediate carbanion from the ester)
6.5 Write the steps of the mechanism.
The enzymatic reaction is carried out using acetylcoenzyme A which is obtained from acetic acid \(\ce{CHDTCOOH}\) having \(R\)-configuration.
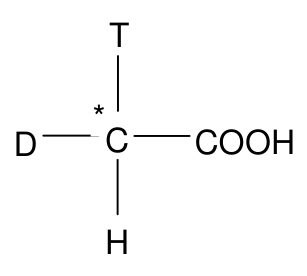
(tritium \(\ce{T} = {}^{3}_{1}\ce{H}\), deuterium \(\ce{D} = {}^{2}_{1}\ce{H}\))
The formed \((S)\)-malate is dehydrated (the reverse reaction of question 6.4) by an enzymatic reaction.
6.6 What enzyme can be used?
The major product is monotritiated fumarate (79%) with 21 % untritiated fumarate.
6.7 Write down the Fischer projections of the two possible structures of the major product \((S)\)-malate arising from the acetylcoenzyme A which has a labelled acetyl group with \(R\)-configuration.
6.8 What would be the products if the starting material has a labelled acetyl group with \(S\)-configuration?
Official English text of the problem.
Answers
- 6.1: There are three stereoisomers: meso-\((2R,3S)\), \((2R,3R)\), and \((2S,3S)\). Maleic acid gives the meso compound; fumaric acid gives a racemic mixture of the other two. The latter are individually optically active enantiomers; each is a diastereomer of the meso compound. The most stable conformations are staggered, with the carboxyl groups anti.
- 6.2: From maleic acid: 0% dideuterofumarate for syn, 50% for anti dehydrogenation. From fumaric acid: 50% for syn, 0% for anti.
- 6.3: Succinic dehydrogenase effects anti dehydrogenation.
- 6.4: Fumarase adds the hydroxyl group and hydrogen anti, giving \((2S,3S)\)-2,3-dideuteriomalate. In its vertical Fischer projection, the upper centre has hydroxyl left/deuterium right, and the lower centre has hydrogen left/deuterium right.
- 6.5: The mechanism is ester enolate formation → attack on the aldehyde → protonation of the resulting alkoxide.
- 6.6: Fumarase, also called fumarate hydratase.
- 6.7: The two tritium-retaining possibilities are \((2S,3S)\)-3-tritiomalate and \((2S,3S)\)-3-deuterio-3-tritiomalate. In the Fischer projection with hydroxyl on the left at C2, tritium is on the right at C3, opposite hydrogen or deuterium.
- 6.8: The corresponding major malates have \((2S,3R)\) configuration: tritium is on the left at C3 and is removed by fumarase. Under the intended stereospecific comparison, the fumarate proportions reverse to 79% untritiated and 21% monotritiated.
Solution
Throughout, [2H] denotes deuterium and [3H] denotes tritium in SMILES. In a Fischer projection, horizontal bonds point towards the observer and vertical bonds point away. Explicit cofactor SMILES below use protonated phosphate groups.
6.1 — Products of catalytic deuteration
The starting compounds are:
- Maleic acid, the \(Z\) isomer:
O=C(O)/C=C\C(=O)O. - Fumaric acid, the \(E\) isomer:
O=C(O)/C=C/C(=O)O. - Molecular deuterium:
[2H][2H].
Catalytic addition on palladium is syn: both deuterium atoms are delivered to the same face of the double bond.
The balanced addition is
\[ \ce{HOOC-CH=CH-COOH + D2 ->[Pd/C] HOOC-CHD-CHD-COOH}. \]
Each product has stereogenic centres at C2 and C3 because \(\ce{D}\) and \(\ce{H}\) are distinguishable. Their CIP priorities are
\[ \text{carboxyl carbon}>\text{adjacent methine carbon}>\ce{D}>\ce{H}. \]
Of the four formal configurations, \((2R,3S)\) and \((2S,3R)\) describe the same meso compound. Thus there are three stereoisomers.
For the requested Fischer projections, put C1 at the top and C4 at the bottom, with a terminal \(\ce{COOH}\) group at each end:
| Product | Isomeric SMILES | C2: left, right | C3: left, right |
|---|---|---|---|
| meso-\((2R,3S)\)-2,3-dideuteriosuccinic acid | O=C(O)[C@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{H},\ce{D}\) |
| \((2R,3R)\)-2,3-dideuteriosuccinic acid | O=C(O)[C@H]([2H])[C@@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{D},\ce{H}\) |
| \((2S,3S)\)-2,3-dideuteriosuccinic acid | O=C(O)[C@@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{D},\ce{H}\) | \(\ce{H},\ce{D}\) |
Consequently:
- Maleic acid + syn addition gives the meso compound.
- Fumaric acid + syn addition gives equal amounts of the \(RR\) and \(SS\) compounds, because its two faces are equivalent on an achiral catalyst.
The \(RR\) and \(SS\) compounds are enantiomers and are individually optically active. Their racemic mixture is optically inactive. The meso compound is achiral and optically inactive; it is a diastereomer of each member of the enantiomeric pair.
For the Newman projections, look from C2 towards C3. Put the front carboxyl group at 12 o’clock and the rear carboxyl group at 6 o’clock. The following clock positions specify all three projections:
| Isomer | Front C2 substituents | Rear C3 substituents |
|---|---|---|
| meso-\((2R,3S)\) | \(\ce{D}\) at 4; \(\ce{H}\) at 8 | \(\ce{D}\) at 10; \(\ce{H}\) at 2 |
| \((2R,3R)\) | \(\ce{D}\) at 4; \(\ce{H}\) at 8 | \(\ce{D}\) at 2; \(\ce{H}\) at 10 |
| \((2S,3S)\) | \(\ce{D}\) at 8; \(\ce{H}\) at 4 | \(\ce{D}\) at 10; \(\ce{H}\) at 2 |
These conformations are staggered, with a \(180^\circ\) carboxyl–carboxyl dihedral angle. They minimize the interaction between the two large carboxyl groups; in the dianions, they also separate the negative charges.
The corresponding enzymatic substrates are:
- meso-\((2R,3S)\)-2,3-dideuteriosuccinate:
O=C([O-])[C@H]([2H])[C@H]([2H])C(=O)[O-]. - \((2R,3R)\)-2,3-dideuteriosuccinate:
O=C([O-])[C@H]([2H])[C@@H]([2H])C(=O)[O-]. - \((2S,3S)\)-2,3-dideuteriosuccinate:
O=C([O-])[C@@H]([2H])[C@H]([2H])C(=O)[O-].
6.2 — Predicted dideuterofumarate percentages
The possible fumarate products are:
- Unlabelled fumarate:
O=C([O-])/C=C/C(=O)[O-]. - Monodeuterofumarate:
O=C([O-])/C([2H])=C/C(=O)[O-]. - 2,3-Dideuterofumarate:
O=C([O-])/C([2H])=C([2H])/C(=O)[O-].
Dideuterofumarate is obtained only when both ordinary hydrogen atoms are removed, leaving both deuterium atoms in the alkene.
For the meso substrate, the Newman projection shows an anti \(\ce{H}/\ce{H}\) pair and an anti \(\ce{D}/\ce{D}\) pair. Thus anti elimination can retain either both deuteriums or neither. Under the stipulated idealization, these give 50% dideuterated product. Syn elimination removes one hydrogen and one deuterium, giving monodeuterofumarate.
For the \(RR/SS\) substrates, the anti pairs contain one hydrogen and one deuterium. Anti elimination therefore gives no dideuterofumarate. The formal syn alternative gives the complementary 50% result.
| Starting acid | Deuterated succinate obtained | Dideuterofumarate from syn elimination | Dideuterofumarate from anti elimination |
|---|---|---|---|
| Maleic acid | meso | \(0\%\) | \(50\%\) |
| Fumaric acid | racemic \(RR+SS\) | \(50\%\) | \(0\%\) |
These percentages use the problem’s prescribed \(0/50\%\) approximation.
6.3 — Stereochemistry of succinic dehydrogenase
Experimentally,
\[ \begin{aligned} \text{maleic-acid-derived substrate:}&\quad 48.5\%\approx50\%,\\ \text{fumaric-acid-derived substrate:}&\quad 4\%\approx0\%. \end{aligned} \]
This matches the anti column.
In the meso Newman projection specified above, show removal of the front hydrogen at 8 o’clock and the rear hydrogen at 2 o’clock. Their dihedral angle is \(180^\circ\); both deuteriums remain in the resulting fumarate.
For unlabelled succinate, O=C([O-])CCC(=O)[O-], the balanced overall reaction is
\[ \ce{^-OOC-CH2-CH2-COO^- + FAD -> ^-OOC-CH=CH-COO^- + FADH2}. \]
The cofactor structures are:
- Flavin adenine dinucleotide, FAD:
CC1=CC2=C(C=C1C)N(C3=NC(=O)NC(=O)C3=N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O. - Reduced flavin adenine dinucleotide, \(\ce{FADH2}\):
CC1=CC2=C(C=C1C)N(C3NC(=O)NC(=O)C=3N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O.
6.4 — Stereochemistry of fumarase hydration
Water, O, adds to 2,3-dideuterofumarate according to
\[ \ce{^-OOC-C(D)=C(D)-COO^- + H2O -> ^-OOC-C(D)(OH)-CH(D)-COO^-}. \]
The specified product is \((2S,3S)\)-2,3-dideuteriomalate:
O=C([O-])[C@@]([2H])(O)[C@H]([2H])C(=O)[O-].
For comparison, ordinary \((S)\)-malate is:
O=C([O-])[C@@H](O)CC(=O)[O-].
The product’s Fischer projection has a vertical C1–C2–C3–C4 chain:
| Centre | Left substituent | Right substituent |
|---|---|---|
| C2 | \(\ce{OH}\) | \(\ce{D}\) |
| C3 | \(\ce{H}\) | \(\ce{D}\) |
The terminal groups are both \(\ce{COO^-}\).
To fill the particular wedge-and-dash drawing supplied in the question:
- At C3, put \(\ce{D}\) on the ordinary bond pointing upward and \(\ce{H}\) on the hashed bond pointing left.
- At C2, put \(\ce{OH}\) on the solid wedge pointing right and \(\ce{D}\) on the ordinary bond pointing downward.
- Keep the already indicated C1 and C4 bonds unchanged.
The newly introduced hydrogen is behind the drawing plane, while the newly introduced hydroxyl group is in front. Therefore hydration is anti.
The configuration assignments follow from:
\[ \begin{aligned} \text{C2:}&\quad \ce{OH}>\text{C1 carboxyl}>\text{C3 chain}>\ce{D},\\ \text{C3:}&\quad \text{C4 carboxyl}>\text{C2 chain}>\ce{D}>\ce{H}. \end{aligned} \]
Both centres are \(S\), as required.
6.5 — Mechanism of the ester–aldehyde reaction
This is an aldol-type addition of an ester enolate to an aldehyde.
For the generic SMILES below, [*:1] denotes \(R'\), and [*:2] denotes \(R''\).
| Species | Name or description | SMILES |
|---|---|---|
| \(\ce{CH3COOR'}\) | Acetate ester | CC(=O)O[*:1] |
| \(\ce{R'O^-}\) | Alkoxide base | [O-][*:1] |
| \(\ce{R'OH}\) | Corresponding alcohol | O[*:1] |
| \(\ce{R''CHO}\) | Aldehyde | O=C[*:2] |
| \(\ce{^-CH2COOR'}\) | Carbon-centred enolate contributor | [CH2-]C(=O)O[*:1] |
| \(\ce{CH2=C(O^-)OR'}\) | Oxygen-centred enolate contributor | C=C([O-])O[*:1] |
| \(\ce{R''CH(O^-)CH2COOR'}\) | Addition-product alkoxide | [*:2]C([O-])CC(=O)O[*:1] |
| \(\ce{R''CH(OH)CH2COOR'}\) | β-Hydroxyester | [*:2]C(O)CC(=O)O[*:1] |
Step 1: Removal of an α-hydrogen.
\[ \ce{CH3C(=O)OR' + R'O^- <=> ^-CH2C(=O)OR' + R'OH}. \]
The base’s oxygen lone pair attacks an α-hydrogen, and the C–H bond electrons remain in the ester enolate system:
\[ \ce{^-CH2-C(=O)-OR' <-> CH2=C(O^-)-OR'}. \]
These are resonance contributors of one intermediate.
Step 2: Carbon–carbon bond formation.
\[ \ce{^-CH2C(=O)OR' + R''CHO -> R''CH(O^-)CH2C(=O)OR'}. \]
The enolate carbon attacks the aldehyde carbonyl carbon. The aldehyde’s carbonyl π electrons move onto oxygen.
Step 3: Protonation.
\[ \ce{R''CH(O^-)CH2C(=O)OR' + R'OH -> R''CH(OH)CH2C(=O)OR' + R'O^-}. \]
The product alkoxide takes a proton from the alcohol, regenerating the base.
The balanced net reaction is
\[ \boxed{\ce{CH3COOR' + R''CHO -> R''CH(OH)CH2COOR'}}. \]
No unique product configuration is specified for this generic reaction. In the enzymatic analogue, malate synthase controls the newly formed hydroxyl-bearing centre to give the \(S\) configuration.
6.6 — Enzyme for dehydration
Use fumarase, the same enzyme that catalyses hydration in 6.4. Its reaction is reversible:
\[ \ce{^-OOC-CH(OH)-CH2-COO^- <=> ^-OOC-CH=CH-COO^- + H2O}. \]
Microscopic reversibility requires dehydration to follow the reverse stereochemical pathway.
In the Fischer orientation with the C2 hydroxyl group on the left, fumarase removes that hydroxyl group together with the hydrogen isotope on the left at C3. This is the crucial identification for 6.7 and 6.8.
6.7 — Malates derived from the \(R\)-labelled acetyl group
The explicitly specified starting acid is \((R)\)-[2-deuterio,2-tritio]acetic acid:
[3H][C@@H]([2H])C(=O)O.
Its corresponding \(R\)-labelled acetyl-CoA is:
[3H][C@@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
The other carbon substrate is glyoxylate, O=CC(=O)[O-]. Its carboxyl and aldehyde carbons become malate C1 and C2, respectively. The acetyl methyl carbon becomes C3, and the acetyl carbonyl carbon becomes C4.
Formation of the C–C bond requires abstraction of one isotope from the labelled methyl group:
- Abstraction of \(\ce{H}\) leaves \(\ce{D}\) and \(\ce{T}\) at malate C3.
- Abstraction of \(\ce{D}\) leaves \(\ce{H}\) and \(\ce{T}\) at malate C3.
The major fumarate product retains tritium. Since fumarase removes the left-hand C3 isotope, the malate producing this fumarate must have tritium on the right.
The two requested Fischer projections therefore have terminal \(\ce{COO^-}\) groups, C2 hydroxyl left/hydrogen right, and the following C3 substituents:
| Tritium-retaining malate | C3 left | C3 right | Isomeric SMILES |
|---|---|---|---|
| \((2S,3S)\)-3-tritiomalate | \(\ce{H}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@H]([3H])C(=O)[O-] |
| \((2S,3S)\)-3-deuterio-3-tritiomalate | \(\ce{D}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@]([2H])([3H])C(=O)[O-] |
At C3, the priority sequence is carboxyl carbon \(>\) C2 carbon \(>\ce{T}>\ce{H}\) or \(\ce{D}\), giving \(3S\) in both cases.
The formal isotope-balanced dehydration equations are
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + H2O} \]
and
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + HDO}. \]
Here:
- Monotritiated fumarate is
O=C([O-])/C([3H])=C/C(=O)[O-]. - Monodeuterated water, \(\ce{HDO}\), is
[2H]O.
Both malates therefore give the same tritium-containing fumarate. The reported 79% retention locates the retained tritium but does not determine the separate amounts of these two malate isotopologues.
For completeness, with the carboxylate states used above, the synthesis balances can be written as
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(D)(T)-COO^- + CoASH + H+} \]
or
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(H)(T)-COO^- + CoASH + D+}. \]
The proton and deuteron are [H+] and [2H+]. Coenzyme A, \(\ce{CoASH}\), is:
SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
6.8 — Products from the \(S\)-labelled acetyl group
The opposite starting acid, \((S)\)-[2-deuterio,2-tritio]acetic acid, is:
[3H][C@H]([2H])C(=O)O.
The corresponding \(S\)-labelled acetyl-CoA is:
[3H][C@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
In the intended stereospecific comparison, reversing the acetyl-group configuration reverses the isotope placement at C3. The enzyme still produces the \(S\) hydroxyl-bearing centre at C2.
Thus the corresponding major malates are C3 epimers, with C2 hydroxyl left/hydrogen right and:
| Malate | C3 left | C3 right | Isomeric SMILES |
|---|---|---|---|
| \((2S,3R)\)-3-tritiomalate | \(\ce{T}\) | \(\ce{H}\) | O=C([O-])[C@@H](O)[C@@H]([3H])C(=O)[O-] |
| \((2S,3R)\)-3-deuterio-3-tritiomalate | \(\ce{T}\) | \(\ce{D}\) | O=C([O-])[C@@H](O)[C@@]([2H])([3H])C(=O)[O-] |
Fumarase now removes tritium:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=CH-COO^- + HTO} \]
or
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(D)-COO^- + HTO}. \]
Monotritiated water, \(\ce{HTO}\), is [3H]O. The fumarate products are therefore unlabelled fumarate or monodeuterofumarate, respectively; both are untritiated.
With unchanged branching fractions, the tritium-retaining and tritium-losing channels exchange:
\[ f_{\mathrm{T\ retained}}(S)=1-f_{\mathrm{T\ retained}}(R) =1-0.79=0.21. \]
Hence the expected fumarate distribution is
\[ \boxed{79\%\ \text{untritiated fumarate},\qquad 21\%\ \text{monotritiated fumarate}.} \]
The problem does not specify how the untritiated fraction is divided between unlabelled and monodeuterated fumarate.
The solution was checked against the official solution. Where this solution differs from the official solution, the official solution contains an error or a misprint.
IChO 1990 · Theorieaufgabe 6
Bioorganische Chemie
Die Dehydrierung von Succinat zu Fumarat ist ein Schritt im Tricarbonsäurezyklus nach Krebs, der durch das Enzym Succinatdehydrogenase katalysiert wird. Flavin-Adenin-Dinukleotid, FAD, wirkt dabei als Coenzym. Die Reaktionsgleichung lautet:
Die Stereochemie der Dehydrierung von Succinat zu Fumarat wurde untersucht. Betrachten Sie die enzymatische Reaktion mit den 2,3-Dideuteriosuccinaten, die den Säuren entsprechen, die durch katalytische Deuterierung (in Gegenwart von Palladium auf Kohle) von Fumar- und Maleinsäure erhalten werden.
6.1 Zeichnen Sie mithilfe von Fischer-Projektionen die Strukturen aller möglichen Stereoisomere, die durch katalytische Deuterierung von Malein- und Fumarsäure erhalten werden. Wie viele Isomere gibt es? Geben Sie an, welche davon optisch aktiv sind. Bestimmen Sie die stereochemischen Beziehungen zwischen ihnen (vergleichen Sie die Isomere paarweise). Zeigen Sie mithilfe von Newman-Projektionen die stabilste Konformation jedes Isomers.
Der Anteil an dideuteriertem Fumarat (das entsteht, wenn jedes der oben genannten 2,3-dideuterierten Succinate der enzymatischen Reaktion unterzogen wird) beträgt 4 %, wenn Fumarsäure als Ausgangsmolekül verwendet wird, dagegen 48.5 %, wenn Maleinsäure verwendet wird.
Es wird angenommen, dass die enzymatische Dehydrierung am aktiven Zentrum am Succinat in der unter 6.1 vorgeschlagenen stabilsten Konformation erfolgt. Die Dehydrierung kann stereochemisch syn oder anti verlaufen.
6.2 Bestimmen Sie anhand der Newman-Projektionen der stabilsten Konformationen jedes Isomers und der oben genannten Befunde den prozentualen Anteil an dideuteriertem Fumarat, das durch syn- bzw. anti-Dehydrierung gebildet wird.
(Nehmen Sie an, dass die Anteile an dideuteriertem Fumarat jeweils 0 oder 50 % betragen.)
6.3 Zeigen Sie die Stereochemie der enzymatischen Dehydrierung.
Im folgenden Schritt des Krebs-Zyklus addiert Fumarat in Gegenwart des Enzyms Fumarase ein Wassermolekül unter Bildung von \((S)\)-Malat (auch als L-Malat bezeichnet).
Fischer-Projektion von \((S)\)-Malat:
6.4 2,3-Dideuteriofumarat reagiert mit Fumarase zu \((2S,3S)\)-2,3-Dideuteriomalat (durch Addition von Wasser). Zeigen Sie den stereochemischen Verlauf der Reaktion. Verwenden Sie zur Beantwortung dieser Frage die folgende schematische Zeichnung.
Acetylcoenzym A, \(\ce{CH3COSCoA}\), reagiert mit Glyoxylat, \(\ce{OHC-CO2-}\), in Gegenwart des Enzyms Malatsynthase zu \((S)\)-Malat.
Eine ähnliche Reaktion kann zwischen einem Ester \(\ce{CH3COOR'}\) (analog zum Thioester \(\ce{CH3COSCoA}\)) und einem Aldehyd \(\ce{R''CHO}\) (analog zum Glyoxylat) in Gegenwart von \(\ce{R'-O-}\)-Ionen ablaufen. Sie führt zu einem β-Hydroxyester.
(\(\ce{R'-O-}\) wirkt in der Reaktion als Base, die aus dem Ester ein intermediäres Carbanion erzeugt.)
6.5 Schreiben Sie die Schritte des Mechanismus auf.
Die enzymatische Reaktion wird mit Acetylcoenzym A durchgeführt, das aus Essigsäure \(\ce{CHDTCOOH}\) mit \(R\)-Konfiguration gewonnen wird.
(Tritium \(\ce{T} = {}^{3}_{1}\ce{H}\), Deuterium \(\ce{D} = {}^{2}_{1}\ce{H}\))
Das gebildete \((S)\)-Malat wird durch eine enzymatische Reaktion dehydratisiert (die Umkehrreaktion zu Frage 6.4).
6.6 Welches Enzym kann verwendet werden?
Das Hauptprodukt ist monotritiiertes Fumarat (79%), daneben entstehen 21 % nicht tritiiertes Fumarat.
6.7 Zeichnen Sie die Fischer-Projektionen der beiden möglichen Strukturen des Hauptprodukts \((S)\)-Malat, das aus Acetylcoenzym A mit einer markierten Acetylgruppe in \(R\)-Konfiguration entsteht.
6.8 Welche Produkte würden entstehen, wenn das Ausgangsmaterial eine markierte Acetylgruppe in \(S\)-Konfiguration hätte?
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 6.1: Es gibt drei Stereoisomere: meso-\((2R,3S)\), \((2R,3R)\) und \((2S,3S)\). Maleinsäure liefert die meso-Verbindung; Fumarsäure liefert ein racemisches Gemisch der beiden anderen. Letztere sind einzeln optisch aktive Enantiomere; jedes ist ein Diastereomer der meso-Verbindung. Die stabilsten Konformationen sind gestaffelt, wobei die Carboxylgruppen anti zueinander stehen.
- 6.2: Aus Maleinsäure: 0% Dideuteriofumarat bei syn- und 50% bei anti-Dehydrierung. Aus Fumarsäure: 50% bei syn, 0% bei anti.
- 6.3: Succinatdehydrogenase bewirkt eine anti-Dehydrierung.
- 6.4: Fumarase addiert die Hydroxygruppe und Wasserstoff anti unter Bildung von \((2S,3S)\)-2,3-Dideuteriomalat. In dessen vertikaler Fischer-Projektion steht am oberen Zentrum die Hydroxygruppe links und Deuterium rechts; am unteren Zentrum steht Wasserstoff links und Deuterium rechts.
- 6.5: Der Mechanismus lautet Bildung des Esterenolats → Angriff am Aldehyd → Protonierung des entstandenen Alkoholats.
- 6.6: Fumarase, auch Fumarathydratase genannt.
- 6.7: Die beiden Möglichkeiten unter Erhalt des Tritiums sind \((2S,3S)\)-3-Tritiomalat und \((2S,3S)\)-3-Deuterio-3-tritiomalat. In der Fischer-Projektion mit der Hydroxygruppe links an C2 steht Tritium an C3 rechts, gegenüber Wasserstoff oder Deuterium.
- 6.8: Die entsprechenden Hauptprodukte unter den Malaten haben \((2S,3R)\)-Konfiguration: Tritium steht an C3 links und wird durch Fumarase entfernt. Beim beabsichtigten stereospezifischen Vergleich kehren sich die Fumaratanteile zu 79% nicht tritiiertem und 21% monotritiiertem Fumarat um.
Lösung
In den SMILES steht durchgehend [2H] für Deuterium und [3H] für Tritium. In einer Fischer-Projektion zeigen horizontale Bindungen zum Betrachter hin und vertikale Bindungen von ihm weg. In den unten explizit angegebenen SMILES der Cofaktoren werden protonierte Phosphatgruppen verwendet.
6.1 — Produkte der katalytischen Deuterierung
Die Ausgangsverbindungen sind:
- Maleinsäure, das \(Z\)-Isomer:
O=C(O)/C=C\C(=O)O. - Fumarsäure, das \(E\)-Isomer:
O=C(O)/C=C/C(=O)O. - Molekulares Deuterium:
[2H][2H].
Die katalytische Addition an Palladium verläuft syn: Beide Deuteriumatome werden von derselben Seite der Doppelbindung angelagert.
Die ausgeglichene Additionsgleichung lautet
\[ \ce{HOOC-CH=CH-COOH + D2 ->[Pd/C] HOOC-CHD-CHD-COOH}. \]
Jedes Produkt besitzt stereogene Zentren an C2 und C3, da \(\ce{D}\) und \(\ce{H}\) unterscheidbar sind. Ihre CIP-Prioritäten lauten
\[ \text{Carboxylkohlenstoff}>\text{benachbarter Methinkohlenstoff}>\ce{D}>\ce{H}. \]
Von den vier formalen Konfigurationen beschreiben \((2R,3S)\) und \((2S,3R)\) dieselbe meso-Verbindung. Somit gibt es drei Stereoisomere.
Für die geforderten Fischer-Projektionen wird C1 oben und C4 unten angeordnet, mit jeweils einer endständigen \(\ce{COOH}\)-Gruppe:
| Produkt | Isomere SMILES | C2: links, rechts | C3: links, rechts |
|---|---|---|---|
| meso-\((2R,3S)\)-2,3-Dideuteriobernsteinsäure | O=C(O)[C@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{H},\ce{D}\) |
| \((2R,3R)\)-2,3-Dideuteriobernsteinsäure | O=C(O)[C@H]([2H])[C@@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{D},\ce{H}\) |
| \((2S,3S)\)-2,3-Dideuteriobernsteinsäure | O=C(O)[C@@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{D},\ce{H}\) | \(\ce{H},\ce{D}\) |
Daraus folgt:
- Maleinsäure + syn-Addition ergibt die meso-Verbindung.
- Fumarsäure + syn-Addition ergibt gleiche Mengen der \(RR\)- und \(SS\)-Verbindungen, da ihre beiden Seiten an einem achiralen Katalysator gleichwertig sind.
Die \(RR\)- und \(SS\)-Verbindungen sind Enantiomere und einzeln optisch aktiv. Ihr racemisches Gemisch ist optisch inaktiv. Die meso-Verbindung ist achiral und optisch inaktiv; sie ist ein Diastereomer jedes Mitglieds des Enantiomerenpaars.
Für die Newman-Projektionen blickt man von C2 in Richtung C3. Die vordere Carboxylgruppe wird auf 12 Uhr und die hintere Carboxylgruppe auf 6 Uhr angeordnet. Die folgenden Uhrzeigerpositionen legen alle drei Projektionen fest:
| Isomer | Substituenten am vorderen C2 | Substituenten am hinteren C3 |
|---|---|---|
| meso-\((2R,3S)\) | \(\ce{D}\) auf 4 Uhr; \(\ce{H}\) auf 8 Uhr | \(\ce{D}\) auf 10 Uhr; \(\ce{H}\) auf 2 Uhr |
| \((2R,3R)\) | \(\ce{D}\) auf 4 Uhr; \(\ce{H}\) auf 8 Uhr | \(\ce{D}\) auf 2 Uhr; \(\ce{H}\) auf 10 Uhr |
| \((2S,3S)\) | \(\ce{D}\) auf 8 Uhr; \(\ce{H}\) auf 4 Uhr | \(\ce{D}\) auf 10 Uhr; \(\ce{H}\) auf 2 Uhr |
Diese Konformationen sind gestaffelt, mit einem Carboxyl–Carboxyl-Diederwinkel von \(180^\circ\). Sie minimieren die Wechselwirkung zwischen den beiden großen Carboxylgruppen; in den Dianionen halten sie außerdem die negativen Ladungen voneinander fern.
Die entsprechenden enzymatischen Substrate sind:
- meso-\((2R,3S)\)-2,3-Dideuteriosuccinat:
O=C([O-])[C@H]([2H])[C@H]([2H])C(=O)[O-]. - \((2R,3R)\)-2,3-Dideuteriosuccinat:
O=C([O-])[C@H]([2H])[C@@H]([2H])C(=O)[O-]. - \((2S,3S)\)-2,3-Dideuteriosuccinat:
O=C([O-])[C@@H]([2H])[C@H]([2H])C(=O)[O-].
6.2 — Vorhergesagte prozentuale Anteile an Dideuteriofumarat
Die möglichen Fumaratprodukte sind:
- Unmarkiertes Fumarat:
O=C([O-])/C=C/C(=O)[O-]. - Monodeuteriofumarat:
O=C([O-])/C([2H])=C/C(=O)[O-]. - 2,3-Dideuteriofumarat:
O=C([O-])/C([2H])=C([2H])/C(=O)[O-].
Dideuteriofumarat entsteht nur dann, wenn beide gewöhnlichen Wasserstoffatome entfernt werden, sodass beide Deuteriumatome im Alken verbleiben.
Für das meso-Substrat zeigt die Newman-Projektion ein anti-ständiges \(\ce{H}/\ce{H}\)-Paar und ein anti-ständiges \(\ce{D}/\ce{D}\)-Paar. Bei einer anti-Eliminierung können daher entweder beide Deuteriumatome oder keines erhalten bleiben. Unter der vorgegebenen Idealisierung ergibt dies 50% dideuteriertes Produkt. Eine syn-Eliminierung entfernt ein Wasserstoff- und ein Deuteriumatom und liefert Monodeuteriofumarat.
Bei den \(RR/SS\)-Substraten enthalten die anti-ständigen Paare jeweils ein Wasserstoff- und ein Deuteriumatom. Die anti-Eliminierung liefert daher kein Dideuteriofumarat. Die formale syn-Alternative ergibt das komplementäre Ergebnis von 50%.
| Ausgangssäure | Erhaltenes deuteriertes Succinat | Dideuteriofumarat aus syn-Eliminierung | Dideuteriofumarat aus anti-Eliminierung |
|---|---|---|---|
| Maleinsäure | meso | \(0\%\) | \(50\%\) |
| Fumarsäure | racemisches \(RR+SS\) | \(50\%\) | \(0\%\) |
Diese Prozentangaben verwenden die in der Aufgabe vorgeschriebene \(0/50\%\)-Näherung.
6.3 — Stereochemie der Succinatdehydrogenase
Experimentell gilt:
\[ \begin{aligned} \text{aus Maleinsäure gewonnenes Substrat:}&\quad 48.5\%\approx50\%,\\ \text{aus Fumarsäure gewonnenes Substrat:}&\quad 4\%\approx0\%. \end{aligned} \]
Dies stimmt mit der anti-Spalte überein.
In der oben angegebenen meso-Newman-Projektion wird die Entfernung des vorderen Wasserstoffatoms auf 8 Uhr und des hinteren Wasserstoffatoms auf 2 Uhr eingezeichnet. Ihr Diederwinkel beträgt \(180^\circ\); beide Deuteriumatome verbleiben im entstehenden Fumarat.
Für unmarkiertes Succinat, O=C([O-])CCC(=O)[O-], lautet die ausgeglichene Gesamtreaktion
\[ \ce{^-OOC-CH2-CH2-COO^- + FAD -> ^-OOC-CH=CH-COO^- + FADH2}. \]
Die Strukturen der Cofaktoren sind:
- Flavin-Adenin-Dinukleotid, FAD:
CC1=CC2=C(C=C1C)N(C3=NC(=O)NC(=O)C3=N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O. - Reduziertes Flavin-Adenin-Dinukleotid, \(\ce{FADH2}\):
CC1=CC2=C(C=C1C)N(C3NC(=O)NC(=O)C=3N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O.
6.4 — Stereochemie der durch Fumarase katalysierten Hydratisierung
Wasser, O, addiert sich an 2,3-Dideuteriofumarat gemäß
\[ \ce{^-OOC-C(D)=C(D)-COO^- + H2O -> ^-OOC-C(D)(OH)-CH(D)-COO^-}. \]
Das vorgegebene Produkt ist \((2S,3S)\)-2,3-Dideuteriomalat:
O=C([O-])[C@@]([2H])(O)[C@H]([2H])C(=O)[O-].
Zum Vergleich lautet die Struktur von gewöhnlichem \((S)\)-Malat:
O=C([O-])[C@@H](O)CC(=O)[O-].
Die Fischer-Projektion des Produkts besitzt eine vertikale C1–C2–C3–C4-Kette:
| Zentrum | Linker Substituent | Rechter Substituent |
|---|---|---|
| C2 | \(\ce{OH}\) | \(\ce{D}\) |
| C3 | \(\ce{H}\) | \(\ce{D}\) |
Die beiden endständigen Gruppen sind \(\ce{COO^-}\).
Die konkrete, in der Aufgabe vorgegebene Keilstrichzeichnung wird wie folgt ergänzt:
- An C3 wird \(\ce{D}\) an die gewöhnliche, nach oben zeigende Bindung und \(\ce{H}\) an die gestrichelte, nach links zeigende Bindung gesetzt.
- An C2 wird \(\ce{OH}\) an den ausgefüllten, nach rechts zeigenden Keil und \(\ce{D}\) an die gewöhnliche, nach unten zeigende Bindung gesetzt.
- Die bereits eingezeichneten Bindungen zu C1 und C4 bleiben unverändert.
Das neu eingeführte Wasserstoffatom liegt hinter der Zeichenebene, während die neu eingeführte Hydroxygruppe davor liegt. Die Hydratisierung verläuft daher anti.
Die Konfigurationszuordnungen ergeben sich aus:
\[ \begin{aligned} \text{C2:}&\quad \ce{OH}>\text{C1 Carboxyl}>\text{C3 Kette}>\ce{D},\\ \text{C3:}&\quad \text{C4 Carboxyl}>\text{C2 Kette}>\ce{D}>\ce{H}. \end{aligned} \]
Beide Zentren sind wie gefordert \(S\).
6.5 — Mechanismus der Ester–Aldehyd-Reaktion
Es handelt sich um eine aldolartige Addition eines Esterenolats an einen Aldehyd.
In den nachstehenden generischen SMILES steht [*:1] für \(R'\) und [*:2] für \(R''\).
| Spezies | Name oder Beschreibung | SMILES |
|---|---|---|
| \(\ce{CH3COOR'}\) | Essigsäureester | CC(=O)O[*:1] |
| \(\ce{R'O^-}\) | Alkoholatbase | [O-][*:1] |
| \(\ce{R'OH}\) | Entsprechender Alkohol | O[*:1] |
| \(\ce{R''CHO}\) | Aldehyd | O=C[*:2] |
| \(\ce{^-CH2COOR'}\) | Enolat-Grenzstruktur mit Ladung am Kohlenstoff | [CH2-]C(=O)O[*:1] |
| \(\ce{CH2=C(O^-)OR'}\) | Enolat-Grenzstruktur mit Ladung am Sauerstoff | C=C([O-])O[*:1] |
| \(\ce{R''CH(O^-)CH2COOR'}\) | Alkoholat des Additionsprodukts | [*:2]C([O-])CC(=O)O[*:1] |
| \(\ce{R''CH(OH)CH2COOR'}\) | β-Hydroxyester | [*:2]C(O)CC(=O)O[*:1] |
Schritt 1: Abspaltung eines α-Wasserstoffatoms.
\[ \ce{CH3C(=O)OR' + R'O^- <=> ^-CH2C(=O)OR' + R'OH}. \]
Das freie Elektronenpaar am Sauerstoff der Base greift ein α-Wasserstoffatom an, und die Elektronen der C–H-Bindung verbleiben im Esterenolatsystem:
\[ \ce{^-CH2-C(=O)-OR' <-> CH2=C(O^-)-OR'}. \]
Dies sind mesomere Grenzstrukturen eines einzigen Zwischenprodukts.
Schritt 2: Bildung der Kohlenstoff–Kohlenstoff-Bindung.
\[ \ce{^-CH2C(=O)OR' + R''CHO -> R''CH(O^-)CH2C(=O)OR'}. \]
Der Enolatkohlenstoff greift den Carbonylkohlenstoff des Aldehyds an. Die π-Elektronen der Carbonylgruppe des Aldehyds werden auf den Sauerstoff verschoben.
Schritt 3: Protonierung.
\[ \ce{R''CH(O^-)CH2C(=O)OR' + R'OH -> R''CH(OH)CH2C(=O)OR' + R'O^-}. \]
Das entstandene Alkoholat nimmt ein Proton vom Alkohol auf, wodurch die Base regeneriert wird.
Die ausgeglichene Nettoreaktion lautet
\[ \boxed{\ce{CH3COOR' + R''CHO -> R''CH(OH)CH2COOR'}}. \]
Für diese allgemeine Reaktion ist keine eindeutige Produktkonfiguration vorgegeben. Bei der enzymatischen Entsprechung steuert die Malatsynthase die Konfiguration des neu gebildeten, die Hydroxygruppe tragenden Zentrums so, dass die \(S\)-Konfiguration entsteht.
6.6 — Enzym für die Dehydratisierung
Verwendet wird Fumarase, dasselbe Enzym, das die Hydratisierung in 6.4 katalysiert. Seine Reaktion ist reversibel:
\[ \ce{^-OOC-CH(OH)-CH2-COO^- <=> ^-OOC-CH=CH-COO^- + H2O}. \]
Die mikroskopische Reversibilität erfordert, dass die Dehydratisierung den umgekehrten stereochemischen Weg nimmt.
In der Fischer-Ausrichtung mit der Hydroxygruppe an C2 auf der linken Seite entfernt Fumarase diese Hydroxygruppe zusammen mit dem Wasserstoffisotop links an C3. Diese Zuordnung ist für 6.7 und 6.8 entscheidend.
6.7 — Malate aus der \(R\)-markierten Acetylgruppe
Die ausdrücklich vorgegebene Ausgangssäure ist \((R)\)-[2-Deuterio,2-tritio]essigsäure:
[3H][C@@H]([2H])C(=O)O.
Das entsprechende \(R\)-markierte Acetyl-CoA lautet:
[3H][C@@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
Das andere Kohlenstoffsubstrat ist Glyoxylat, O=CC(=O)[O-]. Sein Carboxyl- und sein Aldehydkohlenstoff werden zu C1 bzw. C2 des Malats. Der Methylkohlenstoff der Acetylgruppe wird zu C3, und ihr Carbonylkohlenstoff wird zu C4.
Die Bildung der C–C-Bindung erfordert die Abspaltung eines Isotops aus der markierten Methylgruppe:
- Bei Abspaltung von \(\ce{H}\) verbleiben \(\ce{D}\) und \(\ce{T}\) an C3 des Malats.
- Bei Abspaltung von \(\ce{D}\) verbleiben \(\ce{H}\) und \(\ce{T}\) an C3 des Malats.
Das als Hauptprodukt gebildete Fumarat behält Tritium. Da Fumarase das links stehende Isotop an C3 entfernt, muss bei dem Malat, das dieses Fumarat liefert, Tritium rechts stehen.
Die beiden geforderten Fischer-Projektionen haben daher endständige \(\ce{COO^-}\)-Gruppen, an C2 die Hydroxygruppe links und Wasserstoff rechts sowie die folgenden Substituenten an C3:
| Malat unter Erhalt des Tritiums | C3 links | C3 rechts | Isomere SMILES |
|---|---|---|---|
| \((2S,3S)\)-3-Tritiomalat | \(\ce{H}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@H]([3H])C(=O)[O-] |
| \((2S,3S)\)-3-Deuterio-3-tritiomalat | \(\ce{D}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@]([2H])([3H])C(=O)[O-] |
An C3 lautet die Prioritätsfolge Carboxylkohlenstoff \(>\) C2-Kohlenstoff \(>\ce{T}>\ce{H}\) oder \(\ce{D}\), was in beiden Fällen \(3S\) ergibt.
Die formalen, hinsichtlich der Isotope ausgeglichenen Dehydratisierungsgleichungen lauten
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + H2O} \]
und
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + HDO}. \]
Dabei gilt:
- Monotritiiertes Fumarat ist
O=C([O-])/C([3H])=C/C(=O)[O-]. - Monodeuteriertes Wasser, \(\ce{HDO}\), ist
[2H]O.
Beide Malate liefern daher dasselbe tritiumhaltige Fumarat. Der angegebene Tritiumerhalt von 79% legt die Position des erhalten gebliebenen Tritiums fest, bestimmt aber nicht die einzelnen Mengen dieser beiden Malat-Isotopologen.
Der Vollständigkeit halber lassen sich die Synthesebilanzen mit den oben verwendeten Carboxylatzuständen wie folgt schreiben:
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(D)(T)-COO^- + CoASH + H+} \]
oder
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(H)(T)-COO^- + CoASH + D+}. \]
Proton und Deuteron sind [H+] und [2H+]. Coenzym A, \(\ce{CoASH}\), lautet:
SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
6.8 — Produkte aus der \(S\)-markierten Acetylgruppe
Die entgegengesetzt konfigurierte Ausgangssäure, \((S)\)-[2-Deuterio,2-tritio]essigsäure, lautet:
[3H][C@H]([2H])C(=O)O.
Das entsprechende \(S\)-markierte Acetyl-CoA lautet:
[3H][C@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
Beim beabsichtigten stereospezifischen Vergleich kehrt die Umkehrung der Konfiguration der Acetylgruppe die Anordnung der Isotope an C3 um. Das Enzym erzeugt weiterhin das die Hydroxygruppe tragende Zentrum an C2 mit \(S\)-Konfiguration.
Somit sind die entsprechenden Hauptprodukte unter den Malaten C3-Epimere, mit der Hydroxygruppe links und Wasserstoff rechts an C2 sowie:
| Malat | C3 links | C3 rechts | Isomere SMILES |
|---|---|---|---|
| \((2S,3R)\)-3-Tritiomalat | \(\ce{T}\) | \(\ce{H}\) | O=C([O-])[C@@H](O)[C@@H]([3H])C(=O)[O-] |
| \((2S,3R)\)-3-Deuterio-3-tritiomalat | \(\ce{T}\) | \(\ce{D}\) | O=C([O-])[C@@H](O)[C@@]([2H])([3H])C(=O)[O-] |
Fumarase entfernt nun Tritium:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=CH-COO^- + HTO} \]
oder
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(D)-COO^- + HTO}. \]
Monotritiiertes Wasser, \(\ce{HTO}\), ist [3H]O. Die Fumaratprodukte sind daher unmarkiertes Fumarat bzw. Monodeuteriofumarat; beide sind nicht tritiiert.
Bei unveränderten Verzweigungsanteilen vertauschen sich die Reaktionswege mit Tritiumerhalt und Tritiumverlust:
\[ f_{\mathrm{T\ retained}}(S)=1-f_{\mathrm{T\ retained}}(R) =1-0.79=0.21. \]
Die erwartete Fumaratverteilung lautet somit
\[ \boxed{79\%\ \text{nicht tritiiertes Fumarat},\qquad 21\%\ \text{monotritiiertes Fumarat}.} \]
Die Aufgabe gibt nicht an, wie sich der nicht tritiierte Anteil auf unmarkiertes und monodeuteriertes Fumarat verteilt.
Die Lösung wurde mit der offiziellen Lösung abgeglichen. Wo diese Lösung von der offiziellen Lösung abweicht, enthält die offizielle Lösung einen Fehler oder Druckfehler.
IChO 1990 · Teori sorusu 6
Biyoorganik kimya
Süksinatın fumarata dehidrojenasyon tepkimesi, trikarboksilik asit Krebs döngüsünün süksinat dehidrogenaz enzimi tarafından katalizlenen bir basamağıdır. Flavin adenin dinükleotit, FAD, koenzim olarak işlev görür. Sürecin denklemi:
Süksinatın fumarata dehidrojenasyonunun stereokimyası incelenmiştir. İlgili asitlere karşılık gelen veya fumarik ve maleik asitlerin katalitik döteryumlanmasıyla (karbon üzerinde palladyum varlığında) elde edilen 2,3-didöterosüksinatlarla gerçekleşen enzimatik tepkimeyi ele alınız.
6.1 Fischer formüllerini kullanarak, maleik ve fumarik asitlerin katalitik döteryumlanmasıyla elde edilebilecek tüm stereoizomerlerin yapılarını yazınız. Kaç izomer vardır? Optikçe aktif olanları belirtiniz. Aralarındaki stereokimyasal ilişkiyi belirleyiniz (izomerleri ikişer ikişer karşılaştırınız). Newman izdüşümlerini kullanarak her izomerin en kararlı konformasyonunu gösteriniz.
Yukarıdaki 2,3-didöteryumlanmış süksinatların her biri enzimatik tepkimeye sokulduğunda elde edilen didöteryumlanmış fumaratın oranı, başlangıç molekülü olarak fumarik asit kullanıldığında %4, maleik asit kullanıldığında ise %48.5'tir.
Aktif bölgede enzimatik dehidrojenasyonun, süksinatın 6.1'de önerilen en kararlı konformasyonu üzerinde gerçekleştiği varsayılmaktadır. Dehidrojenasyonun stereokimyası syn veya anti olabilir.
6.2 Her izomerin en kararlı konformasyonunun Newman izdüşümlerine ve yukarıdaki bilgilere dayanarak, syn ve anti dehidrojenasyonla oluşan didöteryumlanmış fumaratın yüzdesini belirleyiniz.
(Didöteryumlanmış fumarat yüzdelerinin sırasıyla %0 veya %50 olduğunu varsayınız.)
6.3 Enzimatik dehidrojenasyonun stereokimyasını gösteriniz.
Krebs döngüsünün bir sonraki basamağında ve fumaraz enziminin varlığında, fumarata bir su molekülü katılır ve \((S)\)-malat (L-malat olarak da adlandırılır) oluşur.
\((S)\)-malatın Fischer izdüşümü:
6.4 2,3-Didöterofumarat, fumaraz ile tepkimeye girerek (su katılması yoluyla) \((2S,3S)\)-2,3-didöteromalata dönüşür. Tepkimenin stereokimyasal yolunu gösteriniz. Bu soruyu yanıtlamak için aşağıdaki şematik çizimi kullanınız.
Asetilkoenzim A, \(\ce{CH3COSCoA}\), malat sentetaz enziminin varlığında glioksilat, \(\ce{OHC-CO2-}\), ile tepkimeye girerek \((S)\)-malat oluşturur.
Benzer bir tepkime, \(\ce{R'-O-}\) iyonlarının varlığında bir ester \(\ce{CH3COOR'}\) (tiyoester \(\ce{CH3COSCoA}\)'ya benzer) ile bir aldehit \(\ce{R''CHO}\) (glioksilata benzer) arasında gerçekleşebilir. Bu tepkime bir β-hidroksiester verir.
(\(\ce{R'-O-}\), esterden bir karbanyon ara ürünü oluşturmak üzere tepkimeye baz olarak katılır.)
6.5 Mekanizmanın basamaklarını yazınız.
Enzimatik tepkime, \(R\) konfigürasyonuna sahip asetik asit \(\ce{CHDTCOOH}\)'tan elde edilen asetilkoenzim A kullanılarak gerçekleştirilir.
(trityum \(\ce{T} = {}^{3}_{1}\ce{H}\), döteryum \(\ce{D} = {}^{2}_{1}\ce{H}\))
Oluşan \((S)\)-malat, enzimatik bir tepkimeyle dehidratasyona uğratılır (6.4 sorusundaki tepkimenin tersi).
6.6 Hangi enzim kullanılabilir?
Ana ürün monotrityumlanmış fumarattır (%79); ayrıca %21 oranında trityumlanmamış fumarat bulunur.
6.7 \(R\) konfigürasyonuna sahip işaretli bir asetil grubu içeren asetilkoenzim A'dan oluşan ana ürün \((S)\)-malatın olası iki yapısının Fischer izdüşümlerini yazınız.
6.8 Başlangıç maddesi \(S\) konfigürasyonuna sahip işaretli bir asetil grubu içerseydi ürünler neler olurdu?
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 6.1: Üç stereoizomer vardır: mezo-\((2R,3S)\), \((2R,3R)\) ve \((2S,3S)\). Maleik asit mezo bileşiği; fumarik asit ise diğer ikisinin rasemik karışımını verir. Son iki bileşik, ayrı ayrı optikçe aktif enantiyomerlerdir; her biri mezo bileşiğin bir diastereomeridir. En kararlı konformasyonlar, karboksil gruplarının anti konumda olduğu şaşırtmalı konformasyonlardır.
- 6.2: Maleik asitten: syn dehidrojenasyon için %0, anti dehidrojenasyon için %50 didöterofumarat. Fumarik asitten: syn için %50, anti için %0.
- 6.3: Süksinat dehidrogenaz anti dehidrojenasyon gerçekleştirir.
- 6.4: Fumaraz, hidroksil grubu ile hidrojeni anti olarak katar ve \((2S,3S)\)-2,3-didöteromalat verir. Dikey Fischer izdüşümünde üst merkezde hidroksil solda/döteryum sağda, alt merkezde ise hidrojen solda/döteryum sağdadır.
- 6.5: Mekanizma ester enolatının oluşumu → aldehide saldırı → oluşan alkoksitin protonlanması şeklindedir.
- 6.6: Fumarat hidrataz olarak da adlandırılan fumaraz.
- 6.7: Trityumu koruyan iki olasılık, \((2S,3S)\)-3-trityomalat ve \((2S,3S)\)-3-dötero-3-trityomalattır. C2'de hidroksilin solda olduğu Fischer izdüşümünde trityum C3'te sağdadır; karşısında hidrojen veya döteryum bulunur.
- 6.8: Karşılık gelen ana malat ürünleri \((2S,3R)\) konfigürasyonuna sahiptir: trityum C3'te soldadır ve fumaraz tarafından uzaklaştırılır. Amaçlanan stereospesifik karşılaştırmada fumarat oranları tersine dönerek %79 trityumlanmamış ve %21 monotrityumlanmış olur.
Çözüm
Metnin tamamında SMILES gösterimlerinde [2H] döteryumu, [3H] ise trityumu belirtir. Fischer izdüşümünde yatay bağlar gözlemciye doğru, dikey bağlar ise gözlemciden uzağa yönelir. Aşağıda açıkça verilen kofaktör SMILES gösterimlerinde protonlanmış fosfat grupları kullanılmıştır.
6.1 — Katalitik döteryumlanmanın ürünleri
Başlangıç bileşikleri şunlardır:
- Maleik asit, \(Z\) izomeri:
O=C(O)/C=C\C(=O)O. - Fumarik asit, \(E\) izomeri:
O=C(O)/C=C/C(=O)O. - Moleküler döteryum:
[2H][2H].
Palladyum üzerindeki katalitik katılma syn biçimindedir: her iki döteryum atomu da çift bağın aynı yüzüne katılır.
Denkleştirilmiş katılma tepkimesi şöyledir:
\[ \ce{HOOC-CH=CH-COOH + D2 ->[Pd/C] HOOC-CHD-CHD-COOH}. \]
\(\ce{D}\) ve \(\ce{H}\) birbirinden ayırt edilebildiği için her ürünün C2 ve C3 atomlarında stereojenik merkezler vardır. Bunların CIP öncelikleri şöyledir:
\[ \text{karboksil karbonu}>\text{komşu metin karbonu}>\ce{D}>\ce{H}. \]
Biçimsel olarak dört konfigürasyon arasından \((2R,3S)\) ve \((2S,3R)\), aynı mezo bileşiği tanımlar. Dolayısıyla üç stereoizomer vardır.
İstenen Fischer izdüşümleri için C1'i üste, C4'ü alta yerleştiriniz; her iki uçta da birer \(\ce{COOH}\) grubu bulunsun:
| Ürün | İzomerik SMILES | C2: sol, sağ | C3: sol, sağ |
|---|---|---|---|
| mezo-\((2R,3S)\)-2,3-didöterosüksinik asit | O=C(O)[C@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{H},\ce{D}\) |
| \((2R,3R)\)-2,3-didöterosüksinik asit | O=C(O)[C@H]([2H])[C@@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{D},\ce{H}\) |
| \((2S,3S)\)-2,3-didöterosüksinik asit | O=C(O)[C@@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{D},\ce{H}\) | \(\ce{H},\ce{D}\) |
Buna göre:
- Maleik asit + syn katılma, mezo bileşiği verir.
- Fumarik asit + syn katılma, aşiral bir katalizör üzerinde iki yüzü eşdeğer olduğundan, eşit miktarlarda \(RR\) ve \(SS\) bileşiklerini verir.
\(RR\) ve \(SS\) bileşikleri enantiyomerdir ve ayrı ayrı optikçe aktiftir. Rasemik karışımları optikçe inaktiftir. Mezo bileşik aşiraldir ve optikçe inaktiftir; enantiyomer çiftinin her bir üyesinin diastereomeridir.
Newman izdüşümleri için C2'den C3'e doğru bakınız. Öndeki karboksil grubunu saat 12, arkadaki karboksil grubunu saat 6 konumuna yerleştiriniz. Aşağıdaki saat konumları üç izdüşümün tamamını tanımlar:
| İzomer | Öndeki C2'nin sübstitüentleri | Arkadaki C3'ün sübstitüentleri |
|---|---|---|
| mezo-\((2R,3S)\) | \(\ce{D}\) saat 4'te; \(\ce{H}\) saat 8'de | \(\ce{D}\) saat 10'da; \(\ce{H}\) saat 2'de |
| \((2R,3R)\) | \(\ce{D}\) saat 4'te; \(\ce{H}\) saat 8'de | \(\ce{D}\) saat 2'de; \(\ce{H}\) saat 10'da |
| \((2S,3S)\) | \(\ce{D}\) saat 8'de; \(\ce{H}\) saat 4'te | \(\ce{D}\) saat 10'da; \(\ce{H}\) saat 2'de |
Bu konformasyonlar şaşırtmalıdır ve karboksil–karboksil dihedral açısı \(180^\circ\)'dir. İki büyük karboksil grubu arasındaki etkileşimi en aza indirirler; dianyonlarda negatif yükleri de birbirinden uzaklaştırırlar.
Karşılık gelen enzimatik substratlar şunlardır:
- mezo-\((2R,3S)\)-2,3-didöterosüksinat:
O=C([O-])[C@H]([2H])[C@H]([2H])C(=O)[O-]. - \((2R,3R)\)-2,3-didöterosüksinat:
O=C([O-])[C@H]([2H])[C@@H]([2H])C(=O)[O-]. - \((2S,3S)\)-2,3-didöterosüksinat:
O=C([O-])[C@@H]([2H])[C@H]([2H])C(=O)[O-].
6.2 — Öngörülen didöterofumarat yüzdeleri
Olası fumarat ürünleri şunlardır:
- İşaretsiz fumarat:
O=C([O-])/C=C/C(=O)[O-]. - Monodöterofumarat:
O=C([O-])/C([2H])=C/C(=O)[O-]. - 2,3-Didöterofumarat:
O=C([O-])/C([2H])=C([2H])/C(=O)[O-].
Didöterofumarat yalnızca her iki normal hidrojen atomu da uzaklaştırılıp her iki döteryum atomu alkende kaldığında elde edilir.
Mezo substratın Newman izdüşümü, bir anti \(\ce{H}/\ce{H}\) çifti ve bir anti \(\ce{D}/\ce{D}\) çifti gösterir. Dolayısıyla anti eliminasyonda ya her iki döteryum korunur ya da hiçbiri korunmaz. Belirtilen idealleştirme altında bunlar %50 didöteryumlanmış ürün verir. Syn eliminasyon bir hidrojen ile bir döteryumu uzaklaştırarak monodöterofumarat verir.
\(RR/SS\) substratlarında anti çiftler bir hidrojen ve bir döteryum içerir. Bu nedenle anti eliminasyon hiç didöterofumarat vermez. Biçimsel syn alternatifi, bunun tamamlayıcısı olan %50 sonucunu verir.
| Başlangıç asidi | Elde edilen döteryumlanmış süksinat | Syn eliminasyondan oluşan didöterofumarat | Anti eliminasyondan oluşan didöterofumarat |
|---|---|---|---|
| Maleik asit | mezo | \(0\%\) | \(50\%\) |
| Fumarik asit | rasemik \(RR+SS\) | \(50\%\) | \(0\%\) |
Bu yüzdelerde soruda öngörülen \(0/50\%\) yaklaşımı kullanılmıştır.
6.3 — Süksinat dehidrogenazın stereokimyası
Deneysel olarak,
\[ \begin{aligned} \text{maleik asitten türetilen substrat:}&\quad 48.5\%\approx50\%,\\ \text{fumarik asitten türetilen substrat:}&\quad 4\%\approx0\%. \end{aligned} \]
Bu sonuç anti sütunuyla örtüşür.
Yukarıda belirtilen mezo Newman izdüşümünde, öndeki saat 8 konumundaki hidrojenin ve arkadaki saat 2 konumundaki hidrojenin uzaklaştırılmasını gösteriniz. Aralarındaki dihedral açı \(180^\circ\)'dir; her iki döteryum da oluşan fumaratta kalır.
İşaretsiz süksinat, O=C([O-])CCC(=O)[O-], için denkleştirilmiş toplam tepkime şöyledir:
\[ \ce{^-OOC-CH2-CH2-COO^- + FAD -> ^-OOC-CH=CH-COO^- + FADH2}. \]
Kofaktör yapıları şunlardır:
- Flavin adenin dinükleotit, FAD:
CC1=CC2=C(C=C1C)N(C3=NC(=O)NC(=O)C3=N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O. - İndirgenmiş flavin adenin dinükleotit, \(\ce{FADH2}\):
CC1=CC2=C(C=C1C)N(C3NC(=O)NC(=O)C=3N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O.
6.4 — Fumaraz hidrasyonunun stereokimyası
Su, O, 2,3-didöterofumarata aşağıdaki şekilde katılır:
\[ \ce{^-OOC-C(D)=C(D)-COO^- + H2O -> ^-OOC-C(D)(OH)-CH(D)-COO^-}. \]
Belirtilen ürün \((2S,3S)\)-2,3-didöteromalattır:
O=C([O-])[C@@]([2H])(O)[C@H]([2H])C(=O)[O-].
Karşılaştırma için normal \((S)\)-malat şöyledir:
O=C([O-])[C@@H](O)CC(=O)[O-].
Ürünün Fischer izdüşümünde dikey bir C1–C2–C3–C4 zinciri bulunur:
| Merkez | Soldaki sübstitüent | Sağdaki sübstitüent |
|---|---|---|
| C2 | \(\ce{OH}\) | \(\ce{D}\) |
| C3 | \(\ce{H}\) | \(\ce{D}\) |
Her iki uç grup da \(\ce{COO^-}\)'dur.
Soruda verilen belirli kama ve kesik çizgi gösterimini doldurmak için:
- C3'te, yukarı yönelen normal bağa \(\ce{D}\), sola yönelen kesik çizgili bağa \(\ce{H}\) yerleştiriniz.
- C2'de, sağa yönelen dolu kamaya \(\ce{OH}\), aşağı yönelen normal bağa \(\ce{D}\) yerleştiriniz.
- Önceden belirtilmiş C1 ve C4 bağlarını değiştirmeyiniz.
Yeni katılan hidrojen çizim düzleminin arkasında, yeni katılan hidroksil grubu ise önündedir. Dolayısıyla hidrasyon anti biçimindedir.
Konfigürasyon atamaları şu önceliklerden elde edilir:
\[ \begin{aligned} \text{C2:}&\quad \ce{OH}>\text{C1 karboksili}>\text{C3 zinciri}>\ce{D},\\ \text{C3:}&\quad \text{C4 karboksili}>\text{C2 zinciri}>\ce{D}>\ce{H}. \end{aligned} \]
Gerektiği gibi her iki merkez de \(S\)'dir.
6.5 — Ester–aldehit tepkimesinin mekanizması
Bu, bir ester enolatının bir aldehide aldol tipi katılmasıdır.
Aşağıdaki genel SMILES gösterimlerinde [*:1], \(R'\)'yi; [*:2] ise \(R''\)'yi belirtir.
| Tür | Adı veya açıklaması | SMILES |
|---|---|---|
| \(\ce{CH3COOR'}\) | Asetat esteri | CC(=O)O[*:1] |
| \(\ce{R'O^-}\) | Alkoksit bazı | [O-][*:1] |
| \(\ce{R'OH}\) | Karşılık gelen alkol | O[*:1] |
| \(\ce{R''CHO}\) | Aldehit | O=C[*:2] |
| \(\ce{^-CH2COOR'}\) | Enolatın karbon merkezli rezonans katkı yapısı | [CH2-]C(=O)O[*:1] |
| \(\ce{CH2=C(O^-)OR'}\) | Enolatın oksijen merkezli rezonans katkı yapısı | C=C([O-])O[*:1] |
| \(\ce{R''CH(O^-)CH2COOR'}\) | Katılma ürünü alkoksit | [*:2]C([O-])CC(=O)O[*:1] |
| \(\ce{R''CH(OH)CH2COOR'}\) | β-Hidroksiester | [*:2]C(O)CC(=O)O[*:1] |
Basamak 1: Bir α-hidrojenin uzaklaştırılması.
\[ \ce{CH3C(=O)OR' + R'O^- <=> ^-CH2C(=O)OR' + R'OH}. \]
Bazın oksijenindeki ortaklanmamış elektron çifti bir α-hidrojene saldırır ve C–H bağının elektronları ester enolat sisteminde kalır:
\[ \ce{^-CH2-C(=O)-OR' <-> CH2=C(O^-)-OR'}. \]
Bunlar tek bir ara ürünün rezonans katkı yapılarıdır.
Basamak 2: Karbon–karbon bağı oluşumu.
\[ \ce{^-CH2C(=O)OR' + R''CHO -> R''CH(O^-)CH2C(=O)OR'}. \]
Enolat karbonu, aldehidin karbonil karbonuna saldırır. Aldehidin karbonil π elektronları oksijene geçer.
Basamak 3: Protonlanma.
\[ \ce{R''CH(O^-)CH2C(=O)OR' + R'OH -> R''CH(OH)CH2C(=O)OR' + R'O^-}. \]
Ürün alkoksit, alkolden bir proton alarak bazı yeniden oluşturur.
Denkleştirilmiş net tepkime şöyledir:
\[ \boxed{\ce{CH3COOR' + R''CHO -> R''CH(OH)CH2COOR'}}. \]
Bu genel tepkime için tek bir ürün konfigürasyonu belirtilmemiştir. Enzimatik benzerinde malat sentaz, yeni oluşan hidroksil taşıyan merkezin \(S\) konfigürasyonunda olmasını sağlar.
6.6 — Dehidratasyon enzimi
6.4'te hidrasyonu katalizleyen enzim olan fumaraz kullanılır. Tepkimesi tersinirdir:
\[ \ce{^-OOC-CH(OH)-CH2-COO^- <=> ^-OOC-CH=CH-COO^- + H2O}. \]
Mikroskobik tersinirlik, dehidratasyonun ters stereokimyasal yolu izlemesini gerektirir.
C2 hidroksil grubunun solda olduğu Fischer yöneliminde fumaraz, bu hidroksil grubunu C3'te solda bulunan hidrojen izotopuyla birlikte uzaklaştırır. Bu belirleme, 6.7 ve 6.8 için kritik önemdedir.
6.7 — \(R\) konfigürasyonlu işaretli asetil grubundan türetilen malatlar
Açıkça belirtilen başlangıç asidi \((R)\)-[2-dötero,2-trityo]asetik asittir:
[3H][C@@H]([2H])C(=O)O.
Buna karşılık gelen \(R\) konfigürasyonlu işaretli asetil-CoA şöyledir:
[3H][C@@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
Diğer karbon substratı glioksilat, O=CC(=O)[O-], iyonudur. Karboksil ve aldehit karbonları, sırasıyla malatın C1 ve C2 karbonlarına dönüşür. Asetil grubunun metil karbonu C3'e, karbonil karbonu ise C4'e dönüşür.
C–C bağının oluşumu, işaretli metil grubundan bir izotopun koparılmasını gerektirir:
- \(\ce{H}\)'nin koparılması, malatın C3 atomunda \(\ce{D}\) ve \(\ce{T}\) bırakır.
- \(\ce{D}\)'nin koparılması, malatın C3 atomunda \(\ce{H}\) ve \(\ce{T}\) bırakır.
Ana fumarat ürünü trityumu korur. Fumaraz C3'ün solundaki izotopu uzaklaştırdığı için, bu fumaratı oluşturan malatta trityum sağda olmalıdır.
Bu nedenle istenen iki Fischer izdüşümünde uçlarda \(\ce{COO^-}\) grupları bulunur, C2'de hidroksil solda/hidrojen sağdadır ve C3 sübstitüentleri şöyledir:
| Trityumu koruyan malat | C3 sol | C3 sağ | İzomerik SMILES |
|---|---|---|---|
| \((2S,3S)\)-3-trityomalat | \(\ce{H}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@H]([3H])C(=O)[O-] |
| \((2S,3S)\)-3-dötero-3-trityomalat | \(\ce{D}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@]([2H])([3H])C(=O)[O-] |
C3'te öncelik sırası karboksil karbonu \(>\) C2 karbonu \(>\ce{T}>\ce{H}\) veya \(\ce{D}\) şeklindedir ve her iki durumda da \(3S\) konfigürasyonu verir.
İzotoplar bakımından denkleştirilmiş biçimsel dehidratasyon denklemleri şöyledir:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + H2O} \]
ve
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + HDO}. \]
Burada:
- Monotrityumlanmış fumaratın gösterimi
O=C([O-])/C([3H])=C/C(=O)[O-]şeklindedir. - Monodöteryumlanmış suyun, \(\ce{HDO}\), gösterimi
[2H]Oşeklindedir.
Dolayısıyla her iki malat da aynı trityum içeren fumaratı verir. Bildirilen %79'luk korunma oranı, korunan trityumun konumunu belirler; ancak bu iki malat izotopoloğunun ayrı ayrı miktarlarını belirlemez.
Tamlık açısından, yukarıda kullanılan karboksilat biçimleriyle sentezin denkleştirilmiş tepkimeleri şöyle yazılabilir:
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(D)(T)-COO^- + CoASH + H+} \]
veya
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(H)(T)-COO^- + CoASH + D+}. \]
Proton ve döteron, [H+] ve [2H+] ile gösterilir. Koenzim A, \(\ce{CoASH}\), şöyledir:
SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
6.8 — \(S\) konfigürasyonlu işaretli asetil grubundan oluşan ürünler
Zıt konfigürasyonlu başlangıç asidi, \((S)\)-[2-dötero,2-trityo]asetik asit, şöyledir:
[3H][C@H]([2H])C(=O)O.
Karşılık gelen \(S\) konfigürasyonlu işaretli asetil-CoA şöyledir:
[3H][C@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
Amaçlanan stereospesifik karşılaştırmada, asetil grubunun konfigürasyonunun tersine çevrilmesi C3'teki izotop yerleşimini tersine çevirir. Enzim, C2'deki hidroksil taşıyan merkezi yine \(S\) konfigürasyonunda oluşturur.
Dolayısıyla karşılık gelen ana malat ürünleri C3 epimerleridir; C2'de hidroksil solda/hidrojen sağdadır ve:
| Malat | C3 sol | C3 sağ | İzomerik SMILES |
|---|---|---|---|
| \((2S,3R)\)-3-trityomalat | \(\ce{T}\) | \(\ce{H}\) | O=C([O-])[C@@H](O)[C@@H]([3H])C(=O)[O-] |
| \((2S,3R)\)-3-dötero-3-trityomalat | \(\ce{T}\) | \(\ce{D}\) | O=C([O-])[C@@H](O)[C@@]([2H])([3H])C(=O)[O-] |
Fumaraz bu kez trityumu uzaklaştırır:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=CH-COO^- + HTO} \]
veya
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(D)-COO^- + HTO}. \]
Monotrityumlanmış su, \(\ce{HTO}\), [3H]O ile gösterilir. Dolayısıyla fumarat ürünleri sırasıyla işaretsiz fumarat veya monodöterofumarattır; her ikisi de trityumlanmamıştır.
Dallanma oranları değişmediğinde, trityumu koruyan ve trityumu kaybeden yollar yer değiştirir:
\[ f_{\mathrm{T\ retained}}(S)=1-f_{\mathrm{T\ retained}}(R) =1-0.79=0.21. \]
Buna göre beklenen fumarat dağılımı şöyledir:
\[ \boxed{79\%\ \text{trityumlanmamış fumarat},\qquad 21\%\ \text{monotrityumlanmış fumarat}.} \]
Soruda, trityumlanmamış kısmın işaretsiz ve monodöteryumlanmış fumarat arasında nasıl dağıldığı belirtilmemiştir.
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi. Bu çözümün resmi çözümden ayrıldığı yerlerde resmi çözümde bir hata ya da baskı hatası vardır.
IChO 1990 · Problema teórico 6
Química bioorgánica
La reacción de deshidrogenación del succinato a fumarato es una etapa del ciclo de los ácidos tricarboxílicos de Krebs, catalizada por la enzima succinato deshidrogenasa. El dinucleótido de flavina y adenina, FAD, actúa como coenzima. La ecuación del proceso:
Se ha estudiado la estereoquímica de la deshidrogenación del succinato a fumarato. Considere la reacción enzimática con los 2,3-dideuteriosuccinatos correspondientes a los ácidos u obtenidos por deuteración catalítica (en presencia de paladio sobre carbón) de los ácidos fumárico y maleico.
6.1 Utilizando fórmulas de Fischer, escriba las estructuras de todos los estereoisómeros posibles obtenidos por deuteración catalítica de los ácidos maleico y fumárico. ¿Cuántos isómeros hay? Indique cuáles son ópticamente activos. Establezca la relación estereoquímica entre ellos (compare los isómeros dos a dos). Utilizando proyecciones de Newman, muestre la conformación más estable de cada isómero.
La proporción de fumarato dideuterado (obtenido cuando cada uno de los succinatos 2-3 dideuterados anteriores se somete a la reacción enzimática) es del 4 % cuando se utiliza ácido fumárico como molécula de partida, pero del 48.5 % cuando se utiliza ácido maleico.
Se supone que, en el centro activo, la deshidrogenación enzimática tiene lugar sobre el succinato en la conformación más estable propuesta en 6.1. La estereoquímica de la deshidrogenación puede ser syn o anti.
6.2 A partir de las proyecciones de Newman de las conformaciones más estables de cada isómero y de los hechos anteriores, determine el porcentaje de fumarato dideuterado formado por deshidrogenación syn y anti.
(Suponga que los porcentajes de fumarato dideuterado son 0 o 50 %, respectivamente.)
6.3 Muestre la estereoquímica de la deshidrogenación enzimática.
En la siguiente etapa del ciclo de Krebs y en presencia de la enzima fumarasa, el fumarato adiciona una molécula de agua para dar \((S)\)-malato (también llamado L-malato).
Proyección de Fischer del \((S)\)-malato:
6.4 El 2,3-dideuteriofumarato reacciona con la fumarasa para dar \((2S,3S)\)-2,3-dideuteriomalato (mediante adición de agua). Muestre el curso estereoquímico de la reacción. Utilice el dibujo esquemático siguiente para responder a esta pregunta.
La acetilcoenzima A, \(\ce{CH3COSCoA}\), reacciona con el glioxilato, \(\ce{OHC-CO2-}\), en presencia de la enzima malato sintetasa para dar \((S)\)-malato.
Una reacción similar puede tener lugar entre un éster \(\ce{CH3COOR'}\) (similar al tioéster \(\ce{CH3COSCoA}\)) y un aldehído \(\ce{R''CHO}\) (similar al glioxilato) en presencia de iones \(\ce{R'-O-}\). Da lugar a un β-hidroxiéster.
(\(\ce{R'-O-}\) interviene en la reacción como base para producir un carbanión intermedio a partir del éster)
6.5 Escriba las etapas del mecanismo.
La reacción enzimática se lleva a cabo utilizando acetilcoenzima A obtenida a partir de ácido acético \(\ce{CHDTCOOH}\) de configuración \(R\).
(tritio \(\ce{T} = {}^{3}_{1}\ce{H}\), deuterio \(\ce{D} = {}^{2}_{1}\ce{H}\))
El \((S)\)-malato formado se deshidrata (la reacción inversa de la pregunta 6.4) mediante una reacción enzimática.
6.6 ¿Qué enzima se puede utilizar?
El producto mayoritario es fumarato monotritiado (79%), con un 21 % de fumarato no tritiado.
6.7 Escriba las proyecciones de Fischer de las dos estructuras posibles del producto mayoritario, el \((S)\)-malato, procedente de la acetilcoenzima A que tiene un grupo acetilo marcado de configuración \(R\).
6.8 ¿Cuáles serían los productos si el material de partida tuviera un grupo acetilo marcado de configuración \(S\)?
Enunciado traducido del texto oficial en inglés.
Respuestas
- 6.1: Hay tres estereoisómeros: meso-\((2R,3S)\), \((2R,3R)\) y \((2S,3S)\). El ácido maleico da el compuesto meso; el ácido fumárico da una mezcla racémica de los otros dos. Estos últimos son enantiómeros ópticamente activos por separado; cada uno es un diastereómero del compuesto meso. Las conformaciones más estables son alternadas, con los grupos carboxilo en disposición anti.
- 6.2: A partir del ácido maleico: 0% de dideuteriofumarato para la deshidrogenación syn, 50% para la anti. A partir del ácido fumárico: 50% para la syn, 0% para la anti.
- 6.3: La succinato deshidrogenasa efectúa una deshidrogenación anti.
- 6.4: La fumarasa adiciona el grupo hidroxilo y el hidrógeno en disposición anti, dando \((2S,3S)\)-2,3-dideuteriomalato. En su proyección de Fischer vertical, el centro superior tiene el hidroxilo a la izquierda y el deuterio a la derecha, y el centro inferior tiene el hidrógeno a la izquierda y el deuterio a la derecha.
- 6.5: El mecanismo es formación del enolato del éster → ataque al aldehído → protonación del alcóxido resultante.
- 6.6: Fumarasa, también llamada fumarato hidratasa.
- 6.7: Las dos posibilidades que retienen el tritio son el \((2S,3S)\)-3-tritiomalato y el \((2S,3S)\)-3-deuterio-3-tritiomalato. En la proyección de Fischer con el hidroxilo a la izquierda en C2, el tritio está a la derecha en C3, frente al hidrógeno o al deuterio.
- 6.8: Los malatos mayoritarios correspondientes tienen configuración \((2S,3R)\): el tritio está a la izquierda en C3 y la fumarasa lo elimina. En la comparación estereoespecífica planteada, las proporciones de fumarato se invierten a 79% no tritiado y 21% monotritiado.
Solución
En todo el texto, [2H] representa el deuterio y [3H] representa el tritio en SMILES. En una proyección de Fischer, los enlaces horizontales apuntan hacia el observador y los verticales se alejan de él. Los SMILES explícitos de los cofactores que aparecen a continuación utilizan grupos fosfato protonados.
6.1 — Productos de la deuteración catalítica
Los compuestos de partida son:
- Ácido maleico, el isómero \(Z\):
O=C(O)/C=C\C(=O)O. - Ácido fumárico, el isómero \(E\):
O=C(O)/C=C/C(=O)O. - Deuterio molecular:
[2H][2H].
La adición catalítica sobre paladio es syn: ambos átomos de deuterio se incorporan por la misma cara del doble enlace.
La ecuación ajustada de la adición es
\[ \ce{HOOC-CH=CH-COOH + D2 ->[Pd/C] HOOC-CHD-CHD-COOH}. \]
Cada producto tiene centros estereogénicos en C2 y C3 porque \(\ce{D}\) y \(\ce{H}\) son distinguibles. Sus prioridades CIP son
\[ \text{carbono del carboxilo}>\text{carbono metínico adyacente}>\ce{D}>\ce{H}. \]
De las cuatro configuraciones formales, \((2R,3S)\) y \((2S,3R)\) describen el mismo compuesto meso. Por tanto, hay tres estereoisómeros.
Para las proyecciones de Fischer solicitadas, coloque C1 arriba y C4 abajo, con un grupo terminal \(\ce{COOH}\) en cada extremo:
| Producto | SMILES isomérico | C2: izquierda, derecha | C3: izquierda, derecha |
|---|---|---|---|
| Ácido meso-\((2R,3S)\)-2,3-dideuteriosuccínico | O=C(O)[C@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{H},\ce{D}\) |
| Ácido \((2R,3R)\)-2,3-dideuteriosuccínico | O=C(O)[C@H]([2H])[C@@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{D},\ce{H}\) |
| Ácido \((2S,3S)\)-2,3-dideuteriosuccínico | O=C(O)[C@@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{D},\ce{H}\) | \(\ce{H},\ce{D}\) |
En consecuencia:
- Ácido maleico + adición syn da el compuesto meso.
- Ácido fumárico + adición syn da cantidades iguales de los compuestos \(RR\) y \(SS\), porque sus dos caras son equivalentes sobre un catalizador aquiral.
Los compuestos \(RR\) y \(SS\) son enantiómeros y son ópticamente activos por separado. Su mezcla racémica es ópticamente inactiva. El compuesto meso es aquiral y ópticamente inactivo; es un diastereómero de cada miembro del par de enantiómeros.
Para las proyecciones de Newman, observe desde C2 hacia C3. Coloque el grupo carboxilo delantero en la posición de las 12 en punto y el grupo carboxilo trasero en la de las 6 en punto. Las siguientes posiciones horarias especifican las tres proyecciones:
| Isómero | Sustituyentes del C2 delantero | Sustituyentes del C3 trasero |
|---|---|---|
| meso-\((2R,3S)\) | \(\ce{D}\) a las 4; \(\ce{H}\) a las 8 | \(\ce{D}\) a las 10; \(\ce{H}\) a las 2 |
| \((2R,3R)\) | \(\ce{D}\) a las 4; \(\ce{H}\) a las 8 | \(\ce{D}\) a las 2; \(\ce{H}\) a las 10 |
| \((2S,3S)\) | \(\ce{D}\) a las 8; \(\ce{H}\) a las 4 | \(\ce{D}\) a las 10; \(\ce{H}\) a las 2 |
Estas conformaciones son alternadas, con un ángulo diedro carboxilo–carboxilo de \(180^\circ\). Minimizan la interacción entre los dos grupos carboxilo voluminosos; en los dianiones, también separan las cargas negativas.
Los sustratos enzimáticos correspondientes son:
- meso-\((2R,3S)\)-2,3-dideuteriosuccinato:
O=C([O-])[C@H]([2H])[C@H]([2H])C(=O)[O-]. - \((2R,3R)\)-2,3-dideuteriosuccinato:
O=C([O-])[C@H]([2H])[C@@H]([2H])C(=O)[O-]. - \((2S,3S)\)-2,3-dideuteriosuccinato:
O=C([O-])[C@@H]([2H])[C@H]([2H])C(=O)[O-].
6.2 — Porcentajes previstos de dideuteriofumarato
Los posibles productos de fumarato son:
- Fumarato no marcado:
O=C([O-])/C=C/C(=O)[O-]. - Monodeuteriofumarato:
O=C([O-])/C([2H])=C/C(=O)[O-]. - 2,3-Dideuteriofumarato:
O=C([O-])/C([2H])=C([2H])/C(=O)[O-].
El dideuteriofumarato solo se obtiene cuando se eliminan ambos átomos de hidrógeno ordinario, dejando ambos átomos de deuterio en el alqueno.
Para el sustrato meso, la proyección de Newman muestra un par \(\ce{H}/\ce{H}\) anti y un par \(\ce{D}/\ce{D}\) anti. Por tanto, la eliminación anti puede retener ambos deuterios o ninguno. Según la idealización estipulada, estas posibilidades dan un 50% de producto dideuterado. La eliminación syn elimina un hidrógeno y un deuterio, dando monodeuteriofumarato.
Para los sustratos \(RR/SS\), los pares anti contienen un hidrógeno y un deuterio. Por tanto, la eliminación anti no da dideuteriofumarato. La alternativa syn formal da el resultado complementario del 50%.
| Ácido de partida | Succinato deuterado obtenido | Dideuteriofumarato por eliminación syn | Dideuteriofumarato por eliminación anti |
|---|---|---|---|
| Ácido maleico | meso | \(0\%\) | \(50\%\) |
| Ácido fumárico | mezcla racémica \(RR+SS\) | \(50\%\) | \(0\%\) |
Estos porcentajes utilizan la aproximación de \(0/50\%\) prescrita en el problema.
6.3 — Estereoquímica de la succinato deshidrogenasa
Experimentalmente,
\[ \begin{aligned} \text{sustrato derivado del ácido maleico:}&\quad 48.5\%\approx50\%,\\ \text{sustrato derivado del ácido fumárico:}&\quad 4\%\approx0\%. \end{aligned} \]
Esto coincide con la columna anti.
En la proyección de Newman meso especificada anteriormente, muestre la eliminación del hidrógeno delantero situado a las 8 en punto y del hidrógeno trasero situado a las 2 en punto. Su ángulo diedro es de \(180^\circ\); ambos deuterios permanecen en el fumarato resultante.
Para el succinato no marcado, O=C([O-])CCC(=O)[O-], la reacción global ajustada es
\[ \ce{^-OOC-CH2-CH2-COO^- + FAD -> ^-OOC-CH=CH-COO^- + FADH2}. \]
Las estructuras de los cofactores son:
- Dinucleótido de flavina y adenina, FAD:
CC1=CC2=C(C=C1C)N(C3=NC(=O)NC(=O)C3=N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O. - Dinucleótido de flavina y adenina reducido, \(\ce{FADH2}\):
CC1=CC2=C(C=C1C)N(C3NC(=O)NC(=O)C=3N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O.
6.4 — Estereoquímica de la hidratación por fumarasa
El agua, O, se adiciona al 2,3-dideuteriofumarato según
\[ \ce{^-OOC-C(D)=C(D)-COO^- + H2O -> ^-OOC-C(D)(OH)-CH(D)-COO^-}. \]
El producto especificado es el \((2S,3S)\)-2,3-dideuteriomalato:
O=C([O-])[C@@]([2H])(O)[C@H]([2H])C(=O)[O-].
Como comparación, el \((S)\)-malato ordinario es:
O=C([O-])[C@@H](O)CC(=O)[O-].
La proyección de Fischer del producto tiene una cadena vertical C1–C2–C3–C4:
| Centro | Sustituyente izquierdo | Sustituyente derecho |
|---|---|---|
| C2 | \(\ce{OH}\) | \(\ce{D}\) |
| C3 | \(\ce{H}\) | \(\ce{D}\) |
Ambos grupos terminales son \(\ce{COO^-}\).
Para completar el dibujo concreto con cuñas y trazos proporcionado en la pregunta:
- En C3, coloque \(\ce{D}\) en el enlace ordinario que apunta hacia arriba y \(\ce{H}\) en el enlace de trazos que apunta hacia la izquierda.
- En C2, coloque \(\ce{OH}\) en la cuña sólida que apunta hacia la derecha y \(\ce{D}\) en el enlace ordinario que apunta hacia abajo.
- Mantenga sin cambios los enlaces de C1 y C4 ya indicados.
El hidrógeno recién incorporado está detrás del plano del dibujo, mientras que el grupo hidroxilo recién incorporado está delante. Por tanto, la hidratación es anti.
Las asignaciones de configuración se deducen de:
\[ \begin{aligned} \text{C2:}&\quad \ce{OH}>\text{carboxilo C1}>\text{cadena C3}>\ce{D},\\ \text{C3:}&\quad \text{carboxilo C4}>\text{cadena C2}>\ce{D}>\ce{H}. \end{aligned} \]
Ambos centros son \(S\), como se requiere.
6.5 — Mecanismo de la reacción éster–aldehído
Se trata de una adición de tipo aldólico del enolato de un éster a un aldehído.
En los SMILES genéricos siguientes, [*:1] representa \(R'\) y [*:2] representa \(R''\).
| Especie | Nombre o descripción | SMILES |
|---|---|---|
| \(\ce{CH3COOR'}\) | Éster del ácido acético | CC(=O)O[*:1] |
| \(\ce{R'O^-}\) | Base alcóxido | [O-][*:1] |
| \(\ce{R'OH}\) | Alcohol correspondiente | O[*:1] |
| \(\ce{R''CHO}\) | Aldehído | O=C[*:2] |
| \(\ce{^-CH2COOR'}\) | Forma resonante del enolato con carga en el carbono | [CH2-]C(=O)O[*:1] |
| \(\ce{CH2=C(O^-)OR'}\) | Forma resonante del enolato con carga en el oxígeno | C=C([O-])O[*:1] |
| \(\ce{R''CH(O^-)CH2COOR'}\) | Alcóxido del producto de adición | [*:2]C([O-])CC(=O)O[*:1] |
| \(\ce{R''CH(OH)CH2COOR'}\) | β-Hidroxiéster | [*:2]C(O)CC(=O)O[*:1] |
Etapa 1: Eliminación de un hidrógeno α.
\[ \ce{CH3C(=O)OR' + R'O^- <=> ^-CH2C(=O)OR' + R'OH}. \]
El par de electrones no enlazantes del oxígeno de la base ataca a un hidrógeno α, y los electrones del enlace C–H permanecen en el sistema enolato del éster:
\[ \ce{^-CH2-C(=O)-OR' <-> CH2=C(O^-)-OR'}. \]
Estas son formas resonantes de un único intermedio.
Etapa 2: Formación del enlace carbono–carbono.
\[ \ce{^-CH2C(=O)OR' + R''CHO -> R''CH(O^-)CH2C(=O)OR'}. \]
El carbono del enolato ataca al carbono carbonílico del aldehído. Los electrones π del carbonilo del aldehído se desplazan hacia el oxígeno.
Etapa 3: Protonación.
\[ \ce{R''CH(O^-)CH2C(=O)OR' + R'OH -> R''CH(OH)CH2C(=O)OR' + R'O^-}. \]
El alcóxido del producto toma un protón del alcohol, regenerando la base.
La reacción neta ajustada es
\[ \boxed{\ce{CH3COOR' + R''CHO -> R''CH(OH)CH2COOR'}}. \]
No se especifica una configuración única del producto para esta reacción genérica. En la reacción enzimática análoga, la malato sintasa controla el centro recién formado que porta el hidroxilo para dar la configuración \(S\).
6.6 — Enzima para la deshidratación
Utilice fumarasa, la misma enzima que cataliza la hidratación en 6.4. Su reacción es reversible:
\[ \ce{^-OOC-CH(OH)-CH2-COO^- <=> ^-OOC-CH=CH-COO^- + H2O}. \]
La reversibilidad microscópica exige que la deshidratación siga el curso estereoquímico inverso.
En la orientación de Fischer con el grupo hidroxilo de C2 a la izquierda, la fumarasa elimina ese grupo hidroxilo junto con el isótopo de hidrógeno situado a la izquierda en C3. Esta es la identificación crucial para 6.7 y 6.8.
6.7 — Malatos derivados del grupo acetilo marcado de configuración \(R\)
El ácido de partida especificado explícitamente es el ácido \((R)\)-[2-deuterio,2-tritio]acético:
[3H][C@@H]([2H])C(=O)O.
Su acetil-CoA marcado de configuración \(R\) correspondiente es:
[3H][C@@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
El otro sustrato carbonado es el glioxilato, O=CC(=O)[O-]. Sus carbonos carboxílico y aldehídico se convierten en C1 y C2 del malato, respectivamente. El carbono metílico del acetilo se convierte en C3, y el carbono carbonílico del acetilo se convierte en C4.
La formación del enlace C–C requiere la abstracción de un isótopo del grupo metilo marcado:
- La abstracción de \(\ce{H}\) deja \(\ce{D}\) y \(\ce{T}\) en C3 del malato.
- La abstracción de \(\ce{D}\) deja \(\ce{H}\) y \(\ce{T}\) en C3 del malato.
El producto mayoritario de fumarato retiene el tritio. Puesto que la fumarasa elimina el isótopo situado a la izquierda en C3, el malato que produce este fumarato debe tener el tritio a la derecha.
Por tanto, las dos proyecciones de Fischer solicitadas tienen grupos terminales \(\ce{COO^-}\), el hidroxilo a la izquierda y el hidrógeno a la derecha en C2, y los siguientes sustituyentes en C3:
| Malato que retiene el tritio | C3 izquierda | C3 derecha | SMILES isomérico |
|---|---|---|---|
| \((2S,3S)\)-3-tritiomalato | \(\ce{H}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@H]([3H])C(=O)[O-] |
| \((2S,3S)\)-3-deuterio-3-tritiomalato | \(\ce{D}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@]([2H])([3H])C(=O)[O-] |
En C3, la secuencia de prioridades es carbono del carboxilo \(>\) carbono C2 \(>\ce{T}>\ce{H}\) o \(\ce{D}\), lo que da \(3S\) en ambos casos.
Las ecuaciones formales de deshidratación ajustadas isotópicamente son
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + H2O} \]
y
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + HDO}. \]
Aquí:
- El fumarato monotritiado es
O=C([O-])/C([3H])=C/C(=O)[O-]. - El agua monodeuterada, \(\ce{HDO}\), es
[2H]O.
Por tanto, ambos malatos dan el mismo fumarato que contiene tritio. La retención del 79% indicada permite situar el tritio retenido, pero no determina las cantidades por separado de estos dos isotopólogos del malato.
Para completar la descripción, con los estados de carboxilato utilizados anteriormente, los balances de síntesis se pueden escribir como
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(D)(T)-COO^- + CoASH + H+} \]
o
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(H)(T)-COO^- + CoASH + D+}. \]
El protón y el deuterón son [H+] y [2H+]. La coenzima A, \(\ce{CoASH}\), es:
SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
6.8 — Productos a partir del grupo acetilo marcado de configuración \(S\)
El ácido de partida de configuración opuesta, el ácido \((S)\)-[2-deuterio,2-tritio]acético, es:
[3H][C@H]([2H])C(=O)O.
El acetil-CoA marcado de configuración \(S\) correspondiente es:
[3H][C@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
En la comparación estereoespecífica planteada, invertir la configuración del grupo acetilo invierte la disposición de los isótopos en C3. La enzima sigue produciendo el centro de configuración \(S\) que porta el hidroxilo en C2.
Así, los malatos mayoritarios correspondientes son epímeros en C3, con el hidroxilo a la izquierda y el hidrógeno a la derecha en C2, y:
| Malato | C3 izquierda | C3 derecha | SMILES isomérico |
|---|---|---|---|
| \((2S,3R)\)-3-tritiomalato | \(\ce{T}\) | \(\ce{H}\) | O=C([O-])[C@@H](O)[C@@H]([3H])C(=O)[O-] |
| \((2S,3R)\)-3-deuterio-3-tritiomalato | \(\ce{T}\) | \(\ce{D}\) | O=C([O-])[C@@H](O)[C@@]([2H])([3H])C(=O)[O-] |
La fumarasa elimina ahora el tritio:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=CH-COO^- + HTO} \]
o
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(D)-COO^- + HTO}. \]
El agua monotritiada, \(\ce{HTO}\), es [3H]O. Por tanto, los productos de fumarato son fumarato no marcado o monodeuteriofumarato, respectivamente; ambos son no tritiados.
Si las fracciones de ramificación se mantienen sin cambios, las vías que retienen y que pierden el tritio se intercambian:
\[ f_{\mathrm{T\ retained}}(S)=1-f_{\mathrm{T\ retained}}(R) =1-0.79=0.21. \]
Por tanto, la distribución esperada de fumarato es
\[ \boxed{79\%\ \text{fumarato no tritiado},\qquad 21\%\ \text{fumarato monotritiado}.} \]
El problema no especifica cómo se reparte la fracción no tritiada entre fumarato no marcado y monodeuterado.
La solución se comprobó con la solución oficial. Donde esta solución difiere de la solución oficial, la solución oficial contiene un error o una errata.
IChO 1990 · 理论题 6
生物有机化学
琥珀酸根脱氢生成富马酸根的反应是 Krebs 三羧酸循环中的一个步骤,由琥珀酸脱氢酶催化。黄素腺嘌呤二核苷酸 FAD 起辅酶作用。该过程的反应式为:
人们已经研究了琥珀酸根脱氢生成富马酸根的立体化学。考虑与下列酸相对应的,或由富马酸和马来酸经催化氘化(在钯炭存在下)得到的 2,3-二氘代琥珀酸根的酶促反应。
6.1 用 Fischer 投影式写出马来酸和富马酸经催化氘化得到的所有可能立体异构体的结构。共有多少种异构体?指出其中具有旋光性的异构体。确定它们之间的立体化学关系(将异构体两两比较)。用 Newman 投影式表示每一种异构体的最稳定构象。
将上述各 2,3-二氘代琥珀酸根进行酶促反应时,所得二氘代富马酸根的比例在以富马酸为起始分子的情况下为 4 %,而在以马来酸为起始分子的情况下为 48.5 %。
假定在活性位点,琥珀酸根以 6.1 中提出的最稳定构象发生酶促脱氢。脱氢的立体化学方式可以是顺式(syn)或反式(anti)。
6.2 根据各异构体最稳定构象的 Newman 投影式及上述事实,确定经顺式和反式脱氢形成的二氘代富马酸根的百分比。
(假定二氘代富马酸根的百分比分别为 0 或 50 %。)
6.3 表示酶促脱氢的立体化学过程。
在 Krebs 循环的下一步中,富马酸根在富马酸酶存在下加成一个水分子,生成 \((S)\)-苹果酸根(也称为 L-苹果酸根)。
\((S)\)-苹果酸根的 Fischer 投影式:
6.4 2,3-二氘代富马酸根在富马酸酶作用下反应(通过加成水),生成 \((2S,3S)\)-2,3-二氘代苹果酸根。表示该反应的立体化学途径。用下面的示意图回答此问题。
乙酰辅酶 A,\(\ce{CH3COSCoA}\),在苹果酸合酶存在下与乙醛酸根 \(\ce{OHC-CO2-}\) 反应,生成 \((S)\)-苹果酸根。
在 \(\ce{R'-O-}\) 离子存在下,酯 \(\ce{CH3COOR'}\)(类似于硫酯 \(\ce{CH3COSCoA}\))与醛 \(\ce{R''CHO}\)(类似于乙醛酸根)之间可以发生类似的反应,生成 β-羟基酯。
(\(\ce{R'-O-}\) 在反应中作为碱,使酯生成碳负离子中间体)
6.5 写出反应机理的各个步骤。
酶促反应使用的乙酰辅酶 A 由具有 \(R\) 构型的乙酸 \(\ce{CHDTCOOH}\) 制得。
(氚 \(\ce{T} = {}^{3}_{1}\ce{H}\),氘 \(\ce{D} = {}^{2}_{1}\ce{H}\))
生成的 \((S)\)-苹果酸根经酶促反应脱水(问题 6.4 的逆反应)。
6.6 可以使用哪种酶?
主要产物为单氚代富马酸根(79%),另有 21 % 不含氚的富马酸根。
6.7 写出由带有 \(R\) 构型标记乙酰基的乙酰辅酶 A 生成的主要产物 \((S)\)-苹果酸根的两种可能结构的 Fischer 投影式。
6.8 如果起始物质带有 \(S\) 构型的标记乙酰基,会得到什么产物?
题目译自官方英文原文。
答案
- 6.1:共有三种立体异构体:内消旋-\((2R,3S)\)、\((2R,3R)\) 和 \((2S,3S)\)。马来酸生成内消旋化合物;富马酸生成另外两种异构体的外消旋混合物。后两者是各自具有旋光性的对映异构体;每一种都与内消旋化合物互为非对映异构体。最稳定构象为交叉式,两个羧基处于对位。
- 6.2:以马来酸为起始物:顺式脱氢生成 0% 的二氘代富马酸根,反式脱氢生成 50%。以富马酸为起始物:顺式脱氢生成 50%,反式脱氢生成 0%。
- 6.3:琥珀酸脱氢酶催化反式脱氢。
- 6.4:富马酸酶使羟基和氢以反式方式加成,生成 \((2S,3S)\)-2,3-二氘代苹果酸根。在其竖直的 Fischer 投影式中,上方中心的羟基在左、氘在右,下方中心的氢在左、氘在右。
- 6.5:反应机理为形成酯的烯醇负离子 → 进攻醛 → 所得烷氧负离子质子化。
- 6.6: 富马酸酶,也称为富马酸水合酶。
- 6.7:保留氚的两种可能产物为 \((2S,3S)\)-3-氚代苹果酸根和 \((2S,3S)\)-3-氘代-3-氚代苹果酸根。在 C2 上羟基位于左侧的 Fischer 投影式中,氚位于 C3 的右侧,与氢或氘相对。
- 6.8:相应的主要苹果酸根产物具有 \((2S,3R)\) 构型:氚位于 C3 的左侧,并被富马酸酶脱去。按照题目所设定的立体专一性比较,富马酸根的比例反转为 79% 不含氚,21% 为单氚代产物。
解答
下文所有 SMILES 中,[2H] 表示氘,[3H] 表示氚。在 Fischer 投影式中,水平键指向观察者,竖直键背向观察者。下文明确写出的辅因子 SMILES 采用质子化的磷酸基团。
6.1 — 催化氘化的产物
起始化合物为:
- 马来酸,即 \(Z\) 异构体:
O=C(O)/C=C\C(=O)O。 - 富马酸,即 \(E\) 异构体:
O=C(O)/C=C/C(=O)O。 - 氘分子:
[2H][2H]。
钯催化的加成是顺式加成:两个氘原子从双键的同一侧加成。
配平的加成反应式为
\[ \ce{HOOC-CH=CH-COOH + D2 ->[Pd/C] HOOC-CHD-CHD-COOH}. \]
由于 \(\ce{D}\) 和 \(\ce{H}\) 可以区分,每种产物的 C2 和 C3 都是立体中心。其 CIP 优先次序为
\[ \text{羧基碳}>\text{相邻次甲基碳}>\ce{D}>\ce{H}. \]
在形式上的四种构型中,\((2R,3S)\) 和 \((2S,3R)\) 表示同一种内消旋化合物。因此共有三种立体异构体。
绘制所要求的 Fischer 投影式时,将 C1 放在顶部,C4 放在底部,两端各有一个末端 \(\ce{COOH}\) 基团:
| 产物 | 异构 SMILES | C2:左,右 | C3:左,右 |
|---|---|---|---|
| 内消旋-\((2R,3S)\)-2,3-二氘代琥珀酸 | O=C(O)[C@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{H},\ce{D}\) |
| \((2R,3R)\)-2,3-二氘代琥珀酸 | O=C(O)[C@H]([2H])[C@@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{D},\ce{H}\) |
| \((2S,3S)\)-2,3-二氘代琥珀酸 | O=C(O)[C@@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{D},\ce{H}\) | \(\ce{H},\ce{D}\) |
因此:
- 马来酸 + 顺式加成生成内消旋化合物。
- 富马酸 + 顺式加成生成等量的 \(RR\) 和 \(SS\) 化合物,因为在非手性催化剂上,其两个面是等价的。
\(RR\) 和 \(SS\) 化合物互为对映异构体,各自具有旋光性。它们的外消旋混合物不具有旋光性。内消旋化合物是非手性的,不具有旋光性;它与这对对映异构体中的每一个都互为非对映异构体。
绘制 Newman 投影式时,沿 C2 指向 C3 的方向观察。将前方的羧基放在 12 点钟方向,后方的羧基放在 6 点钟方向。下列钟面位置确定了全部三个投影式:
| 异构体 | 前方 C2 的取代基 | 后方 C3 的取代基 |
|---|---|---|
| 内消旋-\((2R,3S)\) | \(\ce{D}\) 在 4 点钟方向;\(\ce{H}\) 在 8 点钟方向 | \(\ce{D}\) 在 10 点钟方向;\(\ce{H}\) 在 2 点钟方向 |
| \((2R,3R)\) | \(\ce{D}\) 在 4 点钟方向;\(\ce{H}\) 在 8 点钟方向 | \(\ce{D}\) 在 2 点钟方向;\(\ce{H}\) 在 10 点钟方向 |
| \((2S,3S)\) | \(\ce{D}\) 在 8 点钟方向;\(\ce{H}\) 在 4 点钟方向 | \(\ce{D}\) 在 10 点钟方向;\(\ce{H}\) 在 2 点钟方向 |
这些构象均为交叉式,羧基–羧基二面角为 \(180^\circ\)。它们使两个体积较大的羧基之间的相互作用最小;对于二价阴离子,这些构象还使负电荷彼此远离。
相应的酶促反应底物为:
- 内消旋-\((2R,3S)\)-2,3-二氘代琥珀酸根:
O=C([O-])[C@H]([2H])[C@H]([2H])C(=O)[O-]。 - \((2R,3R)\)-2,3-二氘代琥珀酸根:
O=C([O-])[C@H]([2H])[C@@H]([2H])C(=O)[O-]。 - \((2S,3S)\)-2,3-二氘代琥珀酸根:
O=C([O-])[C@@H]([2H])[C@H]([2H])C(=O)[O-]。
6.2 — 预测的二氘代富马酸根百分比
可能的富马酸根产物为:
- 未标记的富马酸根:
O=C([O-])/C=C/C(=O)[O-]。 - 单氘代富马酸根:
O=C([O-])/C([2H])=C/C(=O)[O-]。 - 2,3-二氘代富马酸根:
O=C([O-])/C([2H])=C([2H])/C(=O)[O-]。
只有当两个普通氢原子都被脱去、两个氘原子都保留在烯烃中时,才会得到二氘代富马酸根。
对于内消旋底物,Newman 投影式显示一对处于反式位置的 \(\ce{H}/\ce{H}\) 和一对处于反式位置的 \(\ce{D}/\ce{D}\)。因此,反式消除可以保留两个氘,也可以一个氘都不保留。按照规定的理想化假设,这两种途径产生 50% 的二氘代产物。顺式消除脱去一个氢和一个氘,生成单氘代富马酸根。
对于 \(RR/SS\) 底物,处于反式位置的原子对包含一个氢和一个氘。因此,反式消除不生成二氘代富马酸根。形式上的另一种顺式消除途径给出互补的 50% 结果。
| 起始酸 | 得到的氘代琥珀酸根 | 顺式消除生成的二氘代富马酸根 | 反式消除生成的二氘代富马酸根 |
|---|---|---|---|
| 马来酸 | 内消旋体 | \(0\%\) | \(50\%\) |
| 富马酸 | 外消旋 \(RR+SS\) | \(50\%\) | \(0\%\) |
这些百分比采用题目规定的 \(0/50\%\) 近似。
6.3 — 琥珀酸脱氢酶的立体化学
实验结果为
\[ \begin{aligned} \text{由马来酸制得的底物:}&\quad 48.5\%\approx50\%,\\ \text{由富马酸制得的底物:}&\quad 4\%\approx0\%. \end{aligned} \]
这与反式一列相符。
在上文指定的内消旋体 Newman 投影式中,表示脱去前方 8 点钟方向的氢和后方 2 点钟方向的氢。它们的二面角为 \(180^\circ\);两个氘都保留在生成的富马酸根中。
对于未标记的琥珀酸根 O=C([O-])CCC(=O)[O-],配平的总反应为
\[ \ce{^-OOC-CH2-CH2-COO^- + FAD -> ^-OOC-CH=CH-COO^- + FADH2}. \]
辅因子的结构为:
- 黄素腺嘌呤二核苷酸,FAD:
CC1=CC2=C(C=C1C)N(C3=NC(=O)NC(=O)C3=N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O。 - 还原型黄素腺嘌呤二核苷酸,\(\ce{FADH2}\):
CC1=CC2=C(C=C1C)N(C3NC(=O)NC(=O)C=3N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O。
6.4 — 富马酸酶催化水合的立体化学
水 O 按下式加成到 2,3-二氘代富马酸根上
\[ \ce{^-OOC-C(D)=C(D)-COO^- + H2O -> ^-OOC-C(D)(OH)-CH(D)-COO^-}. \]
指定的产物为 \((2S,3S)\)-2,3-二氘代苹果酸根:
O=C([O-])[C@@]([2H])(O)[C@H]([2H])C(=O)[O-]。
作为比较,普通的 \((S)\)-苹果酸根为:
O=C([O-])[C@@H](O)CC(=O)[O-]。
产物的 Fischer 投影式具有竖直的 C1–C2–C3–C4 链:
| 中心 | 左侧取代基 | 右侧取代基 |
|---|---|---|
| C2 | \(\ce{OH}\) | \(\ce{D}\) |
| C3 | \(\ce{H}\) | \(\ce{D}\) |
两端的基团均为 \(\ce{COO^-}\)。
填写题目给出的特定楔线式图时:
- 在 C3 处,将 \(\ce{D}\) 放在指向上方的普通键上,将 \(\ce{H}\) 放在指向左侧的虚楔键上。
- 在 C2 处,将 \(\ce{OH}\) 放在指向右侧的实楔键上,将 \(\ce{D}\) 放在指向下方的普通键上。
- 保持图中已标出的 C1 和 C4 键不变。
新引入的氢位于绘图平面后方,而新引入的羟基位于前方。因此,水合为反式加成。
构型的判定依据如下:
\[ \begin{aligned} \text{C2:}&\quad \ce{OH}>\text{C1 羧基}>\text{C3 碳链}>\ce{D},\\ \text{C3:}&\quad \text{C4 羧基}>\text{C2 碳链}>\ce{D}>\ce{H}. \end{aligned} \]
两个中心均为 \(S\),符合要求。
6.5 — 酯与醛反应的机理
这是酯的烯醇负离子对醛的羟醛型加成反应。
在下列通式 SMILES 中,[*:1] 表示 \(R'\),[*:2] 表示 \(R''\)。
| 物种 | 名称或说明 | SMILES |
|---|---|---|
| \(\ce{CH3COOR'}\) | 乙酸酯 | CC(=O)O[*:1] |
| \(\ce{R'O^-}\) | 烷氧负离子碱 | [O-][*:1] |
| \(\ce{R'OH}\) | 相应的醇 | O[*:1] |
| \(\ce{R''CHO}\) | 醛 | O=C[*:2] |
| \(\ce{^-CH2COOR'}\) | 负电荷位于碳上的烯醇负离子共振式 | [CH2-]C(=O)O[*:1] |
| \(\ce{CH2=C(O^-)OR'}\) | 负电荷位于氧上的烯醇负离子共振式 | C=C([O-])O[*:1] |
| \(\ce{R''CH(O^-)CH2COOR'}\) | 加成产物烷氧负离子 | [*:2]C([O-])CC(=O)O[*:1] |
| \(\ce{R''CH(OH)CH2COOR'}\) | β-羟基酯 | [*:2]C(O)CC(=O)O[*:1] |
步骤 1:脱去一个 α-氢。
\[ \ce{CH3C(=O)OR' + R'O^- <=> ^-CH2C(=O)OR' + R'OH}. \]
碱的氧原子孤电子对进攻一个 α-氢,C–H 键的电子留在酯的烯醇负离子体系中:
\[ \ce{^-CH2-C(=O)-OR' <-> CH2=C(O^-)-OR'}. \]
这是同一个中间体的两个共振式。
步骤 2:形成碳–碳键。
\[ \ce{^-CH2C(=O)OR' + R''CHO -> R''CH(O^-)CH2C(=O)OR'}. \]
烯醇负离子的碳原子进攻醛的羰基碳原子。醛的羰基 π 电子移向氧原子。
步骤 3:质子化。
\[ \ce{R''CH(O^-)CH2C(=O)OR' + R'OH -> R''CH(OH)CH2C(=O)OR' + R'O^-}. \]
产物烷氧负离子从醇中夺取一个质子,使碱再生。
配平的净反应为
\[ \boxed{\ce{CH3COOR' + R''CHO -> R''CH(OH)CH2COOR'}}. \]
这一通用反应并未指定唯一的产物构型。在相应的酶促反应中,苹果酸合酶控制新形成的带羟基中心,使其具有 \(S\) 构型。
6.6 — 用于脱水的酶
使用富马酸酶,即 6.4 中催化水合反应的同一种酶。其反应是可逆的:
\[ \ce{^-OOC-CH(OH)-CH2-COO^- <=> ^-OOC-CH=CH-COO^- + H2O}. \]
微观可逆性要求脱水沿相反的立体化学途径进行。
在 C2 羟基位于左侧的 Fischer 投影取向中,富马酸酶脱去该羟基以及 C3 左侧的氢同位素。这是解答 6.7 和 6.8 的关键判定。
6.7 — 由 \(R\) 构型标记乙酰基生成的苹果酸根
明确指定的起始酸为 \((R)\)-[2-氘代,2-氚代]乙酸:
[3H][C@@H]([2H])C(=O)O。
与其对应的带有 \(R\) 构型标记乙酰基的乙酰辅酶 A 为:
[3H][C@@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O。
另一种含碳底物是乙醛酸根,O=CC(=O)[O-]。其羧基碳和醛基碳分别成为苹果酸根的 C1 和 C2。乙酰基的甲基碳成为 C3,乙酰基的羰基碳成为 C4。
形成 C–C 键需要从标记的甲基上夺取一个氢同位素:
- 夺取 \(\ce{H}\) 后,苹果酸根 C3 上留下 \(\ce{D}\) 和 \(\ce{T}\)。
- 夺取 \(\ce{D}\) 后,苹果酸根 C3 上留下 \(\ce{H}\) 和 \(\ce{T}\)。
主要的富马酸根产物保留氚。由于富马酸酶脱去 C3 左侧的同位素,生成该富马酸根的苹果酸根必定具有位于右侧的氚。
因此,所要求的两个 Fischer 投影式两端均为 \(\ce{COO^-}\) 基团,C2 上羟基在左、氢在右,C3 上的取代基如下:
| 保留氚的苹果酸根 | C3 左侧 | C3 右侧 | 异构 SMILES |
|---|---|---|---|
| \((2S,3S)\)-3-氚代苹果酸根 | \(\ce{H}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@H]([3H])C(=O)[O-] |
| \((2S,3S)\)-3-氘代-3-氚代苹果酸根 | \(\ce{D}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@]([2H])([3H])C(=O)[O-] |
在 C3 处,优先次序为羧基碳 \(>\) C2 碳 \(>\ce{T}>\ce{H}\) 或 \(\ce{D}\),两种情况下均得到 \(3S\) 构型。
形式上同位素配平的脱水反应式为
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + H2O} \]
和
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + HDO}. \]
其中:
- 单氚代富马酸根为
O=C([O-])/C([3H])=C/C(=O)[O-]。 - 单氘代水 \(\ce{HDO}\) 为
[2H]O。
因此,这两种苹果酸根生成相同的含氚富马酸根。给出的 79% 氚保留比例确定了所保留氚的位置,但不能确定这两种苹果酸根同位素体各自的含量。
为完整起见,采用上文的羧酸根离子形式,配平的合成反应式可写为
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(D)(T)-COO^- + CoASH + H+} \]
或
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(H)(T)-COO^- + CoASH + D+}. \]
质子和氘核分别为 [H+] 和 [2H+]。辅酶 A,\(\ce{CoASH}\),为:
SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O。
6.8 — 由 \(S\) 构型标记乙酰基生成的产物
构型相反的起始酸 \((S)\)-[2-氘代,2-氚代]乙酸为:
[3H][C@H]([2H])C(=O)O。
相应的带有 \(S\) 构型标记乙酰基的乙酰辅酶 A 为:
[3H][C@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O。
在题目所设定的立体专一性比较中,将乙酰基构型反转会使 C3 上的同位素位置反转。酶仍使 C2 上带羟基的中心形成 \(S\) 构型。
因此,相应的主要苹果酸根产物是 C3 差向异构体,其 C2 上羟基在左、氢在右,并具有以下取代基:
| 苹果酸根 | C3 左侧 | C3 右侧 | 异构 SMILES |
|---|---|---|---|
| \((2S,3R)\)-3-氚代苹果酸根 | \(\ce{T}\) | \(\ce{H}\) | O=C([O-])[C@@H](O)[C@@H]([3H])C(=O)[O-] |
| \((2S,3R)\)-3-氘代-3-氚代苹果酸根 | \(\ce{T}\) | \(\ce{D}\) | O=C([O-])[C@@H](O)[C@@]([2H])([3H])C(=O)[O-] |
此时富马酸酶脱去氚:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=CH-COO^- + HTO} \]
或
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(D)-COO^- + HTO}. \]
单氚代水 \(\ce{HTO}\) 为 [3H]O。因此,富马酸根产物分别为未标记的富马酸根或单氘代富马酸根;两者均不含氚。
在各分支比例不变的情况下,保留氚和失去氚的途径互换:
\[ f_{\mathrm{T\ retained}}(S)=1-f_{\mathrm{T\ retained}}(R) =1-0.79=0.21. \]
因此,预期的富马酸根分布为
\[ \boxed{79\%\ \text{不含氚的富马酸根},\qquad 21\%\ \text{单氚代富马酸根}.} \]
题目未说明不含氚的部分中,未标记富马酸根和单氘代富马酸根各占多少。
解答已与官方解答核对。本解答与官方解答不同之处,均为官方解答中的错误或印刷错误。
IChO 1990 · Теоретическая задача 6
Биоорганическая химия
Реакция дегидрирования сукцината до фумарата является одной из стадий цикла трикарбоновых кислот Кребса и катализируется ферментом сукцинатдегидрогеназой. Флавинадениндинуклеотид, FAD, выступает в качестве кофермента. Уравнение процесса:
Была изучена стереохимия дегидрирования сукцината до фумарата. Рассмотрите ферментативную реакцию с 2,3-дидейтеросукцинатами, соответствующими кислотам или полученными каталитическим дейтерированием (в присутствии палладия на угле) фумаровой и малеиновой кислот.
6.1 Используя проекции Фишера, запишите структуры всех возможных стереоизомеров, получаемых при каталитическом дейтерировании малеиновой и фумаровой кислот. Сколько существует изомеров? Укажите оптически активные изомеры. Установите стереохимическое соотношение между ними (сравните изомеры попарно). Используя проекции Ньюмена, покажите наиболее устойчивую конформацию каждого изомера.
Доля дидейтерированного фумарата (получаемого при проведении ферментативной реакции с каждым из указанных выше 2,3-дидейтерированных сукцинатов) составляет 4 % при использовании фумаровой кислоты в качестве исходного вещества и 48.5 % при использовании малеиновой кислоты.
Предполагается, что в активном центре ферментативное дегидрирование сукцината протекает в наиболее устойчивой конформации, предложенной в 6.1. Стереохимия дегидрирования может быть син или анти.
6.2 На основании проекций Ньюмена наиболее устойчивых конформаций каждого изомера и приведённых выше данных определите процентную долю дидейтерированного фумарата, образующегося при син- и анти-дегидрировании.
(Примите, что процентные доли дидейтерированного фумарата составляют соответственно 0 или 50 %.)
6.3 Покажите стереохимию ферментативного дегидрирования.
На следующей стадии цикла Кребса в присутствии фермента фумаразы фумарат присоединяет молекулу воды с образованием \((S)\)-малата (также называемого L-малатом).
Проекция Фишера \((S)\)-малата:
6.4 2,3-Дидейтерофумарат под действием фумаразы превращается в \((2S,3S)\)-2,3-дидейтеромалат (путём присоединения воды). Покажите стереохимический путь реакции. Для ответа на этот вопрос используйте приведённый ниже схематический рисунок.
Ацетилкофермент A, \(\ce{CH3COSCoA}\), реагирует с глиоксилатом, \(\ce{OHC-CO2-}\), в присутствии фермента малатсинтазы с образованием \((S)\)-малата.
Аналогичная реакция может протекать между сложным эфиром \(\ce{CH3COOR'}\) (аналогичным тиоэфиру \(\ce{CH3COSCoA}\)) и альдегидом \(\ce{R''CHO}\) (аналогичным глиоксилату) в присутствии ионов \(\ce{R'-O-}\). Она приводит к образованию β-гидроксиэфира.
(\(\ce{R'-O-}\) вступают в реакцию в качестве основания, образуя промежуточный карбанион из сложного эфира)
6.5 Запишите стадии механизма.
Ферментативную реакцию проводят с использованием ацетилкофермента A, полученного из уксусной кислоты \(\ce{CHDTCOOH}\), имеющей \(R\)-конфигурацию.
(тритий \(\ce{T} = {}^{3}_{1}\ce{H}\), дейтерий \(\ce{D} = {}^{2}_{1}\ce{H}\))
Образовавшийся \((S)\)-малат дегидратируют (реакция, обратная реакции в вопросе 6.4) посредством ферментативной реакции.
6.6 Какой фермент можно использовать?
Основным продуктом является монотритированный фумарат (79%), наряду с которым образуется 21 % фумарата, не содержащего трития.
6.7 Запишите проекции Фишера двух возможных структур основного продукта — \((S)\)-малата, образующегося из ацетилкофермента A, содержащего меченую ацетильную группу с \(R\)-конфигурацией.
6.8 Какие продукты образуются, если исходное вещество содержит меченую ацетильную группу с \(S\)-конфигурацией?
Условие переведено с официального английского текста.
Ответы
- 6.1: Существуют три стереоизомера: мезо-\((2R,3S)\), \((2R,3R)\) и \((2S,3S)\). Малеиновая кислота даёт мезо-соединение; фумаровая кислота даёт рацемическую смесь двух других изомеров. Последние представляют собой оптически активные в индивидуальном виде энантиомеры; каждый из них является диастереомером мезо-соединения. Наиболее устойчивые конформации — заторможенные, с карбоксильными группами в анти-положении.
- 6.2: Из малеиновой кислоты: 0% дидейтерофумарата при син-дегидрировании, 50% при анти-дегидрировании. Из фумаровой кислоты: 50% при син, 0% при анти.
- 6.3: Сукцинатдегидрогеназа осуществляет анти-дегидрирование.
- 6.4: Фумараза присоединяет гидроксильную группу и водород по типу анти, образуя \((2S,3S)\)-2,3-дидейтеромалат. В его вертикальной проекции Фишера у верхнего центра гидроксильная группа расположена слева, дейтерий — справа, а у нижнего центра водород расположен слева, дейтерий — справа.
- 6.5: Механизм: образование енолята сложного эфира → атака на альдегид → протонирование образовавшегося алкоголята.
- 6.6: Фумараза, также называемая фумаратгидратазой.
- 6.7: Два возможных варианта с сохранением трития — \((2S,3S)\)-3-тритиомалат и \((2S,3S)\)-3-дейтерио-3-тритиомалат. В проекции Фишера с гидроксильной группой слева при C2 тритий расположен справа при C3, напротив водорода или дейтерия.
- 6.8: Соответствующие основные малаты имеют конфигурацию \((2S,3R)\): тритий расположен слева при C3 и отщепляется фумаразой. При предполагаемом стереоспецифическом сравнении доли фумаратов меняются местами: 79% не содержащего трития и 21% монотритированного.
Решение
Во всём тексте [2H] обозначает дейтерий, а [3H] — тритий в SMILES. В проекции Фишера горизонтальные связи направлены к наблюдателю, а вертикальные — от него. В приведённых ниже явных записях SMILES кофакторов используются протонированные фосфатные группы.
6.1 — Продукты каталитического дейтерирования
Исходные соединения:
- Малеиновая кислота, \(Z\)-изомер:
O=C(O)/C=C\C(=O)O. - Фумаровая кислота, \(E\)-изомер:
O=C(O)/C=C/C(=O)O. - Молекулярный дейтерий:
[2H][2H].
Каталитическое присоединение на палладии протекает по типу син: оба атома дейтерия присоединяются с одной стороны двойной связи.
Уравнение присоединения с расставленными коэффициентами:
\[ \ce{HOOC-CH=CH-COOH + D2 ->[Pd/C] HOOC-CHD-CHD-COOH}. \]
Каждый продукт имеет стереогенные центры при C2 и C3, поскольку \(\ce{D}\) и \(\ce{H}\) различимы. Порядок приоритетов по правилам CIP:
\[ \text{карбоксильный атом углерода}>\text{соседний метиновый атом углерода}>\ce{D}>\ce{H}. \]
Из четырёх формальных конфигураций \((2R,3S)\) и \((2S,3R)\) описывают одно и то же мезо-соединение. Таким образом, существуют три стереоизомера.
Для требуемых проекций Фишера расположите C1 сверху, а C4 снизу, с концевой группой \(\ce{COOH}\) на каждом конце:
| Продукт | Изомерический SMILES | C2: слева, справа | C3: слева, справа |
|---|---|---|---|
| мезо-\((2R,3S)\)-2,3-дидейтероянтарная кислота | O=C(O)[C@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{H},\ce{D}\) |
| \((2R,3R)\)-2,3-дидейтероянтарная кислота | O=C(O)[C@H]([2H])[C@@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{D},\ce{H}\) |
| \((2S,3S)\)-2,3-дидейтероянтарная кислота | O=C(O)[C@@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{D},\ce{H}\) | \(\ce{H},\ce{D}\) |
Следовательно:
- Малеиновая кислота + син-присоединение даёт мезо-соединение.
- Фумаровая кислота + син-присоединение даёт равные количества соединений \(RR\) и \(SS\), поскольку обе её стороны эквивалентны на ахиральном катализаторе.
Соединения \(RR\) и \(SS\) являются энантиомерами и в индивидуальном виде оптически активны. Их рацемическая смесь оптически неактивна. Мезо-соединение ахирально и оптически неактивно; оно является диастереомером каждого члена энантиомерной пары.
Для проекций Ньюмена смотрите от C2 к C3. Расположите переднюю карбоксильную группу в положении 12 часов, а заднюю карбоксильную группу — в положении 6 часов. Следующие положения на циферблате задают все три проекции:
| Изомер | Заместители при переднем C2 | Заместители при заднем C3 |
|---|---|---|
| мезо-\((2R,3S)\) | \(\ce{D}\) на 4 часах; \(\ce{H}\) на 8 часах | \(\ce{D}\) на 10 часах; \(\ce{H}\) на 2 часах |
| \((2R,3R)\) | \(\ce{D}\) на 4 часах; \(\ce{H}\) на 8 часах | \(\ce{D}\) на 2 часах; \(\ce{H}\) на 10 часах |
| \((2S,3S)\) | \(\ce{D}\) на 8 часах; \(\ce{H}\) на 4 часах | \(\ce{D}\) на 10 часах; \(\ce{H}\) на 2 часах |
Эти конформации заторможенные, с двугранным углом между карбоксильными группами \(180^\circ\). Они минимизируют взаимодействие между двумя объёмными карбоксильными группами; в дианионах они также удаляют отрицательные заряды друг от друга.
Соответствующие субстраты ферментативной реакции:
- мезо-\((2R,3S)\)-2,3-дидейтеросукцинат:
O=C([O-])[C@H]([2H])[C@H]([2H])C(=O)[O-]. - \((2R,3R)\)-2,3-дидейтеросукцинат:
O=C([O-])[C@H]([2H])[C@@H]([2H])C(=O)[O-]. - \((2S,3S)\)-2,3-дидейтеросукцинат:
O=C([O-])[C@@H]([2H])[C@H]([2H])C(=O)[O-].
6.2 — Предсказанные процентные доли дидейтерофумарата
Возможные фумаратные продукты:
- Немеченый фумарат:
O=C([O-])/C=C/C(=O)[O-]. - Монодейтерофумарат:
O=C([O-])/C([2H])=C/C(=O)[O-]. - 2,3-Дидейтерофумарат:
O=C([O-])/C([2H])=C([2H])/C(=O)[O-].
Дидейтерофумарат образуется только при отщеплении обоих атомов обычного водорода, когда оба атома дейтерия остаются в алкене.
Для мезо-субстрата проекция Ньюмена показывает пару \(\ce{H}/\ce{H}\) в анти-положении и пару \(\ce{D}/\ce{D}\) в анти-положении. Поэтому при анти-элиминировании могут сохраняться либо оба атома дейтерия, либо ни один из них. В рамках заданной идеализации это даёт 50% дидейтерированного продукта. При син-элиминировании отщепляются один атом водорода и один атом дейтерия с образованием монодейтерофумарата.
Для субстратов \(RR/SS\) анти-пары содержат один атом водорода и один атом дейтерия. Поэтому анти-элиминирование не даёт дидейтерофумарата. Формальный альтернативный путь син-элиминирования даёт дополняющий результат — 50%.
| Исходная кислота | Полученный дейтерированный сукцинат | Дидейтерофумарат при син-элиминировании | Дидейтерофумарат при анти-элиминировании |
|---|---|---|---|
| Малеиновая кислота | мезо | \(0\%\) | \(50\%\) |
| Фумаровая кислота | рацемический \(RR+SS\) | \(50\%\) | \(0\%\) |
Эти процентные доли рассчитаны с использованием предписанного в условии приближения \(0/50\%\).
6.3 — Стереохимия действия сукцинатдегидрогеназы
Экспериментально:
\[ \begin{aligned} \text{субстрат из малеиновой кислоты:}&\quad 48.5\%\approx50\%,\\ \text{субстрат из фумаровой кислоты:}&\quad 4\%\approx0\%. \end{aligned} \]
Это соответствует столбцу анти.
В указанной выше проекции Ньюмена мезо-соединения покажите отщепление переднего атома водорода в положении 8 часов и заднего атома водорода в положении 2 часов. Двугранный угол между ними равен \(180^\circ\); оба атома дейтерия остаются в образующемся фумарате.
Для немеченого сукцината, O=C([O-])CCC(=O)[O-], суммарное уравнение реакции с расставленными коэффициентами имеет вид
\[ \ce{^-OOC-CH2-CH2-COO^- + FAD -> ^-OOC-CH=CH-COO^- + FADH2}. \]
Структуры кофакторов:
- Флавинадениндинуклеотид, FAD:
CC1=CC2=C(C=C1C)N(C3=NC(=O)NC(=O)C3=N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O. - Восстановленный флавинадениндинуклеотид, \(\ce{FADH2}\):
CC1=CC2=C(C=C1C)N(C3NC(=O)NC(=O)C=3N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O.
6.4 — Стереохимия гидратации под действием фумаразы
Вода, O, присоединяется к 2,3-дидейтерофумарату согласно уравнению
\[ \ce{^-OOC-C(D)=C(D)-COO^- + H2O -> ^-OOC-C(D)(OH)-CH(D)-COO^-}. \]
Указанный продукт — \((2S,3S)\)-2,3-дидейтеромалат:
O=C([O-])[C@@]([2H])(O)[C@H]([2H])C(=O)[O-].
Для сравнения, обычный \((S)\)-малат:
O=C([O-])[C@@H](O)CC(=O)[O-].
Проекция Фишера продукта имеет вертикальную цепь C1–C2–C3–C4:
| Центр | Левый заместитель | Правый заместитель |
|---|---|---|
| C2 | \(\ce{OH}\) | \(\ce{D}\) |
| C3 | \(\ce{H}\) | \(\ce{D}\) |
Обе концевые группы — \(\ce{COO^-}\).
Чтобы заполнить конкретный рисунок с клиновидными и штриховыми связями, приведённый в условии:
- При C3 поместите \(\ce{D}\) на обычную связь, направленную вверх, а \(\ce{H}\) — на штриховую связь, направленную влево.
- При C2 поместите \(\ce{OH}\) на сплошной клин, направленный вправо, а \(\ce{D}\) — на обычную связь, направленную вниз.
- Оставьте уже обозначенные связи с C1 и C4 без изменений.
Вновь присоединённый водород находится за плоскостью рисунка, а вновь присоединённая гидроксильная группа — перед ней. Следовательно, гидратация протекает по типу анти.
Конфигурации определяются следующим порядком приоритетов:
\[ \begin{aligned} \text{C2:}&\quad \ce{OH}>\text{карбоксильная группа C1}>\text{цепь C3}>\ce{D},\\ \text{C3:}&\quad \text{карбоксильная группа C4}>\text{цепь C2}>\ce{D}>\ce{H}. \end{aligned} \]
Оба центра имеют конфигурацию \(S\), как и требуется.
6.5 — Механизм реакции сложного эфира с альдегидом
Это присоединение енолята сложного эфира к альдегиду по типу альдольной реакции.
В приведённых ниже обобщённых записях SMILES [*:1] обозначает \(R'\), а [*:2] обозначает \(R''\).
| Частица | Название или описание | SMILES |
|---|---|---|
| \(\ce{CH3COOR'}\) | Сложный эфир уксусной кислоты | CC(=O)O[*:1] |
| \(\ce{R'O^-}\) | Алкоголятное основание | [O-][*:1] |
| \(\ce{R'OH}\) | Соответствующий спирт | O[*:1] |
| \(\ce{R''CHO}\) | Альдегид | O=C[*:2] |
| \(\ce{^-CH2COOR'}\) | Резонансная структура енолята с зарядом на углероде | [CH2-]C(=O)O[*:1] |
| \(\ce{CH2=C(O^-)OR'}\) | Резонансная структура енолята с зарядом на кислороде | C=C([O-])O[*:1] |
| \(\ce{R''CH(O^-)CH2COOR'}\) | Алкоголят — продукт присоединения | [*:2]C([O-])CC(=O)O[*:1] |
| \(\ce{R''CH(OH)CH2COOR'}\) | β-Гидроксиэфир | [*:2]C(O)CC(=O)O[*:1] |
Стадия 1: Отщепление α-водорода.
\[ \ce{CH3C(=O)OR' + R'O^- <=> ^-CH2C(=O)OR' + R'OH}. \]
Неподелённая электронная пара кислорода основания атакует α-водород, а электроны связи C–H остаются в енолятной системе сложного эфира:
\[ \ce{^-CH2-C(=O)-OR' <-> CH2=C(O^-)-OR'}. \]
Это резонансные структуры одного промежуточного соединения.
Стадия 2: Образование связи углерод–углерод.
\[ \ce{^-CH2C(=O)OR' + R''CHO -> R''CH(O^-)CH2C(=O)OR'}. \]
Атом углерода енолята атакует карбонильный атом углерода альдегида. π-Электроны карбонильной группы альдегида переходят на кислород.
Стадия 3: Протонирование.
\[ \ce{R''CH(O^-)CH2C(=O)OR' + R'OH -> R''CH(OH)CH2C(=O)OR' + R'O^-}. \]
Образовавшийся алкоголят отнимает протон у спирта, регенерируя основание.
Суммарное уравнение реакции с расставленными коэффициентами:
\[ \boxed{\ce{CH3COOR' + R''CHO -> R''CH(OH)CH2COOR'}}. \]
Для этой общей реакции не задана единственная конфигурация продукта. В ферментативном аналоге малатсинтаза определяет конфигурацию вновь образующегося центра, несущего гидроксильную группу, обеспечивая \(S\)-конфигурацию.
6.6 — Фермент для дегидратации
Используйте фумаразу, тот же фермент, который катализирует гидратацию в 6.4. Катализируемая ею реакция обратима:
\[ \ce{^-OOC-CH(OH)-CH2-COO^- <=> ^-OOC-CH=CH-COO^- + H2O}. \]
Принцип микроскопической обратимости требует, чтобы дегидратация протекала по обратному стереохимическому пути.
В проекции Фишера с гидроксильной группой при C2 слева фумараза отщепляет эту гидроксильную группу вместе с изотопом водорода, расположенным слева при C3. Именно это определение положения является ключевым для 6.7 и 6.8.
6.7 — Малаты, полученные из меченой ацетильной группы с \(R\)-конфигурацией
Явно указанная исходная кислота — \((R)\)-[2-дейтерио,2-тритио]уксусная кислота:
[3H][C@@H]([2H])C(=O)O.
Соответствующий ей меченый ацетил-КоА с \(R\)-конфигурацией:
[3H][C@@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
Другой углеродный субстрат — глиоксилат, O=CC(=O)[O-]. Его карбоксильный и альдегидный атомы углерода становятся соответственно C1 и C2 малата. Метильный атом углерода ацетильной группы становится C3, а карбонильный атом углерода ацетильной группы — C4.
Для образования связи C–C необходимо отщепление одного изотопа из меченой метильной группы:
- При отщеплении \(\ce{H}\) при C3 малата остаются \(\ce{D}\) и \(\ce{T}\).
- При отщеплении \(\ce{D}\) при C3 малата остаются \(\ce{H}\) и \(\ce{T}\).
Основной фумаратный продукт сохраняет тритий. Поскольку фумараза отщепляет изотоп, расположенный слева при C3, малат, дающий этот фумарат, должен содержать тритий справа.
Следовательно, две требуемые проекции Фишера имеют концевые группы \(\ce{COO^-}\), гидроксильную группу слева и водород справа при C2, а также следующие заместители при C3:
| Малат, сохраняющий тритий | C3 слева | C3 справа | Изомерический SMILES |
|---|---|---|---|
| \((2S,3S)\)-3-тритиомалат | \(\ce{H}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@H]([3H])C(=O)[O-] |
| \((2S,3S)\)-3-дейтерио-3-тритиомалат | \(\ce{D}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@]([2H])([3H])C(=O)[O-] |
При C3 порядок приоритетов таков: карбоксильный атом углерода \(>\) атом углерода C2 \(>\ce{T}>\ce{H}\) или \(\ce{D}\), что в обоих случаях даёт \(3S\).
Формальные уравнения дегидратации с соблюдением изотопного баланса:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + H2O} \]
и
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + HDO}. \]
Здесь:
- Монотритированный фумарат —
O=C([O-])/C([3H])=C/C(=O)[O-]. - Монодейтерированная вода, \(\ce{HDO}\), —
[2H]O.
Таким образом, оба малата дают один и тот же тритийсодержащий фумарат. Указанное сохранение трития на уровне 79% позволяет установить положение сохраняемого трития, но не определяет отдельные количества этих двух изотопологов малата.
Для полноты, при использованных выше формах карбоксилатных групп уравнения синтеза с соблюдением баланса можно записать как
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(D)(T)-COO^- + CoASH + H+} \]
или
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(H)(T)-COO^- + CoASH + D+}. \]
Протон и дейтрон — [H+] и [2H+]. Кофермент A, \(\ce{CoASH}\):
SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
6.8 — Продукты из меченой ацетильной группы с \(S\)-конфигурацией
Исходная кислота с противоположной конфигурацией, \((S)\)-[2-дейтерио,2-тритио]уксусная кислота:
[3H][C@H]([2H])C(=O)O.
Соответствующий меченый ацетил-КоА с \(S\)-конфигурацией:
[3H][C@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
При предполагаемом стереоспецифическом сравнении изменение конфигурации ацетильной группы на противоположную меняет расположение изотопов при C3 на противоположное. Фермент по-прежнему образует при C2 центр с гидроксильной группой в конфигурации \(S\).
Таким образом, соответствующие основные малаты являются эпимерами по C3, с гидроксильной группой слева и водородом справа при C2 и следующими заместителями:
| Малат | C3 слева | C3 справа | Изомерический SMILES |
|---|---|---|---|
| \((2S,3R)\)-3-тритиомалат | \(\ce{T}\) | \(\ce{H}\) | O=C([O-])[C@@H](O)[C@@H]([3H])C(=O)[O-] |
| \((2S,3R)\)-3-дейтерио-3-тритиомалат | \(\ce{T}\) | \(\ce{D}\) | O=C([O-])[C@@H](O)[C@@]([2H])([3H])C(=O)[O-] |
Теперь фумараза отщепляет тритий:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=CH-COO^- + HTO} \]
или
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(D)-COO^- + HTO}. \]
Монотритированная вода, \(\ce{HTO}\), — [3H]O. Поэтому фумаратными продуктами являются соответственно немеченый фумарат или монодейтерофумарат; оба не содержат трития.
При неизменных долях разветвления реакции каналы с сохранением и потерей трития меняются местами:
\[ f_{\mathrm{T\ retained}}(S)=1-f_{\mathrm{T\ retained}}(R) =1-0.79=0.21. \]
Следовательно, ожидаемое распределение фумаратов:
\[ \boxed{79\%\ \text{фумарата без трития},\qquad 21\%\ \text{монотритированного фумарата}.} \]
В условии не указано, как доля, не содержащая трития, распределяется между немеченым и монодейтерированным фумаратом.
Решение проверено по официальному решению. Там, где это решение расходится с официальным, в официальном решении есть ошибка или опечатка.
IChO 1990 · مسألة نظرية 6
الكيمياء العضوية الحيوية
يُعدّ تفاعل نزع الهيدروجين من السكسينات لتكوين الفومارات إحدى خطوات دورة كريبس للأحماض ثلاثية الكربوكسيل، ويحفزه إنزيم نازعة هيدروجين السكسينات. ويعمل ثنائي نوكليوتيد الفلافين والأدينين، FAD، مرافقًا إنزيميًا. معادلة العملية:
دُرست الكيمياء الفراغية لنزع الهيدروجين من السكسينات لتكوين الفومارات. انظر في التفاعل الإنزيمي مع سكسينات 2,3-ثنائية الديوتيريوم المناظرة للأحماض أو الناتجة عن الدوترة الحفزية (بوجود البلاديوم على الفحم) لحمضي الفوماريك والمالئيك.
6.1 باستخدام صيغ فيشر، اكتب تراكيب جميع المتماكبات الفراغية الممكنة الناتجة عن الدوترة الحفزية لحمضي المالئيك والفوماريك. كم عدد المتماكبات؟ حدّد أيّها نشط ضوئيًا. بيّن العلاقة الفراغية بينها (بمقارنة المتماكبات اثنين اثنين). وباستخدام إسقاطات نيومان، وضّح التشكل الأكثر استقرارًا لكل متماكب.
تبلغ نسبة الفومارات ثنائية الديوتيريوم (الناتجة عند إخضاع كلٍّ من السكسينات ثنائية الديوتيريوم في الموضعين 2-3 المذكورة أعلاه للتفاعل الإنزيمي) 4 % عند استخدام حمض الفوماريك جزيئًا ابتدائيًا، لكنها تبلغ 48.5 % عند استخدام حمض المالئيك.
يُفترض أن نزع الهيدروجين الإنزيمي في الموقع الفعال يحدث للسكسينات في التشكل الأكثر استقرارًا المقترح في 6.1. ويمكن أن تكون الكيمياء الفراغية لنزع الهيدروجين من النمط المتوافق (syn) أو المتعاكس (anti).
6.2 استنادًا إلى إسقاطات نيومان للتشكلات الأكثر استقرارًا لكل متماكب وإلى المعطيات السابقة، حدّد النسبة المئوية للفومارات ثنائية الديوتيريوم المتكوّنة بنزع الهيدروجين المتوافق والمتعاكس.
(افترض أن النسب المئوية للفومارات ثنائية الديوتيريوم هي 0 أو 50 %، على الترتيب.)
6.3 وضّح الكيمياء الفراغية لنزع الهيدروجين الإنزيمي.
في الخطوة التالية من دورة كريبس، وبوجود إنزيم الفوماراز، تُضاف جزيئة ماء إلى الفومارات لتعطي مالات التشكيل \((S)\) (وتُسمى أيضًا L-مالات).
إسقاط فيشر لمالات التشكيل \((S)\):
6.4 تتفاعل 2,3-ثنائي ديوتيروفومارات بوجود الفوماراز لتعطي 2,3-ثنائي ديوتيرومالات ذات التشكيل \((2S,3S)\) (بإضافة الماء). وضّح المسار الفراغي للتفاعل. استخدم الرسم التخطيطي أدناه للإجابة عن هذا السؤال.
يتفاعل أسيتيل مرافق الإنزيم A، \(\ce{CH3COSCoA}\)، مع الغليوكسيلات، \(\ce{OHC-CO2-}\)، بوجود إنزيم مخلّقة المالات ليعطي مالات التشكيل \((S)\).
يمكن أن يحدث تفاعل مشابه بين إستر \(\ce{CH3COOR'}\) (مشابه للثيوإستر \(\ce{CH3COSCoA}\)) وألدهيد \(\ce{R''CHO}\) (مشابه للغليوكسيلات) بوجود أيونات \(\ce{R'-O-}\). وينتج عنه إستر β-هيدروكسي.
(تدخل \(\ce{R'-O-}\) التفاعل بوصفها قاعدة لتكوين وسيط كربانيوني من الإستر)
6.5 اكتب خطوات الآلية.
يُجرى التفاعل الإنزيمي باستخدام أسيتيل مرافق الإنزيم A المحضّر من حمض الأسيتيك \(\ce{CHDTCOOH}\) ذي التشكيل \(R\).
(التريتيوم \(\ce{T} = {}^{3}_{1}\ce{H}\)، والديوتيريوم \(\ce{D} = {}^{2}_{1}\ce{H}\))
تُنزَع جزيئة ماء من مالات التشكيل \((S)\) المتكوّنة بتفاعل إنزيمي (التفاعل العكسي للسؤال 6.4).
6.6 ما الإنزيم الذي يمكن استخدامه؟
الناتج الرئيس هو الفومارات أحادية التريتيوم (79%)، مع 21 % من الفومارات الخالية من التريتيوم.
6.7 اكتب إسقاطات فيشر للتركيبين الممكنين للناتج الرئيس، مالات التشكيل \((S)\)، الناتج من أسيتيل مرافق الإنزيم A الذي يحمل مجموعة أسيتيل موسومة ذات التشكيل \(R\).
6.8 ما النواتج إذا كانت المادة الابتدائية تحمل مجموعة أسيتيل موسومة ذات التشكيل \(S\)؟
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 6.1: توجد ثلاثة متماكبات فراغية: الميزو-\((2R,3S)\)، و\((2R,3R)\)، و\((2S,3S)\). يعطي حمض المالئيك مركب الميزو؛ ويعطي حمض الفوماريك مزيجًا راسيميًا من المتماكبين الآخرين. وهذان الأخيران متماكبان مرآتيان نشطان ضوئيًا كلٌّ على حدة؛ وكلٌّ منهما متماكب فراغي غير مرآتي لمركب الميزو. وتكون التشكلات الأكثر استقرارًا متناوبة، مع وجود مجموعتي الكربوكسيل في وضع متعاكس.
- 6.2: من حمض المالئيك: 0% من ثنائي ديوتيروفومارات عند نزع الهيدروجين المتوافق، و50% عند نزعه المتعاكس. ومن حمض الفوماريك: 50% عند النزْع المتوافق، و0% عند النزْع المتعاكس.
- 6.3: تُحدث نازعة هيدروجين السكسينات نزع هيدروجين متعاكسًا.
- 6.4: يضيف الفوماراز مجموعة الهيدروكسيل والهيدروجين إضافة متعاكسة، فيعطي 2,3-ثنائي ديوتيريومالات ذات التشكيل \((2S,3S)\). وفي إسقاط فيشر الرأسي لها، تكون مجموعة الهيدروكسيل يسار المركز العلوي والديوتيريوم يمينه، ويكون الهيدروجين يسار المركز السفلي والديوتيريوم يمينه.
- 6.5: الآلية هي تكوّن إنولات الإستر ← الهجوم على الألدهيد ← بروتنة الألكوكسيد الناتج.
- 6.6: الفوماراز، ويُسمّى أيضًا هيدراتاز الفومارات.
- 6.7: الاحتمالان اللذان يحتفظان بالتريتيوم هما 3-تريتِيومالات ذات التشكيل \((2S,3S)\) و3-ديوتيريو-3-تريتِيومالات ذات التشكيل \((2S,3S)\). وفي إسقاط فيشر الذي تكون فيه مجموعة الهيدروكسيل على اليسار عند C2، يكون التريتيوم على اليمين عند C3، مقابل الهيدروجين أو الديوتيريوم.
- 6.8: تحمل المالات الرئيسة المناظرة التشكيل \((2S,3R)\): يكون التريتيوم على اليسار عند C3، وينزعه الفوماراز. وفي المقارنة النوعية فراغيًا المقصودة، تنعكس نسب الفومارات لتصبح 79% خالية من التريتيوم و21% أحادية التريتيوم.
الحل
في جميع ما يلي، يرمز [2H] إلى الديوتيريوم، ويرمز [3H] إلى التريتيوم في ترميز SMILES. في إسقاط فيشر، تتجه الروابط الأفقية نحو الناظر، وتتجه الروابط الرأسية بعيدًا عنه. وتستخدم صيغ SMILES الصريحة للعوامل المساعدة أدناه مجموعات فوسفات مُبرطنة.
6.1 — نواتج الدوترة الحفزية
المركبات الابتدائية هي:
- حمض المالئيك، المتماكب \(Z\):
O=C(O)/C=C\C(=O)O. - حمض الفوماريك، المتماكب \(E\):
O=C(O)/C=C/C(=O)O. - الديوتيريوم الجزيئي:
[2H][2H].
الإضافة الحفزية على البلاديوم متوافقة: تُضاف ذرتا الديوتيريوم كلتاهما إلى الوجه نفسه من الرابطة المزدوجة.
معادلة الإضافة الموزونة هي
\[ \ce{HOOC-CH=CH-COOH + D2 ->[Pd/C] HOOC-CHD-CHD-COOH}. \]
لكل ناتج مركزان مولّدان للتصاوغ الفراغي عند C2 وC3، لأن \(\ce{D}\) و\(\ce{H}\) قابلان للتمييز. وأولوياتهما وفق قواعد CIP هي
\[ \text{كربون الكربوكسيل}>\text{كربون الميثين المجاور}>\ce{D}>\ce{H}. \]
من بين التشكيلات الأربعة الشكلية، يصف \((2R,3S)\) و\((2S,3R)\) مركب الميزو نفسه. ومن ثم توجد ثلاثة متماكبات فراغية.
لرسم إسقاطات فيشر المطلوبة، ضع C1 في الأعلى وC4 في الأسفل، مع مجموعة \(\ce{COOH}\) طرفية عند كل نهاية:
| الناتج | ترميز SMILES المتماكبي | C2: اليسار، اليمين | C3: اليسار، اليمين |
|---|---|---|---|
| حمض الميزو-\((2R,3S)\)-2,3-ثنائي ديوتيريوسكسينيك | O=C(O)[C@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{H},\ce{D}\) |
| حمض 2,3-ثنائي ديوتيريوسكسينيك ذي التشكيل \((2R,3R)\) | O=C(O)[C@H]([2H])[C@@H]([2H])C(=O)O |
\(\ce{H},\ce{D}\) | \(\ce{D},\ce{H}\) |
| حمض 2,3-ثنائي ديوتيريوسكسينيك ذي التشكيل \((2S,3S)\) | O=C(O)[C@@H]([2H])[C@H]([2H])C(=O)O |
\(\ce{D},\ce{H}\) | \(\ce{H},\ce{D}\) |
وبناءً على ذلك:
- حمض المالئيك + إضافة متوافقة يعطي مركب الميزو.
- حمض الفوماريك + إضافة متوافقة يعطي كميتين متساويتين من مركبي \(RR\) و\(SS\)، لأن وجهيه متكافئان على حفاز غير كيرالي.
المركبان \(RR\) و\(SS\) متماكبان مرآتيان، وكلٌّ منهما نشط ضوئيًا على حدة. ومزيجهما الراسيمي غير نشط ضوئيًا. أما مركب الميزو فغير كيرالي وغير نشط ضوئيًا؛ وهو متماكب فراغي غير مرآتي لكل عضو من الزوج المرآتي.
لرسم إسقاطات نيومان، انظر من C2 نحو C3. ضع مجموعة الكربوكسيل الأمامية عند موضع الساعة 12، ومجموعة الكربوكسيل الخلفية عند موضع الساعة 6. وتحدّد مواضع الساعة الآتية الإسقاطات الثلاثة كلها:
| المتماكب | مستبدلات C2 الأمامية | مستبدلات C3 الخلفية |
|---|---|---|
| الميزو-\((2R,3S)\) | \(\ce{D}\) عند 4؛ \(\ce{H}\) عند 8 | \(\ce{D}\) عند 10؛ \(\ce{H}\) عند 2 |
| \((2R,3R)\) | \(\ce{D}\) عند 4؛ \(\ce{H}\) عند 8 | \(\ce{D}\) عند 2؛ \(\ce{H}\) عند 10 |
| \((2S,3S)\) | \(\ce{D}\) عند 8؛ \(\ce{H}\) عند 4 | \(\ce{D}\) عند 10؛ \(\ce{H}\) عند 2 |
هذه التشكلات متناوبة، وتبلغ الزاوية ثنائية السطح بين مجموعتي الكربوكسيل \(180^\circ\). وهي تقلّل التآثر بين مجموعتي الكربوكسيل الكبيرتين إلى الحد الأدنى؛ كما تُباعد بين الشحنتين السالبتين في الأنيونات الثنائية.
الركائز الإنزيمية المناظرة هي:
- الميزو-\((2R,3S)\)-2,3-ثنائي ديوتيريوسكسينات:
O=C([O-])[C@H]([2H])[C@H]([2H])C(=O)[O-]. - 2,3-ثنائي ديوتيريوسكسينات ذات التشكيل \((2R,3R)\):
O=C([O-])[C@H]([2H])[C@@H]([2H])C(=O)[O-]. - 2,3-ثنائي ديوتيريوسكسينات ذات التشكيل \((2S,3S)\):
O=C([O-])[C@@H]([2H])[C@H]([2H])C(=O)[O-].
6.2 — النسب المئوية المتوقعة لثنائي ديوتيروفومارات
نواتج الفومارات الممكنة هي:
- الفومارات غير الموسومة:
O=C([O-])/C=C/C(=O)[O-]. - أحادي ديوتيروفومارات:
O=C([O-])/C([2H])=C/C(=O)[O-]. - 2,3-ثنائي ديوتيروفومارات:
O=C([O-])/C([2H])=C([2H])/C(=O)[O-].
لا تتكوّن ثنائي ديوتيروفومارات إلا عند نزع ذرتي الهيدروجين العادي كلتيهما، مع إبقاء ذرتي الديوتيريوم في الألكين.
في ركيزة الميزو، يُظهر إسقاط نيومان زوجًا متعاكسًا من \(\ce{H}/\ce{H}\) وزوجًا متعاكسًا من \(\ce{D}/\ce{D}\). ولذلك يمكن للحذف المتعاكس إما أن يُبقي ذرتي الديوتيريوم كلتيهما أو ألا يُبقي أيًّا منهما. ووفق الافتراض المثالي المنصوص عليه، ينتج عن ذلك 50% من الناتج ثنائي الديوتيريوم. أما الحذف المتوافق فينزع ذرة هيدروجين وذرة ديوتيريوم، فيعطي أحادي ديوتيروفومارات.
في ركائز \(RR/SS\)، تحتوي الأزواج المتعاكسة على ذرة هيدروجين وذرة ديوتيريوم. ولذلك لا يعطي الحذف المتعاكس أي ثنائي ديوتيروفومارات. ويعطي البديل المتوافق الشكلي النتيجة المكمّلة، وهي 50%.
| الحمض الابتدائي | السكسينات المدوترة الناتجة | ثنائي ديوتيروفومارات من الحذف المتوافق | ثنائي ديوتيروفومارات من الحذف المتعاكس |
|---|---|---|---|
| حمض المالئيك | ميزو | \(0\%\) | \(50\%\) |
| حمض الفوماريك | مزيج راسيمي \(RR+SS\) | \(50\%\) | \(0\%\) |
تستخدم هذه النسب المئوية تقريب \(0/50\%\) الذي تنصّ عليه المسألة.
6.3 — الكيمياء الفراغية لنازعة هيدروجين السكسينات
تجريبيًا،
\[ \begin{aligned} \text{الركيزة المشتقة من حمض المالئيك:}&\quad 48.5\%\approx50\%,\\ \text{الركيزة المشتقة من حمض الفوماريك:}&\quad 4\%\approx0\%. \end{aligned} \]
يتوافق ذلك مع عمود الحذف المتعاكس.
في إسقاط نيومان لمركب الميزو المحدّد أعلاه، بيّن نزع الهيدروجين الأمامي عند موضع الساعة 8 والهيدروجين الخلفي عند موضع الساعة 2. الزاوية ثنائية السطح بينهما هي \(180^\circ\)؛ وتبقى ذرتا الديوتيريوم كلتاهما في الفومارات الناتجة.
بالنسبة إلى السكسينات غير الموسومة، O=C([O-])CCC(=O)[O-]، يكون التفاعل الإجمالي الموزون
\[ \ce{^-OOC-CH2-CH2-COO^- + FAD -> ^-OOC-CH=CH-COO^- + FADH2}. \]
تراكيب العامل المساعد هي:
- ثنائي نوكليوتيد الفلافين والأدينين، FAD:
CC1=CC2=C(C=C1C)N(C3=NC(=O)NC(=O)C3=N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O. - ثنائي نوكليوتيد الفلافين والأدينين المختزَل، \(\ce{FADH2}\):
CC1=CC2=C(C=C1C)N(C3NC(=O)NC(=O)C=3N2)C[C@H](O)[C@H](O)[C@H](O)COP(=O)(O)OP(=O)(O)OC[C@H]4O[C@@H](n5cnc6c(N)ncnc65)[C@H](O)[C@@H]4O.
6.4 — الكيمياء الفراغية للإماهة بالفوماراز
يُضاف الماء، O، إلى 2,3-ثنائي ديوتيروفومارات وفقًا للمعادلة
\[ \ce{^-OOC-C(D)=C(D)-COO^- + H2O -> ^-OOC-C(D)(OH)-CH(D)-COO^-}. \]
الناتج المحدّد هو 2,3-ثنائي ديوتيريومالات ذات التشكيل \((2S,3S)\):
O=C([O-])[C@@]([2H])(O)[C@H]([2H])C(=O)[O-].
للمقارنة، فإن مالات التشكيل \((S)\) العادية هي:
O=C([O-])[C@@H](O)CC(=O)[O-].
يحتوي إسقاط فيشر للناتج على سلسلة رأسية C1–C2–C3–C4:
| المركز | المستبدل الأيسر | المستبدل الأيمن |
|---|---|---|
| C2 | \(\ce{OH}\) | \(\ce{D}\) |
| C3 | \(\ce{H}\) | \(\ce{D}\) |
كلتا المجموعتين الطرفيتين هما \(\ce{COO^-}\).
لإكمال الرسم المحدّد بالروابط الإسفينية والمتقطعة المرفق في السؤال:
- عند C3، ضع \(\ce{D}\) على الرابطة العادية المتجهة إلى الأعلى، و\(\ce{H}\) على الرابطة المخططة المتجهة إلى اليسار.
- عند C2، ضع \(\ce{OH}\) على الإسفين المصمت المتجه إلى اليمين، و\(\ce{D}\) على الرابطة العادية المتجهة إلى الأسفل.
- أبقِ رابطتي C1 وC4 المشار إليهما مسبقًا دون تغيير.
يقع الهيدروجين المضاف حديثًا خلف مستوى الرسم، بينما تقع مجموعة الهيدروكسيل المضافة حديثًا أمامه. ولذلك تكون الإماهة متعاكسة.
تستند تعيينات التشكيل إلى:
\[ \begin{aligned} \text{C2:}&\quad \ce{OH}>\text{كربوكسيل C1}>\text{سلسلة C3}>\ce{D},\\ \text{C3:}&\quad \text{كربوكسيل C4}>\text{سلسلة C2}>\ce{D}>\ce{H}. \end{aligned} \]
كلا المركزين ذو تشكيل \(S\)، كما هو مطلوب.
6.5 — آلية تفاعل الإستر والألدهيد
هذه إضافة من نمط الألدول لإنولات إستر إلى ألدهيد.
في صيغ SMILES العامة أدناه، يرمز [*:1] إلى \(R'\)، ويرمز [*:2] إلى \(R''\).
| النوع الكيميائي | الاسم أو الوصف | SMILES |
|---|---|---|
| \(\ce{CH3COOR'}\) | إستر أسيتات | CC(=O)O[*:1] |
| \(\ce{R'O^-}\) | قاعدة ألكوكسيدية | [O-][*:1] |
| \(\ce{R'OH}\) | الكحول المناظر | O[*:1] |
| \(\ce{R''CHO}\) | ألدهيد | O=C[*:2] |
| \(\ce{^-CH2COOR'}\) | صيغة رنين مساهمة للإنولات تتمركز شحنتها على الكربون | [CH2-]C(=O)O[*:1] |
| \(\ce{CH2=C(O^-)OR'}\) | صيغة رنين مساهمة للإنولات تتمركز شحنتها على الأكسجين | C=C([O-])O[*:1] |
| \(\ce{R''CH(O^-)CH2COOR'}\) | ألكوكسيد ناتج الإضافة | [*:2]C([O-])CC(=O)O[*:1] |
| \(\ce{R''CH(OH)CH2COOR'}\) | إستر β-هيدروكسي | [*:2]C(O)CC(=O)O[*:1] |
الخطوة 1: نزع هيدروجين α.
\[ \ce{CH3C(=O)OR' + R'O^- <=> ^-CH2C(=O)OR' + R'OH}. \]
يهاجم الزوج الإلكتروني الحر على أكسجين القاعدة هيدروجين α، وتبقى إلكترونات الرابطة C–H في منظومة إنولات الإستر:
\[ \ce{^-CH2-C(=O)-OR' <-> CH2=C(O^-)-OR'}. \]
هاتان صيغتا رنين مساهمتان لوسيط واحد.
الخطوة 2: تكوين رابطة كربون–كربون.
\[ \ce{^-CH2C(=O)OR' + R''CHO -> R''CH(O^-)CH2C(=O)OR'}. \]
يهاجم كربون الإنولات كربون مجموعة الكربونيل في الألدهيد. وتنتقل إلكترونات π لكربونيل الألدهيد إلى الأكسجين.
الخطوة 3: البروتنة.
\[ \ce{R''CH(O^-)CH2C(=O)OR' + R'OH -> R''CH(OH)CH2C(=O)OR' + R'O^-}. \]
يأخذ الألكوكسيد الناتج بروتونًا من الكحول، فتتجدد القاعدة.
التفاعل الصافي الموزون هو
\[ \boxed{\ce{CH3COOR' + R''CHO -> R''CH(OH)CH2COOR'}}. \]
لا يُحدَّد تشكيل وحيد للناتج في هذا التفاعل العام. وفي النظير الإنزيمي، تتحكم مخلّقة المالات في المركز المتكوّن حديثًا والحامل لمجموعة الهيدروكسيل لتعطي التشكيل \(S\).
6.6 — إنزيم نزع الماء
يُستخدم الفوماراز، وهو الإنزيم نفسه الذي يحفز الإماهة في 6.4. وتفاعله عكوس:
\[ \ce{^-OOC-CH(OH)-CH2-COO^- <=> ^-OOC-CH=CH-COO^- + H2O}. \]
تقتضي العكوسية المجهرية أن يسلك نزع الماء المسار الفراغي العكسي.
في اتجاه إسقاط فيشر الذي تكون فيه مجموعة الهيدروكسيل عند C2 على اليسار، ينزع الفوماراز مجموعة الهيدروكسيل هذه مع نظير الهيدروجين الموجود على اليسار عند C3. وهذا التعيين حاسم في 6.7 و6.8.
6.7 — المالات المشتقة من مجموعة الأسيتيل الموسومة ذات التشكيل \(R\)
الحمض الابتدائي المحدّد صراحة هو حمض [2-ديوتيريو،2-تريتيو]الأسيتيك ذي التشكيل \((R)\):
[3H][C@@H]([2H])C(=O)O.
ويكون أسيتيل-CoA الموسوم ذو التشكيل \(R\) المناظر له:
[3H][C@@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
الركيزة الكربونية الأخرى هي الغليوكسيلات، O=CC(=O)[O-]. ويصبح كربونا الكربوكسيل والألدهيد فيها C1 وC2 في المالات، على الترتيب. ويصبح كربون الميثيل في الأسيتيل C3، ويصبح كربون الكربونيل في الأسيتيل C4.
يتطلب تكوين الرابطة C–C انتزاع نظير واحد من مجموعة الميثيل الموسومة:
- يترك انتزاع \(\ce{H}\) كلًا من \(\ce{D}\) و\(\ce{T}\) عند C3 في المالات.
- يترك انتزاع \(\ce{D}\) كلًا من \(\ce{H}\) و\(\ce{T}\) عند C3 في المالات.
يحتفظ ناتج الفومارات الرئيس بالتريتيوم. ولأن الفوماراز ينزع النظير الموجود على يسار C3، فلا بد أن يكون التريتيوم على اليمين في المالات التي تنتج هذه الفومارات.
وعليه، يحتوي إسقاطا فيشر المطلوبان على مجموعتي \(\ce{COO^-}\) طرفيتين، وعلى هيدروكسيل يسار C2 وهيدروجين يمينه، وعلى مستبدلات C3 الآتية:
| المالات المحتفظة بالتريتيوم | يسار C3 | يمين C3 | ترميز SMILES المتماكبي |
|---|---|---|---|
| 3-تريتِيومالات ذات التشكيل \((2S,3S)\) | \(\ce{H}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@H]([3H])C(=O)[O-] |
| 3-ديوتيريو-3-تريتِيومالات ذات التشكيل \((2S,3S)\) | \(\ce{D}\) | \(\ce{T}\) | O=C([O-])[C@@H](O)[C@]([2H])([3H])C(=O)[O-] |
عند C3، يكون ترتيب الأولوية كربون الكربوكسيل \(>\) كربون C2 \(>\ce{T}>\ce{H}\) أو \(\ce{D}\)، مما يعطي \(3S\) في الحالتين.
معادلتا نزع الماء الشكليتان الموزونتان من حيث النظائر هما
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + H2O} \]
و
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(T)-COO^- + HDO}. \]
وهنا:
- الفومارات أحادية التريتيوم هي
O=C([O-])/C([3H])=C/C(=O)[O-]. - الماء أحادي الديوتيريوم، \(\ce{HDO}\)، هو
[2H]O.
إذًا، تعطي كلتا المالاتين الفومارات نفسها المحتوية على التريتيوم. وتحدّد نسبة الاحتفاظ المبلَّغ عنها، وهي 79%، موضع التريتيوم المحتفَظ به، لكنها لا تحدّد الكميتين المنفصلتين لهذين الشكلين النظيريين للمالات.
استكمالًا للعرض، وباستخدام حالات الكربوكسيلات المعتمدة أعلاه، يمكن كتابة معادلتي التخليق الموزونتين على النحو الآتي
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(D)(T)-COO^- + CoASH + H+} \]
أو
\[ \ce{CHDT-C(=O)-SCoA + OHC-COO^- + H2O -> ^-OOC-CH(OH)-C(H)(T)-COO^- + CoASH + D+}. \]
البروتون والديوترون هما [H+] و[2H+]. ومرافق الإنزيم A، \(\ce{CoASH}\)، هو:
SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
6.8 — النواتج من مجموعة الأسيتيل الموسومة ذات التشكيل \(S\)
الحمض الابتدائي ذو التشكيل المقابل، حمض [2-ديوتيريو،2-تريتيو]الأسيتيك ذي التشكيل \((S)\)، هو:
[3H][C@H]([2H])C(=O)O.
ويكون أسيتيل-CoA الموسوم ذو التشكيل \(S\) المناظر:
[3H][C@H]([2H])C(=O)SCCNC(=O)CCNC(=O)[C@H](O)C(C)(C)COP(=O)(O)OP(=O)(O)OC[C@H]1O[C@@H](n2cnc3c(N)ncnc32)[C@H](O)[C@@H]1OP(=O)(O)O.
في المقارنة النوعية فراغيًا المقصودة، يعكس قلب تشكيل مجموعة الأسيتيل مواضع النظائر عند C3. ويظل الإنزيم يُنتج المركز الحامل للهيدروكسيل عند C2 بالتشكيل \(S\).
لذلك تكون المالات الرئيسة المناظرة إبيمرات عند C3، مع وجود الهيدروكسيل يسار C2 والهيدروجين يمينه، ومع:
| المالات | يسار C3 | يمين C3 | ترميز SMILES المتماكبي |
|---|---|---|---|
| 3-تريتِيومالات ذات التشكيل \((2S,3R)\) | \(\ce{T}\) | \(\ce{H}\) | O=C([O-])[C@@H](O)[C@@H]([3H])C(=O)[O-] |
| 3-ديوتيريو-3-تريتِيومالات ذات التشكيل \((2S,3R)\) | \(\ce{T}\) | \(\ce{D}\) | O=C([O-])[C@@H](O)[C@@]([2H])([3H])C(=O)[O-] |
ينزع الفوماراز الآن التريتيوم:
\[ \ce{^-OOC-CH(OH)-C(H)(T)-COO^- -> ^-OOC-CH=CH-COO^- + HTO} \]
أو
\[ \ce{^-OOC-CH(OH)-C(D)(T)-COO^- -> ^-OOC-CH=C(D)-COO^- + HTO}. \]
الماء أحادي التريتيوم، \(\ce{HTO}\)، هو [3H]O. ولذلك تكون نواتج الفومارات هي الفومارات غير الموسومة أو أحادي ديوتيروفومارات، على الترتيب؛ وكلاهما خالٍ من التريتيوم.
مع بقاء نسب التفرع دون تغيير، يتبادل المساران المحتفظ بالتريتيوم والفاقد له:
\[ f_{\mathrm{T\ retained}}(S)=1-f_{\mathrm{T\ retained}}(R) =1-0.79=0.21. \]
ومن ثم يكون توزيع الفومارات المتوقع
\[ \boxed{79\%\ \text{فومارات خالية من التريتيوم},\qquad 21\%\ \text{فومارات أحادية التريتيوم}.} \]
لا تحدّد المسألة كيفية توزّع الجزء الخالي من التريتيوم بين الفومارات غير الموسومة والفومارات أحادية الديوتيريوم.
تمت مراجعة الحل بمقارنته بالحل الرسمي. حيثما يختلف هذا الحل عن الحل الرسمي، يحتوي الحل الرسمي على خطأ أو خطأ مطبعي.