IChO 1990 · Theory problem 3
Organic synthesis - synthesis of haloperidol
Haloperidol is a powerful neuroleptic prescribed in cases of psychomotoric disorder and for the treatment of various psychoses. A synthesis of this compound is proposed.
3.1 Give a scheme for the preparation of methyl 4-chlorobenzoate starting from benzene and all necessary inorganic substances. Diazomethane (\(\ce{H2CN2}\)) must be used in your synthesis.
γ-Butyrolactone (J) is a cyclic ester represented below.
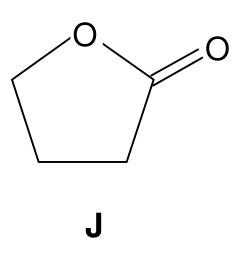
3.2 How can γ-butyrolactone J be converted into 4-hydroxybutanoic acid (K)?
3.3 Convert K into 4-chlorobutanoyl chloride (L).
The reactions described below do not correspond to those used in the industrial synthesis of haloperidol for which the route is quite complex.
Methyl 4-chlorobenzoate is treated with an excess of vinylmagnesium bromide in anhydrous ether. M is obtained after hydrolysis. When M is treated with an excess of hydrogen bromide in anhydrous conditions in the presence of benzoyl peroxide, N is obtained. N reacts with ammonia to form 4-(4-chlorophenyl)-4-hydroxypiperidine (O).
3.4 Write down the structure of M, N and O and indicate the mechanism of the reaction leading to M.
In the presence of a moderate amount of aluminium chloride, L reacts with fluorobenzene to yield mainly a ketone P (\(\ce{C10H10OFCl}\)).
3.5 Sketch the structure of P and indicate the mechanism.
3.6 Give a chemical and physical test method for the determination of the carbonyl group. How can you make sure that the carbonyl group does not belong to an aldehyde group?
P reacts with O in basic media in a 1 : 1 molar ratio to give H that contains only one chlorine atom on the aromatic ring.
3.7 Give the structure of H which is haloperidol.
3.8 State the multiplicity of each resonance in the \(\ce{^1H}\) NMR spectrum of K. Assume that all coupling constants between protons and adjacent carbons are identical.
Official English text of the problem.
Answers
- 3.1 Chlorinate benzene; nitrate and isolate the para isomer; reduce the nitro group; diazotize; replace the diazonium group with cyanide; hydrolyze the nitrile; methylate with diazomethane. The product is methyl 4-chlorobenzoate,
COC(=O)c1ccc(Cl)cc1. - 3.2 Hydrolyze J with aqueous sodium hydroxide, then acidify to obtain K, 4-hydroxybutanoic acid,
O=C(O)CCCO. - 3.3 Treat K with excess phosphorus pentachloride to obtain L, 4-chlorobutanoyl chloride,
O=C(Cl)CCCCl. - 3.4
- M: 3-(4-chlorophenyl)penta-1,4-dien-3-ol,
C=CC(O)(c1ccc(Cl)cc1)C=C. - N: 1,5-dibromo-3-(4-chlorophenyl)pentan-3-ol,
OC(c1ccc(Cl)cc1)(CCBr)CCBr. - O: 4-(4-chlorophenyl)piperidin-4-ol,
OC1(c2ccc(Cl)cc2)CCNCC1. - Formation of M involves two successive Grignard additions, with elimination of methoxide after the first addition, followed by protonation.
- 3.5 P is 4-chloro-1-(4-fluorophenyl)butan-1-one,
O=C(CCCCl)c1ccc(F)cc1, formed by para Friedel–Crafts acylation. - 3.6 A positive 2,4-dinitrophenylhydrazine test establishes an aldehyde or ketone carbonyl; IR shows a strong carbonyl absorption near \(1700\ \mathrm{cm^{-1}}\). A negative Tollens test, supported by the absence of an aldehydic proton in the \(\ce{^1H}\) NMR spectrum, identifies the carbonyl as a ketone.
- 3.7 H, haloperidol, is 4-[4-(4-chlorophenyl)-4-hydroxypiperidin-1-yl]-1-(4-fluorophenyl)butan-1-one,
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1. - 3.8 For K, written as \(\ce{HOOC-CH2-CH2-CH2-OH}\), the three methylene resonances are respectively triplet, quintet, triplet. The alcoholic and carboxylic acid protons normally give two broad singlets, assuming rapid proton exchange.
Solution
3.1 — Preparation of methyl 4-chlorobenzoate
A route through an aromatic nitrile supplies the carboxyl carbon from inorganic cyanide. The ester methyl group comes from the required diazomethane.
- Chlorination of benzene.
Benzene, c1ccccc1, reacts with chlorine, ClCl, using iron(III) chloride as catalyst, to give chlorobenzene, Clc1ccccc1:
\[ \ce{C6H6 + Cl2 ->[FeCl3] C6H5Cl + HCl} \]
- Nitration and isolation of the para isomer.
Chlorine deactivates the ring but directs electrophilic substitution to the ortho and para positions. Nitration therefore gives a mixture from which 1-chloro-4-nitrobenzene, O=[N+]([O-])c1ccc(Cl)cc1, is isolated:
\[ \ce{C6H5Cl + HNO3 ->[H2SO4] p-ClC6H4NO2 + H2O} \]
Separation is essential: the equation represents the desired para branch, not an exclusively para-selective reaction.
- Reduction of the nitro group.
Iron and hydrochloric acid reduce the nitro group. In the acidic medium, the product is 4-chloroanilinium chloride, [NH3+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{p-ClC6H4NO2 + 3Fe + 7HCl -> [p-ClC6H4NH3]Cl + 3FeCl2 + 2H2O} \]
- Diazotization.
Sodium nitrite and hydrochloric acid at approximately \(0\text{–}5\,^\circ\mathrm C\) give 4-chlorobenzenediazonium chloride, N#[N+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{[p-ClC6H4NH3]Cl + NaNO2 + HCl -> [p-ClC6H4N2]Cl + NaCl + 2H2O} \]
- Sandmeyer cyanation.
Copper(I) cyanide, [Cu+].[C-]#N, replaces the diazonium group with a nitrile group, giving 4-chlorobenzonitrile, N#Cc1ccc(Cl)cc1:
\[ \ce{[p-ClC6H4N2]Cl + CuCN -> p-ClC6H4CN + N2 + CuCl} \]
- Hydrolysis of the nitrile.
Heating with aqueous acid gives 4-chlorobenzoic acid, O=C(O)c1ccc(Cl)cc1:
\[ \ce{p-ClC6H4CN + 2H2O + HCl -> p-ClC6H4COOH + NH4Cl} \]
- Esterification with diazomethane.
Diazomethane, C=[N+]=[N-], converts the acid into methyl 4-chlorobenzoate, COC(=O)c1ccc(Cl)cc1, with evolution of nitrogen:
\[ \ce{p-ClC6H4COOH + CH2N2 -> p-ClC6H4COOCH3 + N2} \]
All added reagents in this route are inorganic except the explicitly required diazomethane.
3.2 — Opening the lactone ring
J, γ-butyrolactone or oxolan-2-one, O=C1CCCO1, is a cyclic ester. Aqueous sodium hydroxide, [Na+].[OH-], opens its ring by ester saponification:
\[ \ce{C4H6O2 + NaOH -> HO(CH2)3COONa} \]
The product is sodium 4-hydroxybutanoate, [Na+].O=C([O-])CCCO. Acidification gives K, 4-hydroxybutanoic acid, O=C(O)CCCO:
\[ \ce{HO(CH2)3COONa + HCl -> HO(CH2)3COOH + NaCl} \]
Mechanistically, hydroxide attacks the ester carbonyl carbon. Collapse of the tetrahedral intermediate breaks the bond between the acyl carbon and the ring oxygen; proton transfer produces the hydroxycarboxylate.
Basic hydrolysis drives ring opening through formation of the carboxylate. Acidification should be mild, because the free hydroxy acid can cyclize back to the lactone, particularly on heating.
3.3 — Preparation of the bifunctional chloride
Use excess phosphorus pentachloride, ClP(Cl)(Cl)(Cl)Cl. It replaces both the alcoholic hydroxyl group and the carboxylic hydroxyl group with chlorine:
\[ \ce{HO(CH2)3COOH + 2PCl5 -> Cl(CH2)3COCl + 2POCl3 + 2HCl} \]
Thus L is 4-chlorobutanoyl chloride, O=C(Cl)CCCCl. The phosphorus-containing product is phosphoryl chloride, O=P(Cl)(Cl)Cl.
The two chlorine atoms have different roles: one belongs to an acyl chloride, while the other is attached to a terminal primary carbon.
3.4 — Structures of M, N and O, and the mechanism leading to M
Formation of M. Vinylmagnesium bromide, C=C[Mg]Br, supplies a vinyl group with nucleophilic carbon character. Two equivalents add per ester molecule:
\[ \ce{ p-ClC6H4COOCH3 + 2CH2=CHMgBr + 2H2O -> p-ClC6H4C(OH)(CH=CH2)2 + CH3OH + 2Mg(OH)Br } \]
This equation represents the addition and subsequent aqueous work-up. The other products are methanol, CO, and magnesium hydroxybromide, represented ionically as [Mg+2].[OH-].[Br-].
The mechanism is as follows; magnesium counterions are omitted from the intermediate SMILES.
-
The carbon bonded to magnesium attacks the ester carbonyl carbon, while the carbonyl \(\pi\) electrons move onto oxygen. The resulting tetrahedral alkoxide intermediate is
C=CC([O-])(OC)c1ccc(Cl)cc1. -
The oxygen lone pair reforms the carbonyl bond, and the bond to the methoxy oxygen breaks, expelling methoxide,
C[O-]. The intermediate ketone is 1-(4-chlorophenyl)prop-2-en-1-one,C=CC(=O)c1ccc(Cl)cc1. -
A second vinylmagnesium bromide molecule attacks this ketone at its carbonyl carbon. This gives 3-(4-chlorophenyl)penta-1,4-dien-3-olate,
C=CC([O-])(c1ccc(Cl)cc1)C=C. -
Aqueous work-up protonates the alkoxide, yielding M, 3-(4-chlorophenyl)penta-1,4-dien-3-ol,
C=CC(O)(c1ccc(Cl)cc1)C=C.
Thus the central carbon of M bears a hydroxyl group, a para-chlorophenyl group and two vinyl groups.
Formation of N. Hydrogen bromide, Br, in the presence of benzoyl peroxide, O=C(c1ccccc1)OOC(=O)c1ccccc1, undergoes radical, anti-Markovnikov addition to each vinyl group:
\[ \ce{ p-ClC6H4C(OH)(CH=CH2)2 + 2HBr -> [\text{benzoyl peroxide}] p-ClC6H4C(OH)(CH2CH2Br)2 } \]
A bromine radical adds to the terminal carbon of each double bond, leaving the more substituted carbon radical. Hydrogen abstraction from another hydrogen bromide molecule completes the addition and regenerates a bromine radical.
The intended product N is therefore 1,5-dibromo-3-(4-chlorophenyl)pentan-3-ol, OC(c1ccc(Cl)cc1)(CCBr)CCBr.
Formation of O. Ammonia, N, substitutes one terminal bromide. The resulting amino group then attacks the other terminal carbon intramolecularly, closing a six-membered ring. Deprotonation gives the secondary amine.
With excess ammonia also neutralizing the acid formed, the balanced equation is:
\[ \ce{C11H13Br2ClO + 3NH3 -> C11H14ClNO + 2NH4Br} \]
The salt is ammonium bromide, [NH4+].[Br-].
O is 4-(4-chlorophenyl)piperidin-4-ol, OC1(c2ccc(Cl)cc2)CCNCC1. To sketch it, draw a six-membered saturated ring with one nitrogen bearing hydrogen; the carbon opposite nitrogen bears both the hydroxyl group and the para-chlorophenyl group.
3.5 — Friedel–Crafts acylation
L acylates fluorobenzene, Fc1ccccc1, in the presence of aluminium chloride, Cl[Al](Cl)Cl:
\[ \ce{ C6H5F + Cl(CH2)3COCl -> [AlCl3] p-FC6H4CO(CH2)3Cl + HCl } \]
Fluorine deactivates the aromatic ring inductively but directs electrophilic substitution to the ortho and para positions through lone-pair donation. The less hindered para product predominates.
Therefore P is 4-chloro-1-(4-fluorophenyl)butan-1-one, O=C(CCCCl)c1ccc(F)cc1.
To sketch P, draw a benzene ring bearing fluorine and \(\ce{-COCH2CH2CH2Cl}\) in para positions. Its formula is:
\[ \ce{C6H4F + CO(CH2)3Cl} \quad\Longrightarrow\quad \ce{C10H10ClFO}, \]
consistent with the formula supplied.
The mechanism has three principal steps.
- Generation of the acyl electrophile.
Aluminium chloride accepts the acyl chloride’s chloride ion:
\[ \ce{Cl(CH2)3COCl + AlCl3 <=> [Cl(CH2)3CO]+ + AlCl4-} \]
The 4-chlorobutanoyl acylium ion has resonance representations O=[C+]CCCCl and ClCCCC#[O+]. The counterion is tetrachloroaluminate, [Al-](Cl)(Cl)(Cl)Cl.
- Aromatic attack.
Aromatic \(\pi\) electrons attack the acylium carbon at the position para to fluorine. This forms a nonaromatic arenium ion; one resonance contributor is O=C(CCCCl)C1C=C[C+](F)C=C1.
\[ \ce{C6H5F + C4H6ClO+ -> C10H11ClFO+} \]
- Restoration of aromaticity.
Tetrachloroaluminate removes the proton from the carbon where substitution occurred. The carbon–hydrogen bond electrons restore the aromatic \(\pi\) system:
\[ \ce{C10H11ClFO+ + AlCl4- -> C10H10ClFO + HCl + AlCl3} \]
The ketone oxygen can coordinate to aluminium chloride; aqueous work-up releases P from that complex.
3.6 — Identification of the carbonyl group
Chemical test: 2,4-dinitrophenylhydrazine.
2,4-Dinitrophenylhydrazine, NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-], reacts with an aldehyde or ketone to give a typically yellow or orange hydrazone precipitate:
\[ \ce{ p-FC6H4CO(CH2)3Cl + H2NNHC6H3(NO2)2 -> [H+] p-FC6H4C(=NNHC6H3(NO2)2)(CH2)3Cl + H2O } \]
The product is the 2,4-dinitrophenylhydrazone of P:
ClCCCC(=NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-])c1ccc(F)cc1
No particular hydrazone \(E/Z\) configuration is required for this qualitative test.
Physical test: infrared spectroscopy.
A strong carbonyl stretching absorption is expected near \(1700\ \mathrm{cm^{-1}}\), approximately \(1685\text{–}1710\ \mathrm{cm^{-1}}\) for this aromatic-conjugated ketone.
Exclusion of an aldehyde: Tollens test.
An aldehyde reduces Tollens reagent to metallic silver; P should give a negative test. The reactive complex is the diamminesilver(I) ion, [NH3]->[Ag+]<-[NH3]; the arrows in this SMILES denote nitrogen-to-silver coordination.
For example, benzaldehyde, O=Cc1ccccc1, gives benzoate, O=C([O-])c1ccccc1, and silver:
\[ \ce{ C6H5CHO + 2[Ag(NH3)2]+ + 3OH- -> C6H5COO- + 2Ag + 4NH3 + 2H2O } \]
A working aldehyde control should give the silver deposit, whereas P should not. The absence of an aldehydic proton resonance, normally around \(\delta 9\text{–}10\ \mathrm{ppm}\), provides an additional spectroscopic check.
3.7 — Formation of haloperidol
The secondary amine nitrogen of O attacks the terminal primary carbon bearing chlorine in P, by an \(S_\mathrm{N}2\) reaction. Base removes the nitrogen-bound proton, giving a tertiary amine.
With sodium hydroxide representing the base, the overall balance is:
\[ \ce{ C10H10ClFO + C11H14ClNO + NaOH -> C21H23ClFNO2 + NaCl + H2O } \]
The product H, haloperidol, is:
4-[4-(4-chlorophenyl)-4-hydroxypiperidin-1-yl]-1-(4-fluorophenyl)butan-1-one
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1
To sketch it, start from the piperidine structure O and replace its nitrogen-bound hydrogen with \(\ce{-CH2CH2CH2CO-C6H4-F}\), with fluorine para to the carbonyl attachment on that ring. The hydroxyl group and para-chlorophenyl substituent at piperidine carbon 4 remain present.
The chlorine originally on the terminal carbon of P is displaced. The only chlorine remaining in H is the chlorine on the aromatic ring, as required.
3.8 — Proton NMR multiplicities of K
Write K as:
\[ \ce{HOOC-CH2(a)-CH2(b)-CH2(c)-OH}. \]
Under the usual first-order treatment and rapid exchange of hydroxyl protons:
| Proton set | Integral | Coupled neighboring carbon-bound protons | Multiplicity |
|---|---|---|---|
| \(a\): methylene next to the carboxyl group | \(2\) | Two protons of \(b\) | Triplet, \(1:2:1\) |
| \(b\): middle methylene | \(2\) | Two protons of \(a\) and two of \(c\) | Quintet, \(1:4:6:4:1\) |
| \(c\): methylene next to the hydroxyl group | \(2\) | Two protons of \(b\) | Triplet, \(1:2:1\) |
| Alcoholic hydroxyl proton | \(1\) | Coupling normally averaged out by exchange | Broad singlet |
| Carboxylic acid proton | \(1\) | No normally resolved coupling | Broad singlet |
The middle methylene would generally be split separately by its two neighboring methylene groups. Here their coupling constants are stipulated to be identical, so the lines coincide to produce a quintet:
\[ (1+x)^2(1+x)^2=(1+x)^4 =1+4x+6x^2+4x^3+x^4. \]
The total integration is \(2+2+2+1+1=8\) protons, consistent with \(\ce{C4H8O3}\).
The solution was checked against the official solution.
IChO 1990 · Theorieaufgabe 3
Organische Synthese - Synthese von Haloperidol
Haloperidol ist ein stark wirksames Neuroleptikum, das bei psychomotorischen Störungen und zur Behandlung verschiedener Psychosen verschrieben wird. Eine Synthese dieser Verbindung wird vorgeschlagen.
3.1 Geben Sie ein Schema zur Herstellung von 4-Chlorbenzoesäuremethylester ausgehend von Benzol und allen erforderlichen anorganischen Substanzen an. Diazomethan (\(\ce{H2CN2}\)) muss in Ihrer Synthese verwendet werden.
γ-Butyrolacton (J) ist ein cyclischer Ester, der nachstehend dargestellt ist.
3.2 Wie lässt sich γ-Butyrolacton J in 4-Hydroxybutansäure (K) umwandeln?
3.3 Wandeln Sie K in 4-Chlorbutanoylchlorid (L) um.
Die nachstehend beschriebenen Reaktionen entsprechen nicht denjenigen, die bei der industriellen Synthese von Haloperidol verwendet werden; deren Syntheseweg ist recht komplex.
4-Chlorbenzoesäuremethylester wird mit einem Überschuss an Vinylmagnesiumbromid in wasserfreiem Ether behandelt. Nach der Hydrolyse wird M erhalten. Wird M unter wasserfreien Bedingungen in Gegenwart von Benzoylperoxid mit einem Überschuss an Bromwasserstoff behandelt, so erhält man N. N reagiert mit Ammoniak unter Bildung von 4-(4-Chlorphenyl)-4-hydroxypiperidin (O).
3.4 Geben Sie die Strukturen von M, N und O an und erläutern Sie den Mechanismus der Reaktion, die zu M führt.
In Gegenwart einer mäßigen Menge Aluminiumchlorid reagiert L mit Fluorbenzol und liefert hauptsächlich ein Keton P (\(\ce{C10H10OFCl}\)).
3.5 Zeichnen Sie die Struktur von P und geben Sie den Mechanismus an.
3.6 Geben Sie eine chemische und eine physikalische Nachweismethode für die Carbonylgruppe an. Wie können Sie sicherstellen, dass die Carbonylgruppe nicht zu einer Aldehydgruppe gehört?
P reagiert mit O in basischem Medium im Stoffmengenverhältnis 1 : 1 zu H, das nur ein Chloratom am aromatischen Ring enthält.
3.7 Geben Sie die Struktur von H an, bei dem es sich um Haloperidol handelt.
3.8 Geben Sie die Multiplizität jeder Resonanz im \(\ce{^1H}\)-NMR-Spektrum von K an. Nehmen Sie an, dass alle Kopplungskonstanten zwischen Protonen an benachbarten Kohlenstoffatomen identisch sind.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 3.1 Benzol chlorieren; nitrieren und das para-Isomer isolieren; die Nitrogruppe reduzieren; diazotieren; die Diazoniumgruppe durch Cyanid ersetzen; das Nitril hydrolysieren; mit Diazomethan methylieren. Das Produkt ist 4-Chlorbenzoesäuremethylester,
COC(=O)c1ccc(Cl)cc1. - 3.2 J mit wässriger Natriumhydroxidlösung hydrolysieren und anschließend ansäuern, um K, 4-Hydroxybutansäure,
O=C(O)CCCO, zu erhalten. - 3.3 K mit überschüssigem Phosphorpentachlorid behandeln, um L, 4-Chlorbutanoylchlorid,
O=C(Cl)CCCCl, zu erhalten. - 3.4
- M: 3-(4-Chlorphenyl)penta-1,4-dien-3-ol,
C=CC(O)(c1ccc(Cl)cc1)C=C. - N: 1,5-Dibrom-3-(4-chlorphenyl)pentan-3-ol,
OC(c1ccc(Cl)cc1)(CCBr)CCBr. - O: 4-(4-Chlorphenyl)piperidin-4-ol,
OC1(c2ccc(Cl)cc2)CCNCC1. - Die Bildung von M umfasst zwei aufeinanderfolgende Grignard-Additionen mit Abspaltung von Methanolat nach der ersten Addition und anschließender Protonierung.
- 3.5 P ist 4-Chlor-1-(4-fluorphenyl)butan-1-on,
O=C(CCCCl)c1ccc(F)cc1, das durch Friedel–Crafts-Acylierung in para-Stellung entsteht. - 3.6 Eine positive 2,4-Dinitrophenylhydrazin-Probe weist eine Aldehyd- oder Ketoncarbonylgruppe nach; im IR-Spektrum zeigt sich eine starke Carbonylabsorption bei etwa \(1700\ \mathrm{cm^{-1}}\). Eine negative Tollens-Probe, gestützt durch das Fehlen eines Aldehydprotons im \(\ce{^1H}\)-NMR-Spektrum, identifiziert die Carbonylgruppe als die eines Ketons.
- 3.7 H, Haloperidol, ist 4-[4-(4-Chlorphenyl)-4-hydroxypiperidin-1-yl]-1-(4-fluorphenyl)butan-1-on,
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1. - 3.8 Für K, geschrieben als \(\ce{HOOC-CH2-CH2-CH2-OH}\), sind die drei Methylenresonanzen der Reihe nach Triplett, Quintett, Triplett. Die Protonen der alkoholischen Hydroxygruppe und der Carboxylgruppe ergeben normalerweise zwei breite Singuletts, sofern ein schneller Protonenaustausch vorliegt.
Lösung
3.1 — Herstellung von 4-Chlorbenzoesäuremethylester
Bei einem Syntheseweg über ein aromatisches Nitril stammt das Carboxylkohlenstoffatom aus anorganischem Cyanid. Die Methylgruppe des Esters stammt aus dem vorgeschriebenen Diazomethan.
- Chlorierung von Benzol.
Benzol, c1ccccc1, reagiert mit Chlor, ClCl, unter Verwendung von Eisen(III)-chlorid als Katalysator zu Chlorbenzol, Clc1ccccc1:
\[ \ce{C6H6 + Cl2 ->[FeCl3] C6H5Cl + HCl} \]
- Nitrierung und Isolierung des para-Isomers.
Chlor deaktiviert den Ring, dirigiert die elektrophile Substitution jedoch in die ortho- und para-Stellung. Die Nitrierung ergibt daher ein Gemisch, aus dem 1-Chlor-4-nitrobenzol, O=[N+]([O-])c1ccc(Cl)cc1, isoliert wird:
\[ \ce{C6H5Cl + HNO3 ->[H2SO4] p-ClC6H4NO2 + H2O} \]
Die Trennung ist unerlässlich: Die Gleichung stellt den gewünschten para-Reaktionszweig dar, keine ausschließlich para-selektive Reaktion.
- Reduktion der Nitrogruppe.
Eisen und Salzsäure reduzieren die Nitrogruppe. Im sauren Medium ist das Produkt 4-Chloraniliniumchlorid, [NH3+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{p-ClC6H4NO2 + 3Fe + 7HCl -> [p-ClC6H4NH3]Cl + 3FeCl2 + 2H2O} \]
- Diazotierung.
Natriumnitrit und Salzsäure ergeben bei etwa \(0\text{–}5\,^\circ\mathrm C\) 4-Chlorbenzoldiazoniumchlorid, N#[N+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{[p-ClC6H4NH3]Cl + NaNO2 + HCl -> [p-ClC6H4N2]Cl + NaCl + 2H2O} \]
- Sandmeyer-Cyanierung.
Kupfer(I)-cyanid, [Cu+].[C-]#N, ersetzt die Diazoniumgruppe durch eine Nitrilgruppe, wobei 4-Chlorbenzonitril, N#Cc1ccc(Cl)cc1, entsteht:
\[ \ce{[p-ClC6H4N2]Cl + CuCN -> p-ClC6H4CN + N2 + CuCl} \]
- Hydrolyse des Nitrils.
Erhitzen mit wässriger Säure ergibt 4-Chlorbenzoesäure, O=C(O)c1ccc(Cl)cc1:
\[ \ce{p-ClC6H4CN + 2H2O + HCl -> p-ClC6H4COOH + NH4Cl} \]
- Veresterung mit Diazomethan.
Diazomethan, C=[N+]=[N-], wandelt die Säure unter Stickstoffentwicklung in 4-Chlorbenzoesäuremethylester, COC(=O)c1ccc(Cl)cc1, um:
\[ \ce{p-ClC6H4COOH + CH2N2 -> p-ClC6H4COOCH3 + N2} \]
Alle bei diesem Syntheseweg zugesetzten Reagenzien sind anorganisch, mit Ausnahme des ausdrücklich vorgeschriebenen Diazomethans.
3.2 — Öffnung des Lactonrings
J, γ-Butyrolacton oder Oxolan-2-on, O=C1CCCO1, ist ein cyclischer Ester. Wässrige Natriumhydroxidlösung, [Na+].[OH-], öffnet seinen Ring durch Esterverseifung:
\[ \ce{C4H6O2 + NaOH -> HO(CH2)3COONa} \]
Das Produkt ist Natrium-4-hydroxybutanoat, [Na+].O=C([O-])CCCO. Ansäuern ergibt K, 4-Hydroxybutansäure, O=C(O)CCCO:
\[ \ce{HO(CH2)3COONa + HCl -> HO(CH2)3COOH + NaCl} \]
Mechanistisch greift Hydroxid das Carbonylkohlenstoffatom des Esters an. Beim Zerfall des tetraedrischen Zwischenprodukts wird die Bindung zwischen dem Acylkohlenstoffatom und dem Ringsauerstoffatom gespalten; durch Protonenübertragung entsteht das Hydroxycarboxylat.
Die basische Hydrolyse treibt die Ringöffnung durch Bildung des Carboxylats voran. Das Ansäuern sollte unter milden Bedingungen erfolgen, da die freie Hydroxysäure insbesondere beim Erhitzen wieder zum Lacton cyclisieren kann.
3.3 — Herstellung des bifunktionellen Chlorids
Verwenden Sie überschüssiges Phosphorpentachlorid, ClP(Cl)(Cl)(Cl)Cl. Es ersetzt sowohl die alkoholische Hydroxygruppe als auch die Hydroxygruppe der Carboxylgruppe durch Chlor:
\[ \ce{HO(CH2)3COOH + 2PCl5 -> Cl(CH2)3COCl + 2POCl3 + 2HCl} \]
Somit ist L 4-Chlorbutanoylchlorid, O=C(Cl)CCCCl. Das phosphorhaltige Produkt ist Phosphorylchlorid, O=P(Cl)(Cl)Cl.
Die beiden Chloratome haben unterschiedliche Funktionen: Eines gehört zu einem Acylchlorid, während das andere an ein endständiges primäres Kohlenstoffatom gebunden ist.
3.4 — Strukturen von M, N und O sowie der Mechanismus zur Bildung von M
Bildung von M. Vinylmagnesiumbromid, C=C[Mg]Br, liefert eine Vinylgruppe mit nucleophilem Kohlenstoffcharakter. Pro Estermolekül werden zwei Äquivalente addiert:
\[ \ce{ p-ClC6H4COOCH3 + 2CH2=CHMgBr + 2H2O -> p-ClC6H4C(OH)(CH=CH2)2 + CH3OH + 2Mg(OH)Br } \]
Diese Gleichung stellt die Addition und die anschließende wässrige Aufarbeitung dar. Die weiteren Produkte sind Methanol, CO, und Magnesiumhydroxidbromid, ionisch dargestellt als [Mg+2].[OH-].[Br-].
Der Mechanismus läuft wie folgt ab; die Magnesiumgegenionen sind in den SMILES der Zwischenprodukte weggelassen.
-
Das an Magnesium gebundene Kohlenstoffatom greift das Carbonylkohlenstoffatom des Esters an, während die \(\pi\)-Elektronen der Carbonylgruppe auf den Sauerstoff übergehen. Das entstehende tetraedrische Alkoxid-Zwischenprodukt ist
C=CC([O-])(OC)c1ccc(Cl)cc1. -
Das freie Elektronenpaar des Sauerstoffs bildet die Carbonylbindung zurück, und die Bindung zum Methoxysauerstoffatom wird unter Abspaltung von Methanolat,
C[O-], gespalten. Das als Zwischenprodukt gebildete Keton ist 1-(4-Chlorphenyl)prop-2-en-1-on,C=CC(=O)c1ccc(Cl)cc1. -
Ein zweites Vinylmagnesiumbromidmolekül greift dieses Keton an seinem Carbonylkohlenstoffatom an. Dabei entsteht 3-(4-Chlorphenyl)penta-1,4-dien-3-olat,
C=CC([O-])(c1ccc(Cl)cc1)C=C. -
Bei der wässrigen Aufarbeitung wird das Alkoxid protoniert, wodurch M, 3-(4-Chlorphenyl)penta-1,4-dien-3-ol,
C=CC(O)(c1ccc(Cl)cc1)C=C, entsteht.
Das zentrale Kohlenstoffatom von M trägt somit eine Hydroxygruppe, eine para-Chlorphenylgruppe und zwei Vinylgruppen.
Bildung von N. Bromwasserstoff, Br, addiert sich in Gegenwart von Benzoylperoxid, O=C(c1ccccc1)OOC(=O)c1ccccc1, radikalisch nach anti-Markovnikov an jede Vinylgruppe:
\[ \ce{ p-ClC6H4C(OH)(CH=CH2)2 + 2HBr -> [\text{Benzoylperoxid}] p-ClC6H4C(OH)(CH2CH2Br)2 } \]
Ein Bromradikal addiert sich an das endständige Kohlenstoffatom jeder Doppelbindung, wobei das höher substituierte Kohlenstoffradikal entsteht. Die Abstraktion eines Wasserstoffatoms von einem weiteren Bromwasserstoffmolekül vervollständigt die Addition und regeneriert ein Bromradikal.
Das angestrebte Produkt N ist daher 1,5-Dibrom-3-(4-chlorphenyl)pentan-3-ol, OC(c1ccc(Cl)cc1)(CCBr)CCBr.
Bildung von O. Ammoniak, N, ersetzt eines der endständigen Bromatome. Die entstehende Aminogruppe greift anschließend intramolekular das andere endständige Kohlenstoffatom an und schließt so einen sechsgliedrigen Ring. Durch Deprotonierung entsteht das sekundäre Amin.
Da überschüssiges Ammoniak auch die gebildete Säure neutralisiert, lautet die ausgeglichene Gleichung:
\[ \ce{C11H13Br2ClO + 3NH3 -> C11H14ClNO + 2NH4Br} \]
Das Salz ist Ammoniumbromid, [NH4+].[Br-].
O ist 4-(4-Chlorphenyl)piperidin-4-ol, OC1(c2ccc(Cl)cc2)CCNCC1. Zeichnen Sie zur Darstellung einen sechsgliedrigen gesättigten Ring mit einem Stickstoffatom, das ein Wasserstoffatom trägt; das dem Stickstoff gegenüberliegende Kohlenstoffatom trägt sowohl die Hydroxygruppe als auch die para-Chlorphenylgruppe.
3.5 — Friedel–Crafts-Acylierung
L acyliert Fluorbenzol, Fc1ccccc1, in Gegenwart von Aluminiumchlorid, Cl[Al](Cl)Cl:
\[ \ce{ C6H5F + Cl(CH2)3COCl -> [AlCl3] p-FC6H4CO(CH2)3Cl + HCl } \]
Fluor deaktiviert den aromatischen Ring induktiv, dirigiert die elektrophile Substitution jedoch durch Elektronenpaardonation in die ortho- und para-Stellung. Das sterisch weniger gehinderte para-Produkt überwiegt.
Somit ist P 4-Chlor-1-(4-fluorphenyl)butan-1-on, O=C(CCCCl)c1ccc(F)cc1.
Zeichnen Sie zur Darstellung von P einen Benzolring, der Fluor und \(\ce{-COCH2CH2CH2Cl}\) in para-Stellung trägt. Seine Formel lautet:
\[ \ce{C6H4F + CO(CH2)3Cl} \quad\Longrightarrow\quad \ce{C10H10ClFO}, \]
in Übereinstimmung mit der angegebenen Formel.
Der Mechanismus umfasst drei wesentliche Schritte.
- Erzeugung des Acyl-Elektrophils.
Aluminiumchlorid nimmt das Chloridion des Acylchlorids auf:
\[ \ce{Cl(CH2)3COCl + AlCl3 <=> [Cl(CH2)3CO]+ + AlCl4-} \]
Das 4-Chlorbutanoyl-Acyliumion besitzt die mesomeren Grenzstrukturen O=[C+]CCCCl und ClCCCC#[O+]. Das Gegenion ist Tetrachloroaluminat, [Al-](Cl)(Cl)(Cl)Cl.
- Angriff des Aromaten.
Die aromatischen \(\pi\)-Elektronen greifen das Acyliumkohlenstoffatom aus der Position para zum Fluor an. Dabei entsteht ein nichtaromatisches Areniumion; eine mesomere Grenzstruktur ist O=C(CCCCl)C1C=C[C+](F)C=C1.
\[ \ce{C6H5F + C4H6ClO+ -> C10H11ClFO+} \]
- Wiederherstellung der Aromatizität.
Tetrachloroaluminat entfernt das Proton von dem Kohlenstoffatom, an dem die Substitution stattgefunden hat. Die Elektronen der Kohlenstoff–Wasserstoff-Bindung stellen das aromatische \(\pi\)-System wieder her:
\[ \ce{C10H11ClFO+ + AlCl4- -> C10H10ClFO + HCl + AlCl3} \]
Das Sauerstoffatom des Ketons kann an Aluminiumchlorid koordinieren; durch wässrige Aufarbeitung wird P aus diesem Komplex freigesetzt.
3.6 — Nachweis der Carbonylgruppe
Chemischer Nachweis: 2,4-Dinitrophenylhydrazin.
2,4-Dinitrophenylhydrazin, NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-], reagiert mit einem Aldehyd oder Keton unter Bildung eines typischerweise gelben oder orangefarbenen Hydrazonniederschlags:
\[ \ce{ p-FC6H4CO(CH2)3Cl + H2NNHC6H3(NO2)2 -> [H+] p-FC6H4C(=NNHC6H3(NO2)2)(CH2)3Cl + H2O } \]
Das Produkt ist das 2,4-Dinitrophenylhydrazon von P:
ClCCCC(=NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-])c1ccc(F)cc1
Für diesen qualitativen Nachweis ist keine bestimmte \(E/Z\)-Konfiguration des Hydrazons erforderlich.
Physikalischer Nachweis: Infrarotspektroskopie.
Eine starke Absorption der Carbonylvalenzschwingung ist bei etwa \(1700\ \mathrm{cm^{-1}}\) zu erwarten, für dieses mit einem aromatischen Ring konjugierte Keton ungefähr bei \(1685\text{–}1710\ \mathrm{cm^{-1}}\).
Ausschluss eines Aldehyds: Tollens-Probe.
Ein Aldehyd reduziert Tollens-Reagenz zu metallischem Silber; bei P sollte die Probe negativ ausfallen. Der reaktive Komplex ist das Diamminsilber(I)-Ion, [NH3]->[Ag+]<-[NH3]; die Pfeile in diesem SMILES bezeichnen die Koordination von Stickstoff an Silber.
Beispielsweise ergibt Benzaldehyd, O=Cc1ccccc1, Benzoat, O=C([O-])c1ccccc1, und Silber:
\[ \ce{ C6H5CHO + 2[Ag(NH3)2]+ + 3OH- -> C6H5COO- + 2Ag + 4NH3 + 2H2O } \]
Eine funktionierende Aldehyd-Kontrollprobe sollte die Silberabscheidung zeigen, P hingegen nicht. Das Fehlen einer Aldehydprotonenresonanz, die normalerweise bei etwa \(\delta 9\text{–}10\ \mathrm{ppm}\) liegt, bietet eine zusätzliche spektroskopische Kontrolle.
3.7 — Bildung von Haloperidol
Das Stickstoffatom der sekundären Aminogruppe von O greift in einer \(S_\mathrm{N}2\)-Reaktion das endständige primäre Kohlenstoffatom von P an, das Chlor trägt. Eine Base entfernt das an Stickstoff gebundene Proton, wodurch ein tertiäres Amin entsteht.
Mit Natriumhydroxid als Base lautet die Gesamtbilanz:
\[ \ce{ C10H10ClFO + C11H14ClNO + NaOH -> C21H23ClFNO2 + NaCl + H2O } \]
Das Produkt H, Haloperidol, ist:
4-[4-(4-Chlorphenyl)-4-hydroxypiperidin-1-yl]-1-(4-fluorphenyl)butan-1-on
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1
Gehen Sie zum Zeichnen von der Piperidinstruktur O aus und ersetzen Sie das an Stickstoff gebundene Wasserstoffatom durch \(\ce{-CH2CH2CH2CO-C6H4-F}\), wobei Fluor an diesem Ring para zur Anknüpfungsstelle der Carbonylgruppe steht. Die Hydroxygruppe und der para-Chlorphenylsubstituent am Piperidinkohlenstoffatom 4 bleiben erhalten.
Das ursprünglich am endständigen Kohlenstoffatom von P gebundene Chlor wird verdrängt. Das einzige in H verbleibende Chlor ist wie gefordert das Chlor am aromatischen Ring.
3.8 — Protonen-NMR-Multiplizitäten von K
Schreiben Sie K als:
\[ \ce{HOOC-CH2(a)-CH2(b)-CH2(c)-OH}. \]
Bei der üblichen Betrachtung erster Ordnung und schnellem Austausch der Hydroxyprotonen:
| Protonengruppe | Integral | Koppelnde benachbarte kohlenstoffgebundene Protonen | Multiplizität |
|---|---|---|---|
| \(a\): Methylengruppe neben der Carboxylgruppe | \(2\) | Zwei Protonen von \(b\) | Triplett, \(1:2:1\) |
| \(b\): mittlere Methylengruppe | \(2\) | Zwei Protonen von \(a\) und zwei von \(c\) | Quintett, \(1:4:6:4:1\) |
| \(c\): Methylengruppe neben der Hydroxygruppe | \(2\) | Zwei Protonen von \(b\) | Triplett, \(1:2:1\) |
| Proton der alkoholischen Hydroxygruppe | \(1\) | Kopplung normalerweise durch Austausch ausgemittelt | Breites Singulett |
| Proton der Carboxylgruppe | \(1\) | Normalerweise keine aufgelöste Kopplung | Breites Singulett |
Die mittlere Methylengruppe würde im Allgemeinen durch ihre beiden benachbarten Methylengruppen jeweils getrennt aufgespalten. Hier sind deren Kopplungskonstanten als identisch vorgegeben, sodass die Linien zusammenfallen und ein Quintett ergeben:
\[ (1+x)^2(1+x)^2=(1+x)^4 =1+4x+6x^2+4x^3+x^4. \]
Das Gesamtintegral beträgt \(2+2+2+1+1=8\) Protonen, in Übereinstimmung mit \(\ce{C4H8O3}\).
Die Lösung wurde mit der offiziellen Lösung abgeglichen.
IChO 1990 · Teori sorusu 3
Organik sentez - haloperidol sentezi
Haloperidol, psikomotor bozukluklarda ve çeşitli psikozların tedavisinde reçete edilen güçlü bir nöroleptiktir. Bu bileşik için bir sentez önerilmektedir.
3.1 Benzen ve gerekli tüm inorganik maddelerden başlayarak metil 4-klorobenzoatın hazırlanması için bir sentez şeması veriniz. Sentezinizde diazometan (\(\ce{H2CN2}\)) kullanılmalıdır.
γ-Bütirolakton (J), aşağıda gösterilen halkalı bir esterdir.
3.2 γ-Bütirolakton J, 4-hidroksibütanoik aside (K) nasıl dönüştürülebilir?
3.3 K'yi 4-klorobütanoil klorüre (L) dönüştürünüz.
Aşağıda açıklanan tepkimeler, sentez yolu oldukça karmaşık olan haloperidolün endüstriyel sentezinde kullanılan tepkimelerle aynı değildir.
Metil 4-klorobenzoat, susuz eterde aşırı miktarda vinilmagnezyum bromür ile tepkimeye sokulur. Hidrolizden sonra M elde edilir. M, benzoil peroksit varlığında susuz koşullarda aşırı miktarda hidrojen bromür ile tepkimeye sokulduğunda N elde edilir. N, amonyakla tepkimeye girerek 4-(4-klorofenil)-4-hidroksipiperidin (O) oluşturur.
3.4 M, N ve O'nun yapılarını yazınız ve M'nin oluşumuna yol açan tepkimenin mekanizmasını belirtiniz.
Orta miktarda alüminyum klorür varlığında L, florobenzenle tepkimeye girerek başlıca bir keton olan P'yi (\(\ce{C10H10OFCl}\)) verir.
3.5 P'nin yapısını çiziniz ve mekanizmayı belirtiniz.
3.6 Karbonil grubunun belirlenmesi için bir kimyasal ve bir fiziksel test yöntemi veriniz. Karbonil grubunun bir aldehit grubuna ait olmadığından nasıl emin olabilirsiniz?
P, bazik ortamda O ile 1 : 1 mol oranında tepkimeye girerek yalnızca aromatik halka üzerinde tek bir klor atomu içeren H'yi verir.
3.7 Haloperidol olan H'nin yapısını veriniz.
3.8 K'nin \(\ce{^1H}\) NMR spektrumundaki her rezonansın çokluluğunu belirtiniz. Komşu karbonlardaki protonlar arasındaki tüm eşleşme sabitlerinin aynı olduğunu varsayınız.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 3.1 Benzeni klorlayınız; nitrolayınız ve para izomerini ayırınız; nitro grubunu indirgeyiniz; diazolayınız; diazonyum grubunu siyanür ile değiştiriniz; nitrili hidroliz ediniz; diazometanla metilleyiniz. Ürün metil 4-klorobenzoattır,
COC(=O)c1ccc(Cl)cc1. - 3.2 J'yi sulu sodyum hidroksit ile hidroliz ediniz, ardından asitlendirerek K'yi, 4-hidroksibütanoik asidi,
O=C(O)CCCO, elde ediniz. - 3.3 K'yi aşırı miktarda fosfor pentaklorür ile tepkimeye sokarak L'yi, 4-klorobütanoil klorürü,
O=C(Cl)CCCCl, elde ediniz. - 3.4
- M: 3-(4-klorofenil)penta-1,4-dien-3-ol,
C=CC(O)(c1ccc(Cl)cc1)C=C. - N: 1,5-dibromo-3-(4-klorofenil)pentan-3-ol,
OC(c1ccc(Cl)cc1)(CCBr)CCBr. - O: 4-(4-klorofenil)piperidin-4-ol,
OC1(c2ccc(Cl)cc2)CCNCC1. - M'nin oluşumu, ilk katılmadan sonra metoksitin ayrıldığı, art arda iki Grignard katılmasını ve bunları izleyen protonlanmayı içerir.
- 3.5 P, para konumunda Friedel–Crafts açillemesiyle oluşan 4-kloro-1-(4-florofenil)bütan-1-ondur,
O=C(CCCCl)c1ccc(F)cc1. - 3.6 Pozitif bir 2,4-dinitrofenilhidrazin testi, aldehit veya keton karbonilinin varlığını gösterir; IR spektrumunda \(1700\ \mathrm{cm^{-1}}\) yakınında kuvvetli bir karbonil soğurma bandı görülür. \(\ce{^1H}\) NMR spektrumunda aldehit protonunun bulunmamasıyla desteklenen negatif bir Tollens testi, karbonilin bir ketona ait olduğunu gösterir.
- 3.7 H, haloperidol, 4-[4-(4-klorofenil)-4-hidroksipiperidin-1-il]-1-(4-florofenil)bütan-1-ondur,
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1. - 3.8 \(\ce{HOOC-CH2-CH2-CH2-OH}\) biçiminde yazılan K için üç metilen rezonansı sırasıyla triplet, quintet, triplettir. Hızlı proton değişimi varsayıldığında, alkol ve karboksilik asit protonları normalde iki geniş singlet verir.
Çözüm
3.1 — Metil 4-klorobenzoatın hazırlanması
Aromatik bir nitril üzerinden ilerleyen sentez yolunda karboksil karbonu inorganik siyanürden sağlanır. Esterin metil grubu, kullanılması şart koşulan diazometandan gelir.
- Benzenin klorlanması.
Benzen, c1ccccc1, katalizör olarak demir(III) klorür kullanılarak klor, ClCl, ile tepkimeye girer ve klorobenzen, Clc1ccccc1, verir:
\[ \ce{C6H6 + Cl2 ->[FeCl3] C6H5Cl + HCl} \]
- Nitrolama ve para izomerinin ayrılması.
Klor, halkayı deaktive eder ancak elektrofilik yer değiştirmeyi orto ve para konumlarına yönlendirir. Bu nedenle nitrolama sonucunda bir karışım oluşur ve bu karışımdan 1-kloro-4-nitrobenzen, O=[N+]([O-])c1ccc(Cl)cc1, ayrılır:
\[ \ce{C6H5Cl + HNO3 ->[H2SO4] p-ClC6H4NO2 + H2O} \]
Ayırma işlemi zorunludur: denklem, yalnızca para konumuna seçici bir tepkimeyi değil, istenen para ürününe giden kolu gösterir.
- Nitro grubunun indirgenmesi.
Demir ve hidroklorik asit, nitro grubunu indirger. Asidik ortamda ürün 4-kloroanilinyum klorürdür, [NH3+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{p-ClC6H4NO2 + 3Fe + 7HCl -> [p-ClC6H4NH3]Cl + 3FeCl2 + 2H2O} \]
- Diazolama.
Yaklaşık \(0\text{–}5\,^\circ\mathrm C\) sıcaklıkta sodyum nitrit ve hidroklorik asit, 4-klorobenzendiazonyum klorür, N#[N+]c1ccc(Cl)cc1.[Cl-], verir:
\[ \ce{[p-ClC6H4NH3]Cl + NaNO2 + HCl -> [p-ClC6H4N2]Cl + NaCl + 2H2O} \]
- Sandmeyer siyanlaması.
Bakır(I) siyanür, [Cu+].[C-]#N, diazonyum grubunun yerine bir nitril grubu getirerek 4-klorobenzonitril, N#Cc1ccc(Cl)cc1, verir:
\[ \ce{[p-ClC6H4N2]Cl + CuCN -> p-ClC6H4CN + N2 + CuCl} \]
- Nitrilin hidrolizi.
Sulu asitle ısıtma sonucunda 4-klorobenzoik asit, O=C(O)c1ccc(Cl)cc1, elde edilir:
\[ \ce{p-ClC6H4CN + 2H2O + HCl -> p-ClC6H4COOH + NH4Cl} \]
- Diazometanla esterleştirme.
Diazometan, C=[N+]=[N-], azot çıkışıyla asidi metil 4-klorobenzoata, COC(=O)c1ccc(Cl)cc1, dönüştürür:
\[ \ce{p-ClC6H4COOH + CH2N2 -> p-ClC6H4COOCH3 + N2} \]
Bu sentez yolunda eklenen tüm reaktifler, kullanılması açıkça şart koşulan diazometan dışında inorganiktir.
3.2 — Lakton halkasının açılması
J, γ-bütirolakton veya oksolan-2-on, O=C1CCCO1, halkalı bir esterdir. Sulu sodyum hidroksit, [Na+].[OH-], ester sabunlaşması yoluyla halkasını açar:
\[ \ce{C4H6O2 + NaOH -> HO(CH2)3COONa} \]
Ürün sodyum 4-hidroksibütanoattır, [Na+].O=C([O-])CCCO. Asitlendirme sonucunda K, 4-hidroksibütanoik asit, O=C(O)CCCO, elde edilir:
\[ \ce{HO(CH2)3COONa + HCl -> HO(CH2)3COOH + NaCl} \]
Mekanizmada hidroksit, esterin karbonil karbonuna saldırır. Tetrahedral ara ürünün çökmesiyle açil karbonu ile halka oksijeni arasındaki bağ kırılır; proton aktarımı hidroksikarboksilatı oluşturur.
Bazik hidroliz, karboksilat oluşumu yoluyla halka açılmasını ilerletir. Asitlendirme ılımlı koşullarda yapılmalıdır; çünkü serbest hidroksi asit, özellikle ısıtıldığında yeniden halkalaşarak laktona dönüşebilir.
3.3 — İki fonksiyonlu klorürün hazırlanması
Aşırı miktarda fosfor pentaklorür, ClP(Cl)(Cl)(Cl)Cl, kullanınız. Bu reaktif, hem alkol hidroksil grubunu hem de karboksilik hidroksil grubunu klorla değiştirir:
\[ \ce{HO(CH2)3COOH + 2PCl5 -> Cl(CH2)3COCl + 2POCl3 + 2HCl} \]
Dolayısıyla L, 4-klorobütanoil klorürdür, O=C(Cl)CCCCl. Fosfor içeren ürün fosforil klorürdür, O=P(Cl)(Cl)Cl.
İki klor atomunun rolleri farklıdır: biri açil klorür grubuna aitken diğeri uçtaki birincil bir karbona bağlıdır.
3.4 — M, N ve O'nun yapıları ve M'nin oluşumuna yol açan mekanizma
M'nin oluşumu. Vinilmagnezyum bromür, C=C[Mg]Br, karbonu nükleofilik karakter taşıyan bir vinil grubu sağlar. Her ester molekülü başına iki eşdeğer katılır:
\[ \ce{ p-ClC6H4COOCH3 + 2CH2=CHMgBr + 2H2O -> p-ClC6H4C(OH)(CH=CH2)2 + CH3OH + 2Mg(OH)Br } \]
Bu denklem, katılmayı ve ardından yapılan sulu son işlemi gösterir. Diğer ürünler metanol, CO, ve iyonik olarak [Mg+2].[OH-].[Br-] biçiminde gösterilen magnezyum hidroksibromürdür.
Mekanizma aşağıdaki gibidir; ara ürünlerin SMILES gösterimlerinde magnezyum karşı iyonları belirtilmemiştir.
-
Magnezyuma bağlı karbon, esterin karbonil karbonuna saldırırken karbonilin \(\pi\) elektronları oksijen üzerine kayar. Oluşan tetrahedral alkoksit ara ürünü
C=CC([O-])(OC)c1ccc(Cl)cc1şeklindedir. -
Oksijenin ortaklanmamış elektron çifti karbonil bağını yeniden oluşturur ve metoksi oksijenine olan bağ kırılarak metoksit,
C[O-], ayrılır. Ara ürün olan keton 1-(4-klorofenil)prop-2-en-1-ondur,C=CC(=O)c1ccc(Cl)cc1. -
İkinci bir vinilmagnezyum bromür molekülü, bu ketonun karbonil karbonuna saldırır. Böylece 3-(4-klorofenil)penta-1,4-dien-3-olat,
C=CC([O-])(c1ccc(Cl)cc1)C=C, oluşur. -
Sulu son işlem alkoksiti protonlayarak M'yi, 3-(4-klorofenil)penta-1,4-dien-3-olü,
C=CC(O)(c1ccc(Cl)cc1)C=C, verir.
Dolayısıyla M'nin merkez karbonu bir hidroksil grubu, bir para-klorofenil grubu ve iki vinil grubu taşır.
N'nin oluşumu. Hidrojen bromür, Br, benzoil peroksit, O=C(c1ccccc1)OOC(=O)c1ccccc1, varlığında her vinil grubuna radikalik, anti-Markovnikov katılması yapar:
\[ \ce{ p-ClC6H4C(OH)(CH=CH2)2 + 2HBr -> [\text{benzoil peroksit}] p-ClC6H4C(OH)(CH2CH2Br)2 } \]
Bir brom radikali, her çift bağın uç karbonuna katılır ve daha çok sübstitüe olan karbonda bir radikal bırakır. Başka bir hidrojen bromür molekülünden hidrojen koparılması katılmayı tamamlar ve bir brom radikalini yeniden oluşturur.
Bu nedenle hedeflenen ürün N, 1,5-dibromo-3-(4-klorofenil)pentan-3-oldür, OC(c1ccc(Cl)cc1)(CCBr)CCBr.
O'nun oluşumu. Amonyak, N, uçtaki bromürlerden birinin yerine geçer. Oluşan amino grubu daha sonra molekül içi bir saldırıyla diğer uç karbona saldırarak altı üyeli bir halka oluşturur. Proton kaybıyla ikincil amin elde edilir.
Aşırı miktardaki amonyağın oluşan asidi de nötralleştirmesiyle, denkleştirilmiş tepkime şöyledir:
\[ \ce{C11H13Br2ClO + 3NH3 -> C11H14ClNO + 2NH4Br} \]
Oluşan tuz amonyum bromürdür, [NH4+].[Br-].
O, 4-(4-klorofenil)piperidin-4-oldür, OC1(c2ccc(Cl)cc2)CCNCC1. Yapısını çizmek için, hidrojene bağlı bir azot içeren altı üyeli doymuş bir halka çiziniz; azotun karşısındaki karbon hem hidroksil grubunu hem de para-klorofenil grubunu taşır.
3.5 — Friedel–Crafts açillemesi
L, alüminyum klorür, Cl[Al](Cl)Cl, varlığında florobenzeni, Fc1ccccc1, açiller:
\[ \ce{ C6H5F + Cl(CH2)3COCl -> [AlCl3] p-FC6H4CO(CH2)3Cl + HCl } \]
Flor, indüktif etkiyle aromatik halkayı deaktive eder ancak ortaklanmamış elektron çiftini vererek elektrofilik yer değiştirmeyi orto ve para konumlarına yönlendirir. Sterik engeli daha az olan para ürünü baskındır.
Bu nedenle P, 4-kloro-1-(4-florofenil)bütan-1-ondur, O=C(CCCCl)c1ccc(F)cc1.
P'nin yapısını çizmek için, para konumlarında flor ve \(\ce{-COCH2CH2CH2Cl}\) taşıyan bir benzen halkası çiziniz. Formülü şöyledir:
\[ \ce{C6H4F + CO(CH2)3Cl} \quad\Longrightarrow\quad \ce{C10H10ClFO}, \]
bu da verilen formülle uyumludur.
Mekanizma üç temel basamaktan oluşur.
- Açil elektrofilinin oluşumu.
Alüminyum klorür, açil klorürün klorür iyonunu alır:
\[ \ce{Cl(CH2)3COCl + AlCl3 <=> [Cl(CH2)3CO]+ + AlCl4-} \]
4-Klorobütanoil açilyum iyonunun rezonans gösterimleri O=[C+]CCCCl ve ClCCCC#[O+] şeklindedir. Karşı iyon tetrakloroalüminattır, [Al-](Cl)(Cl)(Cl)Cl.
- Aromatik saldırı.
Aromatik \(\pi\) elektronları, flora göre para konumundan açilyum karbonuna saldırır. Böylece aromatik olmayan bir arenyum iyonu oluşur; rezonans yapılarından biri O=C(CCCCl)C1C=C[C+](F)C=C1 şeklindedir.
\[ \ce{C6H5F + C4H6ClO+ -> C10H11ClFO+} \]
- Aromatikliğin yeniden kazanılması.
Tetrakloroalüminat, yer değiştirmenin gerçekleştiği karbondan protonu uzaklaştırır. Karbon–hidrojen bağının elektronları aromatik \(\pi\) sistemini yeniden oluşturur:
\[ \ce{C10H11ClFO+ + AlCl4- -> C10H10ClFO + HCl + AlCl3} \]
Keton oksijeni alüminyum klorüre koordine olabilir; sulu son işlem P'yi bu kompleksten serbest bırakır.
3.6 — Karbonil grubunun tanımlanması
Kimyasal test: 2,4-dinitrofenilhidrazin.
2,4-Dinitrofenilhidrazin, NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-], bir aldehit veya ketonla tepkimeye girerek genellikle sarı veya turuncu bir hidrazon çökeleği verir:
\[ \ce{ p-FC6H4CO(CH2)3Cl + H2NNHC6H3(NO2)2 -> [H+] p-FC6H4C(=NNHC6H3(NO2)2)(CH2)3Cl + H2O } \]
Ürün, P'nin 2,4-dinitrofenilhidrazonudur:
ClCCCC(=NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-])c1ccc(F)cc1
Bu nitel test için hidrazonun belirli bir \(E/Z\) konfigürasyonunda olması gerekmez.
Fiziksel test: kızılötesi spektroskopisi.
\(1700\ \mathrm{cm^{-1}}\) yakınında kuvvetli bir karbonil gerilme soğurması beklenir; aromatik halkayla konjuge olan bu keton için yaklaşık değer \(1685\text{–}1710\ \mathrm{cm^{-1}}\) aralığındadır.
Aldehit olasılığının dışlanması: Tollens testi.
Bir aldehit, Tollens reaktifini metalik gümüşe indirger; P ise negatif sonuç vermelidir. Tepkimeye giren kompleks diammin gümüş(I) iyonudur, [NH3]->[Ag+]<-[NH3]; bu SMILES gösterimindeki oklar azottan gümüşe koordinasyonu belirtir.
Örneğin benzaldehit, O=Cc1ccccc1, benzoat, O=C([O-])c1ccccc1, ve gümüş verir:
\[ \ce{ C6H5CHO + 2[Ag(NH3)2]+ + 3OH- -> C6H5COO- + 2Ag + 4NH3 + 2H2O } \]
Testin çalıştığını doğrulayan bir aldehit kontrol örneği gümüş birikintisi vermeli, P ise vermemelidir. Normalde \(\delta 9\text{–}10\ \mathrm{ppm}\) civarında görülen aldehit protonu rezonansının bulunmaması, ek bir spektroskopik kontrol sağlar.
3.7 — Haloperidolün oluşumu
O'nun ikincil amin azotu, bir \(S_\mathrm{N}2\) tepkimesiyle P'de klor taşıyan uçtaki birincil karbona saldırır. Baz, azota bağlı protonu uzaklaştırarak üçüncül bir amin oluşmasını sağlar.
Baz olarak sodyum hidroksit gösterildiğinde, toplam denkleştirilmiş tepkime şöyledir:
\[ \ce{ C10H10ClFO + C11H14ClNO + NaOH -> C21H23ClFNO2 + NaCl + H2O } \]
Ürün H, haloperidol, şöyledir:
4-[4-(4-klorofenil)-4-hidroksipiperidin-1-il]-1-(4-florofenil)bütan-1-on
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1
Yapısını çizmek için piperidin yapısı O'dan başlayınız ve azota bağlı hidrojenin yerine \(\ce{-CH2CH2CH2CO-C6H4-F}\) grubunu koyunuz; flor, bu halkada karbonilin bağlandığı konuma göre para konumunda olmalıdır. Piperidinin 4 numaralı karbonundaki hidroksil grubu ve para-klorofenil sübstitüenti korunur.
Başlangıçta P'nin uç karbonunda bulunan klor yer değiştirir. H'de kalan tek klor, istendiği gibi aromatik halkadaki klordur.
3.8 — K'nin proton NMR çoklulukları
K'yi şu şekilde yazınız:
\[ \ce{HOOC-CH2(a)-CH2(b)-CH2(c)-OH}. \]
Olağan birinci dereceden yaklaşım ve hidroksil protonlarının hızlı değişimi altında:
| Proton grubu | İntegral | Eşleştiği, komşu karbonlara bağlı protonlar | Çokluluk |
|---|---|---|---|
| \(a\): karboksil grubuna komşu metilen | \(2\) | \(b\)'nin iki protonu | Triplet, \(1:2:1\) |
| \(b\): ortadaki metilen | \(2\) | \(a\)'nın iki ve \(c\)'nin iki protonu | Quintet, \(1:4:6:4:1\) |
| \(c\): hidroksil grubuna komşu metilen | \(2\) | \(b\)'nin iki protonu | Triplet, \(1:2:1\) |
| Alkol hidroksil protonu | \(1\) | Eşleşme, değişim nedeniyle normalde ortalamalanarak kaybolur | Geniş singlet |
| Karboksilik asit protonu | \(1\) | Normalde ayırt edilebilir bir eşleşme yoktur | Geniş singlet |
Ortadaki metilenin sinyali, genel olarak iki komşu metilen grubu tarafından ayrı ayrı yarılırdı. Burada eşleşme sabitlerinin aynı olduğu belirtilmiştir; dolayısıyla çizgiler çakışarak bir quintet oluşturur:
\[ (1+x)^2(1+x)^2=(1+x)^4 =1+4x+6x^2+4x^3+x^4. \]
Toplam integral \(2+2+2+1+1=8\) protondur ve \(\ce{C4H8O3}\) ile uyumludur.
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi.
IChO 1990 · Problema teórico 3
Síntesis orgánica - síntesis del haloperidol
El haloperidol es un potente neuroléptico que se prescribe en casos de trastornos psicomotores y para el tratamiento de diversas psicosis. Se propone una síntesis de este compuesto.
3.1 Proponga un esquema para la preparación de 4-clorobenzoato de metilo a partir de benceno y de todas las sustancias inorgánicas necesarias. Debe utilizar diazometano (\(\ce{H2CN2}\)) en su síntesis.
La γ-butirolactona (J) es un éster cíclico representado a continuación.
3.2 ¿Cómo puede convertirse la γ-butirolactona J en ácido 4-hidroxibutanoico (K)?
3.3 Convierta K en cloruro de 4-clorobutanoilo (L).
Las reacciones descritas a continuación no corresponden a las utilizadas en la síntesis industrial del haloperidol, cuya ruta es bastante compleja.
El 4-clorobenzoato de metilo se trata con un exceso de bromuro de vinilmagnesio en éter anhidro. Tras la hidrólisis se obtiene M. Cuando M se trata con un exceso de bromuro de hidrógeno en condiciones anhidras y en presencia de peróxido de benzoilo, se obtiene N. N reacciona con amoníaco para formar 4-(4-clorofenil)-4-hidroxipiperidina (O).
3.4 Escriba las estructuras de M, N y O e indique el mecanismo de la reacción que conduce a M.
En presencia de una cantidad moderada de cloruro de aluminio, L reacciona con fluorobenceno para dar principalmente una cetona P (\(\ce{C10H10OFCl}\)).
3.5 Dibuje la estructura de P e indique el mecanismo.
3.6 Indique un método químico y uno físico para detectar el grupo carbonilo. ¿Cómo puede asegurarse de que el grupo carbonilo no pertenece a un grupo aldehído?
P reacciona con O en medio básico en una proporción molar de 1 : 1 para dar H, que contiene un solo átomo de cloro situado en el anillo aromático.
3.7 Indique la estructura de H, que es el haloperidol.
3.8 Indique la multiplicidad de cada resonancia en el espectro de RMN de \(\ce{^1H}\) de K. Suponga que todas las constantes de acoplamiento entre protones de carbonos adyacentes son idénticas.
Enunciado traducido del texto oficial en inglés.
Respuestas
- 3.1 Clorar el benceno; nitrar y aislar el isómero para; reducir el grupo nitro; diazotar; sustituir el grupo diazonio por cianuro; hidrolizar el nitrilo; metilar con diazometano. El producto es 4-clorobenzoato de metilo,
COC(=O)c1ccc(Cl)cc1. - 3.2 Hidrolizar J con hidróxido de sodio acuoso y después acidificar para obtener K, ácido 4-hidroxibutanoico,
O=C(O)CCCO. - 3.3 Tratar K con pentacloruro de fósforo en exceso para obtener L, cloruro de 4-clorobutanoilo,
O=C(Cl)CCCCl. - 3.4
- M: 3-(4-clorofenil)penta-1,4-dien-3-ol,
C=CC(O)(c1ccc(Cl)cc1)C=C. - N: 1,5-dibromo-3-(4-clorofenil)pentan-3-ol,
OC(c1ccc(Cl)cc1)(CCBr)CCBr. - O: 4-(4-clorofenil)piperidin-4-ol,
OC1(c2ccc(Cl)cc2)CCNCC1. - La formación de M implica dos adiciones de Grignard sucesivas, con eliminación de metóxido después de la primera adición, seguidas de protonación.
- 3.5 P es 4-cloro-1-(4-fluorofenil)butan-1-ona,
O=C(CCCCl)c1ccc(F)cc1, formada por acilación de Friedel–Crafts en posición para. - 3.6 Un ensayo positivo con 2,4-dinitrofenilhidrazina demuestra la presencia de un carbonilo de aldehído o cetona; el espectro IR muestra una absorción intensa del carbonilo cerca de \(1700\ \mathrm{cm^{-1}}\). Un ensayo de Tollens negativo, respaldado por la ausencia de un protón aldehídico en el espectro de RMN de \(\ce{^1H}\), identifica el carbonilo como perteneciente a una cetona.
- 3.7 H, el haloperidol, es 4-[4-(4-clorofenil)-4-hidroxipiperidin-1-il]-1-(4-fluorofenil)butan-1-ona,
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1. - 3.8 Para K, escrito como \(\ce{HOOC-CH2-CH2-CH2-OH}\), las tres resonancias de los grupos metileno son, respectivamente, triplete, quintete, triplete. Los protones del grupo alcohol y del ácido carboxílico dan normalmente dos singletes anchos, suponiendo un intercambio protónico rápido.
Solución
3.1 — Preparación de 4-clorobenzoato de metilo
Una ruta que pasa por un nitrilo aromático aporta el carbono del grupo carboxilo a partir de cianuro inorgánico. El grupo metilo del éster procede del diazometano exigido.
- Cloración del benceno.
El benceno, c1ccccc1, reacciona con cloro, ClCl, utilizando cloruro de hierro(III) como catalizador, para dar clorobenceno, Clc1ccccc1:
\[ \ce{C6H6 + Cl2 ->[FeCl3] C6H5Cl + HCl} \]
- Nitración y aislamiento del isómero para.
El cloro desactiva el anillo, pero orienta la sustitución electrófila hacia las posiciones orto y para. Por tanto, la nitración da una mezcla de la que se aísla 1-cloro-4-nitrobenceno, O=[N+]([O-])c1ccc(Cl)cc1:
\[ \ce{C6H5Cl + HNO3 ->[H2SO4] p-ClC6H4NO2 + H2O} \]
La separación es esencial: la ecuación representa la vía deseada hacia el isómero para, no una reacción exclusivamente selectiva para esa posición.
- Reducción del grupo nitro.
El hierro y el ácido clorhídrico reducen el grupo nitro. En el medio ácido, el producto es cloruro de 4-cloroanilinio, [NH3+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{p-ClC6H4NO2 + 3Fe + 7HCl -> [p-ClC6H4NH3]Cl + 3FeCl2 + 2H2O} \]
- Diazotación.
El nitrito de sodio y el ácido clorhídrico a aproximadamente \(0\text{–}5\,^\circ\mathrm C\) dan cloruro de 4-clorobencenodiazonio, N#[N+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{[p-ClC6H4NH3]Cl + NaNO2 + HCl -> [p-ClC6H4N2]Cl + NaCl + 2H2O} \]
- Cianación de Sandmeyer.
El cianuro de cobre(I), [Cu+].[C-]#N, sustituye el grupo diazonio por un grupo nitrilo, dando 4-clorobenzonitrilo, N#Cc1ccc(Cl)cc1:
\[ \ce{[p-ClC6H4N2]Cl + CuCN -> p-ClC6H4CN + N2 + CuCl} \]
- Hidrólisis del nitrilo.
El calentamiento con ácido acuoso da ácido 4-clorobenzoico, O=C(O)c1ccc(Cl)cc1:
\[ \ce{p-ClC6H4CN + 2H2O + HCl -> p-ClC6H4COOH + NH4Cl} \]
- Esterificación con diazometano.
El diazometano, C=[N+]=[N-], convierte el ácido en 4-clorobenzoato de metilo, COC(=O)c1ccc(Cl)cc1, con desprendimiento de nitrógeno:
\[ \ce{p-ClC6H4COOH + CH2N2 -> p-ClC6H4COOCH3 + N2} \]
Todos los reactivos añadidos en esta ruta son inorgánicos, excepto el diazometano exigido explícitamente.
3.2 — Apertura del anillo de la lactona
J, la γ-butirolactona u oxolan-2-ona, O=C1CCCO1, es un éster cíclico. El hidróxido de sodio acuoso, [Na+].[OH-], abre su anillo mediante la saponificación del éster:
\[ \ce{C4H6O2 + NaOH -> HO(CH2)3COONa} \]
El producto es 4-hidroxibutanoato de sodio, [Na+].O=C([O-])CCCO. La acidificación da K, ácido 4-hidroxibutanoico, O=C(O)CCCO:
\[ \ce{HO(CH2)3COONa + HCl -> HO(CH2)3COOH + NaCl} \]
En cuanto al mecanismo, el hidróxido ataca al carbono carbonílico del éster. El colapso del intermedio tetraédrico rompe el enlace entre el carbono acílico y el oxígeno del anillo; la transferencia de un protón produce el hidroxicarboxilato.
La hidrólisis básica favorece la apertura del anillo mediante la formación del carboxilato. La acidificación debe ser suave, porque el hidroxiácido libre puede volver a ciclarse para formar la lactona, especialmente al calentarlo.
3.3 — Preparación del cloruro bifuncional
Se utiliza pentacloruro de fósforo, ClP(Cl)(Cl)(Cl)Cl, en exceso. Sustituye por cloro tanto el grupo hidroxilo alcohólico como el grupo hidroxilo carboxílico:
\[ \ce{HO(CH2)3COOH + 2PCl5 -> Cl(CH2)3COCl + 2POCl3 + 2HCl} \]
Así, L es cloruro de 4-clorobutanoilo, O=C(Cl)CCCCl. El producto que contiene fósforo es cloruro de fosforilo, O=P(Cl)(Cl)Cl.
Los dos átomos de cloro desempeñan funciones diferentes: uno pertenece a un cloruro de acilo, mientras que el otro está unido a un carbono primario terminal.
3.4 — Estructuras de M, N y O, y mecanismo que conduce a M
Formación de M. El bromuro de vinilmagnesio, C=C[Mg]Br, aporta un grupo vinilo cuyo carbono tiene carácter nucleófilo. Se adicionan dos equivalentes por molécula de éster:
\[ \ce{ p-ClC6H4COOCH3 + 2CH2=CHMgBr + 2H2O -> p-ClC6H4C(OH)(CH=CH2)2 + CH3OH + 2Mg(OH)Br } \]
Esta ecuación representa la adición y el posterior tratamiento acuoso. Los otros productos son metanol, CO, e hidroxibromuro de magnesio, representado iónicamente como [Mg+2].[OH-].[Br-].
El mecanismo es el siguiente; se omiten los contraiones de magnesio en los SMILES de los intermedios.
-
El carbono unido al magnesio ataca al carbono carbonílico del éster, mientras que los electrones \(\pi\) del carbonilo se desplazan hacia el oxígeno. El intermedio alcóxido tetraédrico resultante es
C=CC([O-])(OC)c1ccc(Cl)cc1. -
El par de electrones no enlazantes del oxígeno vuelve a formar el enlace carbonílico y se rompe el enlace con el oxígeno del grupo metoxi, expulsando metóxido,
C[O-]. La cetona intermedia es 1-(4-clorofenil)prop-2-en-1-ona,C=CC(=O)c1ccc(Cl)cc1. -
Una segunda molécula de bromuro de vinilmagnesio ataca a esta cetona en su carbono carbonílico. Esto da 3-(4-clorofenil)penta-1,4-dien-3-olato,
C=CC([O-])(c1ccc(Cl)cc1)C=C. -
El tratamiento acuoso protona el alcóxido y produce M, 3-(4-clorofenil)penta-1,4-dien-3-ol,
C=CC(O)(c1ccc(Cl)cc1)C=C.
Por tanto, el carbono central de M lleva un grupo hidroxilo, un grupo para-clorofenilo y dos grupos vinilo.
Formación de N. El bromuro de hidrógeno, Br, en presencia de peróxido de benzoilo, O=C(c1ccccc1)OOC(=O)c1ccccc1, experimenta una adición radicalaria anti-Markovnikov a cada grupo vinilo:
\[ \ce{ p-ClC6H4C(OH)(CH=CH2)2 + 2HBr -> [\text{peróxido de benzoilo}] p-ClC6H4C(OH)(CH2CH2Br)2 } \]
Un radical bromo se adiciona al carbono terminal de cada doble enlace, dejando el radical en el carbono más sustituido. La abstracción de hidrógeno de otra molécula de bromuro de hidrógeno completa la adición y regenera un radical bromo.
Por tanto, el producto esperado N es 1,5-dibromo-3-(4-clorofenil)pentan-3-ol, OC(c1ccc(Cl)cc1)(CCBr)CCBr.
Formación de O. El amoníaco, N, sustituye uno de los bromuros terminales. El grupo amino resultante ataca después al otro carbono terminal de forma intramolecular, cerrando un anillo de seis miembros. La desprotonación da la amina secundaria.
Con un exceso de amoníaco que también neutraliza el ácido formado, la ecuación ajustada es:
\[ \ce{C11H13Br2ClO + 3NH3 -> C11H14ClNO + 2NH4Br} \]
La sal es bromuro de amonio, [NH4+].[Br-].
O es 4-(4-clorofenil)piperidin-4-ol, OC1(c2ccc(Cl)cc2)CCNCC1. Para representarlo, dibuje un anillo saturado de seis miembros con un nitrógeno que lleva un hidrógeno; el carbono opuesto al nitrógeno lleva tanto el grupo hidroxilo como el grupo para-clorofenilo.
3.5 — Acilación de Friedel–Crafts
L acila el fluorobenceno, Fc1ccccc1, en presencia de cloruro de aluminio, Cl[Al](Cl)Cl:
\[ \ce{ C6H5F + Cl(CH2)3COCl -> [AlCl3] p-FC6H4CO(CH2)3Cl + HCl } \]
El flúor desactiva el anillo aromático por efecto inductivo, pero orienta la sustitución electrófila hacia las posiciones orto y para mediante la donación de un par de electrones no enlazantes. Predomina el producto para, menos impedido estéricamente.
Por tanto, P es 4-cloro-1-(4-fluorofenil)butan-1-ona, O=C(CCCCl)c1ccc(F)cc1.
Para representar P, dibuje un anillo de benceno con flúor y \(\ce{-COCH2CH2CH2Cl}\) en posiciones para. Su fórmula es:
\[ \ce{C6H4F + CO(CH2)3Cl} \quad\Longrightarrow\quad \ce{C10H10ClFO}, \]
en concordancia con la fórmula proporcionada.
El mecanismo tiene tres etapas principales.
- Generación del electrófilo acílico.
El cloruro de aluminio acepta el ion cloruro del cloruro de acilo:
\[ \ce{Cl(CH2)3COCl + AlCl3 <=> [Cl(CH2)3CO]+ + AlCl4-} \]
El ion acilio 4-clorobutanoilo tiene las representaciones de resonancia O=[C+]CCCCl y ClCCCC#[O+]. El contraión es tetracloroaluminato, [Al-](Cl)(Cl)(Cl)Cl.
- Ataque aromático.
Los electrones \(\pi\) aromáticos atacan al carbono del ion acilio desde la posición para respecto al flúor. Así se forma un ion arenio no aromático; una de sus formas contribuyentes de resonancia es O=C(CCCCl)C1C=C[C+](F)C=C1.
\[ \ce{C6H5F + C4H6ClO+ -> C10H11ClFO+} \]
- Restablecimiento de la aromaticidad.
El tetracloroaluminato retira el protón del carbono en el que tuvo lugar la sustitución. Los electrones del enlace carbono–hidrógeno restablecen el sistema \(\pi\) aromático:
\[ \ce{C10H11ClFO+ + AlCl4- -> C10H10ClFO + HCl + AlCl3} \]
El oxígeno de la cetona puede coordinarse al cloruro de aluminio; el tratamiento acuoso libera P de ese complejo.
3.6 — Identificación del grupo carbonilo
Ensayo químico: 2,4-dinitrofenilhidrazina.
La 2,4-dinitrofenilhidrazina, NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-], reacciona con un aldehído o una cetona para dar un precipitado de hidrazona, normalmente amarillo o anaranjado:
\[ \ce{ p-FC6H4CO(CH2)3Cl + H2NNHC6H3(NO2)2 -> [H+] p-FC6H4C(=NNHC6H3(NO2)2)(CH2)3Cl + H2O } \]
El producto es la 2,4-dinitrofenilhidrazona de P:
ClCCCC(=NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-])c1ccc(F)cc1
Para este ensayo cualitativo no se requiere ninguna configuración \(E/Z\) particular de la hidrazona.
Ensayo físico: espectroscopia infrarroja.
Se espera una absorción intensa de estiramiento del carbonilo cerca de \(1700\ \mathrm{cm^{-1}}\), aproximadamente a \(1685\text{–}1710\ \mathrm{cm^{-1}}\) para esta cetona conjugada con un anillo aromático.
Exclusión de un aldehído: ensayo de Tollens.
Un aldehído reduce el reactivo de Tollens a plata metálica; P debe dar un resultado negativo. El complejo reactivo es el ion diaminoplata(I), [NH3]->[Ag+]<-[NH3]; las flechas de este SMILES indican la coordinación del nitrógeno a la plata.
Por ejemplo, el benzaldehído, O=Cc1ccccc1, da benzoato, O=C([O-])c1ccccc1, y plata:
\[ \ce{ C6H5CHO + 2[Ag(NH3)2]+ + 3OH- -> C6H5COO- + 2Ag + 4NH3 + 2H2O } \]
Un control con un aldehído que confirme el funcionamiento del ensayo debe producir el depósito de plata, mientras que P no debe hacerlo. La ausencia de una resonancia de protón aldehídico, normalmente alrededor de \(\delta 9\text{–}10\ \mathrm{ppm}\), proporciona una comprobación espectroscópica adicional.
3.7 — Formación del haloperidol
El nitrógeno de la amina secundaria de O ataca al carbono primario terminal que lleva cloro en P, mediante una reacción \(S_\mathrm{N}2\). La base retira el protón unido al nitrógeno, dando una amina terciaria.
Si se utiliza hidróxido de sodio para representar la base, el balance global es:
\[ \ce{ C10H10ClFO + C11H14ClNO + NaOH -> C21H23ClFNO2 + NaCl + H2O } \]
El producto H, el haloperidol, es:
4-[4-(4-clorofenil)-4-hidroxipiperidin-1-il]-1-(4-fluorofenil)butan-1-ona
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1
Para representarlo, parta de la estructura de piperidina O y sustituya su hidrógeno unido al nitrógeno por \(\ce{-CH2CH2CH2CO-C6H4-F}\), con el flúor en posición para respecto al punto de unión del carbonilo a ese anillo. El grupo hidroxilo y el sustituyente para-clorofenilo del carbono 4 de la piperidina permanecen presentes.
El cloro que originalmente estaba en el carbono terminal de P es desplazado. El único cloro que permanece en H es el del anillo aromático, tal como se requiere.
3.8 — Multiplicidades de RMN de protón de K
Escribimos K como:
\[ \ce{HOOC-CH2(a)-CH2(b)-CH2(c)-OH}. \]
Con el tratamiento habitual de primer orden y un intercambio rápido de los protones de los grupos hidroxilo:
| Conjunto de protones | Integral | Protones vecinos unidos a carbono con los que se acopla | Multiplicidad |
|---|---|---|---|
| \(a\): metileno contiguo al grupo carboxilo | \(2\) | Dos protones de \(b\) | Triplete, \(1:2:1\) |
| \(b\): metileno central | \(2\) | Dos protones de \(a\) y dos de \(c\) | Quintete, \(1:4:6:4:1\) |
| \(c\): metileno contiguo al grupo hidroxilo | \(2\) | Dos protones de \(b\) | Triplete, \(1:2:1\) |
| Protón del hidroxilo alcohólico | \(1\) | El intercambio normalmente promedia y elimina el acoplamiento | Singlete ancho |
| Protón del ácido carboxílico | \(1\) | Normalmente no se resuelve ningún acoplamiento | Singlete ancho |
En general, la señal del metileno central se desdoblaría por separado por efecto de sus dos grupos metileno vecinos. Aquí se estipula que sus constantes de acoplamiento son idénticas, por lo que las líneas coinciden y producen un quintete:
\[ (1+x)^2(1+x)^2=(1+x)^4 =1+4x+6x^2+4x^3+x^4. \]
La integración total es de \(2+2+2+1+1=8\) protones, en concordancia con \(\ce{C4H8O3}\).
La solución se comprobó con la solución oficial.
IChO 1990 · 理论题 3
有机合成——氟哌啶醇的合成
氟哌啶醇是一种强效抗精神病药,用于精神运动障碍及各种精神病的治疗。现提出该化合物的一条合成路线。
3.1 以苯和所有必需的无机物为原料,给出制备4-氯苯甲酸甲酯的合成方案。合成中必须使用重氮甲烷(\(\ce{H2CN2}\))。
γ-丁内酯(J)是一种环状酯,其结构如下所示。
3.2 如何将γ-丁内酯 J 转化为4-羟基丁酸(K)?
3.3 将 K 转化为4-氯丁酰氯(L)。
下述反应与氟哌啶醇工业合成中采用的反应不同,后者的合成路线相当复杂。
在无水乙醚中,用过量的乙烯基溴化镁处理4-氯苯甲酸甲酯,水解后得到 M。在无水条件下,在过氧化苯甲酰存在时,用过量的溴化氢处理 M,得到 N。N 与氨反应,生成4-(4-氯苯基)-4-羟基哌啶(O)。
3.4 写出 M、N 和 O 的结构,并说明生成 M 的反应机理。
在适量的氯化铝存在下,L 与氟苯反应,主要生成酮 P(\(\ce{C10H10OFCl}\))。
3.5 画出 P 的结构,并说明反应机理。
3.6 各给出一种鉴定羰基的化学方法和物理方法。如何确定该羰基不属于醛基?
P 与 O 在碱性介质中按1 : 1的摩尔比反应,得到 H,其中仅含一个位于芳环上的氯原子。
3.7 给出 H,即氟哌啶醇的结构。
3.8 指出 K 的 \(\ce{^1H}\) NMR谱中各共振信号的多重性。假设相邻碳原子上质子之间的所有耦合常数均相同。
题目译自官方英文原文。
答案
- 3.1 将苯氯化;硝化并分离出对位异构体;还原硝基;重氮化;用氰基取代重氮基;水解腈;用重氮甲烷进行甲基化。产物为4-氯苯甲酸甲酯,
COC(=O)c1ccc(Cl)cc1。 - 3.2 用氢氧化钠水溶液水解 J,然后酸化,得到 K,即4-羟基丁酸,
O=C(O)CCCO。 - 3.3 用过量的五氯化磷处理 K,得到 L,即4-氯丁酰氯,
O=C(Cl)CCCCl。 - 3.4
- M: 3-(4-氯苯基)戊-1,4-二烯-3-醇,
C=CC(O)(c1ccc(Cl)cc1)C=C。 - N: 1,5-二溴-3-(4-氯苯基)戊-3-醇,
OC(c1ccc(Cl)cc1)(CCBr)CCBr。 - O: 4-(4-氯苯基)哌啶-4-醇,
OC1(c2ccc(Cl)cc2)CCNCC1。 - M 的生成涉及连续两次格氏加成,第一次加成后消去甲氧基负离子,最后进行质子化。
- 3.5 P 是4-氯-1-(4-氟苯基)丁-1-酮,
O=C(CCCCl)c1ccc(F)cc1,由对位傅–克酰基化反应生成。 - 3.6 2,4-二硝基苯肼试验呈阳性,表明存在醛或酮的羰基;红外光谱在 \(1700\ \mathrm{cm^{-1}}\) 附近出现强羰基吸收。托伦斯试验呈阴性,结合 \(\ce{^1H}\) NMR谱中无醛基质子信号,可确定该羰基为酮羰基。
- 3.7 H,即氟哌啶醇,是4-[4-(4-氯苯基)-4-羟基哌啶-1-基]-1-(4-氟苯基)丁-1-酮,
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1。 - 3.8 将 K 写为 \(\ce{HOOC-CH2-CH2-CH2-OH}\),三个亚甲基的共振信号依次为三重峰、五重峰、三重峰。假设质子交换迅速,醇羟基质子和羧酸质子通常给出两个宽单峰。
解答
3.1 — 4-氯苯甲酸甲酯的制备
经由芳香腈的路线可利用无机氰化物提供羧基碳。酯的甲基来自题目要求使用的重氮甲烷。
- 苯的氯化。
以氯化铁为催化剂,苯 c1ccccc1 与氯气 ClCl 反应,生成氯苯 Clc1ccccc1:
\[ \ce{C6H6 + Cl2 ->[FeCl3] C6H5Cl + HCl} \]
- 硝化并分离对位异构体。
氯使苯环钝化,但将亲电取代定位于邻位和对位。因此,硝化生成混合物,从中分离出1-氯-4-硝基苯,O=[N+]([O-])c1ccc(Cl)cc1:
\[ \ce{C6H5Cl + HNO3 ->[H2SO4] p-ClC6H4NO2 + H2O} \]
分离步骤必不可少:该方程式表示所需的对位反应分支,而不是只生成对位产物的选择性反应。
- 硝基的还原。
铁和盐酸将硝基还原。在酸性介质中,产物为4-氯苯胺盐酸盐,[NH3+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{p-ClC6H4NO2 + 3Fe + 7HCl -> [p-ClC6H4NH3]Cl + 3FeCl2 + 2H2O} \]
- 重氮化。
在约 \(0\text{–}5\,^\circ\mathrm C\) 下,用亚硝酸钠和盐酸反应,得到氯化4-氯苯重氮盐,N#[N+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{[p-ClC6H4NH3]Cl + NaNO2 + HCl -> [p-ClC6H4N2]Cl + NaCl + 2H2O} \]
- 桑德迈尔氰化反应。
氰化亚铜 [Cu+].[C-]#N 将重氮基替换为氰基,得到4-氯苯甲腈,N#Cc1ccc(Cl)cc1:
\[ \ce{[p-ClC6H4N2]Cl + CuCN -> p-ClC6H4CN + N2 + CuCl} \]
- 腈的水解。
在酸性水溶液中加热,得到4-氯苯甲酸,O=C(O)c1ccc(Cl)cc1:
\[ \ce{p-ClC6H4CN + 2H2O + HCl -> p-ClC6H4COOH + NH4Cl} \]
- 用重氮甲烷酯化。
重氮甲烷 C=[N+]=[N-] 将该酸转化为4-氯苯甲酸甲酯,COC(=O)c1ccc(Cl)cc1,同时放出氮气:
\[ \ce{p-ClC6H4COOH + CH2N2 -> p-ClC6H4COOCH3 + N2} \]
这条路线中,除明确要求使用的重氮甲烷外,所有加入的试剂均为无机物。
3.2 — 内酯的开环
J,即γ-丁内酯,又名四氢呋喃-2-酮,O=C1CCCO1,是一种环状酯。氢氧化钠水溶液 [Na+].[OH-] 通过酯的皂化反应使其开环:
\[ \ce{C4H6O2 + NaOH -> HO(CH2)3COONa} \]
产物为4-羟基丁酸钠,[Na+].O=C([O-])CCCO。酸化后得到 K,即4-羟基丁酸,O=C(O)CCCO:
\[ \ce{HO(CH2)3COONa + HCl -> HO(CH2)3COOH + NaCl} \]
从机理上看,氢氧根进攻酯的羰基碳。四面体中间体分解,使酰基碳与环上氧原子之间的键断裂;质子转移生成羟基羧酸根。
碱性水解通过形成羧酸根推动开环。酸化条件应温和,因为游离的羟基酸可重新环化为内酯,尤其是在加热时。
3.3 — 双官能团氯化物的制备
使用过量的五氯化磷,ClP(Cl)(Cl)(Cl)Cl。它将醇羟基和羧基中的羟基都替换为氯:
\[ \ce{HO(CH2)3COOH + 2PCl5 -> Cl(CH2)3COCl + 2POCl3 + 2HCl} \]
因此,L 为4-氯丁酰氯,O=C(Cl)CCCCl。含磷产物为三氯氧磷,O=P(Cl)(Cl)Cl。
两个氯原子的作用不同:一个属于酰氯官能团,另一个连接在末端的伯碳原子上。
3.4 — M、N 和 O 的结构及生成 M 的机理
M 的生成。 乙烯基溴化镁 C=C[Mg]Br 提供碳原子具有亲核性的乙烯基。每个酯分子加成两当量:
\[ \ce{ p-ClC6H4COOCH3 + 2CH2=CHMgBr + 2H2O -> p-ClC6H4C(OH)(CH=CH2)2 + CH3OH + 2Mg(OH)Br } \]
该方程式表示加成及随后的水处理过程。其他产物为甲醇 CO 和羟基溴化镁,后者以离子形式表示为 [Mg+2].[OH-].[Br-]。
机理如下;中间体的SMILES中省略了镁反离子。
-
与镁相连的碳原子进攻酯的羰基碳,同时羰基的 \(\pi\) 电子移向氧原子。生成的四面体醇盐中间体为
C=CC([O-])(OC)c1ccc(Cl)cc1。 -
氧原子的孤对电子重新形成羰基键,与甲氧基氧原子相连的键断裂,脱去甲氧基负离子
C[O-]。酮中间体为1-(4-氯苯基)丙-2-烯-1-酮,C=CC(=O)c1ccc(Cl)cc1。 -
第二个乙烯基溴化镁分子进攻该酮的羰基碳,生成3-(4-氯苯基)戊-1,4-二烯-3-醇负离子,
C=CC([O-])(c1ccc(Cl)cc1)C=C。 -
水处理使醇盐质子化,得到 M,即3-(4-氯苯基)戊-1,4-二烯-3-醇,
C=CC(O)(c1ccc(Cl)cc1)C=C。
因此,M 的中心碳原子连接着一个羟基、一个对氯苯基和两个乙烯基。
N 的生成。 在过氧化苯甲酰 O=C(c1ccccc1)OOC(=O)c1ccccc1 存在下,溴化氢 Br 与每个乙烯基发生自由基反马尔科夫尼科夫加成:
\[ \ce{ p-ClC6H4C(OH)(CH=CH2)2 + 2HBr -> [\text{过氧化苯甲酰}] p-ClC6H4C(OH)(CH2CH2Br)2 } \]
溴自由基加成到每个双键的末端碳原子上,留下取代程度更高的碳自由基。该碳自由基从另一个溴化氢分子中夺取氢,完成加成并再生溴自由基。
因此,预期产物 N 为1,5-二溴-3-(4-氯苯基)戊-3-醇,OC(c1ccc(Cl)cc1)(CCBr)CCBr。
O 的生成。 氨 N 取代一个末端溴原子。随后,生成的氨基在分子内进攻另一个末端碳原子,闭合形成六元环。去质子化后得到仲胺。
过量的氨还中和生成的酸,配平后的方程式为:
\[ \ce{C11H13Br2ClO + 3NH3 -> C11H14ClNO + 2NH4Br} \]
该盐为溴化铵,[NH4+].[Br-]。
O 为4-(4-氯苯基)哌啶-4-醇,OC1(c2ccc(Cl)cc2)CCNCC1。绘制时,先画一个含有一个带氢氮原子的饱和六元环;与氮相对的碳原子上同时连接羟基和对氯苯基。
3.5 — 傅–克酰基化反应
在氯化铝 Cl[Al](Cl)Cl 存在下,L 使氟苯 Fc1ccccc1 发生酰基化:
\[ \ce{ C6H5F + Cl(CH2)3COCl -> [AlCl3] p-FC6H4CO(CH2)3Cl + HCl } \]
氟通过诱导效应使芳环钝化,但通过孤对电子的给电子作用将亲电取代定位于邻位和对位。位阻较小的对位产物占优势。
因此,P 为4-氯-1-(4-氟苯基)丁-1-酮,O=C(CCCCl)c1ccc(F)cc1。
绘制 P 时,画一个苯环,在其对位分别连接氟和 \(\ce{-COCH2CH2CH2Cl}\)。其分子式为:
\[ \ce{C6H4F + CO(CH2)3Cl} \quad\Longrightarrow\quad \ce{C10H10ClFO}, \]
与题目给出的分子式一致。
该机理包含三个主要步骤。
- 酰基亲电试剂的生成。
氯化铝接受酰氯的氯离子:
\[ \ce{Cl(CH2)3COCl + AlCl3 <=> [Cl(CH2)3CO]+ + AlCl4-} \]
4-氯丁酰正离子的共振式可表示为 O=[C+]CCCCl 和 ClCCCC#[O+]。反离子为四氯合铝酸根,[Al-](Cl)(Cl)(Cl)Cl。
- 芳环的进攻。
芳环的 \(\pi\) 电子从氟的对位进攻酰基正离子的碳原子,形成一个非芳香性的芳鎓离子;其一个共振式为 O=C(CCCCl)C1C=C[C+](F)C=C1。
\[ \ce{C6H5F + C4H6ClO+ -> C10H11ClFO+} \]
- 芳香性的恢复。
四氯合铝酸根从发生取代的碳原子上移去质子。碳–氢键的电子恢复芳香性 \(\pi\) 体系:
\[ \ce{C10H11ClFO+ + AlCl4- -> C10H10ClFO + HCl + AlCl3} \]
酮的氧原子可与氯化铝配位;水处理使 P 从该配合物中释放出来。
3.6 — 羰基的鉴定
化学检验:2,4-二硝基苯肼。
2,4-二硝基苯肼 NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-] 与醛或酮反应,生成通常为黄色或橙色的腙沉淀:
\[ \ce{ p-FC6H4CO(CH2)3Cl + H2NNHC6H3(NO2)2 -> [H+] p-FC6H4C(=NNHC6H3(NO2)2)(CH2)3Cl + H2O } \]
产物为 P 的2,4-二硝基苯腙:
ClCCCC(=NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-])c1ccc(F)cc1
该定性试验不要求腙具有特定的 \(E/Z\) 构型。
物理检验:红外光谱法。
预计在 \(1700\ \mathrm{cm^{-1}}\) 附近出现强烈的羰基伸缩振动吸收;对于这种与芳环共轭的酮,约在 \(1685\text{–}1710\ \mathrm{cm^{-1}}\)。
排除醛基:托伦斯试验。
醛将托伦斯试剂还原为金属银;P 应呈阴性。参与反应的配离子为二氨合银(I)离子,[NH3]->[Ag+]<-[NH3];该SMILES中的箭头表示氮向银的配位。
例如,苯甲醛 O=Cc1ccccc1 生成苯甲酸根 O=C([O-])c1ccccc1 和银:
\[ \ce{ C6H5CHO + 2[Ag(NH3)2]+ + 3OH- -> C6H5COO- + 2Ag + 4NH3 + 2H2O } \]
有效的醛阳性对照应有银析出,而 P 不应析出银。通常位于 \(\delta 9\text{–}10\ \mathrm{ppm}\) 附近的醛基质子共振信号的缺失,可提供额外的光谱验证。
3.7 — 氟哌啶醇的生成
O 的仲胺氮原子通过 \(S_\mathrm{N}2\) 反应,进攻 P 中连接氯的末端伯碳原子。碱移去氮上的质子,得到叔胺。
以氢氧化钠代表所用的碱,总反应的配平方程式为:
\[ \ce{ C10H10ClFO + C11H14ClNO + NaOH -> C21H23ClFNO2 + NaCl + H2O } \]
产物 H,即氟哌啶醇,为:
4-[4-(4-氯苯基)-4-羟基哌啶-1-基]-1-(4-氟苯基)丁-1-酮
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1
绘制时,以哌啶结构 O 为起点,将氮上的氢替换为 \(\ce{-CH2CH2CH2CO-C6H4-F}\),其中氟位于该苯环上羰基连接位置的对位。哌啶4位碳原子上的羟基和对氯苯基取代基均保留。
P 中原先位于末端碳原子上的氯被取代。H 中仅剩芳环上的氯,符合题目要求。
3.8 — K 的氢核磁共振峰多重性
将 K 写为:
\[ \ce{HOOC-CH2(a)-CH2(b)-CH2(c)-OH}. \]
采用通常的一级谱处理,并假设羟基质子快速交换:
| 质子组 | 积分值 | 与其耦合的相邻碳上质子 | 多重性 |
|---|---|---|---|
| \(a\):与羧基相邻的亚甲基 | \(2\) | \(b\) 的两个质子 | 三重峰,\(1:2:1\) |
| \(b\):中间的亚甲基 | \(2\) | \(a\) 的两个质子和 \(c\) 的两个质子 | 五重峰,\(1:4:6:4:1\) |
| \(c\):与羟基相邻的亚甲基 | \(2\) | \(b\) 的两个质子 | 三重峰,\(1:2:1\) |
| 醇羟基质子 | \(1\) | 耦合通常因交换而被平均化消除 | 宽单峰 |
| 羧酸质子 | \(1\) | 通常无可分辨的耦合 | 宽单峰 |
中间亚甲基的信号通常会分别受到两个相邻亚甲基的裂分。这里规定它们的耦合常数相同,因此谱线重合,形成五重峰:
\[ (1+x)^2(1+x)^2=(1+x)^4 =1+4x+6x^2+4x^3+x^4. \]
总积分对应 \(2+2+2+1+1=8\) 个质子,与 \(\ce{C4H8O3}\) 一致。
解答已与官方解答核对。
IChO 1990 · Теоретическая задача 3
Органический синтез — синтез галоперидола
Галоперидол — сильнодействующий нейролептик, назначаемый при психомоторных расстройствах и для лечения различных психозов. Предлагается способ синтеза этого соединения.
3.1 Приведите схему получения метил-4-хлорбензоата из бензола и любых необходимых неорганических веществ. В вашем синтезе должен быть использован диазометан (\(\ce{H2CN2}\)).
γ-Бутиролактон (J) — циклический сложный эфир, изображённый ниже.
3.2 Как можно превратить γ-бутиролактон J в 4-гидроксибутановую кислоту (K)?
3.3 Превратите K в хлорангидрид 4-хлорбутановой кислоты (L).
Описанные ниже реакции не соответствуют реакциям, используемым в промышленном синтезе галоперидола, схема которого довольно сложна.
Метил-4-хлорбензоат обрабатывают избытком винилмагнийбромида в безводном эфире. После гидролиза получают M. При обработке M избытком бромоводорода в безводных условиях в присутствии пероксида бензоила получают N. N реагирует с аммиаком с образованием 4-(4-хлорфенил)-4-гидроксипиперидина (O).
3.4 Напишите структурные формулы M, N и O и укажите механизм реакции, приводящей к M.
В присутствии умеренного количества хлорида алюминия L реагирует с фторбензолом с образованием преимущественно кетона P (\(\ce{C10H10OFCl}\)).
3.5 Изобразите структуру P и укажите механизм реакции.
3.6 Предложите химический и физический методы обнаружения карбонильной группы. Как можно убедиться, что карбонильная группа не входит в состав альдегидной группы?
P реагирует с O в щелочной среде в молярном соотношении 1 : 1 с образованием H, содержащего только один атом хлора, находящийся в ароматическом кольце.
3.7 Приведите структуру H, представляющего собой галоперидол.
3.8 Укажите мультиплетность каждого сигнала в спектре ЯМР \(\ce{^1H}\) соединения K. Считайте, что все константы спин-спинового взаимодействия между протонами при соседних атомах углерода одинаковы.
Условие переведено с официального английского текста.
Ответы
- 3.1 Провести хлорирование бензола; нитрование и выделение пара-изомера; восстановление нитрогруппы; диазотирование; замещение диазониевой группы цианогруппой; гидролиз нитрила; метилирование диазометаном. Продукт — метил-4-хлорбензоат,
COC(=O)c1ccc(Cl)cc1. - 3.2 Гидролизовать J водным раствором гидроксида натрия, затем подкислить для получения K, 4-гидроксибутановой кислоты,
O=C(O)CCCO. - 3.3 Обработать K избытком пентахлорида фосфора для получения L, хлорангидрида 4-хлорбутановой кислоты,
O=C(Cl)CCCCl. - 3.4
- M: 3-(4-хлорфенил)пента-1,4-диен-3-ол,
C=CC(O)(c1ccc(Cl)cc1)C=C. - N: 1,5-дибром-3-(4-хлорфенил)пентан-3-ол,
OC(c1ccc(Cl)cc1)(CCBr)CCBr. - O: 4-(4-хлорфенил)пиперидин-4-ол,
OC1(c2ccc(Cl)cc2)CCNCC1. - Образование M включает два последовательных присоединения реактива Гриньяра с отщеплением метоксид-иона после первого присоединения и последующим протонированием.
- 3.5 P — 4-хлор-1-(4-фторфенил)бутан-1-он,
O=C(CCCCl)c1ccc(F)cc1, образующийся при ацилировании по Фриделю — Крафтсу в пара-положение. - 3.6 Положительная проба с 2,4-динитрофенилгидразином подтверждает наличие альдегидной или кетонной карбонильной группы; в ИК-спектре наблюдается интенсивная полоса поглощения карбонильной группы вблизи \(1700\ \mathrm{cm^{-1}}\). Отрицательная проба Толленса, подкреплённая отсутствием альдегидного протона в спектре ЯМР \(\ce{^1H}\), позволяет отнести карбонильную группу к кетонной.
- 3.7 H, галоперидол, — 4-[4-(4-хлорфенил)-4-гидроксипиперидин-1-ил]-1-(4-фторфенил)бутан-1-он,
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1. - 3.8 Для K, записанного как \(\ce{HOOC-CH2-CH2-CH2-OH}\), три сигнала метиленовых групп представляют собой соответственно триплет, квинтет, триплет. Протоны спиртовой и карбоксильной групп обычно дают два уширенных синглета, если предположить быстрый протонный обмен.
Решение
3.1 — Получение метил-4-хлорбензоата
В схеме синтеза через ароматический нитрил атом углерода карбоксильной группы поступает из неорганического цианида. Метильная группа сложного эфира поступает из диазометана, применение которого требуется по условию.
- Хлорирование бензола.
Бензол, c1ccccc1, реагирует с хлором, ClCl, в присутствии хлорида железа(III) в качестве катализатора с образованием хлорбензола, Clc1ccccc1:
\[ \ce{C6H6 + Cl2 ->[FeCl3] C6H5Cl + HCl} \]
- Нитрование и выделение пара-изомера.
Хлор дезактивирует кольцо, но направляет электрофильное замещение в орто- и пара-положения. Поэтому при нитровании образуется смесь, из которой выделяют 1-хлор-4-нитробензол, O=[N+]([O-])c1ccc(Cl)cc1:
\[ \ce{C6H5Cl + HNO3 ->[H2SO4] p-ClC6H4NO2 + H2O} \]
Разделение необходимо: уравнение отражает желаемое направление с образованием пара-изомера, а не реакцию, селективно протекающую исключительно в пара-положение.
- Восстановление нитрогруппы.
Железо и соляная кислота восстанавливают нитрогруппу. В кислой среде продуктом является хлорид 4-хлоранилиния, [NH3+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{p-ClC6H4NO2 + 3Fe + 7HCl -> [p-ClC6H4NH3]Cl + 3FeCl2 + 2H2O} \]
- Диазотирование.
При действии нитрита натрия и соляной кислоты при температуре приблизительно \(0\text{–}5\,^\circ\mathrm C\) образуется хлорид 4-хлорбензолдиазония, N#[N+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{[p-ClC6H4NH3]Cl + NaNO2 + HCl -> [p-ClC6H4N2]Cl + NaCl + 2H2O} \]
- Цианирование по Зандмейеру.
При действии цианида меди(I), [Cu+].[C-]#N, диазониевая группа замещается нитрильной группой с образованием 4-хлорбензонитрила, N#Cc1ccc(Cl)cc1:
\[ \ce{[p-ClC6H4N2]Cl + CuCN -> p-ClC6H4CN + N2 + CuCl} \]
- Гидролиз нитрила.
Нагревание с водным раствором кислоты приводит к образованию 4-хлорбензойной кислоты, O=C(O)c1ccc(Cl)cc1:
\[ \ce{p-ClC6H4CN + 2H2O + HCl -> p-ClC6H4COOH + NH4Cl} \]
- Этерификация диазометаном.
Диазометан, C=[N+]=[N-], превращает кислоту в метил-4-хлорбензоат, COC(=O)c1ccc(Cl)cc1, с выделением азота:
\[ \ce{p-ClC6H4COOH + CH2N2 -> p-ClC6H4COOCH3 + N2} \]
Все вводимые реагенты в этой схеме являются неорганическими, за исключением диазометана, применение которого прямо предписано условием.
3.2 — Раскрытие лактонного кольца
J, γ-бутиролактон, или оксолан-2-он, O=C1CCCO1, представляет собой циклический сложный эфир. Водный раствор гидроксида натрия, [Na+].[OH-], раскрывает его кольцо в результате омыления сложноэфирной группы:
\[ \ce{C4H6O2 + NaOH -> HO(CH2)3COONa} \]
Продукт — 4-гидроксибутаноат натрия, [Na+].O=C([O-])CCCO. Подкисление приводит к получению K, 4-гидроксибутановой кислоты, O=C(O)CCCO:
\[ \ce{HO(CH2)3COONa + HCl -> HO(CH2)3COOH + NaCl} \]
По механизму реакции гидроксид-ион атакует карбонильный атом углерода сложноэфирной группы. При распаде тетраэдрического промежуточного соединения разрывается связь между ацильным атомом углерода и атомом кислорода кольца; перенос протона приводит к образованию гидроксикарбоксилата.
Щелочной гидролиз способствует раскрытию кольца благодаря образованию карбоксилата. Подкисление следует проводить в мягких условиях, поскольку свободная гидроксикислота может снова циклизоваться в лактон, особенно при нагревании.
3.3 — Получение бифункционального хлорпроизводного
Используют избыток пентахлорида фосфора, ClP(Cl)(Cl)(Cl)Cl. Он замещает хлором как спиртовую гидроксильную группу, так и гидроксильную группу карбоксила:
\[ \ce{HO(CH2)3COOH + 2PCl5 -> Cl(CH2)3COCl + 2POCl3 + 2HCl} \]
Таким образом, L — хлорангидрид 4-хлорбутановой кислоты, O=C(Cl)CCCCl. Фосфорсодержащий продукт — хлорид фосфорила, O=P(Cl)(Cl)Cl.
Два атома хлора играют разные роли: один входит в состав хлорангидридной группы, а другой связан с концевым первичным атомом углерода.
3.4 — Структуры M, N и O и механизм образования M
Образование M. Винилмагнийбромид, C=C[Mg]Br, служит источником винильной группы с нуклеофильным атомом углерода. На одну молекулу сложного эфира присоединяются два эквивалента:
\[ \ce{ p-ClC6H4COOCH3 + 2CH2=CHMgBr + 2H2O -> p-ClC6H4C(OH)(CH=CH2)2 + CH3OH + 2Mg(OH)Br } \]
Это уравнение отражает присоединение и последующую обработку водой. Другие продукты — метанол, CO, и гидроксобромид магния, представленный в ионной форме как [Mg+2].[OH-].[Br-].
Механизм следующий; противоионы магния в SMILES промежуточных соединений опущены.
-
Атом углерода, связанный с магнием, атакует карбонильный атом углерода сложноэфирной группы, а \(\pi\)-электроны карбонильной связи переходят на кислород. Образующийся тетраэдрический промежуточный алкоголят имеет структуру
C=CC([O-])(OC)c1ccc(Cl)cc1. -
Неподелённая электронная пара кислорода вновь образует карбонильную связь, а связь с кислородом метоксигруппы разрывается с отщеплением метоксид-иона,
C[O-]. Промежуточный кетон — 1-(4-хлорфенил)проп-2-ен-1-он,C=CC(=O)c1ccc(Cl)cc1. -
Вторая молекула винилмагнийбромида атакует карбонильный атом углерода этого кетона. При этом образуется 3-(4-хлорфенил)пента-1,4-диен-3-олят,
C=CC([O-])(c1ccc(Cl)cc1)C=C. -
Обработка водой приводит к протонированию алкоголята с образованием M, 3-(4-хлорфенил)пента-1,4-диен-3-ола,
C=CC(O)(c1ccc(Cl)cc1)C=C.
Таким образом, центральный атом углерода M несёт гидроксильную группу, пара-хлорфенильную группу и две винильные группы.
Образование N. Бромоводород, Br, в присутствии пероксида бензоила, O=C(c1ccccc1)OOC(=O)c1ccccc1, присоединяется к каждой винильной группе по радикальному механизму против правила Марковникова:
\[ \ce{ p-ClC6H4C(OH)(CH=CH2)2 + 2HBr -> [\text{пероксид бензоила}] p-ClC6H4C(OH)(CH2CH2Br)2 } \]
Радикал брома присоединяется к концевому атому углерода каждой двойной связи с образованием радикала на более замещённом атоме углерода. Отрыв атома водорода от другой молекулы бромоводорода завершает присоединение и регенерирует радикал брома.
Следовательно, предполагаемый продукт N — 1,5-дибром-3-(4-хлорфенил)пентан-3-ол, OC(c1ccc(Cl)cc1)(CCBr)CCBr.
Образование O. Аммиак, N, замещает один концевой атом брома. Образовавшаяся аминогруппа затем внутримолекулярно атакует другой концевой атом углерода, замыкая шестичленное кольцо. Депротонирование приводит к получению вторичного амина.
С учётом того, что избыток аммиака также нейтрализует образующуюся кислоту, уравнение с расставленными коэффициентами имеет вид:
\[ \ce{C11H13Br2ClO + 3NH3 -> C11H14ClNO + 2NH4Br} \]
Соль — бромид аммония, [NH4+].[Br-].
O — 4-(4-хлорфенил)пиперидин-4-ол, OC1(c2ccc(Cl)cc2)CCNCC1. Чтобы изобразить его структуру, нарисуйте шестичленное насыщенное кольцо с одним атомом азота, несущим атом водорода; атом углерода напротив азота несёт одновременно гидроксильную и пара-хлорфенильную группы.
3.5 — Ацилирование по Фриделю — Крафтсу
L ацилирует фторбензол, Fc1ccccc1, в присутствии хлорида алюминия, Cl[Al](Cl)Cl:
\[ \ce{ C6H5F + Cl(CH2)3COCl -> [AlCl3] p-FC6H4CO(CH2)3Cl + HCl } \]
Фтор дезактивирует ароматическое кольцо за счёт индуктивного эффекта, но направляет электрофильное замещение в орто- и пара-положения благодаря донорному участию неподелённой электронной пары. Преобладает менее пространственно затруднённый пара-продукт.
Следовательно, P — 4-хлор-1-(4-фторфенил)бутан-1-он, O=C(CCCCl)c1ccc(F)cc1.
Чтобы изобразить P, нарисуйте бензольное кольцо, несущее фтор и \(\ce{-COCH2CH2CH2Cl}\) в пара-положениях. Его формула:
\[ \ce{C6H4F + CO(CH2)3Cl} \quad\Longrightarrow\quad \ce{C10H10ClFO}, \]
что согласуется с формулой, приведённой в условии.
Механизм включает три основные стадии.
- Образование ацильного электрофила.
Хлорид алюминия принимает хлорид-ион хлорангидрида:
\[ \ce{Cl(CH2)3COCl + AlCl3 <=> [Cl(CH2)3CO]+ + AlCl4-} \]
4-Хлорбутаноильный ацилий-ион имеет резонансные структуры O=[C+]CCCCl и ClCCCC#[O+]. Противоион — тетрахлороалюминат, [Al-](Cl)(Cl)(Cl)Cl.
- Атака ароматического кольца.
\(\pi\)-Электроны ароматического кольца атакуют атом углерода ацилий-иона из положения, пара-ориентированного относительно фтора. При этом образуется неароматический арениевый ион; одна из его резонансных структур — O=C(CCCCl)C1C=C[C+](F)C=C1.
\[ \ce{C6H5F + C4H6ClO+ -> C10H11ClFO+} \]
- Восстановление ароматичности.
Тетрахлороалюминат отщепляет протон от атома углерода, при котором произошло замещение. Электроны связи углерод–водород восстанавливают ароматическую \(\pi\)-систему:
\[ \ce{C10H11ClFO+ + AlCl4- -> C10H10ClFO + HCl + AlCl3} \]
Кислород кетонной группы может координироваться с хлоридом алюминия; обработка водой высвобождает P из этого комплекса.
3.6 — Обнаружение карбонильной группы
Химическая проба: 2,4-динитрофенилгидразин.
2,4-Динитрофенилгидразин, NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-], реагирует с альдегидом или кетоном с образованием осадка гидразона, обычно жёлтого или оранжевого цвета:
\[ \ce{ p-FC6H4CO(CH2)3Cl + H2NNHC6H3(NO2)2 -> [H+] p-FC6H4C(=NNHC6H3(NO2)2)(CH2)3Cl + H2O } \]
Продукт — 2,4-динитрофенилгидразон P:
ClCCCC(=NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-])c1ccc(F)cc1
Для этой качественной пробы не требуется определённая \(E/Z\)-конфигурация гидразона.
Физический метод: инфракрасная спектроскопия.
Ожидается интенсивная полоса поглощения валентных колебаний карбонильной группы вблизи \(1700\ \mathrm{cm^{-1}}\), приблизительно \(1685\text{–}1710\ \mathrm{cm^{-1}}\) для данного кетона, сопряжённого с ароматическим кольцом.
Исключение альдегида: проба Толленса.
Альдегид восстанавливает реактив Толленса до металлического серебра; P должен давать отрицательную пробу. Реагирующий комплекс — ион диамминсеребра(I), [NH3]->[Ag+]<-[NH3]; стрелки в этой записи SMILES обозначают координационные связи от азота к серебру.
Например, бензальдегид, O=Cc1ccccc1, даёт бензоат, O=C([O-])c1ccccc1, и серебро:
\[ \ce{ C6H5CHO + 2[Ag(NH3)2]+ + 3OH- -> C6H5COO- + 2Ag + 4NH3 + 2H2O } \]
В контрольной пробе с альдегидом, подтверждающей работоспособность реактива, должно выделяться серебро, тогда как в пробе с P — нет. Отсутствие сигнала альдегидного протона, обычно расположенного около \(\delta 9\text{–}10\ \mathrm{ppm}\), служит дополнительной спектроскопической проверкой.
3.7 — Образование галоперидола
Атом азота вторичной аминогруппы O атакует концевой первичный атом углерода, несущий хлор, в P по механизму \(S_\mathrm{N}2\). Основание отщепляет связанный с азотом протон, в результате чего образуется третичный амин.
Если в качестве основания взять гидроксид натрия, суммарное уравнение имеет вид:
\[ \ce{ C10H10ClFO + C11H14ClNO + NaOH -> C21H23ClFNO2 + NaCl + H2O } \]
Продукт H, галоперидол, представляет собой:
4-[4-(4-хлорфенил)-4-гидроксипиперидин-1-ил]-1-(4-фторфенил)бутан-1-он
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1
Чтобы изобразить его структуру, возьмите за основу структуру пиперидина O и замените связанный с азотом водород на \(\ce{-CH2CH2CH2CO-C6H4-F}\), причём фтор в этом кольце должен находиться в пара-положении относительно места присоединения карбонильной группы. Гидроксильная группа и пара-хлорфенильный заместитель при атоме углерода 4 пиперидинового кольца сохраняются.
Хлор, первоначально находившийся при концевом атоме углерода P, замещается. Единственный атом хлора, остающийся в H, — это хлор в ароматическом кольце, как и требуется.
3.8 — Мультиплетность сигналов в протонном спектре ЯМР K
Запишем K следующим образом:
\[ \ce{HOOC-CH2(a)-CH2(b)-CH2(c)-OH}. \]
При обычном рассмотрении в приближении первого порядка и быстром обмене гидроксильных протонов:
| Группа протонов | Интегральная интенсивность | Взаимодействующие соседние протоны, связанные с углеродом | Мультиплетность |
|---|---|---|---|
| \(a\): метиленовая группа рядом с карбоксильной группой | \(2\) | Два протона \(b\) | Триплет, \(1:2:1\) |
| \(b\): средняя метиленовая группа | \(2\) | Два протона \(a\) и два протона \(c\) | Квинтет, \(1:4:6:4:1\) |
| \(c\): метиленовая группа рядом с гидроксильной группой | \(2\) | Два протона \(b\) | Триплет, \(1:2:1\) |
| Протон спиртовой гидроксильной группы | \(1\) | Взаимодействие обычно усредняется вследствие обмена | Уширенный синглет |
| Протон карбоксильной группы | \(1\) | Обычно разрешаемое расщепление отсутствует | Уширенный синглет |
В общем случае сигнал средней метиленовой группы расщеплялся бы каждой из двух соседних метиленовых групп по отдельности. Здесь по условию их константы спин-спинового взаимодействия одинаковы, поэтому линии совпадают, образуя квинтет:
\[ (1+x)^2(1+x)^2=(1+x)^4 =1+4x+6x^2+4x^3+x^4. \]
Суммарная интегральная интенсивность соответствует \(2+2+2+1+1=8\) протонам, что согласуется с \(\ce{C4H8O3}\).
Решение проверено по официальному решению.
IChO 1990 · مسألة نظرية 3
الاصطناع العضوي - اصطناع الهالوبيريدول
الهالوبيريدول دواء قوي مضاد للذهان يُوصف في حالات الاضطراب النفسي الحركي ولعلاج حالات الذهان المختلفة. يُقترح مسار لاصطناع هذا المركب.
3.1 أعطِ مخططًا لتحضير 4-كلوروبنزوات الميثيل انطلاقًا من البنزين وجميع المواد غير العضوية اللازمة. يجب استخدام الديازوميثان (\(\ce{H2CN2}\)) في اصطناعك.
γ-بيوتيرولاكتون (J) إستر حلقي مُمثَّل أدناه.
3.2 كيف يمكن تحويل γ-بيوتيرولاكتون J إلى حمض 4-هيدروكسي بوتانويك (K)؟
3.3 حوِّل K إلى كلوريد 4-كلوروبوتانويل (L).
لا تتطابق التفاعلات الموصوفة أدناه مع التفاعلات المستخدمة في الاصطناع الصناعي للهالوبيريدول، الذي يتسم مساره بتعقيد كبير.
يُعالَج 4-كلوروبنزوات الميثيل بفائض من بروميد فاينيل المغنيسيوم في إيثر لامائي. يُحصَل على M بعد التحلل المائي. وعند معالجة M بفائض من بروميد الهيدروجين في ظروف لامائية بوجود بيروكسيد البنزويل، يُحصَل على N. يتفاعل N مع الأمونيا ليكوِّن 4-(4-كلوروفينيل)-4-هيدروكسي بيبيريدين (O).
3.4 اكتب بنية كلٍّ من M وN وO، وبيِّن آلية التفاعل المؤدي إلى M.
بوجود كمية معتدلة من كلوريد الألومنيوم، يتفاعل L مع الفلوروبنزين ليعطي أساسًا كيتونًا P (\(\ce{C10H10OFCl}\)).
3.5 ارسم بنية P وبيِّن الآلية.
3.6 أعطِ طريقة اختبار كيميائية وأخرى فيزيائية للكشف عن مجموعة الكربونيل. كيف يمكنك التأكد من أن مجموعة الكربونيل لا تنتمي إلى مجموعة ألدهيد؟
يتفاعل P مع O في وسط قاعدي بنسبة مولية 1 : 1 ليعطي H الذي يحتوي على ذرة كلور واحدة فقط على الحلقة العطرية.
3.7 أعطِ بنية H، وهو الهالوبيريدول.
3.8 حدِّد تعددية كل إشارة رنين في طيف الرنين المغناطيسي النووي لـ \(\ce{^1H}\) للمركب K. افترض أن جميع ثوابت الاقتران بين البروتونات على ذرات الكربون المتجاورة متطابقة.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 3.1 أجرِ كلورة البنزين؛ ثم أجرِ النترتة واعزل المتماكب بارا؛ واختزل مجموعة النيترو؛ ثم أجرِ الديازتة؛ واستبدل مجموعة الديازونيوم بالسيانيد؛ ثم حلِّل النتريل مائيًا؛ وأجرِ المثيلة باستخدام الديازوميثان. الناتج هو 4-كلوروبنزوات الميثيل،
COC(=O)c1ccc(Cl)cc1. - 3.2 حلِّل J مائيًا باستخدام محلول مائي من هيدروكسيد الصوديوم، ثم حمِّض للحصول على K، حمض 4-هيدروكسي بوتانويك،
O=C(O)CCCO. - 3.3 عالِج K بفائض من خماسي كلوريد الفوسفور للحصول على L، كلوريد 4-كلوروبوتانويل،
O=C(Cl)CCCCl. - 3.4
- M: 3-(4-كلوروفينيل)بنتا-1,4-ديين-3-ول،
C=CC(O)(c1ccc(Cl)cc1)C=C. - N: 1,5-ثنائي برومو-3-(4-كلوروفينيل)بنتان-3-ول،
OC(c1ccc(Cl)cc1)(CCBr)CCBr. - O: 4-(4-كلوروفينيل)بيبيريدين-4-ول،
OC1(c2ccc(Cl)cc2)CCNCC1. - يتضمن تكوُّن M تفاعلي إضافة متتاليين من نوع غرينيار، مع طرد الميثوكسيد بعد الإضافة الأولى، ثم البروتنة.
- 3.5 P هو 4-كلورو-1-(4-فلوروفينيل)بوتان-1-ون،
O=C(CCCCl)c1ccc(F)cc1، ويتكون بأسيلة فريدل–كرافتس في الموضع بارا. - 3.6 يثبت اختبار 2,4-ثنائي نيتروفينيل هيدرازين الإيجابي وجود مجموعة كربونيل ألدهيدية أو كيتونية؛ ويُظهر طيف الأشعة تحت الحمراء امتصاصًا قويًا للكربونيل قرب \(1700\ \mathrm{cm^{-1}}\). وتدل النتيجة السلبية لاختبار تولنس، مدعومة بغياب بروتون ألدهيدي في طيف الرنين المغناطيسي النووي لـ \(\ce{^1H}\)، على أن مجموعة الكربونيل كيتونية.
- 3.7 H، الهالوبيريدول، هو 4-[4-(4-كلوروفينيل)-4-هيدروكسي بيبيريدين-1-يل]-1-(4-فلوروفينيل)بوتان-1-ون،
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1. - 3.8 بالنسبة إلى K، المكتوب على الصورة \(\ce{HOOC-CH2-CH2-CH2-OH}\)، تكون إشارات رنين مجموعات الميثيلين الثلاث، على الترتيب، ثلاثية وخماسية وثلاثية. وتعطي عادةً بروتونات المجموعة الكحولية ومجموعة الحمض الكربوكسيلي إشارتين أحاديتين عريضتين، بافتراض التبادل السريع للبروتونات.
الحل
3.1 — تحضير 4-كلوروبنزوات الميثيل
يوفِّر مسار يمر عبر نتريل عطري كربونَ مجموعة الكربوكسيل من السيانيد غير العضوي. وتأتي مجموعة الميثيل في الإستر من الديازوميثان المطلوب استخدامه.
- كلورة البنزين.
يتفاعل البنزين، c1ccccc1، مع الكلور، ClCl، باستخدام كلوريد الحديد(III) حفازًا، ليعطي كلوروبنزين، Clc1ccccc1:
\[ \ce{C6H6 + Cl2 ->[FeCl3] C6H5Cl + HCl} \]
- النترتة وعزل المتماكب بارا.
يقلِّل الكلور نشاط الحلقة، لكنه يوجِّه الاستبدال الإلكتروفيلي إلى موضعي أورثو وبارا. لذلك تعطي النترتة مزيجًا يُعزَل منه 1-كلورو-4-نيتروبنزين، O=[N+]([O-])c1ccc(Cl)cc1:
\[ \ce{C6H5Cl + HNO3 ->[H2SO4] p-ClC6H4NO2 + H2O} \]
الفصل ضروري: تُمثِّل المعادلة الفرع المطلوب المؤدي إلى المتماكب بارا، ولا تُمثِّل تفاعلًا انتقائيًا حصريًا للموضع بارا.
- اختزال مجموعة النيترو.
يختزل الحديد وحمض الهيدروكلوريك مجموعة النيترو. وفي الوسط الحمضي، يكون الناتج كلوريد 4-كلوروأنيلينيوم، [NH3+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{p-ClC6H4NO2 + 3Fe + 7HCl -> [p-ClC6H4NH3]Cl + 3FeCl2 + 2H2O} \]
- الديازتة.
تعطي نتريت الصوديوم وحمض الهيدروكلوريك عند نحو \(0\text{–}5\,^\circ\mathrm C\) كلوريد 4-كلوروبنزين ديازونيوم، N#[N+]c1ccc(Cl)cc1.[Cl-]:
\[ \ce{[p-ClC6H4NH3]Cl + NaNO2 + HCl -> [p-ClC6H4N2]Cl + NaCl + 2H2O} \]
- إدخال مجموعة السيانيد بتفاعل ساندمير.
يستبدل سيانيد النحاس(I)، [Cu+].[C-]#N، مجموعة الديازونيوم بمجموعة نتريل، فيعطي 4-كلوروبنزونتريل، N#Cc1ccc(Cl)cc1:
\[ \ce{[p-ClC6H4N2]Cl + CuCN -> p-ClC6H4CN + N2 + CuCl} \]
- التحلل المائي للنتريل.
يعطي التسخين مع محلول مائي حمضي حمض 4-كلوروبنزويك، O=C(O)c1ccc(Cl)cc1:
\[ \ce{p-ClC6H4CN + 2H2O + HCl -> p-ClC6H4COOH + NH4Cl} \]
- الأسترة بالديازوميثان.
يحوِّل الديازوميثان، C=[N+]=[N-]، الحمض إلى 4-كلوروبنزوات الميثيل، COC(=O)c1ccc(Cl)cc1، مع تصاعد النيتروجين:
\[ \ce{p-ClC6H4COOH + CH2N2 -> p-ClC6H4COOCH3 + N2} \]
جميع الكواشف المضافة في هذا المسار غير عضوية، باستثناء الديازوميثان المطلوب صراحةً.
3.2 — فتح حلقة اللاكتون
المركب J، وهو γ-بيوتيرولاكتون أو أوكسولان-2-ون، O=C1CCCO1، إستر حلقي. يفتح المحلول المائي لهيدروكسيد الصوديوم، [Na+].[OH-]، حلقته بتصبُّن الإستر:
\[ \ce{C4H6O2 + NaOH -> HO(CH2)3COONa} \]
الناتج هو 4-هيدروكسي بوتانوات الصوديوم، [Na+].O=C([O-])CCCO. ويعطي التحميض K، حمض 4-هيدروكسي بوتانويك، O=C(O)CCCO:
\[ \ce{HO(CH2)3COONa + HCl -> HO(CH2)3COOH + NaCl} \]
من حيث الآلية، يهاجم الهيدروكسيد كربون مجموعة الكربونيل في الإستر. ويؤدي انهيار الوسيط رباعي السطوح إلى كسر الرابطة بين كربون الأسيل وأكسجين الحلقة؛ ويُنتج انتقال البروتون الهيدروكسي كربوكسيلات.
يدفع التحلل المائي القاعدي عملية فتح الحلقة بتكوين الكربوكسيلات. وينبغي إجراء التحميض في ظروف لطيفة، لأن الحمض الهيدروكسيلي الحر يمكن أن يتحلَّق مجددًا ليكوِّن اللاكتون، ولا سيما عند التسخين.
3.3 — تحضير الكلوريد ثنائي الوظيفة
استخدم فائضًا من خماسي كلوريد الفوسفور، ClP(Cl)(Cl)(Cl)Cl. فهو يستبدل كلًّا من مجموعة الهيدروكسيل الكحولية ومجموعة الهيدروكسيل الكربوكسيلية بالكلور:
\[ \ce{HO(CH2)3COOH + 2PCl5 -> Cl(CH2)3COCl + 2POCl3 + 2HCl} \]
إذن L هو كلوريد 4-كلوروبوتانويل، O=C(Cl)CCCCl. والناتج المحتوي على الفوسفور هو كلوريد الفوسفوريل، O=P(Cl)(Cl)Cl.
لذرتَي الكلور دوران مختلفان: إحداهما جزء من كلوريد أسيل، بينما ترتبط الأخرى بذرة كربون أولية طرفية.
3.4 — بُنى M وN وO، والآلية المؤدية إلى M
تكوُّن M. يوفِّر بروميد فاينيل المغنيسيوم، C=C[Mg]Br، مجموعة فاينيل ذات كربون نوكليوفيلي. ويُضاف مكافئان لكل جزيء إستر:
\[ \ce{ p-ClC6H4COOCH3 + 2CH2=CHMgBr + 2H2O -> p-ClC6H4C(OH)(CH=CH2)2 + CH3OH + 2Mg(OH)Br } \]
تُمثِّل هذه المعادلة الإضافة والمعالجة المائية اللاحقة. والناتجان الآخران هما الميثانول، CO، وهيدروكسي بروميد المغنيسيوم، المُمثَّل أيونيًا بالصورة [Mg+2].[OH-].[Br-].
الآلية كما يلي؛ وقد حُذفت أيونات المغنيسيوم المقابلة من تمثيلات SMILES للوسائط.
-
تهاجم ذرة الكربون المرتبطة بالمغنيسيوم كربونَ مجموعة الكربونيل في الإستر، بينما تنتقل إلكترونات \(\pi\) للكربونيل إلى الأكسجين. ويكون وسيط الألكوكسيد رباعي السطوح الناتج هو
C=CC([O-])(OC)c1ccc(Cl)cc1. -
يعيد الزوج الإلكتروني الحر على الأكسجين تكوين رابطة الكربونيل، وتنكسر الرابطة مع أكسجين الميثوكسي، طاردةً الميثوكسيد،
C[O-]. والكيتون الوسيط هو 1-(4-كلوروفينيل)بروب-2-ين-1-ون،C=CC(=O)c1ccc(Cl)cc1. -
يهاجم جزيء ثانٍ من بروميد فاينيل المغنيسيوم هذا الكيتون عند كربون مجموعة الكربونيل. ويعطي ذلك 3-(4-كلوروفينيل)بنتا-1,4-ديين-3-ولات،
C=CC([O-])(c1ccc(Cl)cc1)C=C. -
تؤدي المعالجة المائية إلى بروتنة الألكوكسيد، فتعطي M، 3-(4-كلوروفينيل)بنتا-1,4-ديين-3-ول،
C=CC(O)(c1ccc(Cl)cc1)C=C.
وهكذا تحمل ذرة الكربون المركزية في M مجموعة هيدروكسيل ومجموعة بارا-كلوروفينيل ومجموعتي فاينيل.
تكوُّن N. يخضع بروميد الهيدروجين، Br، بوجود بيروكسيد البنزويل، O=C(c1ccccc1)OOC(=O)c1ccccc1، لإضافة جذرية مضادة لقاعدة ماركوفنيكوف إلى كل مجموعة فاينيل:
\[ \ce{ p-ClC6H4C(OH)(CH=CH2)2 + 2HBr -> [\text{بيروكسيد البنزويل}] p-ClC6H4C(OH)(CH2CH2Br)2 } \]
يُضاف جذر بروم إلى الكربون الطرفي لكل رابطة مزدوجة، فيترك جذرًا كربونيًا أكثر استبدالًا. ويُكمل انتزاع الهيدروجين من جزيء آخر من بروميد الهيدروجين عملية الإضافة ويجدِّد جذر البروم.
إذن الناتج المقصود N هو 1,5-ثنائي برومو-3-(4-كلوروفينيل)بنتان-3-ول، OC(c1ccc(Cl)cc1)(CCBr)CCBr.
تكوُّن O. تحل الأمونيا، N، محل إحدى مجموعتي البروميد الطرفيتين. ثم تهاجم مجموعة الأمينو الناتجة ذرة الكربون الطرفية الأخرى داخل الجزيء نفسه، فتُغلق حلقة سداسية الأعضاء. ويعطي نزع البروتون الأمينَ الثانوي.
ومع قيام فائض الأمونيا أيضًا بمعادلة الحمض المتكوِّن، تكون المعادلة الموزونة:
\[ \ce{C11H13Br2ClO + 3NH3 -> C11H14ClNO + 2NH4Br} \]
الملح هو بروميد الأمونيوم، [NH4+].[Br-].
المركب O هو 4-(4-كلوروفينيل)بيبيريدين-4-ول، OC1(c2ccc(Cl)cc2)CCNCC1. ولرسمه، ارسم حلقة مشبعة سداسية الأعضاء تضم ذرة نيتروجين واحدة مرتبطة بهيدروجين؛ وتحمل ذرة الكربون المقابلة للنيتروجين كلًّا من مجموعة الهيدروكسيل ومجموعة بارا-كلوروفينيل.
3.5 — أسيلة فريدل–كرافتس
يؤسِّل L الفلوروبنزين، Fc1ccccc1، بوجود كلوريد الألومنيوم، Cl[Al](Cl)Cl:
\[ \ce{ C6H5F + Cl(CH2)3COCl -> [AlCl3] p-FC6H4CO(CH2)3Cl + HCl } \]
يقلِّل الفلور نشاط الحلقة العطرية بالتأثير الحثي، لكنه يوجِّه الاستبدال الإلكتروفيلي إلى موضعي أورثو وبارا عن طريق منح زوج إلكتروني حر. ويسود ناتج بارا الأقل إعاقةً فراغية.
لذلك فإن P هو 4-كلورو-1-(4-فلوروفينيل)بوتان-1-ون، O=C(CCCCl)c1ccc(F)cc1.
لرسم P، ارسم حلقة بنزين تحمل الفلور و\(\ce{-COCH2CH2CH2Cl}\) في موضعي بارا. وصيغته هي:
\[ \ce{C6H4F + CO(CH2)3Cl} \quad\Longrightarrow\quad \ce{C10H10ClFO}, \]
وهي متوافقة مع الصيغة المعطاة.
تتضمن الآلية ثلاث خطوات رئيسية.
- توليد إلكتروفيل الأسيل.
يستقبل كلوريد الألومنيوم أيون الكلوريد من كلوريد الأسيل:
\[ \ce{Cl(CH2)3COCl + AlCl3 <=> [Cl(CH2)3CO]+ + AlCl4-} \]
لـ أيون الأسيليوم 4-كلوروبوتانويل تمثيلان رنينيان هما O=[C+]CCCCl وClCCCC#[O+]. والأيون المقابل هو رباعي كلوروألومينات، [Al-](Cl)(Cl)(Cl)Cl.
- هجوم الحلقة العطرية.
تهاجم إلكترونات \(\pi\) العطرية كربون الأسيليوم من الموضع بارا بالنسبة إلى الفلور. ويتكوَّن بذلك أيون أرينيوم غير عطري؛ وإحدى صيغ الرنين المساهمة هي O=C(CCCCl)C1C=C[C+](F)C=C1.
\[ \ce{C6H5F + C4H6ClO+ -> C10H11ClFO+} \]
- استعادة العطرية.
ينزع رباعي كلوروألومينات البروتون من ذرة الكربون التي حدث عندها الاستبدال. وتستعيد إلكترونات رابطة الكربون–الهيدروجين نظام \(\pi\) العطري:
\[ \ce{C10H11ClFO+ + AlCl4- -> C10H10ClFO + HCl + AlCl3} \]
يمكن لأكسجين الكيتون أن يتناسق مع كلوريد الألومنيوم؛ وتحرِّر المعالجة المائية P من ذلك المعقَّد.
3.6 — الكشف عن مجموعة الكربونيل
الاختبار الكيميائي: 2,4-ثنائي نيتروفينيل هيدرازين.
يتفاعل 2,4-ثنائي نيتروفينيل هيدرازين، NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-]، مع ألدهيد أو كيتون ليعطي راسبًا من الهيدرازون، يكون عادةً أصفر أو برتقاليًا:
\[ \ce{ p-FC6H4CO(CH2)3Cl + H2NNHC6H3(NO2)2 -> [H+] p-FC6H4C(=NNHC6H3(NO2)2)(CH2)3Cl + H2O } \]
الناتج هو 2,4-ثنائي نيتروفينيل هيدرازون للمركب P:
ClCCCC(=NNc1ccc([N+](=O)[O-])cc1[N+](=O)[O-])c1ccc(F)cc1
لا يلزم تشكيل فراغي معيَّن من نوع \(E/Z\) للهيدرازون في هذا الاختبار النوعي.
الاختبار الفيزيائي: مطيافية الأشعة تحت الحمراء.
يُتوقَّع امتصاص قوي ناجم عن اهتزاز استطالة مجموعة الكربونيل قرب \(1700\ \mathrm{cm^{-1}}\)، أي نحو \(1685\text{–}1710\ \mathrm{cm^{-1}}\) لهذا الكيتون المترافق مع الحلقة العطرية.
استبعاد الألدهيد: اختبار تولنس.
يختزل الألدهيد كاشف تولنس إلى فضة فلزية؛ وينبغي أن يعطي P نتيجة سلبية للاختبار. والمعقَّد المتفاعل هو أيون ثنائي أمين الفضة(I)، [NH3]->[Ag+]<-[NH3]؛ وتشير الأسهم في تمثيل SMILES هذا إلى التناسق من النيتروجين إلى الفضة.
على سبيل المثال، يعطي البنزالدهيد، O=Cc1ccccc1، البنزوات، O=C([O-])c1ccccc1، والفضة:
\[ \ce{ C6H5CHO + 2[Ag(NH3)2]+ + 3OH- -> C6H5COO- + 2Ag + 4NH3 + 2H2O } \]
ينبغي أن تعطي عينة ألدهيد شاهدة صالحة ترسُّب الفضة، في حين ينبغي ألا يعطيه P. ويوفِّر غياب إشارة رنين بروتون ألدهيدي، التي تظهر عادةً حول \(\delta 9\text{–}10\ \mathrm{ppm}\)، تحققًا طيفيًا إضافيًا.
3.7 — تكوُّن الهالوبيريدول
تهاجم ذرة نيتروجين الأمين الثانوي في O ذرةَ الكربون الأولية الطرفية الحاملة للكلور في P، بتفاعل \(S_\mathrm{N}2\). وتنزع القاعدة البروتون المرتبط بالنيتروجين، فيتكوَّن أمين ثالثي.
بتمثيل القاعدة بهيدروكسيد الصوديوم، تكون المعادلة الإجمالية الموزونة:
\[ \ce{ C10H10ClFO + C11H14ClNO + NaOH -> C21H23ClFNO2 + NaCl + H2O } \]
الناتج H، الهالوبيريدول، هو:
4-[4-(4-كلوروفينيل)-4-هيدروكسي بيبيريدين-1-يل]-1-(4-فلوروفينيل)بوتان-1-ون
O=C(CCCN1CCC(O)(c2ccc(Cl)cc2)CC1)c1ccc(F)cc1
لرسمه، ابدأ ببنية البيبيريدين O واستبدل الهيدروجين المرتبط بنيتروجينه بالمجموعة \(\ce{-CH2CH2CH2CO-C6H4-F}\)، بحيث يكون الفلور في الموضع بارا بالنسبة إلى موضع ارتباط الكربونيل بتلك الحلقة. وتبقى مجموعة الهيدروكسيل ومستبدل بارا-كلوروفينيل عند ذرة الكربون 4 من البيبيريدين موجودين.
يُزاح الكلور الذي كان أصلًا على ذرة الكربون الطرفية في P. والكلور الوحيد المتبقي في H هو الكلور الموجود على الحلقة العطرية، كما هو مطلوب.
3.8 — تعدديات إشارات الرنين المغناطيسي النووي للبروتون في K
اكتب K على الصورة:
\[ \ce{HOOC-CH2(a)-CH2(b)-CH2(c)-OH}. \]
وفق المعالجة المعتادة من الرتبة الأولى، ومع التبادل السريع لبروتونات الهيدروكسيل:
| مجموعة البروتونات | التكامل | البروتونات المقترنة المجاورة المرتبطة بالكربون | التعددية |
|---|---|---|---|
| \(a\): الميثيلين المجاور لمجموعة الكربوكسيل | \(2\) | بروتونا \(b\) | ثلاثية، \(1:2:1\) |
| \(b\): الميثيلين الأوسط | \(2\) | بروتونا \(a\) وبروتونا \(c\) | خماسية، \(1:4:6:4:1\) |
| \(c\): الميثيلين المجاور لمجموعة الهيدروكسيل | \(2\) | بروتونا \(b\) | ثلاثية، \(1:2:1\) |
| بروتون الهيدروكسيل الكحولي | \(1\) | يزول أثر الاقتران عادةً بفعل التبادل | أحادية عريضة |
| بروتون الحمض الكربوكسيلي | \(1\) | لا يظهر عادةً اقتران قابل للتمييز | أحادية عريضة |
تنشطر عادةً إشارة الميثيلين الأوسط على نحو منفصل بفعل كلٍّ من مجموعتي الميثيلين المجاورتين له. وقد اشتُرط هنا أن تكون ثوابت اقترانهما متطابقة، فتتطابق الخطوط لتنتج إشارة خماسية:
\[ (1+x)^2(1+x)^2=(1+x)^4 =1+4x+6x^2+4x^3+x^4. \]
التكامل الكلي هو \(2+2+2+1+1=8\) بروتونات، بما يتوافق مع \(\ce{C4H8O3}\).
تمت مراجعة الحل بمقارنته بالحل الرسمي.