IChO 1986 · Theory problem 4
Intramolecular catalysis of amide hydrolysis (an enzyme model)
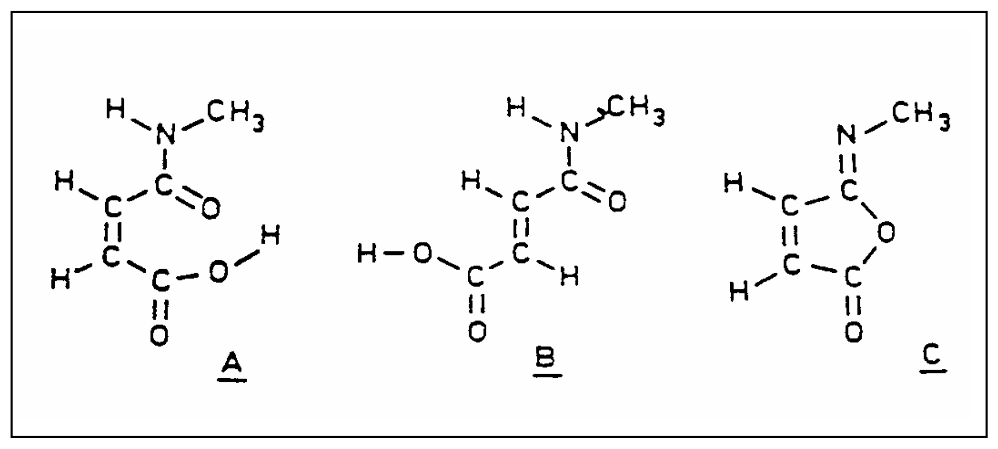
The high efficiency of catalysis by enzymes is mainly due to an enzyme-reactant complex in which the reacting group is placed in a favourable position for the reaction with respect to the catalyzing groups of the enzyme. Studies are carried out with model compounds in which a catalyzing group has been introduced in the proximity of the reaction centre of the molecule. As an example we consider the hydrolysis of the amide bond in compound A. This reaction proceeds in water at 39 °C and pH = 2 more than a million times faster than the hydrolysis of compound B.
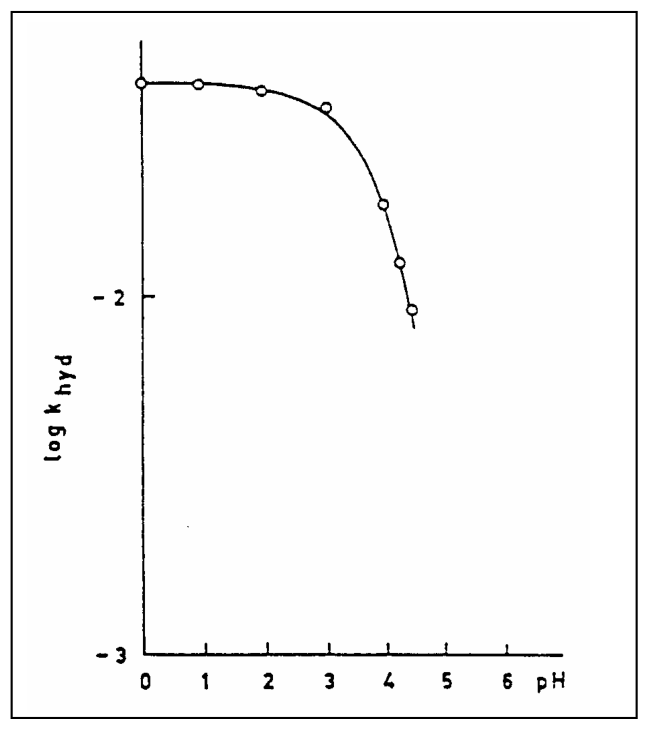
The relation between the rate constant \(k_{\mathrm{hyd}}\) and pH for the hydrolysis of A at 39 °C is shown in figure below.
Further observation:
Addition of water to the iso-imide C gives a rapid reaction, which initially yields A. Subsequently, hydrolysis of A occurs. The amid carbonyl group in A is labelled with \(\ce{^{13}C}\) and the hydrolysis is allowed to take place in \(\ce{H2^{18}O}\) at pH = 2 and 39 °C. The diacid formed upon hydrolysis is isolated, converted into a disilver salt and completely decarboxylated with bromine in a anhydrous reaction medium. The carbon dioxide formed is a mixture of particles of masses 44, 45, 46 and 47 which are formed in equal amounts.
4.1 Why is the hydrolysis of A so much faster than that of B?
4.2 Explain why the rate of hydrolysis of A is independent on pH in the range between pH = 0 to pH = 2.
4.3 Why does \(k_{\mathrm{hyd}}\) decrease so rapidly at pH values higher than 3.
4.4 Give a detailed reaction mechanism for the hydrolysis of A. Indicate which step in the reaction is rate determining.
4.5 Show that the observations further made are consistent with the reaction mechanism given under d.
Official English text of the problem.
Answers
- 4.1: The cis arrangement in A permits neighbouring-carboxyl-group participation through a five-membered cyclic intermediate. The trans arrangement in B prevents this favourable pathway.
- 4.2: The neighbouring carboxyl group is predominantly protonated and supplies the proton needed internally. The rate therefore approaches a pH-independent limiting value.
- 4.3: Carboxyl-group ionization suppresses this pathway. Approximately, \[ k_{\mathrm{hyd}}=\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}}. \]
- 4.4: Reversible cyclization gives a tetrahedral intermediate. Slow, proton-assisted C–N cleavage forms maleic anhydride,
O=C1OC(=O)C=C1, which rapidly hydrolyses to maleic acid,O=C(O)/C=C\C(=O)O. - 4.5: Hydration of C can give the same tetrahedral intermediate, which readily returns to A. Subsequent hydrolysis through the symmetric anhydride places the incoming oxygen-18 at either carboxyl group with equal probability, giving carbon dioxide of nominal masses \(44,45,46,47\) in the ratio \(1:1:1:1\).
Solution
4.1 — Origin of the acceleration
The two starting compounds are:
| Compound | Name and alkene configuration | SMILES |
|---|---|---|
| A | N-Methylmaleamic acid; the carboxyl and amide groups are cis | CNC(=O)/C=C\C(=O)O |
| B | N-Methylfumaramic acid; the carboxyl and amide groups are trans | CNC(=O)/C=C/C(=O)O |
In A, the neighbouring carboxyl group can approach the amide carbonyl and participate in an intramolecular nucleophilic acyl substitution. Ring closure produces a favourable five-membered intermediate. The carboxyl group also supplies a proton that assists departure of the nitrogen-containing group.
This arrangement gives both favourable positioning and a high effective local concentration of the participating group. In B, the alkene holds the two substituents on opposite sides. The corresponding five-membered ring cannot form while retaining that trans double-bond geometry. Consequently, B lacks the strongly accelerated intramolecular pathway.
4.2 — The pH-independent region
Write \(\ce{HA}\) for neutral A, and \(\ce{A^-}\) for its conjugate base, N-methylmaleamate, CNC(=O)/C=C\C(=O)[O-]. Their equilibrium is
\[ \ce{HA <=> H+ + A^-}, \qquad K_a=\frac{[\ce{H+}][\ce{A^-}]}{[\ce{HA}]}. \]
Here the hydrogen ion is \(\ce{H+}\), [H+].
The efficient pathway requires the protonated carboxyl group: it provides neighbouring-group attack together with internal proton transfer. It does not require an additional hydronium ion in the rate-determining conversion.
Neglecting the much slower background hydrolysis, let \(k_0\) be the limiting first-order rate constant of this pathway. Then
\[ v=k_0[\ce{HA}] =k_{\mathrm{hyd}}\bigl([\ce{HA}]+[\ce{A^-}]\bigr), \]
so
\[ \boxed{ k_{\mathrm{hyd}} =k_0\frac{[\ce{H+}]}{K_a+[\ce{H+}]} =\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}} }. \]
Between pH 0 and 2, the neutral acid predominates, and therefore
\[ [\ce{H+}]\gg K_a \quad\Longrightarrow\quad k_{\mathrm{hyd}}\approx k_0. \]
This accounts for the plateau.
4.3 — Decrease above pH 3
As the pH rises, an increasing fraction of A becomes its carboxylate anion. Although a carboxylate oxygen is nucleophilic, the group has lost the acidic proton required for the efficient coupled proton-transfer and amide-cleavage pathway.
The fraction of reactive neutral acid therefore falls sharply. In the higher-pH limit,
\[ k_{\mathrm{hyd}} \approx k_0\frac{[\ce{H+}]}{K_a}, \]
and consequently
\[ \log_{10} k_{\mathrm{hyd}} \approx \log_{10} k_0+\mathrm pK_a-\mathrm{pH}. \]
Thus the idealized descending branch approaches a slope of \(-1\): a one-unit increase in pH gives approximately a tenfold decrease in this contribution to the rate.
4.4 — Detailed mechanism and rate-determining step
The important cyclic species are:
| Symbol | Species | SMILES |
|---|---|---|
| T | Cyclic tetrahedral intermediate, 5-hydroxy-5-(methylamino)furan-2(5H)-one | CNC1(O)OC(=O)C=C1 |
| T\(_N\) | Proton-transfer form of T, with an ammonium group and an alkoxide oxygen | C[NH2+]C1([O-])OC(=O)C=C1 |
| D | Maleic anhydride | O=C1OC(=O)C=C1 |
The transient stereochemistry at the tetrahedral carbon does not affect the argument; the SMILES for T and T\(_N\) leave it unspecified.
Reversible intramolecular addition. The hydroxyl oxygen of the neighbouring carboxyl group attacks the amide carbonyl carbon. The carbonyl \(\pi\) electrons move onto oxygen. Proton transfer from the participating carboxyl group to the former carbonyl oxygen gives T.
The newly formed ring contains, in sequence, the former amide carbonyl carbon, the two alkene carbons, the original carboxyl carbon and the participating oxygen. It is therefore five-membered.
Proton-assisted amide cleavage. Transfer of the hydroxyl proton in T to nitrogen gives the charge arrangement represented by T\(_N\). The alkoxide oxygen then reforms the carbonyl while the C–N bond breaks, releasing methylamine, CN, and forming maleic anhydride D.
These proton-transfer and bond-cleavage events may be coupled; they need not involve an appreciable concentration of an isolated T\(_N\).
The productive sequence is
\[ \ce{A <=> T <=> T_N ->[slow] D + CH3NH2}. \]
The rate-determining productive step is the proton-assisted C–N cleavage leading to the anhydride. The rapid return of the tetrahedral intermediate to A, discussed in 4.5, is consistent with this assignment.
Rapid anhydride hydrolysis. Water, O, attacks an anhydride carbonyl. Addition and proton transfer give a tetrahedral hydrate, 5,5-dihydroxyfuran-2(5H)-one, O=C1OC(O)(O)C=C1. Carbonyl reformation with cleavage of the acyl–oxygen bond opens the ring and gives maleic acid:
\[ \ce{C4H2O3 + H2O ->[fast] HOOC-CH=CH-COOH}. \]
At pH 2, the released methylamine is protonated to methylammonium, C[NH3+]:
\[ \ce{CH3NH2 + H+ -> CH3NH3+}. \]
The balanced overall reaction under these acidic conditions is
\[ \boxed{ \ce{HOOC-CH=CH-C(=O)-NHCH3 + H2O + H+ -> HOOC-CH=CH-COOH + CH3NH3+} }. \]
The alkene retains its cis configuration throughout.
4.5 — Consistency with the additional observations
Hydration of the iso-imide.
Compound C is N-methylmaleic iso-imide, C/N=C1\OC(=O)C=C1; this SMILES represents the imine arrangement drawn in the question.
Water addition at its imidoyl carbon, accompanied by proton transfer to nitrogen, gives the same tetrahedral intermediate T:
\[ \ce{C + H2O ->[fast] T ->[fast] A}. \]
The corresponding molecular-formula balance is
\[ \ce{C5H5NO2 + H2O -> C5H7NO3}. \]
In T, reformation of the amide carbonyl with cleavage of the ring’s acyl–oxygen bond regenerates A. This route is faster than productive C–N cleavage. Thus C initially yields A, after which the slower anhydride-forming reaction occurs, exactly as observed.
Carbon-13 and oxygen-18 tracing.
The starting material is amide-carbonyl-\(^{13}\)C-labelled A, CN[13C](=O)/C=C\C(=O)O. Its intramolecular reaction gives carbonyl-\(^{13}\)C-labelled maleic anhydride, O=[13C]1OC(=O)C=C1.
Crucially, formation of the anhydride incorporates no solvent oxygen. The oxygen-18 enters during the subsequent reaction with oxygen-18-labelled water, [18OH2].
The two carbonyl sites of the unlabelled maleic anhydride skeleton are equivalent. Neglecting small isotope effects, water attacks either site with probability \(1/2\). Each product molecule contains one carbon-13 atom and one newly incorporated oxygen-18 atom.
| Site attacked by labelled water | Maleic acid isotopomer formed | Carbon dioxide masses obtained from its two carboxyl groups |
|---|---|---|
| The carbon-13 carbonyl | Labels in the same carboxyl group: O=[13C]([18OH])/C=C\C(=O)O |
\(47\) and \(44\) |
| The carbon-12 carbonyl | Labels in different carboxyl groups: O=[13C](O)/C=C\C(=O)[18OH] |
\(45\) and \(46\) |
Unmarked oxygens in these product SMILES represent the original oxygen-16 atoms in the idealized isotope accounting.
Conversion to the disilver salt—disilver maleate, [Ag+].[Ag+].[O-]C(=O)/C=C\C(=O)[O-], with the labels retained—does not change which oxygen atoms belong to each carboxyl carbon. Decarboxylation with bromine, BrBr, in the anhydrous medium then releases those carboxyl units as carbon dioxide.
The resulting isotopologues are:
| Carbon dioxide isotopologue | SMILES | Nominal mass / \(\mathrm{u}\) | Fraction of total carbon dioxide |
|---|---|---|---|
| Carbon-12, oxygen-16 carbon dioxide, \(\ce{^{12}C^{16}O2}\) | [16O]=[12C]=[16O] |
\(12+16+16=44\) | \(1/4\) |
| Carbon-13 carbon dioxide, \(\ce{^{13}C^{16}O2}\) | [16O]=[13C]=[16O] |
\(13+16+16=45\) | \(1/4\) |
| Singly oxygen-18-labelled carbon dioxide, \(\ce{^{12}C^{16}O^{18}O}\) | [16O]=[12C]=[18O] |
\(12+16+18=46\) | \(1/4\) |
| Carbon-13 and oxygen-18-labelled carbon dioxide, \(\ce{^{13}C^{16}O^{18}O}\) | [16O]=[13C]=[18O] |
\(13+16+18=47\) | \(1/4\) |
For \(n_0\) moles of hydrolysed A, each pathway occurs for \(n_0/2\) moles and produces one mole of each member of its carbon dioxide pair. Hence
\[ n_{44}=n_{45}=n_{46}=n_{47}=\frac{n_0}{2}, \qquad n_{\text{total}}=2n_0. \]
Therefore,
\[ \boxed{n_{44}:n_{45}:n_{46}:n_{47}=1:1:1:1}. \]
Direct hydrolysis solely at the original amide carbonyl would place oxygen-18 only with carbon-13 and give masses 47 and 44. The additional, equally abundant masses 45 and 46 support hydrolysis through the symmetric anhydride.
The solution was checked against the official solution.
IChO 1986 · Theorieaufgabe 4
Intramolekulare Katalyse der Amidhydrolyse (ein Enzymmodell)
Die hohe Effizienz der Katalyse durch Enzyme beruht hauptsächlich auf einem Enzym-Substrat-Komplex, in dem die reagierende Gruppe relativ zu den katalytisch wirkenden Gruppen des Enzyms in einer für die Reaktion günstigen Position angeordnet ist. Es werden Untersuchungen an Modellverbindungen durchgeführt, in denen eine katalytisch wirkende Gruppe in der Nähe des Reaktionszentrums des Moleküls eingeführt wurde. Als Beispiel betrachten wir die Hydrolyse der Amidbindung in Verbindung A. Diese Reaktion verläuft in Wasser bei 39 °C und pH = 2 mehr als eine Million Mal schneller als die Hydrolyse von Verbindung B.
Der Zusammenhang zwischen der Geschwindigkeitskonstante \(k_{\mathrm{hyd}}\) und dem pH-Wert für die Hydrolyse von A bei 39 °C ist in der folgenden Abbildung dargestellt.
Weitere Beobachtung:
Die Zugabe von Wasser zum Isoimid C führt zu einer schnellen Reaktion, bei der zunächst A entsteht. Anschließend erfolgt die Hydrolyse von A. Die Amidcarbonylgruppe in A wird mit \(\ce{^{13}C}\) markiert, und die Hydrolyse wird in \(\ce{H2^{18}O}\) bei pH = 2 und 39 °C durchgeführt. Die bei der Hydrolyse gebildete Dicarbonsäure wird isoliert, in ein Disilbersalz überführt und mit Brom in einem wasserfreien Reaktionsmedium vollständig decarboxyliert. Das gebildete Kohlenstoffdioxid ist ein Gemisch von Teilchen mit den Massen 44, 45, 46 und 47, die in gleichen Mengen entstehen.
4.1 Warum verläuft die Hydrolyse von A so viel schneller als die von B?
4.2 Erklären Sie, warum die Hydrolysegeschwindigkeit von A im Bereich zwischen pH = 0 und pH = 2 unabhängig vom pH-Wert ist.
4.3 Warum nimmt \(k_{\mathrm{hyd}}\) bei pH-Werten oberhalb von 3 so rasch ab?
4.4 Geben Sie einen detaillierten Reaktionsmechanismus für die Hydrolyse von A an. Kennzeichnen Sie den geschwindigkeitsbestimmenden Reaktionsschritt.
4.5 Zeigen Sie, dass die weiteren Beobachtungen mit dem unter d angegebenen Reaktionsmechanismus vereinbar sind.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 4.1: Die cis-Anordnung in A ermöglicht die Beteiligung der benachbarten Carboxylgruppe über ein fünfgliedriges cyclisches Zwischenprodukt. Die trans-Anordnung in B verhindert diesen günstigen Reaktionsweg.
- 4.2: Die benachbarte Carboxylgruppe liegt überwiegend protoniert vor und stellt das benötigte Proton intramolekular bereit. Die Geschwindigkeit nähert sich daher einem pH-unabhängigen Grenzwert.
- 4.3: Die Dissoziation der Carboxylgruppe unterdrückt diesen Reaktionsweg. Näherungsweise gilt: \[ k_{\mathrm{hyd}}=\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}}. \]
- 4.4: Durch reversible Cyclisierung entsteht ein tetraedrisches Zwischenprodukt. Eine langsame, protonenunterstützte C–N-Spaltung bildet Maleinsäureanhydrid,
O=C1OC(=O)C=C1, das rasch zu Maleinsäure,O=C(O)/C=C\C(=O)O, hydrolysiert. - 4.5: Die Hydratisierung von C kann dasselbe tetraedrische Zwischenprodukt ergeben, das leicht wieder in A übergeht. Bei der anschließenden Hydrolyse über das symmetrische Anhydrid wird der eintretende Sauerstoff-18 mit gleicher Wahrscheinlichkeit in eine der beiden Carboxylgruppen eingebaut, sodass Kohlenstoffdioxid mit den Nominalmassen \(44,45,46,47\) im Verhältnis \(1:1:1:1\) entsteht.
Lösung
4.1 — Ursache der Beschleunigung
Die beiden Ausgangsverbindungen sind:
| Verbindung | Name und Alkenkonfiguration | SMILES |
|---|---|---|
| A | N-Methylmaleaminsäure; die Carboxyl- und Amidgruppen sind cis angeordnet | CNC(=O)/C=C\C(=O)O |
| B | N-Methylfumaraminsäure; die Carboxyl- und Amidgruppen sind trans angeordnet | CNC(=O)/C=C/C(=O)O |
In A kann sich die benachbarte Carboxylgruppe der Amidcarbonylgruppe nähern und an einer intramolekularen nucleophilen Acylsubstitution teilnehmen. Der Ringschluss erzeugt ein günstiges fünfgliedriges Zwischenprodukt. Die Carboxylgruppe stellt außerdem ein Proton bereit, das die Abspaltung der stickstoffhaltigen Gruppe unterstützt.
Diese Anordnung bewirkt sowohl eine günstige räumliche Positionierung als auch eine hohe effektive lokale Konzentration der beteiligten Gruppe. In B hält die Alkenbindung die beiden Substituenten auf gegenüberliegenden Seiten. Der entsprechende fünfgliedrige Ring kann sich unter Beibehaltung dieser trans-Geometrie der Doppelbindung nicht bilden. Daher fehlt B der stark beschleunigte intramolekulare Reaktionsweg.
4.2 — Der pH-unabhängige Bereich
Wir bezeichnen neutrales A mit \(\ce{HA}\) und seine konjugierte Base, N-Methylmaleamat, CNC(=O)/C=C\C(=O)[O-], mit \(\ce{A^-}\). Ihr Gleichgewicht lautet
\[ \ce{HA <=> H+ + A^-}, \qquad K_a=\frac{[\ce{H+}][\ce{A^-}]}{[\ce{HA}]}. \]
Hier ist das Wasserstoffion \(\ce{H+}\), [H+].
Der effiziente Reaktionsweg erfordert die protonierte Carboxylgruppe: Sie ermöglicht den Angriff der Nachbargruppe zusammen mit einer intramolekularen Protonenübertragung. Für die geschwindigkeitsbestimmende Umwandlung wird kein zusätzliches Oxoniumion benötigt.
Unter Vernachlässigung der wesentlich langsameren Hintergrundhydrolyse sei \(k_0\) der Grenzwert der Geschwindigkeitskonstante erster Ordnung dieses Reaktionswegs. Dann gilt
\[ v=k_0[\ce{HA}] =k_{\mathrm{hyd}}\bigl([\ce{HA}]+[\ce{A^-}]\bigr), \]
also
\[ \boxed{ k_{\mathrm{hyd}} =k_0\frac{[\ce{H+}]}{K_a+[\ce{H+}]} =\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}} }. \]
Zwischen pH 0 und 2 überwiegt die neutrale Säure, und daher gilt
\[ [\ce{H+}]\gg K_a \quad\Longrightarrow\quad k_{\mathrm{hyd}}\approx k_0. \]
Dies erklärt das Plateau.
4.3 — Abnahme oberhalb von pH 3
Mit steigendem pH-Wert geht ein zunehmender Anteil von A in sein Carboxylat-Anion über. Obwohl ein Carboxylat-Sauerstoffatom nucleophil ist, hat die Gruppe das saure Proton verloren, das für den effizienten Reaktionsweg mit gekoppelter Protonenübertragung und Amidspaltung erforderlich ist.
Der Anteil der reaktiven neutralen Säure nimmt daher stark ab. Im Grenzfall höherer pH-Werte gilt
\[ k_{\mathrm{hyd}} \approx k_0\frac{[\ce{H+}]}{K_a}, \]
und folglich
\[ \log_{10} k_{\mathrm{hyd}} \approx \log_{10} k_0+\mathrm pK_a-\mathrm{pH}. \]
Somit nähert sich der idealisierte abfallende Ast einer Steigung von \(-1\): Eine Erhöhung des pH-Werts um eine Einheit verringert diesen Beitrag zur Geschwindigkeit ungefähr um den Faktor zehn.
4.4 — Detaillierter Mechanismus und geschwindigkeitsbestimmender Schritt
Die wichtigen cyclischen Spezies sind:
| Symbol | Spezies | SMILES |
|---|---|---|
| T | Cyclisches tetraedrisches Zwischenprodukt, 5-Hydroxy-5-(methylamino)furan-2(5H)-on | CNC1(O)OC(=O)C=C1 |
| T\(_N\) | Durch Protonenübertragung entstandene Form von T mit einer Ammoniumgruppe und einem Alkoxid-Sauerstoffatom | C[NH2+]C1([O-])OC(=O)C=C1 |
| D | Maleinsäureanhydrid | O=C1OC(=O)C=C1 |
Die vorübergehende Stereochemie am tetraedrischen Kohlenstoffatom beeinflusst die Argumentation nicht; in den SMILES für T und T\(_N\) bleibt sie unbestimmt.
Reversible intramolekulare Addition. Das Hydroxyl-Sauerstoffatom der benachbarten Carboxylgruppe greift das Amidcarbonyl-Kohlenstoffatom an. Die \(\pi\)-Elektronen der Carbonylgruppe werden auf das Sauerstoffatom verschoben. Durch Protonenübertragung von der beteiligten Carboxylgruppe auf das ehemalige Carbonyl-Sauerstoffatom entsteht T.
Der neu gebildete Ring enthält der Reihe nach das ehemalige Amidcarbonyl-Kohlenstoffatom, die beiden Alken-Kohlenstoffatome, das ursprüngliche Carboxyl-Kohlenstoffatom und das beteiligte Sauerstoffatom. Er ist somit fünfgliedrig.
Protonenunterstützte Amidspaltung. Die Übertragung des Hydroxylprotons in T auf den Stickstoff ergibt die durch T\(_N\) dargestellte Ladungsverteilung. Das Alkoxid-Sauerstoffatom bildet dann die Carbonylgruppe zurück, während die C–N-Bindung gespalten wird, wobei Methylamin, CN, freigesetzt wird und Maleinsäureanhydrid D entsteht.
Diese Protonenübertragungs- und Bindungsspaltungsvorgänge können gekoppelt sein; sie müssen nicht mit einer nennenswerten Konzentration eines isolierten T\(_N\) einhergehen.
Die produktbildende Reaktionsfolge lautet
\[ \ce{A <=> T <=> T_N ->[slow] D + CH3NH2}. \]
Der geschwindigkeitsbestimmende produktbildende Schritt ist die protonenunterstützte C–N-Spaltung, die zum Anhydrid führt. Die in 4.5 besprochene schnelle Rückbildung von A aus dem tetraedrischen Zwischenprodukt ist mit dieser Zuordnung vereinbar.
Schnelle Anhydridhydrolyse. Wasser, O, greift eine Anhydridcarbonylgruppe an. Addition und Protonenübertragung ergeben ein tetraedrisches Hydrat, 5,5-Dihydroxyfuran-2(5H)-on, O=C1OC(O)(O)C=C1. Die Rückbildung der Carbonylgruppe unter Spaltung der Acyl–Sauerstoff-Bindung öffnet den Ring und ergibt Maleinsäure:
\[ \ce{C4H2O3 + H2O ->[fast] HOOC-CH=CH-COOH}. \]
Bei pH 2 wird das freigesetzte Methylamin zu Methylammonium, C[NH3+], protoniert:
\[ \ce{CH3NH2 + H+ -> CH3NH3+}. \]
Die ausgeglichene Gesamtreaktion unter diesen sauren Bedingungen lautet
\[ \boxed{ \ce{HOOC-CH=CH-C(=O)-NHCH3 + H2O + H+ -> HOOC-CH=CH-COOH + CH3NH3+} }. \]
Das Alken behält während des gesamten Ablaufs seine cis-Konfiguration bei.
4.5 — Vereinbarkeit mit den zusätzlichen Beobachtungen
Hydratisierung des Isoimids.
Verbindung C ist N-Methylmaleinsäureisoimid, C/N=C1\OC(=O)C=C1; dieser SMILES stellt die in der Aufgabenstellung gezeichnete Imin-Anordnung dar.
Die Addition von Wasser an sein Imidoyl-Kohlenstoffatom, begleitet von einer Protonenübertragung auf den Stickstoff, ergibt dasselbe tetraedrische Zwischenprodukt T:
\[ \ce{C + H2O ->[fast] T ->[fast] A}. \]
Die entsprechende Bilanz der Summenformeln lautet
\[ \ce{C5H5NO2 + H2O -> C5H7NO3}. \]
In T wird durch Rückbildung der Amidcarbonylgruppe unter Spaltung der Acyl–Sauerstoff-Bindung des Rings A regeneriert. Dieser Weg ist schneller als die produktbildende C–N-Spaltung. Somit ergibt C zunächst A, worauf die langsamere anhydridbildende Reaktion folgt, genau wie beobachtet.
Verfolgung mit Kohlenstoff-13 und Sauerstoff-18.
Das Ausgangsmaterial ist am Amidcarbonyl mit \(^{13}\)C markiertes A, CN[13C](=O)/C=C\C(=O)O. Seine intramolekulare Reaktion ergibt am Carbonyl mit \(^{13}\)C markiertes Maleinsäureanhydrid, O=[13C]1OC(=O)C=C1.
Entscheidend ist, dass bei der Anhydridbildung kein Sauerstoff aus dem Lösungsmittel eingebaut wird. Der Sauerstoff-18 tritt während der anschließenden Reaktion mit Sauerstoff-18-markiertem Wasser, [18OH2], ein.
Die beiden Carbonylpositionen des unmarkierten Maleinsäureanhydrid-Gerüsts sind gleichwertig. Unter Vernachlässigung kleiner Isotopeneffekte greift Wasser jede der beiden Positionen mit einer Wahrscheinlichkeit von \(1/2\) an. Jedes Produktmolekül enthält ein Kohlenstoff-13-Atom und ein neu eingebautes Sauerstoff-18-Atom.
| Vom markierten Wasser angegriffene Position | Gebildetes Maleinsäure-Isotopomer | Kohlenstoffdioxid-Massen aus seinen beiden Carboxylgruppen |
|---|---|---|
| Die Kohlenstoff-13-Carbonylgruppe | Markierungen in derselben Carboxylgruppe: O=[13C]([18OH])/C=C\C(=O)O |
\(47\) und \(44\) |
| Die Kohlenstoff-12-Carbonylgruppe | Markierungen in verschiedenen Carboxylgruppen: O=[13C](O)/C=C\C(=O)[18OH] |
\(45\) und \(46\) |
Nicht markierte Sauerstoffatome in diesen Produkt-SMILES stehen in der idealisierten Isotopenbilanz für die ursprünglichen Sauerstoff-16-Atome.
Die Überführung in das Disilbersalz — Disilbermaleat, [Ag+].[Ag+].[O-]C(=O)/C=C\C(=O)[O-], unter Erhalt der Markierungen — verändert nicht, welche Sauerstoffatome zu welchem Carboxyl-Kohlenstoffatom gehören. Die Decarboxylierung mit Brom, BrBr, im wasserfreien Medium setzt diese Carboxyleinheiten dann als Kohlenstoffdioxid frei.
Die entstehenden Isotopologe sind:
| Kohlenstoffdioxid-Isotopolog | SMILES | Nominalmasse / \(\mathrm{u}\) | Anteil am gesamten Kohlenstoffdioxid |
|---|---|---|---|
| Kohlenstoff-12-Sauerstoff-16-Kohlenstoffdioxid, \(\ce{^{12}C^{16}O2}\) | [16O]=[12C]=[16O] |
\(12+16+16=44\) | \(1/4\) |
| Kohlenstoff-13-Kohlenstoffdioxid, \(\ce{^{13}C^{16}O2}\) | [16O]=[13C]=[16O] |
\(13+16+16=45\) | \(1/4\) |
| Einfach Sauerstoff-18-markiertes Kohlenstoffdioxid, \(\ce{^{12}C^{16}O^{18}O}\) | [16O]=[12C]=[18O] |
\(12+16+18=46\) | \(1/4\) |
| Kohlenstoff-13- und Sauerstoff-18-markiertes Kohlenstoffdioxid, \(\ce{^{13}C^{16}O^{18}O}\) | [16O]=[13C]=[18O] |
\(13+16+18=47\) | \(1/4\) |
Bei \(n_0\) Mol hydrolysiertem A durchlaufen jeweils \(n_0/2\) Mol jeden der beiden Reaktionswege, wobei pro Mol je ein Mol jedes Mitglieds des zugehörigen Kohlenstoffdioxid-Paares entsteht. Daher gilt
\[ n_{44}=n_{45}=n_{46}=n_{47}=\frac{n_0}{2}, \qquad n_{\text{gesamt}}=2n_0. \]
Folglich gilt
\[ \boxed{n_{44}:n_{45}:n_{46}:n_{47}=1:1:1:1}. \]
Bei einer direkten Hydrolyse ausschließlich an der ursprünglichen Amidcarbonylgruppe würde Sauerstoff-18 nur zusammen mit Kohlenstoff-13 auftreten, und es würden die Massen 47 und 44 entstehen. Die zusätzlichen, ebenso häufig auftretenden Massen 45 und 46 stützen die Hydrolyse über das symmetrische Anhydrid.
Die Lösung wurde mit der offiziellen Lösung abgeglichen.
IChO 1986 · Teori sorusu 4
Amit hidrolizinin molekül içi katalizi (bir enzim modeli)
Enzimlerin katalizdeki yüksek etkinliği, esas olarak, tepkimeye giren grubun enzimin katalizleyici gruplarına göre tepkime için elverişli bir konumda bulunduğu bir enzim-reaktan kompleksinden kaynaklanır. Molekülün tepkime merkezinin yakınına katalizleyici bir grubun yerleştirildiği model bileşiklerle çalışmalar yürütülmektedir. Örnek olarak A bileşiğindeki amit bağının hidrolizini ele alıyoruz. Bu tepkime, suda 39 °C ve pH = 2 koşullarında, B bileşiğinin hidrolizinden bir milyon kattan daha hızlı gerçekleşir.
A bileşiğinin 39 °C'deki hidrolizi için hız sabiti \(k_{\mathrm{hyd}}\) ile pH arasındaki ilişki aşağıdaki şekilde gösterilmiştir.
Ek gözlem:
İzoimit C'ye su katılması, başlangıçta A'yı veren hızlı bir tepkimeye yol açar. Ardından A'nın hidrolizi gerçekleşir. A'daki amit karbonil grubu \(\ce{^{13}C}\) ile işaretlenir ve hidrolizin pH = 2 ve 39 °C koşullarında \(\ce{H2^{18}O}\) içinde gerçekleşmesi sağlanır. Hidroliz sonucu oluşan diasit ayrılır, bir digümüş tuzuna dönüştürülür ve susuz bir tepkime ortamında bromla tamamen dekarboksile edilir. Oluşan karbon dioksit, eşit miktarlarda oluşan, kütleleri 44, 45, 46 ve 47 olan taneciklerin bir karışımıdır.
4.1 A'nın hidrolizi neden B'ninkinden çok daha hızlıdır?
4.2 A'nın hidroliz hızının pH = 0 ile pH = 2 aralığında neden pH'dan bağımsız olduğunu açıklayınız.
4.3 \(k_{\mathrm{hyd}}\), 3'ten yüksek pH değerlerinde neden bu kadar hızlı azalır?
4.4 A'nın hidrolizi için ayrıntılı bir tepkime mekanizması veriniz. Tepkimenin hangi basamağının hız belirleyici olduğunu belirtiniz.
4.5 Ek gözlemlerin d maddesinde verilen tepkime mekanizmasıyla tutarlı olduğunu gösteriniz.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 4.1: A'daki cis düzenlenme, beş üyeli halkalı bir ara ürün üzerinden komşu karboksil grubunun katılımına olanak verir. B'deki trans düzenlenme bu elverişli yolu engeller.
- 4.2: Komşu karboksil grubu ağırlıklı olarak protonlanmış durumdadır ve gereken protonu molekül içinden sağlar. Bu nedenle hız, pH'dan bağımsız bir sınır değere yaklaşır.
- 4.3: Karboksil grubunun iyonlaşması bu yolu baskılar. Yaklaşık olarak, \[ k_{\mathrm{hyd}}=\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}}. \]
- 4.4: Tersinir halkalaşma tetrahedral bir ara ürün verir. Yavaş, proton destekli C–N bağı kopmasıyla maleik anhidrit,
O=C1OC(=O)C=C1, oluşur; bu da hızla hidroliz olarak maleik aside,O=C(O)/C=C\C(=O)O, dönüşür. - 4.5: C'nin hidratasyonu, kolaylıkla yeniden A'ya dönüşen aynı tetrahedral ara ürünü verebilir. Ardından simetrik anhidrit üzerinden gerçekleşen hidroliz, gelen oksijen-18'i eşit olasılıkla iki karboksil grubundan birine yerleştirir ve nominal kütleleri \(44,45,46,47\) olan karbon dioksit moleküllerini \(1:1:1:1\) oranında verir.
Çözüm
4.1 — Hızlanmanın kaynağı
İki başlangıç bileşiği şunlardır:
| Bileşik | Adı ve alken konfigürasyonu | SMILES |
|---|---|---|
| A | N-Metilmaleamik asit; karboksil ve amit grupları cis konumundadır | CNC(=O)/C=C\C(=O)O |
| B | N-Metilfumaramik asit; karboksil ve amit grupları trans konumundadır | CNC(=O)/C=C/C(=O)O |
A'da komşu karboksil grubu amit karboniline yaklaşabilir ve molekül içi nükleofilik açil sübstitüsyonuna katılabilir. Halkanın kapanması, oluşumu elverişli olan beş üyeli bir ara ürün verir. Karboksil grubu ayrıca azot içeren grubun ayrılmasına yardımcı olan bir proton sağlar.
Bu düzenlenme, katılan grubun hem elverişli bir konumda bulunmasını hem de etkin yerel derişiminin yüksek olmasını sağlar. B'de alken, iki sübstitüenti karşı taraflarda tutar. Trans çift bağ geometrisi korunurken karşılık gelen beş üyeli halka oluşamaz. Dolayısıyla B, büyük bir hızlanma sağlayan molekül içi tepkime yolundan yoksundur.
4.2 — pH'dan bağımsız bölge
Nötr A'yı \(\ce{HA}\), onun eşlenik bazı olan N-metilmaleamatı, CNC(=O)/C=C\C(=O)[O-], ise \(\ce{A^-}\) ile gösterelim. Aralarındaki denge şöyledir:
\[ \ce{HA <=> H+ + A^-}, \qquad K_a=\frac{[\ce{H+}][\ce{A^-}]}{[\ce{HA}]}. \]
Burada hidrojen iyonu \(\ce{H+}\), [H+], şeklindedir.
Etkin yol, protonlanmış karboksil grubunu gerektirir: bu grup, molekül içi proton aktarımıyla birlikte komşu grup saldırısını sağlar. Hız belirleyici dönüşümde ilave bir hidronyum iyonu gerekmez.
Çok daha yavaş olan arka plan hidrolizini ihmal ederek, bu yolun sınır birinci dereceden hız sabitini \(k_0\) ile gösterelim. Bu durumda
\[ v=k_0[\ce{HA}] =k_{\mathrm{hyd}}\bigl([\ce{HA}]+[\ce{A^-}]\bigr), \]
dolayısıyla
\[ \boxed{ k_{\mathrm{hyd}} =k_0\frac{[\ce{H+}]}{K_a+[\ce{H+}]} =\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}} }. \]
pH 0 ile 2 arasında nötr asit baskındır ve bu nedenle
\[ [\ce{H+}]\gg K_a \quad\Longrightarrow\quad k_{\mathrm{hyd}}\approx k_0. \]
Bu, platoyu açıklar.
4.3 — pH 3'ün üzerindeki azalma
pH yükseldikçe A'nın giderek artan bir bölümü karboksilat anyonuna dönüşür. Karboksilat oksijeni nükleofilik olsa da grup, proton aktarımı ile amit bağı kopmasının eşleştiği etkin yol için gereken asidik protonu kaybetmiştir.
Bu nedenle tepkimeye girebilen nötr asidin kesri hızla düşer. Yüksek pH sınırında,
\[ k_{\mathrm{hyd}} \approx k_0\frac{[\ce{H+}]}{K_a}, \]
ve dolayısıyla
\[ \log_{10} k_{\mathrm{hyd}} \approx \log_{10} k_0+\mathrm pK_a-\mathrm{pH}. \]
Böylece idealleştirilmiş azalan kolun eğimi \(-1\)'e yaklaşır: pH'daki bir birimlik artış, hıza yapılan bu katkının yaklaşık on kat azalmasına yol açar.
4.4 — Ayrıntılı mekanizma ve hız belirleyici basamak
Önemli halkalı türler şunlardır:
| Sembol | Tür | SMILES |
|---|---|---|
| T | Halkalı tetrahedral ara ürün, 5-hidroksi-5-(metilamino)furan-2(5H)-on | CNC1(O)OC(=O)C=C1 |
| T\(_N\) | T'nin bir amonyum grubu ve bir alkoksit oksijeni içeren proton aktarımı biçimi | C[NH2+]C1([O-])OC(=O)C=C1 |
| D | Maleik anhidrit | O=C1OC(=O)C=C1 |
Tetrahedral karbondaki geçici stereokimya bu açıklamayı etkilemez; T ve T\(_N\) için verilen SMILES gösterimlerinde bu stereokimya belirtilmemiştir.
Tersinir molekül içi katılma. Komşu karboksil grubunun hidroksil oksijeni, amit karbonil karbonuna saldırır. Karbonilin \(\pi\) elektronları oksijene geçer. Katılan karboksil grubundan önceki karbonil oksijenine proton aktarılmasıyla T oluşur.
Yeni oluşan halka sırasıyla önceki amit karbonil karbonunu, iki alken karbonunu, başlangıçtaki karboksil karbonunu ve katılan oksijeni içerir. Dolayısıyla beş üyelidir.
Proton destekli amit bağı kopması. T'deki hidroksil protonunun azota aktarılması, T\(_N\) ile gösterilen yük düzenlenmesini verir. Ardından alkoksit oksijeni karbonili yeniden oluştururken C–N bağı kopar; metilamin, CN, açığa çıkar ve maleik anhidrit D oluşur.
Bu proton aktarımı ve bağ kopması olayları eşleşmiş olabilir; ayrı bir T\(_N\) türünün kayda değer bir derişimde bulunmasını gerektirmezler.
Ürün oluşumuna götüren dizi şöyledir:
\[ \ce{A <=> T <=> T_N ->[slow] D + CH3NH2}. \]
Ürün oluşumuna götüren hız belirleyici basamak, anhidrit oluşumuyla sonuçlanan proton destekli C–N bağı kopmasıdır. Tetrahedral ara ürünün 4.5'te ele alınan hızlı biçimde A'ya geri dönüşü, bu belirlemeyle tutarlıdır.
Hızlı anhidrit hidrolizi. Su, O, bir anhidrit karboniline saldırır. Katılma ve proton aktarımı, tetrahedral bir hidrat olan 5,5-dihidroksifuran-2(5H)-onu, O=C1OC(O)(O)C=C1, verir. Açil–oksijen bağının kopmasıyla birlikte karbonilin yeniden oluşması halkayı açar ve maleik asidi verir:
\[ \ce{C4H2O3 + H2O ->[fast] HOOC-CH=CH-COOH}. \]
pH 2'de açığa çıkan metilamin protonlanarak metilamonyuma, C[NH3+], dönüşür:
\[ \ce{CH3NH2 + H+ -> CH3NH3+}. \]
Bu asidik koşullarda denkleştirilmiş toplam tepkime şöyledir:
\[ \boxed{ \ce{HOOC-CH=CH-C(=O)-NHCH3 + H2O + H+ -> HOOC-CH=CH-COOH + CH3NH3+} }. \]
Alken, tüm süreç boyunca cis konfigürasyonunu korur.
4.5 — Ek gözlemlerle tutarlılık
İzoimidin hidratasyonu.
C bileşiği N-metilmaleik izoimit, C/N=C1\OC(=O)C=C1, bileşiğidir; bu SMILES gösterimi, soruda çizilen imin düzenlenmesini temsil eder.
Azota proton aktarımının eşlik ettiği imidoil karbonuna su katılması, aynı tetrahedral ara ürün T'yi verir:
\[ \ce{C + H2O ->[fast] T ->[fast] A}. \]
Buna karşılık gelen molekül formülü denkliği şöyledir:
\[ \ce{C5H5NO2 + H2O -> C5H7NO3}. \]
T'de, halkanın açil–oksijen bağının kopmasıyla birlikte amit karbonilinin yeniden oluşması A'yı yeniden meydana getirir. Bu yol, ürün oluşumuna götüren C–N bağı kopmasından daha hızlıdır. Dolayısıyla C başlangıçta A'yı verir; ardından, tam da gözlendiği gibi, anhidrit oluşturan daha yavaş tepkime gerçekleşir.
Karbon-13 ve oksijen-18 ile izleme.
Başlangıç maddesi amit karbonili \(^{13}\)C ile işaretlenmiş A, CN[13C](=O)/C=C\C(=O)O, bileşiğidir. Bunun molekül içi tepkimesi, karbonili \(^{13}\)C ile işaretlenmiş maleik anhidriti, O=[13C]1OC(=O)C=C1, verir.
Burada belirleyici nokta, anhidrit oluşurken yapıya çözücüden hiçbir oksijenin katılmamasıdır. Oksijen-18, daha sonra oksijen-18 ile işaretlenmiş su, [18OH2], ile gerçekleşen tepkimede yapıya girer.
İşaretlenmemiş maleik anhidrit iskeletindeki iki karbonil konumu eşdeğerdir. Küçük izotop etkileri ihmal edildiğinde su, her iki konuma da \(1/2\) olasılıkla saldırır. Her ürün molekülü bir karbon-13 atomu ve yapıya yeni katılmış bir oksijen-18 atomu içerir.
| İşaretlenmiş suyun saldırdığı konum | Oluşan maleik asit izotopomeri | İki karboksil grubundan elde edilen karbon dioksit kütleleri |
|---|---|---|
| Karbon-13 karbonili | İşaretler aynı karboksil grubunda: O=[13C]([18OH])/C=C\C(=O)O |
\(47\) ve \(44\) |
| Karbon-12 karbonili | İşaretler farklı karboksil gruplarında: O=[13C](O)/C=C\C(=O)[18OH] |
\(45\) ve \(46\) |
Bu ürün SMILES gösterimlerindeki işaretlenmemiş oksijenler, idealleştirilmiş izotop hesabında başlangıçtaki oksijen-16 atomlarını temsil eder.
İşaretler korunarak digümüş tuzuna—digümüş maleata, [Ag+].[Ag+].[O-]C(=O)/C=C\C(=O)[O-]—dönüştürme, hangi oksijen atomlarının hangi karboksil karbonuna ait olduğunu değiştirmez. Ardından susuz ortamda brom, BrBr, ile dekarboksilasyon, bu karboksil birimlerini karbon dioksit olarak açığa çıkarır.
Oluşan izotopologlar şunlardır:
| Karbon dioksit izotopoloğu | SMILES | Nominal kütle / \(\mathrm{u}\) | Toplam karbon dioksit içindeki kesri |
|---|---|---|---|
| Karbon-12, oksijen-16 içeren karbon dioksit, \(\ce{^{12}C^{16}O2}\) | [16O]=[12C]=[16O] |
\(12+16+16=44\) | \(1/4\) |
| Karbon-13 içeren karbon dioksit, \(\ce{^{13}C^{16}O2}\) | [16O]=[13C]=[16O] |
\(13+16+16=45\) | \(1/4\) |
| Tek bir oksijen-18 ile işaretlenmiş karbon dioksit, \(\ce{^{12}C^{16}O^{18}O}\) | [16O]=[12C]=[18O] |
\(12+16+18=46\) | \(1/4\) |
| Karbon-13 ve oksijen-18 ile işaretlenmiş karbon dioksit, \(\ce{^{13}C^{16}O^{18}O}\) | [16O]=[13C]=[18O] |
\(13+16+18=47\) | \(1/4\) |
Hidroliz olan \(n_0\) mol A için her yol \(n_0/2\) mol üzerinden gerçekleşir ve kendi karbon dioksit çiftinin her bir üyesinden birer mol üretir. Böylece
\[ n_{44}=n_{45}=n_{46}=n_{47}=\frac{n_0}{2}, \qquad n_{\text{toplam}}=2n_0. \]
Dolayısıyla,
\[ \boxed{n_{44}:n_{45}:n_{46}:n_{47}=1:1:1:1}. \]
Yalnızca başlangıçtaki amit karbonilinde gerçekleşen doğrudan hidroliz, oksijen-18'i yalnızca karbon-13 ile aynı gruba yerleştirir ve 47 ile 44 kütlelerini verirdi. Bunlara ek olarak eşit bollukta bulunan 45 ve 46 kütleleri, hidrolizin simetrik anhidrit üzerinden gerçekleştiğini destekler.
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi.
IChO 1986 · Problema teórico 4
Catálisis intramolecular de la hidrólisis de una amida (un modelo enzimático)
La elevada eficiencia de la catálisis enzimática se debe principalmente a un complejo enzima-reactivo en el que el grupo que reacciona se encuentra en una posición favorable para la reacción con respecto a los grupos catalíticos de la enzima. Se realizan estudios con compuestos modelo en los que se ha introducido un grupo catalítico en las proximidades del centro de reacción de la molécula. Como ejemplo, consideramos la hidrólisis del enlace amida en el compuesto A. Esta reacción transcurre en agua a 39 °C y pH = 2 más de un millón de veces más deprisa que la hidrólisis del compuesto B.
La relación entre la constante de velocidad \(k_{\mathrm{hyd}}\) y el pH para la hidrólisis de A a 39 °C se muestra en la figura siguiente.
Observación adicional:
La adición de agua a la isoimida C da lugar a una reacción rápida que inicialmente produce A. Posteriormente, se produce la hidrólisis de A. El grupo carbonilo de la amida en A se marca con \(\ce{^{13}C}\) y se deja que la hidrólisis tenga lugar en \(\ce{H2^{18}O}\) a pH = 2 y 39 °C. El diácido formado en la hidrólisis se aísla, se convierte en una sal de diplata y se descarboxila completamente con bromo en un medio de reacción anhidro. El dióxido de carbono formado es una mezcla de partículas de masas 44, 45, 46 y 47, que se forman en cantidades iguales.
4.1 ¿Por qué la hidrólisis de A es mucho más rápida que la de B?
4.2 Explique por qué la velocidad de hidrólisis de A es independiente del pH en el intervalo comprendido entre pH = 0 y pH = 2.
4.3 ¿Por qué \(k_{\mathrm{hyd}}\) disminuye tan rápidamente a valores de pH superiores a 3?
4.4 Proponga un mecanismo de reacción detallado para la hidrólisis de A. Indique qué etapa de la reacción determina la velocidad.
4.5 Muestre que las observaciones adicionales concuerdan con el mecanismo de reacción propuesto en d.
Enunciado traducido del texto oficial en inglés.
Respuestas
- 4.1: La disposición cis en A permite la participación del grupo carboxilo vecino a través de un intermedio cíclico de cinco miembros. La disposición trans en B impide esta vía favorable.
- 4.2: El grupo carboxilo vecino está predominantemente protonado y suministra internamente el protón necesario. Por tanto, la velocidad se aproxima a un valor límite independiente del pH.
- 4.3: La ionización del grupo carboxilo inhibe esta vía. Aproximadamente, \[ k_{\mathrm{hyd}}=\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}}. \]
- 4.4: La ciclación reversible da un intermedio tetraédrico. La ruptura lenta del enlace C–N, asistida por un protón, forma anhídrido maleico,
O=C1OC(=O)C=C1, que se hidroliza rápidamente para dar ácido maleico,O=C(O)/C=C\C(=O)O. - 4.5: La hidratación de C puede dar el mismo intermedio tetraédrico, que vuelve fácilmente a A. La hidrólisis posterior a través del anhídrido simétrico sitúa el oxígeno-18 entrante en cualquiera de los dos grupos carboxilo con igual probabilidad, dando dióxido de carbono de masas nominales \(44,45,46,47\) en la proporción \(1:1:1:1\).
Solución
4.1 — Origen de la aceleración
Los dos compuestos de partida son:
| Compuesto | Nombre y configuración del alqueno | SMILES |
|---|---|---|
| A | Ácido N-metilmaleámico; los grupos carboxilo y amida están en disposición cis | CNC(=O)/C=C\C(=O)O |
| B | Ácido N-metilfumarámico; los grupos carboxilo y amida están en disposición trans | CNC(=O)/C=C/C(=O)O |
En A, el grupo carboxilo vecino puede aproximarse al carbonilo de la amida y participar en una sustitución nucleófila acílica intramolecular. El cierre del anillo produce un intermedio favorable de cinco miembros. El grupo carboxilo también suministra un protón que facilita la salida del grupo que contiene nitrógeno.
Esta disposición proporciona tanto una orientación favorable como una elevada concentración local efectiva del grupo participante. En B, el alqueno mantiene los dos sustituyentes en lados opuestos. El anillo correspondiente de cinco miembros no puede formarse manteniendo esa geometría trans del doble enlace. Por consiguiente, B carece de la vía intramolecular fuertemente acelerada.
4.2 — La región independiente del pH
Representemos mediante \(\ce{HA}\) la forma neutra de A, y mediante \(\ce{A^-}\) su base conjugada, el N-metilmaleamato, CNC(=O)/C=C\C(=O)[O-]. Su equilibrio es
\[ \ce{HA <=> H+ + A^-}, \qquad K_a=\frac{[\ce{H+}][\ce{A^-}]}{[\ce{HA}]}. \]
Aquí, el ion hidrógeno es \(\ce{H+}\), [H+].
La vía eficiente requiere el grupo carboxilo protonado: este permite el ataque del grupo vecino junto con una transferencia interna de protón. No requiere un ion hidronio adicional en la transformación que determina la velocidad.
Despreciando la hidrólisis de fondo, mucho más lenta, sea \(k_0\) la constante de velocidad límite de primer orden de esta vía. Entonces
\[ v=k_0[\ce{HA}] =k_{\mathrm{hyd}}\bigl([\ce{HA}]+[\ce{A^-}]\bigr), \]
por lo que
\[ \boxed{ k_{\mathrm{hyd}} =k_0\frac{[\ce{H+}]}{K_a+[\ce{H+}]} =\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}} }. \]
Entre pH 0 y 2, predomina el ácido neutro y, por tanto,
\[ [\ce{H+}]\gg K_a \quad\Longrightarrow\quad k_{\mathrm{hyd}}\approx k_0. \]
Esto explica la meseta.
4.3 — Disminución por encima de pH 3
A medida que aumenta el pH, una fracción creciente de A se convierte en su anión carboxilato. Aunque un oxígeno del carboxilato es nucleófilo, el grupo ha perdido el protón ácido necesario para la vía eficiente que acopla la transferencia de protón y la ruptura del enlace amida.
Por tanto, la fracción de ácido neutro reactivo disminuye bruscamente. En el límite de pH elevado,
\[ k_{\mathrm{hyd}} \approx k_0\frac{[\ce{H+}]}{K_a}, \]
y, en consecuencia,
\[ \log_{10} k_{\mathrm{hyd}} \approx \log_{10} k_0+\mathrm pK_a-\mathrm{pH}. \]
Así, la rama descendente idealizada se aproxima a una pendiente de \(-1\): un aumento de una unidad de pH produce una disminución de aproximadamente diez veces en esta contribución a la velocidad.
4.4 — Mecanismo detallado y etapa determinante de la velocidad
Las especies cíclicas importantes son:
| Símbolo | Especie | SMILES |
|---|---|---|
| T | Intermedio tetraédrico cíclico, 5-hidroxi-5-(metilamino)furan-2(5H)-ona | CNC1(O)OC(=O)C=C1 |
| T\(_N\) | Forma de T resultante de la transferencia de protón, con un grupo amonio y un oxígeno de tipo alcóxido | C[NH2+]C1([O-])OC(=O)C=C1 |
| D | Anhídrido maleico | O=C1OC(=O)C=C1 |
La estereoquímica transitoria en el carbono tetraédrico no afecta al razonamiento; los SMILES de T y T\(_N\) no la especifican.
Adición intramolecular reversible. El oxígeno del hidroxilo del grupo carboxilo vecino ataca al carbono carbonílico de la amida. Los electrones \(\pi\) del carbonilo se desplazan hacia el oxígeno. La transferencia de un protón desde el grupo carboxilo participante al antiguo oxígeno carbonílico da T.
El anillo recién formado contiene, en este orden, el antiguo carbono carbonílico de la amida, los dos carbonos del alqueno, el carbono carboxílico original y el oxígeno participante. Por tanto, es un anillo de cinco miembros.
Ruptura del enlace amida asistida por un protón. La transferencia del protón del hidroxilo de T al nitrógeno da la distribución de cargas representada por T\(_N\). El oxígeno de tipo alcóxido vuelve entonces a formar el carbonilo mientras se rompe el enlace C–N, liberando metilamina, CN, y formando anhídrido maleico D.
Estos procesos de transferencia de protón y ruptura de enlace pueden estar acoplados; no requieren necesariamente una concentración apreciable de T\(_N\) como especie aislada.
La secuencia productiva es
\[ \ce{A <=> T <=> T_N ->[slow] D + CH3NH2}. \]
La etapa productiva determinante de la velocidad es la ruptura del enlace C–N asistida por un protón que conduce al anhídrido. El rápido retorno del intermedio tetraédrico a A, que se analiza en 4.5, es coherente con esta asignación.
Hidrólisis rápida del anhídrido. El agua, O, ataca un carbonilo del anhídrido. La adición y la transferencia de protón dan un hidrato tetraédrico, la 5,5-dihidroxifuran-2(5H)-ona, O=C1OC(O)(O)C=C1. La nueva formación del carbonilo con ruptura del enlace acilo–oxígeno abre el anillo y da ácido maleico:
\[ \ce{C4H2O3 + H2O ->[fast] HOOC-CH=CH-COOH}. \]
A pH 2, la metilamina liberada se protona para dar metilamonio, C[NH3+]:
\[ \ce{CH3NH2 + H+ -> CH3NH3+}. \]
La reacción global ajustada en estas condiciones ácidas es
\[ \boxed{ \ce{HOOC-CH=CH-C(=O)-NHCH3 + H2O + H+ -> HOOC-CH=CH-COOH + CH3NH3+} }. \]
El alqueno conserva su configuración cis durante todo el proceso.
4.5 — Concordancia con las observaciones adicionales
Hidratación de la isoimida.
El compuesto C es la N-metilisoimida maleica, C/N=C1\OC(=O)C=C1; este SMILES representa la disposición de la imina dibujada en el enunciado.
La adición de agua a su carbono imidoílico, acompañada de una transferencia de protón al nitrógeno, da el mismo intermedio tetraédrico T:
\[ \ce{C + H2O ->[fast] T ->[fast] A}. \]
El balance correspondiente en términos de fórmulas moleculares es
\[ \ce{C5H5NO2 + H2O -> C5H7NO3}. \]
En T, la nueva formación del carbonilo de la amida con ruptura del enlace acilo–oxígeno del anillo regenera A. Esta vía es más rápida que la ruptura productiva del enlace C–N. Por tanto, C produce inicialmente A, tras lo cual tiene lugar la reacción más lenta de formación del anhídrido, exactamente como se observa.
Seguimiento con carbono-13 y oxígeno-18.
El material de partida es A marcado con \(^{13}\)C en el carbonilo de la amida, CN[13C](=O)/C=C\C(=O)O. Su reacción intramolecular da anhídrido maleico marcado con \(^{13}\)C en el carbonilo, O=[13C]1OC(=O)C=C1.
Es crucial que la formación del anhídrido no incorpora oxígeno del disolvente. El oxígeno-18 entra durante la reacción posterior con agua marcada con oxígeno-18, [18OH2].
Los dos sitios carbonílicos del esqueleto del anhídrido maleico sin marcar son equivalentes. Despreciando los pequeños efectos isotópicos, el agua ataca cualquiera de los dos sitios con una probabilidad de \(1/2\). Cada molécula de producto contiene un átomo de carbono-13 y un átomo de oxígeno-18 recién incorporado.
| Sitio atacado por el agua marcada | Isotopómero de ácido maleico formado | Masas de dióxido de carbono obtenidas de sus dos grupos carboxilo |
|---|---|---|
| El carbonilo con carbono-13 | Marcadores en el mismo grupo carboxilo: O=[13C]([18OH])/C=C\C(=O)O |
\(47\) y \(44\) |
| El carbonilo con carbono-12 | Marcadores en grupos carboxilo diferentes: O=[13C](O)/C=C\C(=O)[18OH] |
\(45\) y \(46\) |
Los oxígenos sin marcar en estos SMILES de los productos representan los átomos originales de oxígeno-16 en el balance isotópico idealizado.
La conversión en la sal de diplata —maleato de diplata, [Ag+].[Ag+].[O-]C(=O)/C=C\C(=O)[O-], conservando los marcadores— no cambia qué átomos de oxígeno pertenecen a cada carbono carboxílico. La descarboxilación con bromo, BrBr, en el medio anhidro libera entonces esas unidades carboxilo como dióxido de carbono.
Los isotopólogos resultantes son:
| Isotopólogo de dióxido de carbono | SMILES | Masa nominal / \(\mathrm{u}\) | Fracción del dióxido de carbono total |
|---|---|---|---|
| Dióxido de carbono con carbono-12 y oxígeno-16, \(\ce{^{12}C^{16}O2}\) | [16O]=[12C]=[16O] |
\(12+16+16=44\) | \(1/4\) |
| Dióxido de carbono con carbono-13, \(\ce{^{13}C^{16}O2}\) | [16O]=[13C]=[16O] |
\(13+16+16=45\) | \(1/4\) |
| Dióxido de carbono marcado con un solo átomo de oxígeno-18, \(\ce{^{12}C^{16}O^{18}O}\) | [16O]=[12C]=[18O] |
\(12+16+18=46\) | \(1/4\) |
| Dióxido de carbono marcado con carbono-13 y oxígeno-18, \(\ce{^{13}C^{16}O^{18}O}\) | [16O]=[13C]=[18O] |
\(13+16+18=47\) | \(1/4\) |
Para \(n_0\) moles de A hidrolizado, cada vía tiene lugar para \(n_0/2\) moles y produce un mol de cada miembro de su par de dióxidos de carbono. Por tanto,
\[ n_{44}=n_{45}=n_{46}=n_{47}=\frac{n_0}{2}, \qquad n_{\text{total}}=2n_0. \]
En consecuencia,
\[ \boxed{n_{44}:n_{45}:n_{46}:n_{47}=1:1:1:1}. \]
La hidrólisis directa exclusivamente en el carbonilo original de la amida situaría el oxígeno-18 únicamente junto al carbono-13 y daría masas 47 y 44. Las masas adicionales 45 y 46, igualmente abundantes, respaldan la hidrólisis a través del anhídrido simétrico.
La solución se comprobó con la solución oficial.
IChO 1986 · 理论题 4
酰胺水解的分子内催化(酶模型)
酶催化的高效率主要归因于酶与反应物形成的复合物,其中反应基团相对于酶的催化基团处于有利于反应的位置。人们通过在分子反应中心附近引入催化基团的模型化合物开展研究。作为一个例子,我们考察化合物 A 中酰胺键的水解。在 39 °C、pH = 2 的水溶液中,该反应的速率比化合物 B 的水解速率快一百万倍以上。
A 在 39 °C 下水解的速率常数 \(k_{\mathrm{hyd}}\) 与 pH 的关系如下图所示。
进一步的观察结果:
向异酰亚胺 C 中加入水会迅速发生反应,最初生成 A。随后,A 发生水解。将 A 的酰胺羰基用 \(\ce{^{13}C}\) 标记,并使其在 pH = 2、39 °C 的 \(\ce{H2^{18}O}\) 中水解。分离水解生成的二羧酸,将其转化为二银盐,再在无水反应介质中用溴使其完全脱羧。生成的二氧化碳是质量分别为 44、45、46 和 47 的粒子的混合物,四种粒子的生成量相等。
4.1 为什么 A 的水解比 B 快得多?
4.2 解释为什么在 pH = 0 至 pH = 2 的范围内,A 的水解速率与 pH 无关。
4.3 为什么在 pH 高于 3 时,\(k_{\mathrm{hyd}}\) 下降得如此迅速?
4.4 给出 A 水解的详细反应机理。指出反应中的决速步骤。
4.5 说明进一步的观察结果与 d 中给出的反应机理一致。
题目译自官方英文原文。
答案
- 4.1: A 中的顺式排列使邻位羧基能够通过五元环中间体参与反应。B 中的反式排列阻止了这一有利的反应途径。
- 4.2: 邻位羧基主要处于质子化状态,并从分子内部提供所需的质子。因此,速率趋于一个与 pH 无关的极限值。
- 4.3: 羧基的电离抑制了这一反应途径。近似地, \[ k_{\mathrm{hyd}}=\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}}. \]
- 4.4: 可逆环化生成四面体中间体。缓慢的、质子辅助的 C–N 键断裂生成马来酸酐,
O=C1OC(=O)C=C1,后者迅速水解为马来酸,O=C(O)/C=C\C(=O)O。 - 4.5: C 的水合可生成同一个四面体中间体,该中间体容易转化回 A。随后经由对称酸酐进行的水解,使引入的氧-18 以相等的概率进入任一羧基,从而生成标称质量为 \(44,45,46,47\) 的二氧化碳,其比例为 \(1:1:1:1\)。
解答
4.1 — 加速的原因
两种起始化合物为:
| 化合物 | 名称及烯烃构型 | SMILES |
|---|---|---|
| A | N-甲基马来酰胺酸;羧基与酰胺基呈顺式 | CNC(=O)/C=C\C(=O)O |
| B | N-甲基富马酰胺酸;羧基与酰胺基呈反式 | CNC(=O)/C=C/C(=O)O |
在 A 中,邻位羧基能够接近酰胺羰基,参与分子内亲核酰基取代反应。闭环生成有利的五元环中间体。羧基还提供一个质子,帮助含氮基团离去。
这种排列既使参与反应的基团处于有利的位置,又使其具有较高的有效局部浓度。在 B 中,碳碳双键将两个取代基固定在相对的两侧。在保持该反式双键几何构型的情况下,无法形成相应的五元环。因此,B 不具备这种能使反应显著加速的分子内途径。
4.2 — 与 pH 无关的区域
用 \(\ce{HA}\) 表示中性的 A,用 \(\ce{A^-}\) 表示其共轭碱,即 N-甲基马来酰胺酸根,CNC(=O)/C=C\C(=O)[O-]。两者之间的平衡为
\[ \ce{HA <=> H+ + A^-}, \qquad K_a=\frac{[\ce{H+}][\ce{A^-}]}{[\ce{HA}]}. \]
这里的氢离子为 \(\ce{H+}\),[H+]。
这一高效途径需要质子化的羧基:它既进行邻基进攻,又提供分子内质子转移。在决速转化过程中,不需要额外的水合氢离子。
忽略慢得多的背景水解反应,设 \(k_0\) 为该途径的极限一级速率常数。则
\[ v=k_0[\ce{HA}] =k_{\mathrm{hyd}}\bigl([\ce{HA}]+[\ce{A^-}]\bigr), \]
因此
\[ \boxed{ k_{\mathrm{hyd}} =k_0\frac{[\ce{H+}]}{K_a+[\ce{H+}]} =\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}} }. \]
在 pH 0 至 2 之间,中性酸占主导,因此
\[ [\ce{H+}]\gg K_a \quad\Longrightarrow\quad k_{\mathrm{hyd}}\approx k_0. \]
这解释了平台区的出现。
4.3 — pH 高于 3 时的下降
随着 pH 升高,A 转化为羧酸根阴离子的比例不断增大。尽管羧酸根的氧具有亲核性,但该基团已失去高效的质子转移与酰胺键断裂耦合途径所需的酸性质子。
因此,具有反应活性的中性酸所占比例急剧降低。在较高 pH 的极限情况下,
\[ k_{\mathrm{hyd}} \approx k_0\frac{[\ce{H+}]}{K_a}, \]
从而
\[ \log_{10} k_{\mathrm{hyd}} \approx \log_{10} k_0+\mathrm pK_a-\mathrm{pH}. \]
因此,理想化下降支的斜率趋近于 \(-1\):pH 每升高一个单位,该途径对速率的贡献就大约降至原来的十分之一。
4.4 — 详细机理与决速步骤
重要的环状物种为:
| 符号 | 物种 | SMILES |
|---|---|---|
| T | 环状四面体中间体,5-羟基-5-(甲氨基)呋喃-2(5H)-酮 | CNC1(O)OC(=O)C=C1 |
| T\(_N\) | T 的质子转移形式,含有铵基和醇盐氧 | C[NH2+]C1([O-])OC(=O)C=C1 |
| D | 马来酸酐 | O=C1OC(=O)C=C1 |
四面体碳上的瞬态立体化学不影响此处的论证;T 和 T\(_N\) 的 SMILES 未指定该立体化学。
可逆的分子内加成。 邻位羧基的羟基氧进攻酰胺羰基碳。羰基的 \(\pi\) 电子转移到氧上。参与反应的羧基将质子转移给原羰基氧,生成 T。
新形成的环依次包含原酰胺羰基碳、两个烯烃碳、原羧基碳以及参与反应的氧。因此,它是一个五元环。
质子辅助的酰胺键断裂。 T 中的羟基质子转移至氮,形成 T\(_N\) 所表示的电荷分布。随后,醇盐氧重新形成羰基,同时 C–N 键断裂,释放甲胺,CN,并生成马来酸酐 D。
这些质子转移与键断裂过程可以相互耦合;它们不一定涉及以可观浓度独立存在的 T\(_N\)。
生成产物的反应序列为
\[ \ce{A <=> T <=> T_N ->[slow] D + CH3NH2}. \]
生成产物的决速步骤是质子辅助的 C–N 键断裂,并由此生成酸酐。4.5 中讨论的四面体中间体迅速转化回 A 的现象与这一判断一致。
酸酐的快速水解。 水,O,进攻酸酐的一个羰基。经加成和质子转移,生成四面体水合物,5,5-二羟基呋喃-2(5H)-酮,O=C1OC(O)(O)C=C1。羰基重新形成,同时酰基–氧键断裂,使环打开并生成马来酸:
\[ \ce{C4H2O3 + H2O ->[fast] HOOC-CH=CH-COOH}. \]
在 pH 2 时,释放的甲胺被质子化为甲铵离子,C[NH3+]:
\[ \ce{CH3NH2 + H+ -> CH3NH3+}. \]
在这些酸性条件下,配平后的总反应为
\[ \boxed{ \ce{HOOC-CH=CH-C(=O)-NHCH3 + H2O + H+ -> HOOC-CH=CH-COOH + CH3NH3+} }. \]
烯烃在整个过程中均保持顺式构型。
4.5 — 与补充观察结果的一致性
异酰亚胺的水合。
化合物 C 为 N-甲基马来异酰亚胺,C/N=C1\OC(=O)C=C1;此 SMILES 表示题图中所绘的亚胺构型。
水在其亚胺酰基碳上发生加成,同时质子转移至氮,生成同一个四面体中间体 T:
\[ \ce{C + H2O ->[fast] T ->[fast] A}. \]
相应的分子式配平关系为
\[ \ce{C5H5NO2 + H2O -> C5H7NO3}. \]
在 T 中,酰胺羰基重新形成,同时环上的酰基–氧键断裂,再生 A。这一路径比生成产物的 C–N 键断裂更快。因此,C 最初生成 A,随后才发生较慢的酸酐生成反应,与观察结果完全一致。
碳-13 与氧-18 示踪。
起始物为酰胺羰基用 \(^{13}\)C 标记的 A,CN[13C](=O)/C=C\C(=O)O。其分子内反应生成羰基用 \(^{13}\)C 标记的马来酸酐,O=[13C]1OC(=O)C=C1。
关键在于,酸酐的形成不引入任何溶剂氧。氧-18 是在随后与氧-18 标记的水,[18OH2],反应时引入的。
未标记的马来酸酐骨架中,两个羰基位点是等价的。忽略微小的同位素效应,水进攻任一位点的概率均为 \(1/2\)。每个产物分子含有一个碳-13 原子和一个新引入的氧-18 原子。
| 标记水进攻的位点 | 生成的马来酸同位素位置异构体 | 由其两个羧基得到的二氧化碳的质量 |
|---|---|---|
| 碳-13 羰基 | 标记位于同一羧基中:O=[13C]([18OH])/C=C\C(=O)O |
\(47\) 和 \(44\) |
| 碳-12 羰基 | 标记位于不同羧基中:O=[13C](O)/C=C\C(=O)[18OH] |
\(45\) 和 \(46\) |
在理想化的同位素核算中,这些产物 SMILES 中未标记的氧表示原有的氧-16 原子。
转化为二银盐——马来酸二银,[Ag+].[Ag+].[O-]C(=O)/C=C\C(=O)[O-],且保留标记——不会改变各氧原子归属于哪个羧基碳。随后,在无水介质中用溴,BrBr,进行脱羧,使这些羧基单元以二氧化碳的形式释放。
所得的同位素体为:
| 二氧化碳同位素体 | SMILES | 标称质量 / \(\mathrm{u}\) | 占二氧化碳总量的比例 |
|---|---|---|---|
| 碳-12、氧-16 二氧化碳,\(\ce{^{12}C^{16}O2}\) | [16O]=[12C]=[16O] |
\(12+16+16=44\) | \(1/4\) |
| 碳-13 二氧化碳,\(\ce{^{13}C^{16}O2}\) | [16O]=[13C]=[16O] |
\(13+16+16=45\) | \(1/4\) |
| 单个氧-18 标记的二氧化碳,\(\ce{^{12}C^{16}O^{18}O}\) | [16O]=[12C]=[18O] |
\(12+16+18=46\) | \(1/4\) |
| 碳-13 和氧-18 标记的二氧化碳,\(\ce{^{13}C^{16}O^{18}O}\) | [16O]=[13C]=[18O] |
\(13+16+18=47\) | \(1/4\) |
对于 \(n_0\) 摩尔发生水解的 A,每条途径均涉及 \(n_0/2\) 摩尔,且每摩尔经该途径反应的 A 均生成对应二氧化碳对中每种成员各一摩尔。因此
\[ n_{44}=n_{45}=n_{46}=n_{47}=\frac{n_0}{2}, \qquad n_{\text{总计}}=2n_0. \]
所以,
\[ \boxed{n_{44}:n_{45}:n_{46}:n_{47}=1:1:1:1}. \]
若仅在原酰胺羰基处直接水解,氧-18 将只与碳-13 位于同一羧基中,并生成质量为 47 和 44 的二氧化碳。额外出现且含量同样丰富的质量为 45 和 46 的二氧化碳,支持水解经由对称酸酐进行的机理。
解答已与官方解答核对。
IChO 1986 · Теоретическая задача 4
Внутримолекулярный катализ гидролиза амидов (модель фермента)
Высокая эффективность ферментативного катализа обусловлена главным образом образованием комплекса фермента с реагентом, в котором реагирующая группа занимает благоприятное для реакции положение относительно каталитических групп фермента. Исследования проводят с модельными соединениями, в которых каталитическая группа введена вблизи реакционного центра молекулы. В качестве примера рассмотрим гидролиз амидной связи в соединении A. Эта реакция протекает в воде при 39 °C и pH = 2 более чем в миллион раз быстрее, чем гидролиз соединения B.
Зависимость константы скорости \(k_{\mathrm{hyd}}\) от pH для гидролиза A при 39 °C показана на рисунке ниже.
Дополнительное наблюдение:
При добавлении воды к изоимиду C происходит быстрая реакция, в результате которой первоначально образуется A. Затем происходит гидролиз A. Амидную карбонильную группу в A метят изотопом \(\ce{^{13}C}\) и проводят гидролиз в \(\ce{H2^{18}O}\) при pH = 2 и 39 °C. Образующуюся при гидролизе дикарбоновую кислоту выделяют, превращают в дисеребряную соль и полностью декарбоксилируют бромом в безводной реакционной среде. Образующийся диоксид углерода представляет собой смесь частиц с массами 44, 45, 46 и 47, образующихся в равных количествах.
4.1 Почему гидролиз A протекает настолько быстрее, чем гидролиз B?
4.2 Объясните, почему скорость гидролиза A не зависит от pH в диапазоне от pH = 0 до pH = 2.
4.3 Почему \(k_{\mathrm{hyd}}\) столь быстро уменьшается при значениях pH выше 3?
4.4 Приведите подробный механизм реакции гидролиза A. Укажите, какая стадия реакции определяет её скорость.
4.5 Покажите, что дополнительные наблюдения согласуются с механизмом реакции, приведённым в пункте d.
Условие переведено с официального английского текста.
Ответы
- 4.1: Цис-расположение групп в A позволяет соседней карбоксильной группе участвовать в реакции с образованием пятичленного циклического интермедиата. Транс-расположение групп в B препятствует этому благоприятному пути реакции.
- 4.2: Соседняя карбоксильная группа преимущественно протонирована и служит внутримолекулярным источником необходимого протона. Поэтому скорость приближается к предельному значению, не зависящему от pH.
- 4.3: Ионизация карбоксильной группы подавляет этот путь реакции. Приближённо, \[ k_{\mathrm{hyd}}=\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}}. \]
- 4.4: Обратимая циклизация приводит к образованию тетраэдрического интермедиата. Медленное расщепление связи C–N при содействии протона приводит к образованию малеинового ангидрида,
O=C1OC(=O)C=C1, который быстро гидролизуется до малеиновой кислоты,O=C(O)/C=C\C(=O)O. - 4.5: Гидратация C может приводить к тому же тетраэдрическому интермедиату, который легко превращается обратно в A. При последующем гидролизе через симметричный ангидрид поступающий атом кислорода-18 с равной вероятностью оказывается в любой из двух карбоксильных групп, что даёт диоксид углерода с номинальными массами \(44,45,46,47\) в соотношении \(1:1:1:1\).
Решение
4.1 — Причина ускорения
Два исходных соединения:
| Соединение | Название и конфигурация двойной связи | SMILES |
|---|---|---|
| A | N-Метилмалеаминовая кислота; карбоксильная и амидная группы находятся в цис-положении | CNC(=O)/C=C\C(=O)O |
| B | N-Метилфумарамовая кислота; карбоксильная и амидная группы находятся в транс-положении | CNC(=O)/C=C/C(=O)O |
В A соседняя карбоксильная группа может приблизиться к амидной карбонильной группе и участвовать во внутримолекулярном нуклеофильном замещении у ацильного центра. Замыкание цикла приводит к образованию благоприятного пятичленного интермедиата. Карбоксильная группа также предоставляет протон, способствующий отщеплению азотсодержащей группы.
Такое расположение обеспечивает как благоприятную взаимную ориентацию, так и высокую эффективную локальную концентрацию участвующей группы. В B двойная связь удерживает два заместителя по разные стороны. Соответствующий пятичленный цикл не может образоваться при сохранении транс-конфигурации этой двойной связи. Следовательно, для B недоступен внутримолекулярный путь, обеспечивающий сильное ускорение реакции.
4.2 — Область независимости от pH
Обозначим нейтральное соединение A как \(\ce{HA}\), а его сопряжённое основание, N-метилмалеамат, CNC(=O)/C=C\C(=O)[O-], как \(\ce{A^-}\). Равновесие между ними имеет вид
\[ \ce{HA <=> H+ + A^-}, \qquad K_a=\frac{[\ce{H+}][\ce{A^-}]}{[\ce{HA}]}. \]
Здесь ион водорода — это \(\ce{H+}\), [H+].
Для эффективного пути реакции необходима протонированная карбоксильная группа: она обеспечивает атаку соседней группы совместно с внутримолекулярным переносом протона. Дополнительный ион гидроксония в превращении, определяющем скорость реакции, не требуется.
Пренебрегая гораздо более медленным фоновым гидролизом, обозначим через \(k_0\) предельную константу скорости первого порядка для этого пути реакции. Тогда
\[ v=k_0[\ce{HA}] =k_{\mathrm{hyd}}\bigl([\ce{HA}]+[\ce{A^-}]\bigr), \]
так что
\[ \boxed{ k_{\mathrm{hyd}} =k_0\frac{[\ce{H+}]}{K_a+[\ce{H+}]} =\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}} }. \]
В диапазоне pH от 0 до 2 преобладает нейтральная кислота, поэтому
\[ [\ce{H+}]\gg K_a \quad\Longrightarrow\quad k_{\mathrm{hyd}}\approx k_0. \]
Это объясняет наличие плато.
4.3 — Уменьшение при pH выше 3
С повышением pH всё большая доля A превращается в карбоксилат-анион. Хотя атом кислорода карбоксилатной группы нуклеофилен, группа утратила кислотный протон, необходимый для эффективного пути, в котором перенос протона сопряжён с расщеплением амидной связи.
Поэтому доля реакционноспособной нейтральной кислоты резко уменьшается. В пределе высоких pH
\[ k_{\mathrm{hyd}} \approx k_0\frac{[\ce{H+}]}{K_a}, \]
и, следовательно,
\[ \log_{10} k_{\mathrm{hyd}} \approx \log_{10} k_0+\mathrm pK_a-\mathrm{pH}. \]
Таким образом, наклон идеализированной нисходящей ветви приближается к \(-1\): повышение pH на единицу приводит приблизительно к десятикратному уменьшению этого вклада в скорость.
4.4 — Подробный механизм и стадия, определяющая скорость
Важные циклические частицы:
| Обозначение | Частица | SMILES |
|---|---|---|
| T | Циклический тетраэдрический интермедиат, 5-гидрокси-5-(метиламино)фуран-2(5H)-он | CNC1(O)OC(=O)C=C1 |
| T\(_N\) | Форма T, образующаяся при переносе протона, с аммониевой группой и алкоголятным атомом кислорода | C[NH2+]C1([O-])OC(=O)C=C1 |
| D | Малеиновый ангидрид | O=C1OC(=O)C=C1 |
Временная стереохимическая конфигурация тетраэдрического атома углерода не влияет на рассуждение; в SMILES для T и T\(_N\) она не указана.
Обратимое внутримолекулярное присоединение. Гидроксильный атом кислорода соседней карбоксильной группы атакует атом углерода амидной карбонильной группы. Карбонильные \(\pi\)-электроны смещаются на кислород. Перенос протона от участвующей карбоксильной группы к бывшему карбонильному атому кислорода даёт T.
Вновь образовавшийся цикл последовательно включает бывший амидный карбонильный атом углерода, два атома углерода двойной связи, исходный карбоксильный атом углерода и участвующий атом кислорода. Следовательно, он является пятичленным.
Расщепление амидной связи при содействии протона. Перенос гидроксильного протона в T на азот приводит к распределению зарядов, представленному формой T\(_N\). Затем алкоголятный атом кислорода вновь образует карбонильную группу, одновременно с чем разрывается связь C–N, высвобождается метиламин, CN, и образуется малеиновый ангидрид D.
Эти процессы переноса протона и разрыва связи могут быть сопряжёнными; они не обязательно предполагают наличие заметной концентрации отдельного интермедиата T\(_N\).
Последовательность превращений, ведущая к продукту, имеет вид
\[ \ce{A <=> T <=> T_N ->[slow] D + CH3NH2}. \]
Стадией, определяющей скорость образования продукта, является расщепление связи C–N при содействии протона, приводящее к ангидриду. Быстрое обратное превращение тетраэдрического интермедиата в A, обсуждаемое в 4.5, согласуется с таким отнесением.
Быстрый гидролиз ангидрида. Вода, O, атакует карбонильную группу ангидрида. Присоединение и перенос протона дают тетраэдрический гидрат, 5,5-дигидроксифуран-2(5H)-он, O=C1OC(O)(O)C=C1. Восстановление карбонильной группы с разрывом связи ацил–кислород раскрывает цикл и даёт малеиновую кислоту:
\[ \ce{C4H2O3 + H2O ->[fast] HOOC-CH=CH-COOH}. \]
При pH 2 высвободившийся метиламин протонируется с образованием метиламмония, C[NH3+]:
\[ \ce{CH3NH2 + H+ -> CH3NH3+}. \]
Суммарное уравнение реакции с уравненными коэффициентами в этих кислых условиях имеет вид
\[ \boxed{ \ce{HOOC-CH=CH-C(=O)-NHCH3 + H2O + H+ -> HOOC-CH=CH-COOH + CH3NH3+} }. \]
Двойная связь сохраняет цис-конфигурацию на всех стадиях.
4.5 — Согласованность с дополнительными наблюдениями
Гидратация изоимида.
Соединение C — это N-метилмалеиновый изоимид, C/N=C1\OC(=O)C=C1; эта запись SMILES представляет конфигурацию иминной группы, изображённую в условии.
Присоединение воды к его имидоильному атому углерода, сопровождающееся переносом протона на азот, даёт тот же тетраэдрический интермедиат T:
\[ \ce{C + H2O ->[fast] T ->[fast] A}. \]
Соответствующее уравнение материального баланса в молекулярных формулах имеет вид
\[ \ce{C5H5NO2 + H2O -> C5H7NO3}. \]
В T восстановление амидной карбонильной группы с разрывом связи ацил–кислород в цикле регенерирует A. Этот путь быстрее, чем расщепление связи C–N, ведущее к продукту. Поэтому из C первоначально образуется A, после чего протекает более медленная реакция образования ангидрида, в точности как и наблюдается.
Отслеживание меток углерода-13 и кислорода-18.
Исходное вещество — A, меченное \(^{13}\)C по амидному карбонильному атому углерода, CN[13C](=O)/C=C\C(=O)O. Его внутримолекулярная реакция даёт малеиновый ангидрид, меченный \(^{13}\)C по карбонильному атому углерода, O=[13C]1OC(=O)C=C1.
Принципиально важно, что при образовании ангидрида кислород растворителя не включается в его состав. Кислород-18 вводится при последующей реакции с водой, меченной кислородом-18, [18OH2].
Два карбонильных центра немеченого скелета малеинового ангидрида эквивалентны. Если пренебречь небольшими изотопными эффектами, вода атакует каждый из центров с вероятностью \(1/2\). Каждая молекула продукта содержит один атом углерода-13 и один вновь включённый атом кислорода-18.
| Центр, атакуемый меченой водой | Образующийся изотопомер малеиновой кислоты | Массы диоксида углерода, получаемого из двух его карбоксильных групп |
|---|---|---|
| Карбонильная группа с углеродом-13 | Метки в одной карбоксильной группе: O=[13C]([18OH])/C=C\C(=O)O |
\(47\) и \(44\) |
| Карбонильная группа с углеродом-12 | Метки в разных карбоксильных группах: O=[13C](O)/C=C\C(=O)[18OH] |
\(45\) и \(46\) |
Немеченые атомы кислорода в этих SMILES продуктов соответствуют исходным атомам кислорода-16 в идеализированном изотопном балансе.
Превращение в дисеребряную соль — малеат дисеребра, [Ag+].[Ag+].[O-]C(=O)/C=C\C(=O)[O-], с сохранением меток — не меняет принадлежности атомов кислорода к каждому карбоксильному атому углерода. Последующее декарбоксилирование бромом, BrBr, в безводной среде высвобождает эти карбоксильные фрагменты в виде диоксида углерода.
Образующиеся изотопологи:
| Изотополог диоксида углерода | SMILES | Номинальная масса / \(\mathrm{u}\) | Доля от общего количества диоксида углерода |
|---|---|---|---|
| Диоксид углерода с углеродом-12 и кислородом-16, \(\ce{^{12}C^{16}O2}\) | [16O]=[12C]=[16O] |
\(12+16+16=44\) | \(1/4\) |
| Диоксид углерода с углеродом-13, \(\ce{^{13}C^{16}O2}\) | [16O]=[13C]=[16O] |
\(13+16+16=45\) | \(1/4\) |
| Диоксид углерода с одной меткой кислорода-18, \(\ce{^{12}C^{16}O^{18}O}\) | [16O]=[12C]=[18O] |
\(12+16+18=46\) | \(1/4\) |
| Диоксид углерода, меченный углеродом-13 и кислородом-18, \(\ce{^{13}C^{16}O^{18}O}\) | [16O]=[13C]=[18O] |
\(13+16+18=47\) | \(1/4\) |
Для \(n_0\) молей гидролизованного A по каждому пути превращается \(n_0/2\) молей, причём на каждый моль образуется по одному молю каждого компонента соответствующей пары диоксида углерода. Следовательно,
\[ n_{44}=n_{45}=n_{46}=n_{47}=\frac{n_0}{2}, \qquad n_{\text{всего}}=2n_0. \]
Поэтому
\[ \boxed{n_{44}:n_{45}:n_{46}:n_{47}=1:1:1:1}. \]
Прямой гидролиз исключительно по исходной амидной карбонильной группе привёл бы к включению кислорода-18 только вместе с углеродом-13 и дал бы массы 47 и 44. Дополнительные, столь же распространённые массы 45 и 46 подтверждают гидролиз через симметричный ангидрид.
Решение проверено по официальному решению.
IChO 1986 · مسألة نظرية 4
التحفيز داخل الجزيء للتحلل المائي للأميد (نموذج لإنزيم)
تُعزى الكفاءة العالية للتحفيز بالإنزيمات أساسًا إلى تكوّن معقّد بين الإنزيم والمادة المتفاعلة، تكون فيه المجموعة المتفاعلة في موضع ملائم للتفاعل بالنسبة إلى المجموعات المحفِّزة في الإنزيم. وتُجرى دراسات باستخدام مركّبات نموذجية أُدخلت فيها مجموعة محفِّزة بالقرب من مركز التفاعل في الجزيء. ونتناول مثالًا على ذلك التحلل المائي للرابطة الأميدية في المركّب A. يحدث هذا التفاعل في الماء عند 39 °C وpH = 2 بسرعة تزيد على سرعة التحلل المائي للمركّب B بأكثر من مليون مرة.
تُبيَّن في الشكل أدناه العلاقة بين ثابت السرعة \(k_{\mathrm{hyd}}\) وpH للتحلل المائي للمركّب A عند 39 °C.
ملاحظة إضافية:
تؤدي إضافة الماء إلى الإيزوإيميد C إلى تفاعل سريع ينتج عنه A في البداية. ثم يحدث التحلل المائي للمركّب A. تُوسَم مجموعة الكربونيل الأميدية في A بالنظير \(\ce{^{13}C}\)، ويُسمح بحدوث التحلل المائي في \(\ce{H2^{18}O}\) عند pH = 2 و39 °C. يُعزل الحمض ثنائي الكربوكسيل الناتج عن التحلل المائي، ويُحوَّل إلى ملح ثنائي الفضة، ثم تُنزع منه مجموعتا الكربوكسيل نزعًا كاملًا باستخدام البروم في وسط تفاعل لامائي. وثاني أكسيد الكربون المتكوّن هو مزيج من جسيمات ذات كتل 44 و45 و46 و47 تتكوّن بكميات متساوية.
4.1 لماذا يكون التحلل المائي للمركّب A أسرع بكثير من التحلل المائي للمركّب B؟
4.2 فسِّر لماذا لا تعتمد سرعة التحلل المائي للمركّب A على pH في المجال من pH = 0 إلى pH = 2.
4.3 لماذا ينخفض \(k_{\mathrm{hyd}}\) بهذه السرعة عند قيم pH الأعلى من 3؟
4.4 أعطِ آلية تفاعل مفصّلة للتحلل المائي للمركّب A. وحدِّد الخطوة المحدِّدة لسرعة التفاعل.
4.5 بيِّن أن الملاحظات الإضافية تتفق مع آلية التفاعل الواردة في البند d.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 4.1: يتيح الترتيب المقرون في A مشاركة مجموعة الكربوكسيل المجاورة عبر وسيط حلقي خماسي الأعضاء. ويمنع الترتيب المفروق في B هذا المسار الملائم.
- 4.2: تكون مجموعة الكربوكسيل المجاورة في معظمها في الصورة البروتونية، وتوفّر البروتون اللازم داخليًا. لذلك تقترب السرعة من قيمة حدّية لا تعتمد على pH.
- 4.3: يؤدّي تأيّن مجموعة الكربوكسيل إلى تثبيط هذا المسار. وعلى نحو تقريبي، \[ k_{\mathrm{hyd}}=\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}}. \]
- 4.4: يؤدّي التحلّق العكوس إلى وسيط رباعي السطوح. ويؤدّي الانشطار البطيء للرابطة C–N بمساعدة البروتون إلى تكوين أنهيدريد المالييك،
O=C1OC(=O)C=C1، الذي يتحلل مائيًا بسرعة إلى حمض المالييك،O=C(O)/C=C\C(=O)O. - 4.5: يمكن أن تؤدّي إماهة C إلى الوسيط رباعي السطوح نفسه، الذي يعود بسهولة إلى A. ويؤدّي التحلل المائي اللاحق عبر الأنهيدريد المتناظر إلى إدخال الأكسجين-18 الوارد في أيٍّ من مجموعتي الكربوكسيل باحتمال متساوٍ، فينتج ثاني أكسيد الكربون بكتل اسمية \(44,45,46,47\) بنسبة \(1:1:1:1\).
الحل
4.1 — منشأ التسارع
المركّبان الابتدائيان هما:
| المركّب | الاسم والتشكيل الفراغي للألكين | SMILES |
|---|---|---|
| A | حمض N-ميثيل المالياميك؛ مجموعتا الكربوكسيل والأميد مقرونتان | CNC(=O)/C=C\C(=O)O |
| B | حمض N-ميثيل الفوماراميك؛ مجموعتا الكربوكسيل والأميد مفروقتان | CNC(=O)/C=C/C(=O)O |
في A، تستطيع مجموعة الكربوكسيل المجاورة الاقتراب من كربونيل الأميد والمشاركة في استبدال أسيل نوكليوفيلي داخل الجزيء. ويؤدّي انغلاق الحلقة إلى تكوين وسيط خماسي الأعضاء ملائم. كما توفّر مجموعة الكربوكسيل بروتونًا يساعد على مغادرة المجموعة المحتوية على النيتروجين.
يؤمِّن هذا الترتيب تموضعًا ملائمًا وتركيزًا موضعيًا فعّالًا مرتفعًا للمجموعة المشاركة معًا. وفي B، يُبقي الألكين المستبدَلَين على جانبين متقابلين. ولا يمكن أن تتكوّن الحلقة الخماسية المقابلة مع الاحتفاظ بهندسة الرابطة المزدوجة المفروقة هذه. ولذلك يفتقر B إلى المسار داخل الجزيء الذي يتيح التسارع الكبير.
4.2 — المجال الذي لا يعتمد على pH
لنرمز إلى A المتعادل بالرمز \(\ce{HA}\)، وإلى قاعدته المرافقة، N-ميثيل الماليامات، CNC(=O)/C=C\C(=O)[O-]، بالرمز \(\ce{A^-}\). ويكون الاتزان بينهما كما يأتي:
\[ \ce{HA <=> H+ + A^-}, \qquad K_a=\frac{[\ce{H+}][\ce{A^-}]}{[\ce{HA}]}. \]
أيون الهيدروجين هنا هو \(\ce{H+}\)، [H+].
يتطلّب المسار الفعّال مجموعة الكربوكسيل في صورتها البروتونية: فهي تتيح هجوم المجموعة المجاورة بالترافق مع انتقال البروتون داخليًا. ولا يتطلّب هذا المسار أيون هيدرونيوم إضافيًا في التحوّل المحدِّد للسرعة.
بإهمال التحلل المائي الخلفي الأبطأ بكثير، ليكن \(k_0\) ثابت السرعة الحدّي من الرتبة الأولى لهذا المسار. عندئذٍ
\[ v=k_0[\ce{HA}] =k_{\mathrm{hyd}}\bigl([\ce{HA}]+[\ce{A^-}]\bigr), \]
ومن ثم
\[ \boxed{ k_{\mathrm{hyd}} =k_0\frac{[\ce{H+}]}{K_a+[\ce{H+}]} =\frac{k_0}{1+10^{\mathrm{pH}-\mathrm pK_a}} }. \]
بين pH 0 و2، يسود الحمض المتعادل، ولذلك
\[ [\ce{H+}]\gg K_a \quad\Longrightarrow\quad k_{\mathrm{hyd}}\approx k_0. \]
وهذا يفسِّر الجزء الأفقي من المنحنى.
4.3 — الانخفاض فوق pH 3
مع ارتفاع pH، يتحوّل جزء متزايد من A إلى أنيون الكربوكسيلات الخاص به. وعلى الرغم من أن أكسجين الكربوكسيلات نوكليوفيلي، فإن المجموعة تكون قد فقدت البروتون الحمضي اللازم للمسار الفعّال الذي يقترن فيه انتقال البروتون بانشطار الأميد.
لذلك تنخفض نسبة الحمض المتعادل المتفاعل انخفاضًا حادًا. وفي الحدّ الموافق لقيم pH الأعلى،
\[ k_{\mathrm{hyd}} \approx k_0\frac{[\ce{H+}]}{K_a}, \]
وبالتالي
\[ \log_{10} k_{\mathrm{hyd}} \approx \log_{10} k_0+\mathrm pK_a-\mathrm{pH}. \]
وهكذا يقترب ميل الفرع الهابط المثالي من \(-1\): فزيادة pH بمقدار وحدة واحدة تؤدّي إلى انخفاض هذه المساهمة في السرعة إلى نحو عُشر قيمتها.
4.4 — الآلية المفصّلة والخطوة المحدِّدة للسرعة
الأنواع الحلقية المهمة هي:
| الرمز | النوع الكيميائي | SMILES |
|---|---|---|
| T | وسيط حلقي رباعي السطوح، 5-هيدروكسي-5-(ميثيل أمينو)فوران-2(5H)-ون | CNC1(O)OC(=O)C=C1 |
| T\(_N\) | صورة T الناتجة عن انتقال البروتون، وفيها مجموعة أمونيوم وأكسجين ألكوكسيد | C[NH2+]C1([O-])OC(=O)C=C1 |
| D | أنهيدريد المالييك | O=C1OC(=O)C=C1 |
لا تؤثّر الكيمياء الفراغية العابرة عند ذرة الكربون رباعية السطوح في الاستدلال؛ إذ يترك تمثيلا SMILES لكلٍّ من T وT\(_N\) هذه الكيمياء الفراغية غير محدّدة.
الإضافة العكوسة داخل الجزيء. يهاجم أكسجين الهيدروكسيل في مجموعة الكربوكسيل المجاورة ذرة كربون كربونيل الأميد. وتنتقل إلكترونات \(\pi\) للكربونيل إلى الأكسجين. ويؤدّي انتقال البروتون من مجموعة الكربوكسيل المشاركة إلى أكسجين الكربونيل السابق إلى تكوين T.
تحتوي الحلقة المتكوّنة حديثًا، بالتتابع، على ذرة كربون كربونيل الأميد السابق، وذرتي كربون الألكين، وذرة كربون الكربوكسيل الأصلية، والأكسجين المشارك. ولذلك فهي خماسية الأعضاء.
انشطار الأميد بمساعدة البروتون. يؤدّي انتقال بروتون الهيدروكسيل في T إلى النيتروجين إلى توزيع الشحنات الذي يمثّله T\(_N\). ثم يعيد أكسجين الألكوكسيد تكوين الكربونيل بالتزامن مع انكسار الرابطة C–N، فيتحرّر الميثيل أمين، CN، ويتكوّن أنهيدريد المالييك D.
قد تكون أحداث انتقال البروتون وانشطار الرابطة هذه مقترنة؛ ولا يلزم أن تتضمّن تركيزًا يُعتدّ به من T\(_N\) بوصفه نوعًا منفصلًا.
التتابع المؤدّي إلى النواتج هو
\[ \ce{A <=> T <=> T_N ->[slow] D + CH3NH2}. \]
الخطوة المحدِّدة للسرعة والمؤدّية إلى النواتج هي انشطار الرابطة C–N بمساعدة البروتون، الذي يؤدّي إلى الأنهيدريد. وتتفق العودة السريعة للوسيط رباعي السطوح إلى A، التي تُناقَش في 4.5، مع هذا التعيين.
التحلل المائي السريع للأنهيدريد. يهاجم الماء، O، إحدى مجموعتي كربونيل الأنهيدريد. وتؤدّي الإضافة وانتقال البروتون إلى تكوين هيدرات رباعي السطوح، 5,5-ثنائي هيدروكسي فوران-2(5H)-ون، O=C1OC(O)(O)C=C1. وتؤدّي إعادة تكوين الكربونيل مع انشطار رابطة الأسيل–الأكسجين إلى فتح الحلقة وإنتاج حمض المالييك:
\[ \ce{C4H2O3 + H2O ->[fast] HOOC-CH=CH-COOH}. \]
عند pH 2، يُبرتن الميثيل أمين المتحرّر ليعطي الميثيل أمونيوم، C[NH3+]:
\[ \ce{CH3NH2 + H+ -> CH3NH3+}. \]
التفاعل الكلّي الموزون في هذه الظروف الحمضية هو
\[ \boxed{ \ce{HOOC-CH=CH-C(=O)-NHCH3 + H2O + H+ -> HOOC-CH=CH-COOH + CH3NH3+} }. \]
يحتفظ الألكين بتشكيله المقرون طوال التفاعل.
4.5 — الاتساق مع الملاحظات الإضافية
إماهة الإيزوإيميد.
المركّب C هو N-ميثيل إيزوإيميد المالييك، C/N=C1\OC(=O)C=C1؛ ويمثّل ترميز SMILES هذا ترتيب الإيمين المرسوم في السؤال.
تؤدّي إضافة الماء عند ذرة كربون الإيميدويل فيه، المصحوبة بانتقال بروتون إلى النيتروجين، إلى الوسيط رباعي السطوح نفسه T:
\[ \ce{C + H2O ->[fast] T ->[fast] A}. \]
ومعادلة الموازنة المقابلة بالصيغ الجزيئية هي
\[ \ce{C5H5NO2 + H2O -> C5H7NO3}. \]
في T، تؤدّي إعادة تكوين كربونيل الأميد مع انشطار رابطة الأسيل–الأكسجين في الحلقة إلى إعادة توليد A. وهذا المسار أسرع من انشطار الرابطة C–N المؤدّي إلى النواتج. وهكذا ينتج C المركّب A في البداية، ثم يحدث التفاعل الأبطأ المكوِّن للأنهيدريد، تمامًا كما لوحظ.
التتبّع بالكربون-13 والأكسجين-18.
المادة الابتدائية هي A الموسوم بـ\(^{13}\)C عند كربونيل الأميد، CN[13C](=O)/C=C\C(=O)O. ويؤدّي تفاعلها داخل الجزيء إلى أنهيدريد المالييك الموسوم بـ\(^{13}\)C عند الكربونيل، O=[13C]1OC(=O)C=C1.
من الأمور الحاسمة أن تكوين الأنهيدريد لا يُدخِل أي أكسجين من المذيب. ويدخل الأكسجين-18 أثناء التفاعل اللاحق مع الماء الموسوم بالأكسجين-18، [18OH2].
موضعا الكربونيل في الهيكل غير الموسوم لأنهيدريد المالييك متكافئان. وبإهمال التأثيرات النظيرية الصغيرة، يهاجم الماء أيًّا من الموضعين باحتمال \(1/2\). ويحتوي كل جزيء من الناتج على ذرة كربون-13 واحدة وذرة أكسجين-18 واحدة أُدخلت حديثًا.
| الموضع الذي يهاجمه الماء الموسوم | المتماكب النظائري المتكوّن لحمض المالييك | كتل ثاني أكسيد الكربون المتحصَّل عليها من مجموعتي الكربوكسيل فيه |
|---|---|---|
| كربونيل الكربون-13 | الوسمان في مجموعة الكربوكسيل نفسها: O=[13C]([18OH])/C=C\C(=O)O |
\(47\) و\(44\) |
| كربونيل الكربون-12 | الوسمان في مجموعتي كربوكسيل مختلفتين: O=[13C](O)/C=C\C(=O)[18OH] |
\(45\) و\(46\) |
تمثّل ذرات الأكسجين غير المعلَّمة في تمثيلات SMILES هذه للنواتج ذرات الأكسجين-16 الأصلية في هذا التتبّع النظيري المثالي.
لا يغيّر التحويل إلى ملح ثنائي الفضة — ماليات ثنائي الفضة، [Ag+].[Ag+].[O-]C(=O)/C=C\C(=O)[O-]، مع الاحتفاظ بالوسوم — انتماء ذرات الأكسجين إلى كل ذرة كربون كربوكسيلية. ثم يؤدّي نزع الكربوكسيل باستخدام البروم، BrBr، في الوسط اللامائي إلى تحرير وحدات الكربوكسيل هذه على هيئة ثاني أكسيد الكربون.
الأنواع الجزيئية النظيرية الناتجة هي:
| النوع الجزيئي النظيري لثاني أكسيد الكربون | SMILES | الكتلة الاسمية / \(\mathrm{u}\) | الكسر من مجموع ثاني أكسيد الكربون |
|---|---|---|---|
| ثاني أكسيد الكربون المكوّن من الكربون-12 والأكسجين-16، \(\ce{^{12}C^{16}O2}\) | [16O]=[12C]=[16O] |
\(12+16+16=44\) | \(1/4\) |
| ثاني أكسيد الكربون المحتوي على الكربون-13، \(\ce{^{13}C^{16}O2}\) | [16O]=[13C]=[16O] |
\(13+16+16=45\) | \(1/4\) |
| ثاني أكسيد الكربون الموسوم بذرة أكسجين-18 واحدة، \(\ce{^{12}C^{16}O^{18}O}\) | [16O]=[12C]=[18O] |
\(12+16+18=46\) | \(1/4\) |
| ثاني أكسيد الكربون الموسوم بالكربون-13 والأكسجين-18، \(\ce{^{13}C^{16}O^{18}O}\) | [16O]=[13C]=[18O] |
\(13+16+18=47\) | \(1/4\) |
عند تحلّل \(n_0\) مول من A مائيًا، يسلك \(n_0/2\) مول كلًّا من المسارين، وينتج كل مسار مولًا واحدًا من كل فرد من زوج ثاني أكسيد الكربون الخاص به. ومن ثم
\[ n_{44}=n_{45}=n_{46}=n_{47}=\frac{n_0}{2}, \qquad n_{\text{الكلي}}=2n_0. \]
لذلك،
\[ \boxed{n_{44}:n_{45}:n_{46}:n_{47}=1:1:1:1}. \]
لو حدث التحلل المائي المباشر عند كربونيل الأميد الأصلي وحده، لوُجد الأكسجين-18 مع الكربون-13 فقط، ولنتجت الكتلتان 47 و44. وتدعم الكتلتان الإضافيتان 45 و46، الموجودتان بالوفرة نفسها، حدوث التحلل المائي عبر الأنهيدريد المتناظر.
تمت مراجعة الحل بمقارنته بالحل الرسمي.