IChO 2025 · Theory problem 1
Isocaryophyllene, clovene, and humulene
6% of the total
| 1.1 | 1.2 | 1.3 | 1.4 | 1.5 | 1.6 | 1.7 | 1.8 | 1.9 | Total |
|---|---|---|---|---|---|---|---|---|---|
| 7 | 3 | 6 | 2 | 2 | 8 | 2 | 2 | 2 | 34 |
Sesquiterpenes have the formula \(\ce{C15H24}\). They are secondary metabolites in plants and both deter insects which eat plants and attract animals which eat the insects.
Isocaryophyllene (i-Cy) is a sesquiterpene found in oregano, rosemary, pepper, and cloves.
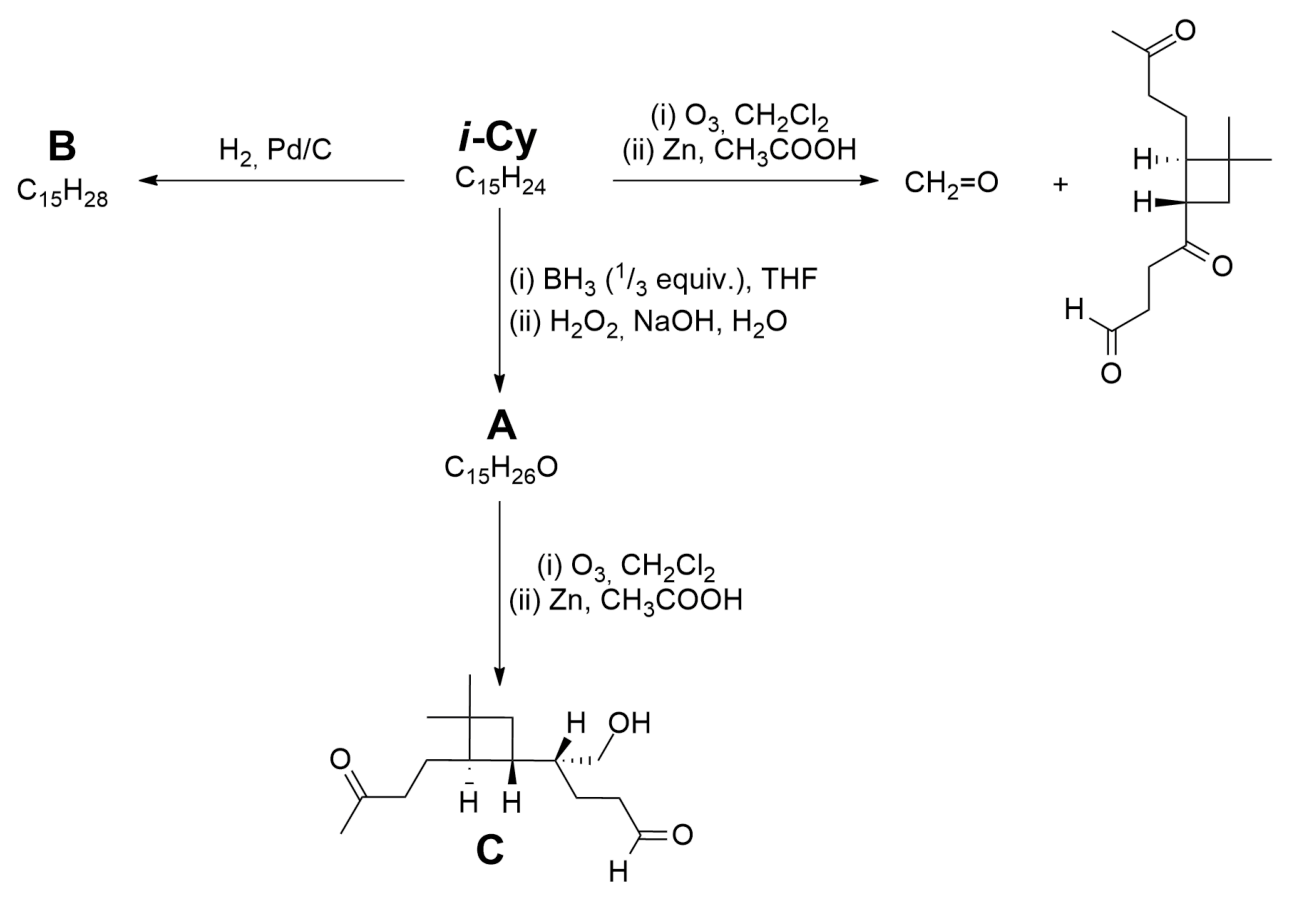
The structural formula of i-Cy can be determined by performing various reactions and analysing the products as shown in the figure.
equiv. = translation 'equiv.'
1.1 Draw the structures of i-Cy, A, and B. Stereochemistry is not required.
1.2 Circle the stereocentres in compound C and assign them as \(R\) or \(S\).
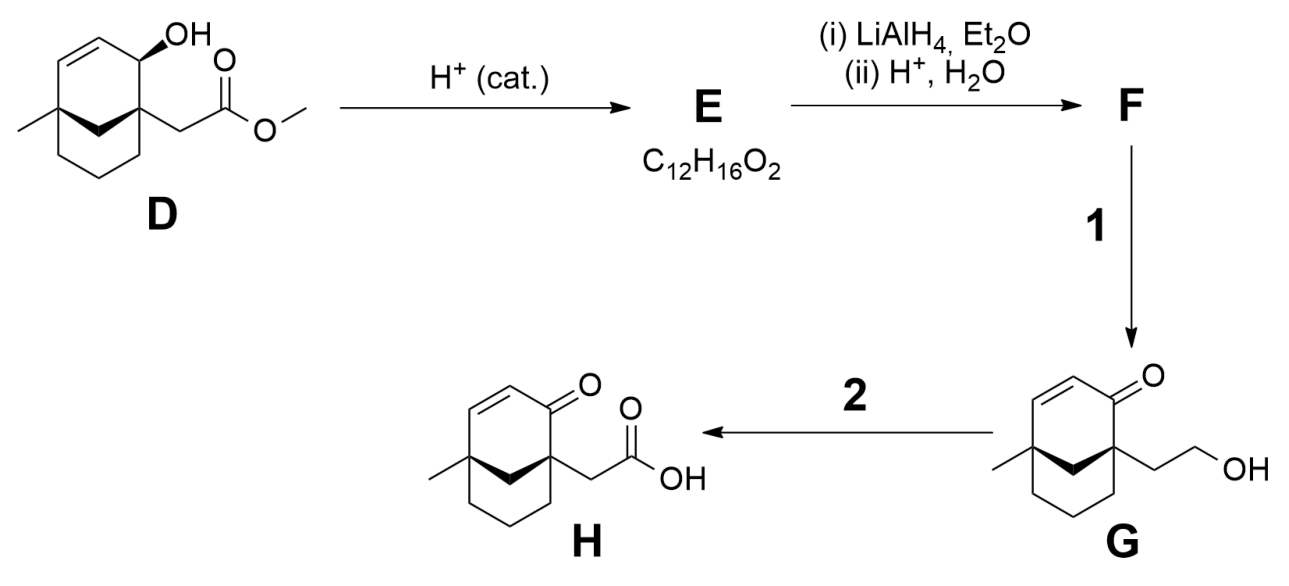
Clovene (Cv) can be synthesised from i-Cy under acid catalysis. The synthesis of Cv starts from compound D.
\(\ce{H+}\) (cat.)="translation \(\ce{H+}\) (cat.)"
1.3 Draw the structures of compounds E and F. Stereochemistry is not required.
For steps '1' and '2' several reagents could be considered. For example:
- ☐ PCC
- ☐ \(\ce{K2Cr2O7, H2SO4, H2O}\)
- ☐ \(\ce{MnO2}\)
- ☐ (i) \(\ce{OsO4}\), (ii) \(\ce{KHSO3}\)
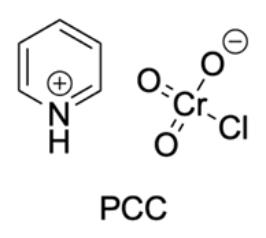
1.4 From the reagents above, tick which one(s) would be suitable for step '1'.
1.5 From the reagents above, tick which one(s) would be suitable for step '2'.
The final part of the synthesis is shown.
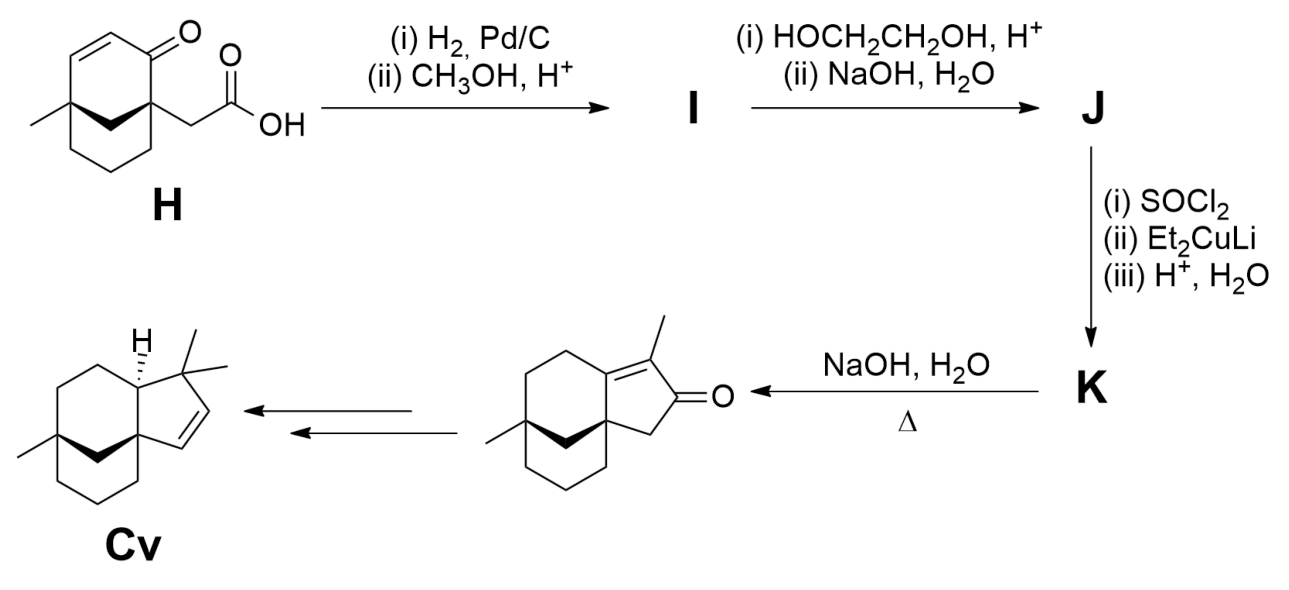
1.6 Draw the structures of compounds I, J, and K. Stereochemistry is not required.
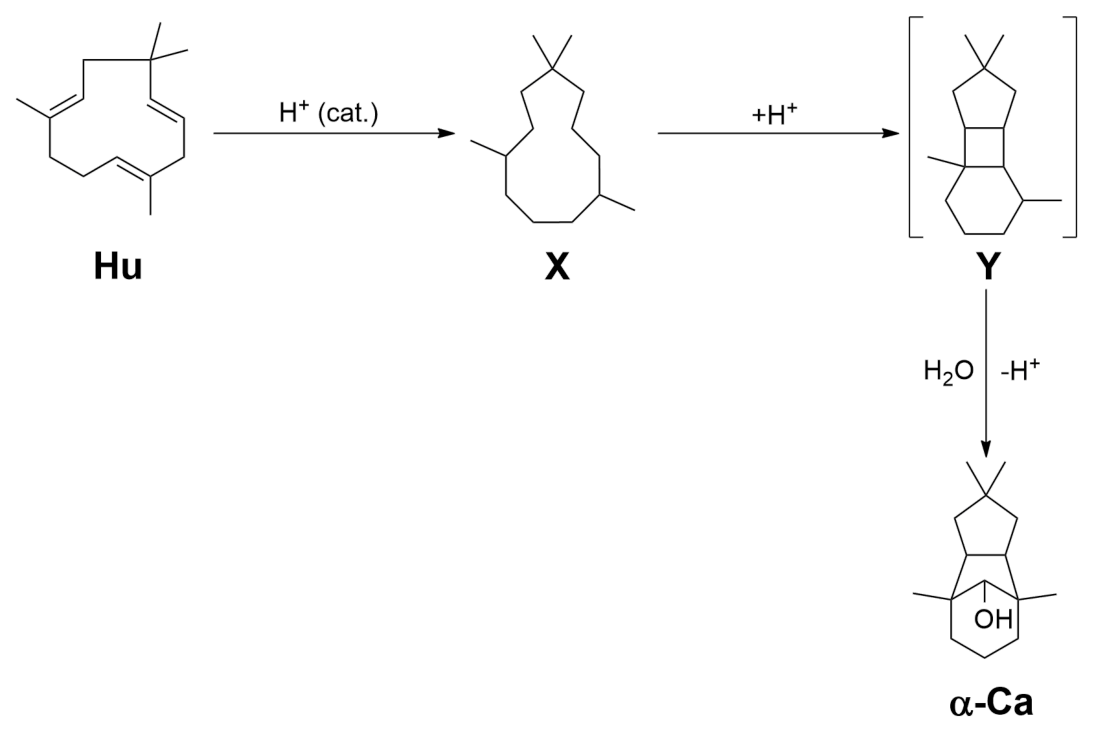
Humulene (Hu) is another sesquiterpene. It can be converted to α-caryophyllene alcohol (α-Ca), which is similar in structure to Cv. This conversion is an acid-catalysed hydration reaction which takes place via multiple intermediate structures. Incomplete structures of some intermediates, X and Y, are shown.
\(\ce{H+}\) (cat.)="translation \(\ce{H+}\) (cat.)"
The transformation from Hu to X is an acid-catalysed isomerisation reaction. Intermediate Y is charged.
1.7 Complete the structure of intermediate X by adding double bonds in the correct places.
1.8 Complete the structure of intermediate Y by adding a positive charge in the correct place.
Five carbon atoms are circled in Hu. Through understanding the mechanism we can determine where these five carbon atoms end up in α-Ca.
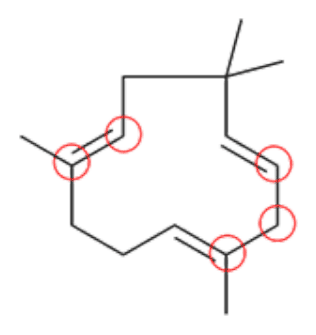
1.9 Circle the five corresponding carbon atoms in α-Ca which are circled in Hu.
Official English text of the problem.
Answers
- 1.1
i-Cy — isocaryophyllene, 4,11,11-trimethyl-8-methylidenebicyclo[7.2.0]undec-4-ene:
CC1=CCCC(=C)C2CC(C)(C)C2CC1
A — 8-(hydroxymethyl)-4,11,11-trimethylbicyclo[7.2.0]undec-4-ene:
CC1=CCCC(CO)C2CC(C)(C)C2CC1
B — tetrahydroisocaryophyllene, 2,6,10,10-tetramethylbicyclo[7.2.0]undecane:
CC1CCCC(C)C2CC(C)(C)C2CC1
- 1.2 Circle the three consecutive stereocentres running from left to right across the lower edge of the cyclobutane and into the side chain. Their configurations are \(R,\ S,\ R\).
C — (4R)-5-hydroxy-4-[(1S,2R)-3,3-dimethyl-2-(3-oxobutyl)cyclobutyl]pentanal:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1[C@H](CO)CCC=O
- 1.3
E — the five-membered lactone of 2-(2-hydroxy-5-methylbicyclo[3.3.1]non-3-en-1-yl)acetic acid:
O=C1CC23C(O1)C=CC(C)(CCC2)C3
F — 1-(2-hydroxyethyl)-5-methylbicyclo[3.3.1]non-3-en-2-ol:
OCCC12C(O)C=CC(C)(CCC1)C2
-
1.4 Tick \(\ce{MnO2}\) only — manganese(IV) oxide, formal ionic SMILES
[Mn+4].[O-2].[O-2]. This represents its composition; the solid has an extended lattice. -
1.5 Tick \(\ce{K2Cr2O7, H2SO4, H2O}\) only:
Potassium dichromate [K+].[K+].[O-][Cr](=O)(=O)O[Cr](=O)(=O)[O-]; sulfuric acid OS(=O)(=O)O; water O.
- 1.6
I — methyl 2-(5-methyl-2-oxobicyclo[3.3.1]nonan-1-yl)acetate:
COC(=O)CC12C(=O)CCC(C)(CCC1)C2
J — the ethylene ketal of 2-(5-methyl-2-oxobicyclo[3.3.1]nonan-1-yl)acetic acid:
O=C(O)CC12C3(OCCO3)CCC(C)(CCC1)C2
Under the stated alkaline hydrolysis conditions, J is present as its carboxylate; its sodium salt is:
[Na+].O=C([O-])CC12C3(OCCO3)CCC(C)(CCC1)C2
K — 5-methyl-1-(2-oxobutyl)bicyclo[3.3.1]nonan-2-one:
CCC(=O)CC12C(=O)CCC(C)(CCC1)C2
- 1.7 X — (1Z,3E,7E)-1,5,5,8-tetramethylcycloundeca-1,3,7-triene:
CC1(C)/C=C/C=C(C)\CCC/C(C)=C/C1
In the supplied X drawing, add double bonds to:
- The upper-right sloping bond, one bond beyond the gem-dimethyl carbon.
- The right-hand vertical bond ending at the methyl-bearing carbon.
- The bond from the left methyl-bearing carbon to the next carbon above and to its right.
- 1.8 Put \(+\) on the lower-right methyl-bearing carbon of the six-membered ring.
Y — the tricyclic tertiary cyclobutylcarbinyl carbocation:
CC1(C)CC2C3[C+](C)CCCC3(C)C2C1
- 1.9 In α-caryophyllene alcohol, circle:
- Both carbons forming the bottom edge of the top five-membered ring.
- Both methyl-bearing bridgeheads, on the left and right.
- The central bridge carbon bearing \(\ce{OH}\).
α-Caryophyllene alcohol:
CC1(C)CC2C(C1)C1(C)CCCC2(C)C1O
Solution
1.1 — Reconstructing i-Cy, A, and B
The degree of unsaturation of \(\ce{C15H24}\) is
\[ \mathrm{DBE}=\frac{2(15)+2-24}{2}=4. \]
Hydrogenation gives \(\ce{C15H28}\), whose DBE is 2. Thus hydrogenation removes two units of unsaturation. The ozonolysis products identify these as two carbon–carbon double bonds, leaving two rings.
The hydrogenation balance is
\[ \ce{C15H24 + 2H2 -> C15H28}. \]
Thus the uptake is \(2\ \mathrm{mol}\) of hydrogen per mole of i-Cy.
The ozonolysis products determine how to reconnect the carbon skeleton:
- Methanal,
C=O, identifies a terminal \(\ce{=CH2}\) group. - Its former double-bond partner is the carbonyl carbon directly attached to the cyclobutane.
- The remaining aldehyde and methyl ketone must be reconnected by a double bond. This closes a nine-membered ring sharing one bond with the cyclobutane.
The supplied larger ozonolysis product is 4-[(1S,2R)-3,3-dimethyl-2-(3-oxobutyl)cyclobutyl]-4-oxobutanal:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1C(=O)CCC=O
Its formula is \(\ce{C14H22O3}\). An atom-balanced representation of the reductive ozonolysis is
\[ \ce{C15H24 + 2O3 + 2Zn + 4CH3COOH -> C14H22O3 + CH2O + 2Zn(CH3COO)2 + 2H2O}. \]
This gives the i-Cy structure listed in the answers: a fused four-/nine-membered bicyclic system containing one internal alkene and one exocyclic methylene.
Borane, [BH3], preferentially hydroborates the less hindered exocyclic double bond. Anti-Markovnikov addition places boron on the terminal carbon; oxidation with hydrogen peroxide, OO, replaces the carbon–boron bond with a carbon–oxygen bond. Consequently,
\[ \ce{>C=CH2 -> >CH-CH2OH}. \]
The internal alkene remains intact. Each borane molecule contains three B–H bonds, so \(1/3\) equivalent supplies enough B–H bonds to hydroborate one double bond per substrate molecule. Using boric acid, OB(O)O, for neutral-work-up bookkeeping,
\[ \ce{3C15H24 + BH3 + 3H2O2 -> 3C15H26O + B(OH)3}. \]
This identifies A. Its remaining internal double bond undergoes ozonolysis to give C:
\[ \ce{C15H26O + O3 + Zn + 2CH3COOH -> C15H26O3 + Zn(CH3COO)2 + H2O}. \]
Complete hydrogenation of both double bonds instead gives B: the exocyclic methylene becomes a methyl group, and the internal double bond becomes a single bond.
1.2 — Absolute configurations in C
Label the three stereocentres from left to right in the supplied drawing as \(L\), \(M\), and \(R\).
| Centre | CIP priorities, highest to lowest | Assignment |
|---|---|---|
| \(L\): left lower cyclobutane carbon | Gem-dimethyl ring carbon \(>\) \(M\) \(>\) methyl-ketone side chain \(>\) H | \(R\) |
| \(M\): right lower cyclobutane carbon | \(R\) \(>\) \(L\) \(>\) ring methylene \(>\) H | \(S\) |
| \(R\): adjacent side-chain carbon | \(\ce{CH2OH}\) \(>\) \(M\) \(>\) \(\ce{CH2CH2CHO}\) \(>\) H | \(R\) |
At \(L\), the three carbon ligands initially give the comparison lists
\[ [C,C,C] > [C,C,H] > [C,H,H]. \]
Its hydrogen points away, so the clockwise \(1\to2\to3\) sequence gives \(R\).
At \(M\), the two leading ligands initially tie. The right-hand ligand wins at the next comparison because its hydroxymethyl branch reaches oxygen. Hydrogen points towards the observer, so the apparent sense must be reversed, giving \(S\).
At \(R\), the hydroxymethyl carbon has the comparison list \([O,H,H]\), which outranks both carbon-only alternatives. Reversing the apparent sense because hydrogen points towards the observer gives \(R\).
Therefore the required assignments are
\[ \boxed{R,\ S,\ R\quad\text{from left to right}.} \]
The gem-dimethyl carbon is not stereogenic because its two methyl substituents are identical.
1.3 — Lactonization and reduction
D is methyl 2-(2-hydroxy-5-methylbicyclo[3.3.1]non-3-en-1-yl)acetate:
COC(=O)CC12C(O)C=CC(C)(CCC1)C2
Its allylic hydroxyl group is positioned to attack the ester intramolecularly. Acid catalysis activates the ester carbonyl, and loss of methanol, CO, produces a five-membered lactone.
The new lactone ring follows the sequence
\[ \text{alcohol-bearing carbon} -\ce{O} -\ce{C(=O)} -\ce{CH2} -\text{adjacent bridgehead}. \]
The formula balance is
\[ \ce{C13H20O3 -> C12H16O2 + CH3OH}, \]
which agrees exactly with the stated formula of E.
Lithium aluminium hydride, [Li+].[AlH4-], reduces the lactone carbonyl and opens its acyl–oxygen bond. After work-up:
- The original alcohol oxygen becomes the secondary allylic hydroxyl group again.
- The former ester carbonyl carbon becomes the terminal carbon of a \(\ce{-CH2CH2OH}\) substituent.
- The carbon–carbon double bond remains intact.
Thus F is the diol specified in the answers, with formula \(\ce{C12H20O2}\). A balanced reduction/work-up equation, omitting spectator lithium ions, is
\[ \ce{2C12H16O2 + AlH4^- + 4H+ -> 2C12H20O2 + Al^{3+}}. \]
1.4 — Selective oxidation of F to G
G is 1-(2-hydroxyethyl)-5-methylbicyclo[3.3.1]non-3-en-2-one:
OCCC12C(=O)C=CC(C)(CCC1)C2
The required transformation oxidizes the secondary allylic alcohol while preserving the non-allylic primary alcohol.
Manganese(IV) oxide performs this selective oxidation. In oxygen-equivalent notation, where \(\ce{[O]}\) denotes one formal oxygen-atom oxidizing equivalent,
\[ \ce{C12H20O2 + [O] -> C12H18O2 + H2O}. \]
The other choices are unsuitable:
- PCC would also oxidize the primary alcohol to an aldehyde.
- Acidified dichromate would also oxidize the primary alcohol, ultimately to a carboxylic acid.
- Osmium tetroxide followed by bisulfite work-up would dihydroxylate the alkene.
Therefore, tick \(\ce{MnO2}\) only.
1.5 — Oxidation of G to H
H is 2-(5-methyl-2-oxobicyclo[3.3.1]non-3-en-1-yl)acetic acid:
O=C(O)CC12C(=O)C=CC(C)(CCC1)C2
The primary alcohol must undergo the four-electron oxidation
\[ \ce{-CH2OH -> -COOH}. \]
Aqueous acidified dichromate gives this conversion. The balanced ionic equation is
\[ \ce{3C12H18O2 + 2Cr2O7^{2-} + 16H+ -> 3C12H16O3 + 4Cr^{3+} + 11H2O}. \]
PCC normally stops at the aldehyde under its standard anhydrous conditions. Manganese dioxide does not provide the required oxidation of this non-allylic primary alcohol, and osmium tetroxide targets the alkene.
Therefore, tick \(\ce{K2Cr2O7, H2SO4, H2O}\) only.
1.6 — Identifying I, J, and K
For clarity, number the bicyclo[3.3.1]nonane framework so that the side-chain-bearing bridgehead is C1, the adjacent ketone carbon is C2, and the methyl-bearing opposite bridgehead is C5.
Formation of I. Hydrogenation removes the alkene in H while retaining the ketone. Methanol under acid catalysis then esterifies the carboxylic acid.
The overall organic balance is
\[ \ce{C12H16O3 + H2 + CH3OH -> C13H20O3 + H2O}. \]
Thus I contains the saturated bicyclic ketone and a \(\ce{-CH2COOCH3}\) substituent at C1.
Formation of J. Ethylene glycol, ethane-1,2-diol OCCO, protects the ring ketone as a five-membered cyclic ketal. Aqueous sodium hydroxide subsequently hydrolyses the methyl ester without removing this ketal.
The combined balance under the stated alkaline conditions is
\[ \ce{C13H20O3 + HOCH2CH2OH + OH^- -> C14H21O4^- + CH3OH + H2O}. \]
Acidification would give the neutral acid shown in the principal answer:
\[ \ce{C14H21O4^- + H+ -> C14H22O4}. \]
Therefore J retains the ethylene ketal at C2 and has a \(\ce{-CH2COOH}\) group, or its carboxylate, at C1.
Formation of K. Thionyl chloride converts the carboxylic acid group into an acyl chloride. Lithium diethylcuprate then replaces the acyl chloride’s chlorine with one ethyl group, producing a ketone.
Writing \(R\) for the ketal-protected remainder of J and \(\mathrm{Et}=\ce{C2H5}\),
\[ \ce{RCOOH + SOCl2 -> RCOCl + SO2 + HCl}, \]
\[ \ce{RCOCl + LiCuEt2 -> RCOEt + EtCu + LiCl}. \]
The corresponding protected structures are:
| Intermediate | SMILES |
|---|---|
| Ketal-protected acyl chloride derived from J | O=C(Cl)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
| Ethylene-ketal-protected K | CCC(=O)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
Finally, aqueous acid hydrolyses the ketal and restores the original ring ketone:
\[ \ce{C16H26O3 + H2O -> C14H22O2 + HOCH2CH2OH}. \]
Hence K contains two ketones: the ring ketone and the side chain
\[ \ce{-CH2-C(=O)-CH2-CH3}. \]
The following aldol condensation independently confirms this identification. The enolate formed on the ethyl side of the side-chain ketone attacks the ring ketone, closing a five-membered ring. Dehydration gives the depicted tricyclic enone:
CC1=C2CCC3(C)CCCC2(CC1=O)C3
Its formula balance is
\[ \ce{C14H22O2 -> C14H20O + H2O}. \]
The ethyl group’s terminal methyl consequently becomes the methyl substituent on the new enone double bond.
1.7 — Double bonds in X
Use the following atom-tracking labels, which are independent of systematic nomenclature:
- Label the gem-dimethyl ring carbon of Hu C1.
- Proceed clockwise around the Hu drawing to label the other ring atoms C2–C11.
- The other methyl-bearing ring carbons are C5 and C9.
Humulene is (1E,4E,8E)-2,6,6,9-tetramethylcycloundeca-1,4,8-triene. Its atom-mapped SMILES under this tracking convention is:
C[C:1]1(C)/[CH:2]=[CH:3]/[CH2:4]/[C:5](C)=[CH:6]/[CH2:7][CH2:8]/[C:9](C)=[CH:10]/[CH2:11]1
Its double bonds are therefore
\[ \mathrm{C2=C3,\qquad C5=C6,\qquad C9=C10}. \]
Acid-catalysed isomerization moves the C5=C6 bond to C4=C5:
- Protonation at C6 gives a carbocation at C5.
- Loss of a proton from C4 regenerates the acid catalyst and forms C4=C5.
The resulting conjugated diene enables the subsequent cyclization. Thus X has
\[ \boxed{\mathrm{C2=C3,\qquad C4=C5,\qquad C9=C10}.} \]
No atoms are gained or lost: Hu and X both have formula \(\ce{C15H24}\). In the supplied X drawing, C4=C5 has \(Z\) geometry, while the other two double bonds have \(E\) geometry; these geometries are included in the answer SMILES.
1.8 — Positive charge in Y
Starting from X, the cyclization can be followed by three electron-flow steps:
- Protonation at C2 of C2=C3 leaves a carbocation at C3.
- The C9=C10 π bond attacks through C10, forming the new C3–C10 bond and leaving a carbocation at C9.
- The C4=C5 π bond attacks through C4, forming the new C4–C9 bond and leaving a carbocation at C5.
These two new carbon–carbon bonds produce exactly the fused five-, four-, and six-membered rings drawn for Y.
The balance is
\[ \ce{C15H24 + H+ -> C15H25+}. \]
C5 is the lower-right methyl-bearing carbon in the six-membered ring. It has three carbon–carbon σ bonds, no attached hydrogen, and the positive charge.
1.9 — Tracking the five circled carbons
Under the numbering above, the five circled atoms in Hu are
\[ \boxed{\mathrm{C3,\ C4,\ C5,\ C9,\ C10}.} \]
The conversion of Y into α-caryophyllene alcohol involves a Wagner–Meerwein rearrangement:
- The C3–C4 σ bond migrates to the cationic C5, forming a new C3–C5 bond.
- The positive charge moves from C5 to C4.
- Water attacks C4, and deprotonation produces the alcohol.
This migration expands the four-membered ring and creates the bridged skeleton shown in the product. The hydroxyl-bearing carbon is therefore the original C4.
The hydration balance is
\[ \ce{C15H25+ + H2O -> C15H26O + H+}, \]
so the overall acid-catalysed reaction is
\[ \ce{C15H24 + H2O -> C15H26O}. \]
The atom-mapped SMILES of α-caryophyllene alcohol is:
C[C:1]1(C)[CH2:2][CH:3]2[CH:10]([CH2:11]1)[C:9]1(C)[CH2:8][CH2:7][CH2:6][C:5]2(C)[CH:4]1O
The required circles are therefore:
| Original circled atom | Position in the supplied α-Ca drawing |
|---|---|
| C3 | Lower-right corner of the top five-membered ring |
| C10 | Lower-left corner of the top five-membered ring |
| C9 | Left methyl-bearing bridgehead |
| C5 | Right methyl-bearing bridgehead |
| C4 | Central bridge carbon bearing \(\ce{OH}\) |
The mapped SMILES specifies atom identity and connectivity. The spatial arrangement of the bridges is conveyed by the supplied skeletal drawing; no additional absolute stereochemical assignment is requested in this part.
The answers were checked against the official answers published by the organisers.
IChO 2025 · Theorieaufgabe 1
Isocaryophyllen, Cloven und Humulen
6% der Gesamtpunktzahl
| 1.1 | 1.2 | 1.3 | 1.4 | 1.5 | 1.6 | 1.7 | 1.8 | 1.9 | Gesamt |
|---|---|---|---|---|---|---|---|---|---|
| 7 | 3 | 6 | 2 | 2 | 8 | 2 | 2 | 2 | 34 |
Sesquiterpene haben die Summenformel \(\ce{C15H24}\). Sie sind sekundäre Pflanzenmetaboliten, die sowohl pflanzenfressende Insekten abschrecken als auch Tiere anlocken, die diese Insekten fressen.
Isocaryophyllen (i-Cy) ist ein Sesquiterpen, das in Oregano, Rosmarin, Pfeffer und Gewürznelken vorkommt.
Die Strukturformel von i-Cy lässt sich durch die Durchführung verschiedener Reaktionen und die Analyse der Produkte bestimmen, wie in der Abbildung gezeigt.
Äquiv. = Übersetzung von 'equiv.'
1.1 Zeichnen Sie die Strukturen von i-Cy, A und B. Die Stereochemie muss nicht angegeben werden.
1.2 Kreisen Sie die Stereozentren in Verbindung C ein und ordnen Sie ihnen die Konfiguration \(R\) oder \(S\) zu.
Cloven (Cv) kann unter Säurekatalyse aus i-Cy synthetisiert werden. Die Synthese von Cv geht von Verbindung D aus.
\(\ce{H+}\) (kat.)="Übersetzung von \(\ce{H+}\) (cat.)"
1.3 Zeichnen Sie die Strukturen der Verbindungen E und F. Die Stereochemie muss nicht angegeben werden.
Für die Schritte '1' und '2' könnten mehrere Reagenzien in Betracht gezogen werden. Zum Beispiel:
- ☐ PCC
- ☐ \(\ce{K2Cr2O7, H2SO4, H2O}\)
- ☐ \(\ce{MnO2}\)
- ☐ (i) \(\ce{OsO4}\), (ii) \(\ce{KHSO3}\)
1.4 Kreuzen Sie unter den oben aufgeführten Reagenzien diejenigen an, die für Schritt '1' geeignet wären.
1.5 Kreuzen Sie unter den oben aufgeführten Reagenzien diejenigen an, die für Schritt '2' geeignet wären.
Der letzte Teil der Synthese ist dargestellt.
1.6 Zeichnen Sie die Strukturen der Verbindungen I, J und K. Die Stereochemie muss nicht angegeben werden.
Humulen (Hu) ist ein weiteres Sesquiterpen. Es kann in α-Caryophyllenalkohol (α-Ca) umgewandelt werden, der eine ähnliche Struktur wie Cv aufweist. Diese Umwandlung ist eine säurekatalysierte Hydratisierung, die über mehrere Zwischenstufen verläuft. Unvollständige Strukturen einiger Zwischenstufen, X und Y, sind dargestellt.
\(\ce{H+}\) (kat.)="Übersetzung von \(\ce{H+}\) (cat.)"
Die Umwandlung von Hu zu X ist eine säurekatalysierte Isomerisierung. Die Zwischenstufe Y ist geladen.
1.7 Vervollständigen Sie die Struktur der Zwischenstufe X, indem Sie Doppelbindungen an den richtigen Stellen einzeichnen.
1.8 Vervollständigen Sie die Struktur der Zwischenstufe Y, indem Sie eine positive Ladung an der richtigen Stelle eintragen.
In Hu sind fünf Kohlenstoffatome eingekreist. Durch das Verständnis des Mechanismus können wir bestimmen, an welchen Positionen sich diese fünf Kohlenstoffatome in α-Ca wiederfinden.
1.9 Kreisen Sie in α-Ca die fünf Kohlenstoffatome ein, die den in Hu eingekreisten Atomen entsprechen.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 1.1
i-Cy — Isocaryophyllen, 4,11,11-Trimethyl-8-methylidenbicyclo[7.2.0]undec-4-en:
CC1=CCCC(=C)C2CC(C)(C)C2CC1
A — 8-(Hydroxymethyl)-4,11,11-trimethylbicyclo[7.2.0]undec-4-en:
CC1=CCCC(CO)C2CC(C)(C)C2CC1
B — Tetrahydroisocaryophyllen, 2,6,10,10-Tetramethylbicyclo[7.2.0]undecan:
CC1CCCC(C)C2CC(C)(C)C2CC1
- 1.2 Kreisen Sie die drei aufeinanderfolgenden Stereozentren ein, die von links nach rechts entlang der unteren Kante des Cyclobutanrings bis in die Seitenkette verlaufen. Ihre Konfigurationen sind \(R,\ S,\ R\).
C — (4R)-5-Hydroxy-4-[(1S,2R)-3,3-dimethyl-2-(3-oxobutyl)cyclobutyl]pentanal:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1[C@H](CO)CCC=O
- 1.3
E — das fünfgliedrige Lacton der 2-(2-Hydroxy-5-methylbicyclo[3.3.1]non-3-en-1-yl)essigsäure:
O=C1CC23C(O1)C=CC(C)(CCC2)C3
F — 1-(2-Hydroxyethyl)-5-methylbicyclo[3.3.1]non-3-en-2-ol:
OCCC12C(O)C=CC(C)(CCC1)C2
-
1.4 Kreuzen Sie nur \(\ce{MnO2}\) an — Mangan(IV)-oxid, formale ionische SMILES-Darstellung
[Mn+4].[O-2].[O-2]. Diese gibt seine Zusammensetzung wieder; der Feststoff besitzt ein ausgedehntes Gitter. -
1.5 Kreuzen Sie nur \(\ce{K2Cr2O7, H2SO4, H2O}\) an:
Kaliumdichromat [K+].[K+].[O-][Cr](=O)(=O)O[Cr](=O)(=O)[O-]; Schwefelsäure OS(=O)(=O)O; Wasser O.
- 1.6
I — Methyl-2-(5-methyl-2-oxobicyclo[3.3.1]nonan-1-yl)acetat:
COC(=O)CC12C(=O)CCC(C)(CCC1)C2
J — das Ethylenketal der 2-(5-Methyl-2-oxobicyclo[3.3.1]nonan-1-yl)essigsäure:
O=C(O)CC12C3(OCCO3)CCC(C)(CCC1)C2
Unter den angegebenen alkalischen Hydrolysebedingungen liegt J als Carboxylat vor; sein Natriumsalz ist:
[Na+].O=C([O-])CC12C3(OCCO3)CCC(C)(CCC1)C2
K — 5-Methyl-1-(2-oxobutyl)bicyclo[3.3.1]nonan-2-on:
CCC(=O)CC12C(=O)CCC(C)(CCC1)C2
- 1.7 X — (1Z,3E,7E)-1,5,5,8-Tetramethylcycloundeca-1,3,7-trien:
CC1(C)/C=C/C=C(C)\CCC/C(C)=C/C1
Zeichnen Sie in der vorgegebenen Darstellung von X Doppelbindungen an folgenden Stellen ein:
- An der schrägen Bindung oben rechts, eine Bindung hinter dem gem-Dimethyl-Kohlenstoffatom.
- An der senkrechten Bindung auf der rechten Seite, die am methylgruppentragenden Kohlenstoffatom endet.
- An der Bindung vom linken methylgruppentragenden Kohlenstoffatom zum nächsten Kohlenstoffatom rechts oberhalb davon.
- 1.8 Tragen Sie \(+\) am methylgruppentragenden Kohlenstoffatom unten rechts im sechsgliedrigen Ring ein.
Y — das tricyclische tertiäre Cyclobutylcarbinyl-Carbokation:
CC1(C)CC2C3[C+](C)CCCC3(C)C2C1
- 1.9 Kreisen Sie im α-Caryophyllenalkohol folgende Atome ein:
- Beide Kohlenstoffatome, die die untere Kante des oberen fünfgliedrigen Rings bilden.
- Beide methylgruppentragenden Brückenkopfatome, links und rechts.
- Das zentrale Brückenkohlenstoffatom, das \(\ce{OH}\) trägt.
α-Caryophyllenalkohol:
CC1(C)CC2C(C1)C1(C)CCCC2(C)C1O
Lösung
1.1 — Rekonstruktion von i-Cy, A und B
Der Ungesättigtheitsgrad von \(\ce{C15H24}\) beträgt
\[ \mathrm{DBE}=\frac{2(15)+2-24}{2}=4. \]
Die Hydrierung ergibt \(\ce{C15H28}\) mit einem DBE-Wert von 2. Die Hydrierung beseitigt somit zwei Ungesättigtheitsäquivalente. Die Ozonolyseprodukte identifizieren diese als zwei Kohlenstoff–Kohlenstoff-Doppelbindungen, sodass zwei Ringe verbleiben.
Die Bilanz der Hydrierung lautet
\[ \ce{C15H24 + 2H2 -> C15H28}. \]
Somit werden \(2\ \mathrm{mol}\) Wasserstoff pro Mol i-Cy aufgenommen.
Die Ozonolyseprodukte geben vor, wie das Kohlenstoffgerüst wieder zusammengefügt werden muss:
- Methanal,
C=O, weist auf eine endständige \(\ce{=CH2}\)-Gruppe hin. - Ihr ehemaliger Doppelbindungspartner ist das direkt an den Cyclobutanring gebundene Carbonylkohlenstoffatom.
- Die verbleibende Aldehydgruppe und die Methylketongruppe müssen durch eine Doppelbindung wieder miteinander verknüpft werden. Dadurch schließt sich ein neungliedriger Ring, der mit dem Cyclobutanring eine Bindung gemeinsam hat.
Das vorgegebene größere Ozonolyseprodukt ist 4-[(1S,2R)-3,3-Dimethyl-2-(3-oxobutyl)cyclobutyl]-4-oxobutanal:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1C(=O)CCC=O
Seine Summenformel lautet \(\ce{C14H22O3}\). Eine hinsichtlich der Atome ausgeglichene Darstellung der reduktiven Ozonolyse lautet
\[ \ce{C15H24 + 2O3 + 2Zn + 4CH3COOH -> C14H22O3 + CH2O + 2Zn(CH3COO)2 + 2H2O}. \]
Daraus ergibt sich die in den Antworten angegebene Struktur von i-Cy: ein kondensiertes bicyclisches System aus einem vier- und einem neungliedrigen Ring mit einer inneren Alken-Doppelbindung und einer exocyclischen Methylengruppe.
Boran, [BH3], hydroboriert bevorzugt die sterisch weniger gehinderte exocyclische Doppelbindung. Durch die Anti-Markownikow-Addition wird Bor an das endständige Kohlenstoffatom gebunden; die Oxidation mit Wasserstoffperoxid, OO, ersetzt die Kohlenstoff–Bor-Bindung durch eine Kohlenstoff–Sauerstoff-Bindung. Folglich gilt
\[ \ce{>C=CH2 -> >CH-CH2OH}. \]
Die innere Alken-Doppelbindung bleibt erhalten. Jedes Boranmolekül enthält drei B–H-Bindungen, sodass \(1/3\) Äquivalent genügend B–H-Bindungen liefert, um eine Doppelbindung pro Substratmolekül zu hydroborieren. Verwendet man Borsäure, OB(O)O, zur Bilanzierung der neutralen Aufarbeitung, ergibt sich
\[ \ce{3C15H24 + BH3 + 3H2O2 -> 3C15H26O + B(OH)3}. \]
Damit ist A identifiziert. Seine verbleibende innere Doppelbindung wird durch Ozonolyse gespalten, wobei C entsteht:
\[ \ce{C15H26O + O3 + Zn + 2CH3COOH -> C15H26O3 + Zn(CH3COO)2 + H2O}. \]
Die vollständige Hydrierung beider Doppelbindungen ergibt dagegen B: Die exocyclische Methylengruppe wird zur Methylgruppe, und die innere Doppelbindung wird zur Einfachbindung.
1.2 — Absolute Konfigurationen in C
Bezeichnen Sie die drei Stereozentren in der vorgegebenen Zeichnung von links nach rechts mit \(L\), \(M\) und \(R\).
| Zentrum | CIP-Prioritäten, von der höchsten zur niedrigsten | Zuordnung |
|---|---|---|
| \(L\): linkes unteres Cyclobutan-Kohlenstoffatom | gem-Dimethyl-Ringkohlenstoffatom \(>\) \(M\) \(>\) Methylketon-Seitenkette \(>\) H | \(R\) |
| \(M\): rechtes unteres Cyclobutan-Kohlenstoffatom | \(R\) \(>\) \(L\) \(>\) Ringmethylengruppe \(>\) H | \(S\) |
| \(R\): benachbartes Seitenketten-Kohlenstoffatom | \(\ce{CH2OH}\) \(>\) \(M\) \(>\) \(\ce{CH2CH2CHO}\) \(>\) H | \(R\) |
Bei \(L\) ergeben die drei Kohlenstoffliganden zunächst die Vergleichslisten
\[ [C,C,C] > [C,C,H] > [C,H,H]. \]
Sein Wasserstoffatom zeigt vom Betrachter weg, sodass die im Uhrzeigersinn verlaufende Folge \(1\to2\to3\) die Konfiguration \(R\) ergibt.
Bei \(M\) sind die beiden höchstpriorisierten Liganden zunächst gleichrangig. Der rechte Ligand erhält beim nächsten Vergleich die höhere Priorität, weil sein Hydroxymethylzweig zu einem Sauerstoffatom führt. Das Wasserstoffatom zeigt zum Betrachter hin, sodass der scheinbare Drehsinn umgekehrt werden muss; daraus ergibt sich \(S\).
Bei \(R\) hat das Hydroxymethyl-Kohlenstoffatom die Vergleichsliste \([O,H,H]\), die Vorrang vor beiden ausschließlich kohlenstoffhaltigen Alternativen hat. Die Umkehrung des scheinbaren Drehsinns, weil das Wasserstoffatom zum Betrachter hin zeigt, ergibt \(R\).
Damit lauten die gesuchten Zuordnungen
\[ \boxed{R,\ S,\ R\quad\text{von links nach rechts}.} \]
Das gem-Dimethyl-Kohlenstoffatom ist nicht stereogen, da seine beiden Methylsubstituenten identisch sind.
1.3 — Lactonisierung und Reduktion
D ist Methyl-2-(2-hydroxy-5-methylbicyclo[3.3.1]non-3-en-1-yl)acetat:
COC(=O)CC12C(O)C=CC(C)(CCC1)C2
Seine allylische Hydroxygruppe ist so angeordnet, dass sie den Ester intramolekular angreifen kann. Die Säurekatalyse aktiviert die Estercarbonylgruppe, und durch Abspaltung von Methanol, CO, entsteht ein fünfgliedriges Lacton.
Der neue Lactonring folgt der Sequenz
\[ \text{hydroxygruppentragendes Kohlenstoffatom} -\ce{O} -\ce{C(=O)} -\ce{CH2} -\text{benachbartes Brückenkopfatom}. \]
Die Summenformelbilanz lautet
\[ \ce{C13H20O3 -> C12H16O2 + CH3OH}, \]
was genau mit der angegebenen Summenformel von E übereinstimmt.
Lithiumaluminiumhydrid, [Li+].[AlH4-], reduziert die Lactoncarbonylgruppe und öffnet den Ring durch Spaltung der Acyl–Sauerstoff-Bindung. Nach der Aufarbeitung gilt:
- Das ursprüngliche Alkoholsauerstoffatom bildet wieder die sekundäre allylische Hydroxygruppe.
- Das ehemalige Estercarbonyl-Kohlenstoffatom wird zum endständigen Kohlenstoffatom eines \(\ce{-CH2CH2OH}\)-Substituenten.
- Die Kohlenstoff–Kohlenstoff-Doppelbindung bleibt erhalten.
Somit ist F das in den Antworten angegebene Diol mit der Summenformel \(\ce{C12H20O2}\). Eine ausgeglichene Gleichung für Reduktion und Aufarbeitung, unter Weglassen der nicht beteiligten Lithiumionen, lautet
\[ \ce{2C12H16O2 + AlH4^- + 4H+ -> 2C12H20O2 + Al^{3+}}. \]
1.4 — Selektive Oxidation von F zu G
G ist 1-(2-Hydroxyethyl)-5-methylbicyclo[3.3.1]non-3-en-2-on:
OCCC12C(=O)C=CC(C)(CCC1)C2
Die erforderliche Umwandlung oxidiert den sekundären allylischen Alkohol, während der nichtallylische primäre Alkohol erhalten bleibt.
Mangan(IV)-oxid bewirkt diese selektive Oxidation. In der Schreibweise mit Sauerstoffäquivalenten, wobei \(\ce{[O]}\) ein formales Oxidationsäquivalent eines Sauerstoffatoms bezeichnet, gilt
\[ \ce{C12H20O2 + [O] -> C12H18O2 + H2O}. \]
Die anderen Auswahlmöglichkeiten sind ungeeignet:
- PCC würde auch den primären Alkohol zum Aldehyd oxidieren.
- Angesäuertes Dichromat würde auch den primären Alkohol oxidieren, letztlich zur Carbonsäure.
- Osmiumtetroxid mit anschließender Hydrogensulfit-Aufarbeitung würde das Alken dihydroxylieren.
Kreuzen Sie daher nur \(\ce{MnO2}\) an.
1.5 — Oxidation von G zu H
H ist 2-(5-Methyl-2-oxobicyclo[3.3.1]non-3-en-1-yl)essigsäure:
O=C(O)CC12C(=O)C=CC(C)(CCC1)C2
Der primäre Alkohol muss die folgende Vier-Elektronen-Oxidation durchlaufen:
\[ \ce{-CH2OH -> -COOH}. \]
Wässriges, angesäuertes Dichromat bewirkt diese Umwandlung. Die ausgeglichene Ionengleichung lautet
\[ \ce{3C12H18O2 + 2Cr2O7^{2-} + 16H+ -> 3C12H16O3 + 4Cr^{3+} + 11H2O}. \]
Bei PCC endet die Oxidation unter den üblichen wasserfreien Bedingungen normalerweise beim Aldehyd. Mangandioxid bewirkt nicht die erforderliche Oxidation dieses nichtallylischen primären Alkohols, und Osmiumtetroxid greift das Alken an.
Kreuzen Sie daher nur \(\ce{K2Cr2O7, H2SO4, H2O}\) an.
1.6 — Identifizierung von I, J und K
Nummerieren Sie zur Verdeutlichung das Bicyclo[3.3.1]nonan-Gerüst so, dass das seitenkettentragende Brückenkopfatom C1, das benachbarte Ketonkohlenstoffatom C2 und das gegenüberliegende methylgruppentragende Brückenkopfatom C5 ist.
Bildung von I. Die Hydrierung beseitigt die Alken-Doppelbindung in H unter Erhaltung der Ketongruppe. Anschließend verestert Methanol unter Säurekatalyse die Carbonsäure.
Die Gesamtbilanz der organischen Umwandlung lautet
\[ \ce{C12H16O3 + H2 + CH3OH -> C13H20O3 + H2O}. \]
Somit enthält I das gesättigte bicyclische Keton und einen \(\ce{-CH2COOCH3}\)-Substituenten an C1.
Bildung von J. Ethylenglykol, Ethan-1,2-diol OCCO, schützt die Ringketongruppe als fünfgliedriges cyclisches Ketal. Wässrige Natronlauge hydrolysiert anschließend den Methylester, ohne dieses Ketal zu entfernen.
Die zusammengefasste Bilanz unter den angegebenen alkalischen Bedingungen lautet
\[ \ce{C13H20O3 + HOCH2CH2OH + OH^- -> C14H21O4^- + CH3OH + H2O}. \]
Durch Ansäuern würde die in der Hauptantwort gezeigte neutrale Säure entstehen:
\[ \ce{C14H21O4^- + H+ -> C14H22O4}. \]
J behält daher das Ethylenketal an C2 und besitzt an C1 eine \(\ce{-CH2COOH}\)-Gruppe beziehungsweise deren Carboxylat.
Bildung von K. Thionylchlorid wandelt die Carbonsäuregruppe in ein Acylchlorid um. Lithiumdiethylcuprat ersetzt anschließend das Chloratom des Acylchlorids durch eine Ethylgruppe, wodurch ein Keton entsteht.
Mit \(R\) für den ketalgeschützten Rest von J und \(\mathrm{Et}=\ce{C2H5}\) gilt
\[ \ce{RCOOH + SOCl2 -> RCOCl + SO2 + HCl}, \]
\[ \ce{RCOCl + LiCuEt2 -> RCOEt + EtCu + LiCl}. \]
Die entsprechenden geschützten Strukturen sind:
| Zwischenstufe | SMILES |
|---|---|
| Von J abgeleitetes ketalgeschütztes Acylchlorid | O=C(Cl)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
| Als Ethylenketal geschütztes K | CCC(=O)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
Schließlich hydrolysiert wässrige Säure das Ketal und stellt die ursprüngliche Ringketongruppe wieder her:
\[ \ce{C16H26O3 + H2O -> C14H22O2 + HOCH2CH2OH}. \]
K enthält somit zwei Ketongruppen: die Ringketongruppe und die Seitenkette
\[ \ce{-CH2-C(=O)-CH2-CH3}. \]
Die anschließende Aldolkondensation bestätigt diese Identifizierung unabhängig davon. Das auf der Ethylseite des Seitenkettenketons gebildete Enolat greift die Ringketongruppe an und schließt dabei einen fünfgliedrigen Ring. Die Dehydratisierung ergibt das dargestellte tricyclische Enon:
CC1=C2CCC3(C)CCCC2(CC1=O)C3
Seine Summenformelbilanz lautet
\[ \ce{C14H22O2 -> C14H20O + H2O}. \]
Die endständige Methylgruppe der Ethylgruppe wird folglich zum Methylsubstituenten an der neuen Enon-Doppelbindung.
1.7 — Doppelbindungen in X
Verwenden Sie die folgenden Bezeichnungen zur Atomverfolgung, die von der systematischen Nomenklatur unabhängig sind:
- Bezeichnen Sie das gem-Dimethyl-Ringkohlenstoffatom von Hu als C1.
- Gehen Sie in der Zeichnung von Hu im Uhrzeigersinn vor und bezeichnen Sie die übrigen Ringatome als C2–C11.
- Die anderen methylgruppentragenden Ringkohlenstoffatome sind C5 und C9.
Humulen ist (1E,4E,8E)-2,6,6,9-Tetramethylcycloundeca-1,4,8-trien. Seine atomzugeordnete SMILES-Darstellung gemäß dieser Konvention zur Atomverfolgung lautet:
C[C:1]1(C)/[CH:2]=[CH:3]/[CH2:4]/[C:5](C)=[CH:6]/[CH2:7][CH2:8]/[C:9](C)=[CH:10]/[CH2:11]1
Seine Doppelbindungen sind daher
\[ \mathrm{C2=C3,\qquad C5=C6,\qquad C9=C10}. \]
Die säurekatalysierte Isomerisierung verschiebt die Bindung C5=C6 nach C4=C5:
- Die Protonierung an C6 ergibt ein Carbokation an C5.
- Die Abspaltung eines Protons von C4 regeneriert den Säurekatalysator und bildet C4=C5.
Das entstehende konjugierte Dien ermöglicht die anschließende Cyclisierung. Somit besitzt X
\[ \boxed{\mathrm{C2=C3,\qquad C4=C5,\qquad C9=C10}.} \]
Es werden weder Atome aufgenommen noch abgegeben: Hu und X haben beide die Summenformel \(\ce{C15H24}\). In der vorgegebenen Zeichnung von X hat C4=C5 die \(Z\)-Geometrie, während die beiden anderen Doppelbindungen die \(E\)-Geometrie aufweisen; diese Geometrien sind in der SMILES-Darstellung der Antwort enthalten.
1.8 — Positive Ladung in Y
Ausgehend von X lässt sich die Cyclisierung anhand von drei Schritten der Elektronenverschiebung verfolgen:
- Protonierung an C2 von C2=C3 hinterlässt ein Carbokation an C3.
- Die π-Bindung C9=C10 greift über C10 an, bildet die neue C3–C10-Bindung und hinterlässt ein Carbokation an C9.
- Die π-Bindung C4=C5 greift über C4 an, bildet die neue C4–C9-Bindung und hinterlässt ein Carbokation an C5.
Diese beiden neuen Kohlenstoff–Kohlenstoff-Bindungen erzeugen genau die für Y gezeichneten kondensierten fünf-, vier- und sechsgliedrigen Ringe.
Die Bilanz lautet
\[ \ce{C15H24 + H+ -> C15H25+}. \]
C5 ist das methylgruppentragende Kohlenstoffatom unten rechts im sechsgliedrigen Ring. Es besitzt drei Kohlenstoff–Kohlenstoff-σ-Bindungen, kein gebundenes Wasserstoffatom und trägt die positive Ladung.
1.9 — Verfolgung der fünf eingekreisten Kohlenstoffatome
Gemäß der obigen Nummerierung sind die fünf eingekreisten Atome in Hu
\[ \boxed{\mathrm{C3,\ C4,\ C5,\ C9,\ C10}.} \]
Die Umwandlung von Y in α-Caryophyllenalkohol beinhaltet eine Wagner–Meerwein-Umlagerung:
- Die C3–C4-σ-Bindung wandert zum kationischen C5, wodurch eine neue C3–C5-Bindung entsteht.
- Die positive Ladung wandert von C5 zu C4.
- Wasser greift C4 an, und die Deprotonierung liefert den Alkohol.
Diese Wanderung erweitert den viergliedrigen Ring und erzeugt das im Produkt gezeigte verbrückte Gerüst. Das hydroxygruppentragende Kohlenstoffatom ist daher das ursprüngliche C4.
Die Bilanz der Hydratisierung lautet
\[ \ce{C15H25+ + H2O -> C15H26O + H+}, \]
sodass die säurekatalysierte Gesamtreaktion wie folgt lautet:
\[ \ce{C15H24 + H2O -> C15H26O}. \]
Die atomzugeordnete SMILES-Darstellung von α-Caryophyllenalkohol lautet:
C[C:1]1(C)[CH2:2][CH:3]2[CH:10]([CH2:11]1)[C:9]1(C)[CH2:8][CH2:7][CH2:6][C:5]2(C)[CH:4]1O
Die erforderlichen Kreise sind daher wie folgt zu setzen:
| Ursprünglich eingekreistes Atom | Position in der vorgegebenen α-Ca-Zeichnung |
|---|---|
| C3 | Untere rechte Ecke des oberen fünfgliedrigen Rings |
| C10 | Untere linke Ecke des oberen fünfgliedrigen Rings |
| C9 | Linkes methylgruppentragendes Brückenkopfatom |
| C5 | Rechtes methylgruppentragendes Brückenkopfatom |
| C4 | Zentrales Brückenkohlenstoffatom, das \(\ce{OH}\) trägt |
Die atomzugeordnete SMILES-Darstellung legt die Identität und Verknüpfung der Atome fest. Die räumliche Anordnung der Brücken wird durch die vorgegebene Skelettformel vermittelt; in diesem Teil wird keine zusätzliche Zuordnung der absoluten Konfiguration verlangt.
Die Ergebnisse wurden mit den von den Veranstaltern veröffentlichten offiziellen Ergebnissen abgeglichen.
IChO 2025 · Teori sorusu 1
İzokaryofilen, kloven ve humulen
Toplam puanın %6'sı
| 1.1 | 1.2 | 1.3 | 1.4 | 1.5 | 1.6 | 1.7 | 1.8 | 1.9 | Toplam |
|---|---|---|---|---|---|---|---|---|---|
| 7 | 3 | 6 | 2 | 2 | 8 | 2 | 2 | 2 | 34 |
Seskiterpenlerin formülü \(\ce{C15H24}\)'tür. Bitkilerde bulunan ikincil metabolitlerdir; hem bitkilerle beslenen böcekleri uzaklaştırır hem de bu böceklerle beslenen hayvanları çekerler.
İzokaryofilen (i-Cy), kekik, biberiye, karabiber ve karanfilde bulunan bir seskiterpendir.
i-Cy'nin yapı formülü, şekilde gösterildiği gibi çeşitli tepkimeler gerçekleştirilip ürünler analiz edilerek belirlenebilir.
eşd. = 'equiv.' ifadesinin çevirisi
1.1 i-Cy, A ve B'nin yapılarını çiziniz. Stereokimyanın gösterilmesi gerekli değildir.
1.2 C bileşiğindeki stereomerkezleri daire içine alınız ve bunların konfigürasyonlarını \(R\) veya \(S\) olarak belirtiniz.
Kloven (Cv), asit katalizi altında i-Cy'den sentezlenebilir. Cv sentezi D bileşiğiyle başlar.
\(\ce{H+}\) (kat.)="\(\ce{H+}\) (cat.) ifadesinin çevirisi"
1.3 E ve F bileşiklerinin yapılarını çiziniz. Stereokimyanın gösterilmesi gerekli değildir.
'1' ve '2' basamakları için çeşitli reaktifler düşünülebilir. Örneğin:
- ☐ PCC
- ☐ \(\ce{K2Cr2O7, H2SO4, H2O}\)
- ☐ \(\ce{MnO2}\)
- ☐ (i) \(\ce{OsO4}\), (ii) \(\ce{KHSO3}\)
1.4 Yukarıdaki reaktiflerden '1' basamağı için uygun olanı veya olanları işaretleyiniz.
1.5 Yukarıdaki reaktiflerden '2' basamağı için uygun olanı veya olanları işaretleyiniz.
Sentezin son kısmı aşağıda gösterilmiştir.
1.6 I, J ve K bileşiklerinin yapılarını çiziniz. Stereokimyanın gösterilmesi gerekli değildir.
Humulen (Hu) başka bir seskiterpendir. Yapısı Cv'ye benzeyen α-karyofilen alkolüne (α-Ca) dönüştürülebilir. Bu dönüşüm, birden fazla ara yapı üzerinden gerçekleşen, asit katalizli bir hidratasyon tepkimesidir. Bazı ara ürünlerin, X ve Y'nin, tamamlanmamış yapıları gösterilmiştir.
\(\ce{H+}\) (kat.)="\(\ce{H+}\) (cat.) ifadesinin çevirisi"
Hu'dan X'e dönüşüm, asit katalizli bir izomerleşme tepkimesidir. Y ara ürünü yüklüdür.
1.7 Doğru yerlere çift bağlar ekleyerek X ara ürününün yapısını tamamlayınız.
1.8 Doğru yere pozitif yük ekleyerek Y ara ürününün yapısını tamamlayınız.
Hu'da beş karbon atomu daire içine alınmıştır. Mekanizmayı anlayarak bu beş karbon atomunun α-Ca'da hangi konumlara geldiğini belirleyebiliriz.
1.9 Hu'da daire içine alınmış olanlara karşılık gelen beş karbon atomunu α-Ca'da daire içine alınız.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 1.1
i-Cy — izokaryofilen, 4,11,11-trimetil-8-metilidenbisiklo[7.2.0]undek-4-en:
CC1=CCCC(=C)C2CC(C)(C)C2CC1
A — 8-(hidroksimetil)-4,11,11-trimetilbisiklo[7.2.0]undek-4-en:
CC1=CCCC(CO)C2CC(C)(C)C2CC1
B — tetrahidroizokaryofilen, 2,6,10,10-tetrametilbisiklo[7.2.0]undekan:
CC1CCCC(C)C2CC(C)(C)C2CC1
- 1.2 Siklobütanın alt kenarı boyunca soldan sağa ilerleyip yan zincire uzanan ardışık üç stereomerkezi daire içine alınız. Konfigürasyonları \(R,\ S,\ R\)'dir.
C — (4R)-5-hidroksi-4-[(1S,2R)-3,3-dimetil-2-(3-oksobütil)siklobütil]pentanal:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1[C@H](CO)CCC=O
- 1.3
E — 2-(2-hidroksi-5-metilbisiklo[3.3.1]non-3-en-1-il)asetik asidin beş üyeli laktonu:
O=C1CC23C(O1)C=CC(C)(CCC2)C3
F — 1-(2-hidroksietil)-5-metilbisiklo[3.3.1]non-3-en-2-ol:
OCCC12C(O)C=CC(C)(CCC1)C2
-
1.4 Yalnızca \(\ce{MnO2}\)'yi işaretleyiniz — mangan(IV) oksit, biçimsel iyonik SMILES gösterimi
[Mn+4].[O-2].[O-2]. Bu gösterim bileşimini ifade eder; katı hâlde uzanan bir örgü yapısına sahiptir. -
1.5 Yalnızca \(\ce{K2Cr2O7, H2SO4, H2O}\)'yu işaretleyiniz:
Potasyum dikromat [K+].[K+].[O-][Cr](=O)(=O)O[Cr](=O)(=O)[O-]; sülfürik asit OS(=O)(=O)O; su O.
- 1.6
I — metil 2-(5-metil-2-oksobisiklo[3.3.1]nonan-1-il)asetat:
COC(=O)CC12C(=O)CCC(C)(CCC1)C2
J — 2-(5-metil-2-oksobisiklo[3.3.1]nonan-1-il)asetik asidin etilen ketali:
O=C(O)CC12C3(OCCO3)CCC(C)(CCC1)C2
Belirtilen bazik hidroliz koşullarında J, karboksilat hâlinde bulunur; sodyum tuzu şöyledir:
[Na+].O=C([O-])CC12C3(OCCO3)CCC(C)(CCC1)C2
K — 5-metil-1-(2-oksobütil)bisiklo[3.3.1]nonan-2-on:
CCC(=O)CC12C(=O)CCC(C)(CCC1)C2
- 1.7 X — (1Z,3E,7E)-1,5,5,8-tetrametilsikloundeka-1,3,7-trien:
CC1(C)/C=C/C=C(C)\CCC/C(C)=C/C1
Verilen X çiziminde şu bağları çift bağa dönüştürünüz:
- Sağ üstteki eğik bağ; gem-dimetil karbonundan itibaren ikinci bağ.
- Metil taşıyan karbonda sonlanan sağdaki düşey bağ.
- Solda metil taşıyan karbondan, onun sağ üstündeki bir sonraki karbona uzanan bağ.
- 1.8 Altı üyeli halkanın sağ altında metil taşıyan karbonun üzerine \(+\) koyunuz.
Y — trisiklik tersiyer siklobütilkarbinil karbokatyonu:
CC1(C)CC2C3[C+](C)CCCC3(C)C2C1
- 1.9 α-Karyofilen alkolünde şunları daire içine alınız:
- Üstteki beş üyeli halkanın alt kenarını oluşturan iki karbon.
- Solda ve sağda metil taşıyan iki köprübaşı karbonu.
- \(\ce{OH}\) taşıyan ortadaki köprü karbonu.
α-Karyofilen alkolü:
CC1(C)CC2C(C1)C1(C)CCCC2(C)C1O
Çözüm
1.1 — i-Cy, A ve B'nin yapılarının belirlenmesi
\(\ce{C15H24}\)'ün doymamışlık derecesi şöyledir:
\[ \mathrm{DBE}=\frac{2(15)+2-24}{2}=4. \]
Hidrojenleme sonucunda DBE değeri 2 olan \(\ce{C15H28}\) elde edilir. Dolayısıyla hidrojenleme iki doymamışlık birimini ortadan kaldırır. Ozonoliz ürünleri bunların iki karbon–karbon çift bağı olduğunu gösterir; geriye iki halka kalır.
Hidrojenlemenin denkleştirilmiş tepkimesi şöyledir:
\[ \ce{C15H24 + 2H2 -> C15H28}. \]
Dolayısıyla bir mol i-Cy başına \(2\ \mathrm{mol}\) hidrojen tüketilir.
Ozonoliz ürünleri, karbon iskeletinin nasıl yeniden birleştirileceğini belirler:
- Metanal,
C=O, uçta bir \(\ce{=CH2}\) grubunun bulunduğunu gösterir. - Önceden bu gruba çift bağla bağlı olan atom, siklobütana doğrudan bağlı karbonil karbonudur.
- Geriye kalan aldehit ve metil keton, bir çift bağla yeniden birleştirilmelidir. Böylece siklobütanla bir bağı ortak olan dokuz üyeli bir halka kapanır.
Verilen daha büyük ozonoliz ürünü 4-[(1S,2R)-3,3-dimetil-2-(3-oksobütil)siklobütil]-4-oksobütanal'dir:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1C(=O)CCC=O
Formülü \(\ce{C14H22O3}\)'tür. İndirgen ozonolizin atomlar bakımından denkleştirilmiş gösterimi şöyledir:
\[ \ce{C15H24 + 2O3 + 2Zn + 4CH3COOH -> C14H22O3 + CH2O + 2Zn(CH3COO)2 + 2H2O}. \]
Böylece cevaplarda verilen i-Cy yapısı elde edilir: bir iç alken ve bir ekzosiklik metilen içeren, dört ve dokuz üyeli halkalardan oluşan kaynaşmış bisiklik bir sistem.
Boran, [BH3], sterik engeli daha az olan ekzosiklik çift bağı tercihli olarak hidroborasyona uğratır. Anti-Markovnikov katılması boru uç karbona yerleştirir; hidrojen peroksit, OO, ile yükseltgeme ise karbon–bor bağını karbon–oksijen bağına dönüştürür. Sonuç olarak,
\[ \ce{>C=CH2 -> >CH-CH2OH}. \]
İç alken değişmeden kalır. Her boran molekülü üç B–H bağı içerdiğinden, \(1/3\) eşdeğer boran, substrat molekülü başına bir çift bağı hidroborasyona uğratmaya yetecek kadar B–H bağı sağlar. Nötr koşullardaki son işlem için madde denkliği borik asit, OB(O)O, üzerinden yazılırsa,
\[ \ce{3C15H24 + BH3 + 3H2O2 -> 3C15H26O + B(OH)3}. \]
Bu, A'nın yapısını belirler. Geriye kalan iç çift bağı ozonolize uğrayarak C'yi verir:
\[ \ce{C15H26O + O3 + Zn + 2CH3COOH -> C15H26O3 + Zn(CH3COO)2 + H2O}. \]
Bunun yerine her iki çift bağın da tamamen hidrojenlenmesi B'yi verir: ekzosiklik metilen bir metil grubuna, iç çift bağ ise tek bağa dönüşür.
1.2 — C'deki mutlak konfigürasyonlar
Verilen çizimdeki üç stereomerkezi soldan sağa \(L\), \(M\) ve \(R\) olarak etiketleyiniz.
| Merkez | En yüksekten en düşüğe CIP öncelikleri | Konfigürasyon |
|---|---|---|
| \(L\): siklobütanın sol alt karbonu | Gem-dimetil halka karbonu \(>\) \(M\) \(>\) metil keton yan zinciri \(>\) H | \(R\) |
| \(M\): siklobütanın sağ alt karbonu | \(R\) \(>\) \(L\) \(>\) halka metileni \(>\) H | \(S\) |
| \(R\): bitişik yan zincir karbonu | \(\ce{CH2OH}\) \(>\) \(M\) \(>\) \(\ce{CH2CH2CHO}\) \(>\) H | \(R\) |
\(L\)'de, üç karbon ligandı ilk karşılaştırmada şu listeleri verir:
\[ [C,C,C] > [C,C,H] > [C,H,H]. \]
Hidrojen gözlemciden uzağa yöneldiği için saat yönündeki \(1\to2\to3\) sıralaması \(R\) konfigürasyonunu verir.
\(M\)'de, en yüksek öncelikli iki ligand ilk karşılaştırmada eşittir. Sağdaki ligandın hidroksimetil dalı oksijene ulaştığı için bu ligand bir sonraki karşılaştırmada üstün gelir. Hidrojen gözlemciye doğru yöneldiğinden görünen yön tersine çevrilmelidir; böylece \(S\) elde edilir.
\(R\)'de, hidroksimetil karbonunun karşılaştırma listesi \([O,H,H]\)'dir; bu liste yalnızca karbon içeren diğer iki seçeneğin de önüne geçer. Hidrojen gözlemciye doğru yöneldiği için görünen yönün tersine çevrilmesi \(R\) sonucunu verir.
Dolayısıyla istenen konfigürasyonlar şöyledir:
\[ \boxed{R,\ S,\ R\quad\text{soldan sağa}.} \]
Gem-dimetil karbonu, iki metil sübstitüenti özdeş olduğundan stereojenik değildir.
1.3 — Laktonlaşma ve indirgenme
D, metil 2-(2-hidroksi-5-metilbisiklo[3.3.1]non-3-en-1-il)asetat'tır:
COC(=O)CC12C(O)C=CC(C)(CCC1)C2
Allilik hidroksil grubu, estere molekül içi saldırı yapabilecek bir konumdadır. Asit katalizi ester karbonilini etkinleştirir ve metanolün, CO, ayrılmasıyla beş üyeli bir lakton oluşur.
Yeni lakton halkası şu sırayı izler:
\[ \text{alkol grubunu taşıyan karbon} -\ce{O} -\ce{C(=O)} -\ce{CH2} -\text{bitişik köprübaşı}. \]
Formüller üzerinden denkleştirilmiş tepkime şöyledir:
\[ \ce{C13H20O3 -> C12H16O2 + CH3OH}, \]
bu da E için belirtilen formülle tam olarak uyuşur.
Lityum alüminyum hidrür, [Li+].[AlH4-], lakton karbonilini indirger ve açil–oksijen bağını kopararak halkayı açar. Son işlemlerden sonra:
- Başlangıçtaki alkol oksijeni yeniden sekonder allilik hidroksil grubunu oluşturur.
- Önceden ester karbonili olan karbon, bir \(\ce{-CH2CH2OH}\) sübstitüentinin uç karbonuna dönüşür.
- Karbon–karbon çift bağı değişmeden kalır.
Dolayısıyla F, cevaplarda belirtilen, formülü \(\ce{C12H20O2}\) olan dioldür. Seyirci lityum iyonları gösterilmeden, indirgenme ve son işlemlerin denkleştirilmiş tepkimesi şöyledir:
\[ \ce{2C12H16O2 + AlH4^- + 4H+ -> 2C12H20O2 + Al^{3+}}. \]
1.4 — F'nin G'ye seçici yükseltgenmesi
G, 1-(2-hidroksietil)-5-metilbisiklo[3.3.1]non-3-en-2-on'dur:
OCCC12C(=O)C=CC(C)(CCC1)C2
İstenen dönüşüm, allilik olmayan primer alkolü korurken sekonder allilik alkolü yükseltger.
Mangan(IV) oksit bu seçici yükseltgemeyi gerçekleştirir. \(\ce{[O]}\)'nun biçimsel olarak bir oksijen atomuna karşılık gelen yükseltgeyici eşdeğerini gösterdiği oksijen eşdeğeri gösterimiyle,
\[ \ce{C12H20O2 + [O] -> C12H18O2 + H2O}. \]
Diğer seçenekler uygun değildir:
- PCC, primer alkolü de aldehide yükseltger.
- Asitlendirilmiş dikromat, primer alkolü de yükseltgeyerek sonunda karboksilik aside dönüştürür.
- Osmiyum tetroksit ve ardından bisülfit ile son işlem, alkeni dihidroksilasyona uğratır.
Bu nedenle yalnızca \(\ce{MnO2}\)'yi işaretleyiniz.
1.5 — G'nin H'ye yükseltgenmesi
H, 2-(5-metil-2-oksobisiklo[3.3.1]non-3-en-1-il)asetik asit'tir:
O=C(O)CC12C(=O)C=CC(C)(CCC1)C2
Primer alkol şu dört elektronlu yükseltgenmeye uğramalıdır:
\[ \ce{-CH2OH -> -COOH}. \]
Sulu ortamda asitlendirilmiş dikromat bu dönüşümü sağlar. Denkleştirilmiş iyonik denklem şöyledir:
\[ \ce{3C12H18O2 + 2Cr2O7^{2-} + 16H+ -> 3C12H16O3 + 4Cr^{3+} + 11H2O}. \]
PCC, standart susuz koşullarında normal olarak aldehit aşamasında durur. Mangan dioksit, allilik olmayan bu primer alkolün gerekli yükseltgenmesini sağlamaz; osmiyum tetroksit ise alkeni hedef alır.
Bu nedenle yalnızca \(\ce{K2Cr2O7, H2SO4, H2O}\)'yu işaretleyiniz.
1.6 — I, J ve K'nin belirlenmesi
Açıklık sağlamak için bisiklo[3.3.1]nonan iskeletini, yan zinciri taşıyan köprübaşı C1, bitişik keton karbonu C2 ve karşı tarafta metil taşıyan köprübaşı C5 olacak şekilde numaralandırınız.
I'nın oluşumu. Hidrojenleme, ketonu korurken H'deki alkeni ortadan kaldırır. Ardından asit katalizi altında metanol, karboksilik asidi esterleştirir.
Organik bileşikler için toplam denkleştirilmiş tepkime şöyledir:
\[ \ce{C12H16O3 + H2 + CH3OH -> C13H20O3 + H2O}. \]
Dolayısıyla I, doymuş bisiklik ketonu ve C1'de bir \(\ce{-CH2COOCH3}\) sübstitüentini içerir.
J'nin oluşumu. Etilen glikol, etan-1,2-diol OCCO, halka ketonunu beş üyeli bir halkalı ketal olarak korur. Ardından sulu sodyum hidroksit, bu ketali uzaklaştırmadan metil esteri hidroliz eder.
Belirtilen bazik koşullar altında birleşik denkleştirilmiş tepkime şöyledir:
\[ \ce{C13H20O3 + HOCH2CH2OH + OH^- -> C14H21O4^- + CH3OH + H2O}. \]
Asitlendirme, ana cevapta gösterilen nötr asidi verir:
\[ \ce{C14H21O4^- + H+ -> C14H22O4}. \]
Dolayısıyla J, C2'deki etilen ketalini korur ve C1'de bir \(\ce{-CH2COOH}\) grubu veya bunun karboksilatını taşır.
K'nin oluşumu. Tiyonil klorür, karboksilik asit grubunu açil klorüre dönüştürür. Ardından lityum dietilkuprat, açil klorürün klorunu bir etil grubuyla değiştirerek bir keton oluşturur.
J'nin ketal ile korunmuş geri kalanı \(R\) ile gösterilir ve \(\mathrm{Et}=\ce{C2H5}\) yazılırsa,
\[ \ce{RCOOH + SOCl2 -> RCOCl + SO2 + HCl}, \]
\[ \ce{RCOCl + LiCuEt2 -> RCOEt + EtCu + LiCl}. \]
Bunlara karşılık gelen korunmuş yapılar şöyledir:
| Ara ürün | SMILES |
|---|---|
| J'den türetilen, ketal ile korunmuş açil klorür | O=C(Cl)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
| Etilen ketali ile korunmuş K | CCC(=O)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
Son olarak sulu asit, ketali hidroliz ederek başlangıçtaki halka ketonunu yeniden oluşturur:
\[ \ce{C16H26O3 + H2O -> C14H22O2 + HOCH2CH2OH}. \]
Böylece K iki keton içerir: halka ketonu ve şu yan zincir:
\[ \ce{-CH2-C(=O)-CH2-CH3}. \]
Sonraki aldol kondenzasyonu bu yapı tespitini bağımsız olarak doğrular. Yan zincir ketonunun etil tarafında oluşan enolat, halka ketonuna saldırarak beş üyeli bir halka kapatır. Dehidratasyon, gösterilen trisiklik enonu verir:
CC1=C2CCC3(C)CCCC2(CC1=O)C3
Formüller üzerinden denkleştirilmiş tepkimesi şöyledir:
\[ \ce{C14H22O2 -> C14H20O + H2O}. \]
Sonuç olarak etil grubunun uç metili, yeni enon çift bağındaki metil sübstitüentine dönüşür.
1.7 — X'teki çift bağlar
Sistematik adlandırmadan bağımsız olan aşağıdaki atom izleme etiketlerini kullanınız:
- Hu'nun gem-dimetil halka karbonunu C1 olarak etiketleyiniz.
- Hu çiziminde halka çevresinde saat yönünde ilerleyerek diğer halka atomlarını C2–C11 olarak etiketleyiniz.
- Metil taşıyan diğer halka karbonları C5 ve C9'dur.
Humulen, (1E,4E,8E)-2,6,6,9-tetrametilsikloundeka-1,4,8-trien'dir. Bu izleme düzenine göre atomları eşlenmiş SMILES gösterimi şöyledir:
C[C:1]1(C)/[CH:2]=[CH:3]/[CH2:4]/[C:5](C)=[CH:6]/[CH2:7][CH2:8]/[C:9](C)=[CH:10]/[CH2:11]1
Dolayısıyla çift bağları şunlardır:
\[ \mathrm{C2=C3,\qquad C5=C6,\qquad C9=C10}. \]
Asit katalizli izomerleşme, C5=C6 bağını C4=C5 konumuna taşır:
- C6'nın protonlanması C5'te bir karbokatyon oluşturur.
- C4'ten bir protonun ayrılması asit katalizörünü yeniden oluşturur ve C4=C5 bağını meydana getirir.
Oluşan konjuge dien, sonraki halkalaşmayı mümkün kılar. Dolayısıyla X şu bağları içerir:
\[ \boxed{\mathrm{C2=C3,\qquad C4=C5,\qquad C9=C10}.} \]
Hiçbir atom eklenmez veya kaybedilmez: Hu ve X'in her ikisinin de formülü \(\ce{C15H24}\)'tür. Verilen X çiziminde C4=C5 bağı \(Z\) geometrisine, diğer iki çift bağ ise \(E\) geometrisine sahiptir; bu geometriler cevaptaki SMILES gösterimine dâhil edilmiştir.
1.8 — Y'deki pozitif yük
X'ten başlayarak halkalaşma, üç elektron akışı basamağıyla izlenebilir:
- C2=C3 bağının C2'de protonlanması, C3'te bir karbokatyon bırakır.
- C9=C10 π bağı C10 üzerinden saldırarak yeni C3–C10 bağını oluşturur ve C9'da bir karbokatyon bırakır.
- C4=C5 π bağı C4 üzerinden saldırarak yeni C4–C9 bağını oluşturur ve C5'te bir karbokatyon bırakır.
Bu iki yeni karbon–karbon bağı, Y için çizilen kaynaşmış beş, dört ve altı üyeli halkaları tam olarak oluşturur.
Denkleştirilmiş tepkime şöyledir:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
C5, altı üyeli halkanın sağ altında metil taşıyan karbondur. Üç karbon–karbon σ bağına sahiptir, kendisine bağlı hidrojen yoktur ve pozitif yükü taşır.
1.9 — Daire içine alınan beş karbonun izlenmesi
Yukarıdaki numaralandırmaya göre Hu'da daire içine alınan beş atom şunlardır:
\[ \boxed{\mathrm{C3,\ C4,\ C5,\ C9,\ C10}.} \]
Y'nin α-karyofilen alkolüne dönüşümü bir Wagner–Meerwein çevrilmesi içerir:
- C3–C4 σ bağı, katyonik C5'e göç ederek yeni bir C3–C5 bağı oluşturur.
- Pozitif yük C5'ten C4'e taşınır.
- Su C4'e saldırır ve deprotonlanma sonucunda alkol oluşur.
Bu göç, dört üyeli halkayı genişletir ve üründe gösterilen köprülü iskeleti oluşturur. Dolayısıyla hidroksil taşıyan karbon, başlangıçtaki C4'tür.
Hidratasyonun denkleştirilmiş tepkimesi şöyledir:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}, \]
böylece asit katalizli toplam tepkime şu olur:
\[ \ce{C15H24 + H2O -> C15H26O}. \]
α-Karyofilen alkolünün atomları eşlenmiş SMILES gösterimi şöyledir:
C[C:1]1(C)[CH2:2][CH:3]2[CH:10]([CH2:11]1)[C:9]1(C)[CH2:8][CH2:7][CH2:6][C:5]2(C)[CH:4]1O
Dolayısıyla daire içine alınması gereken atomlar şunlardır:
| Başlangıçta daire içine alınmış atom | Verilen α-Ca çizimindeki konumu |
|---|---|
| C3 | Üstteki beş üyeli halkanın sağ alt köşesi |
| C10 | Üstteki beş üyeli halkanın sol alt köşesi |
| C9 | Solda metil taşıyan köprübaşı |
| C5 | Sağda metil taşıyan köprübaşı |
| C4 | \(\ce{OH}\) taşıyan ortadaki köprü karbonu |
Atomları eşlenmiş SMILES gösterimi, atomların kimliklerini ve birbirlerine nasıl bağlandıklarını belirtir. Köprülerin uzaysal düzeni, verilen iskelet çizimiyle aktarılır; bu kısımda ek bir mutlak stereokimyasal konfigürasyon ataması istenmemektedir.
Sonuçlar, düzenleyicilerin yayımladığı resmi sonuçlarla karşılaştırılarak kontrol edildi.
IChO 2025 · Problema teórico 1
Isocariofileno, cloveno y humuleno
6% del total
| 1.1 | 1.2 | 1.3 | 1.4 | 1.5 | 1.6 | 1.7 | 1.8 | 1.9 | Total |
|---|---|---|---|---|---|---|---|---|---|
| 7 | 3 | 6 | 2 | 2 | 8 | 2 | 2 | 2 | 34 |
Los sesquiterpenos tienen la fórmula \(\ce{C15H24}\). Son metabolitos secundarios de las plantas y tanto repelen a los insectos que se alimentan de ellas como atraen a los animales que se alimentan de esos insectos.
El isocariofileno (i-Cy) es un sesquiterpeno presente en el orégano, el romero, la pimienta y el clavo de olor.
La fórmula estructural de i-Cy puede determinarse realizando diversas reacciones y analizando los productos, como se muestra en la figura.
equiv. = traducción 'equiv.'
1.1 Dibuje las estructuras de i-Cy, A y B. No es necesario indicar la estereoquímica.
1.2 Rodee con un círculo los estereocentros del compuesto C y asígneles la configuración \(R\) o \(S\).
El cloveno (Cv) puede sintetizarse a partir de i-Cy mediante catálisis ácida. La síntesis de Cv parte del compuesto D.
\(\ce{H+}\) (cat.)="traducción \(\ce{H+}\) (cat.)"
1.3 Dibuje las estructuras de los compuestos E y F. No es necesario indicar la estereoquímica.
Para las etapas '1' y '2' podrían considerarse varios reactivos. Por ejemplo:
- ☐ PCC
- ☐ \(\ce{K2Cr2O7, H2SO4, H2O}\)
- ☐ \(\ce{MnO2}\)
- ☐ (i) \(\ce{OsO4}\), (ii) \(\ce{KHSO3}\)
1.4 De los reactivos anteriores, marque cuál o cuáles serían adecuados para la etapa '1'.
1.5 De los reactivos anteriores, marque cuál o cuáles serían adecuados para la etapa '2'.
Se muestra la parte final de la síntesis.
1.6 Dibuje las estructuras de los compuestos I, J y K. No es necesario indicar la estereoquímica.
El humuleno (Hu) es otro sesquiterpeno. Puede convertirse en alcohol α-cariofilénico (α-Ca), cuya estructura es similar a la de Cv. Esta conversión es una reacción de hidratación catalizada por ácido que transcurre a través de varias estructuras intermedias. Se muestran las estructuras incompletas de algunos intermedios, X e Y.
\(\ce{H+}\) (cat.)="traducción \(\ce{H+}\) (cat.)"
La transformación de Hu en X es una reacción de isomerización catalizada por ácido. El intermedio Y tiene carga.
1.7 Complete la estructura del intermedio X añadiendo dobles enlaces en las posiciones correctas.
1.8 Complete la estructura del intermedio Y añadiendo una carga positiva en la posición correcta.
En Hu hay cinco átomos de carbono rodeados con un círculo. Comprendiendo el mecanismo, podemos determinar dónde se encuentran estos cinco átomos de carbono en α-Ca.
1.9 Rodee con un círculo los cinco átomos de carbono de α-Ca que corresponden a los rodeados con un círculo en Hu.
Enunciado traducido del texto oficial en inglés.
Respuestas
- 1.1
i-Cy — isocariofileno, 4,11,11-trimetil-8-metilidenbiciclo[7.2.0]undec-4-eno:
CC1=CCCC(=C)C2CC(C)(C)C2CC1
A — 8-(hidroximetil)-4,11,11-trimetilbiciclo[7.2.0]undec-4-eno:
CC1=CCCC(CO)C2CC(C)(C)C2CC1
B — tetrahidroisocariofileno, 2,6,10,10-tetrametilbiciclo[7.2.0]undecano:
CC1CCCC(C)C2CC(C)(C)C2CC1
- 1.2 Rodee con un círculo los tres estereocentros consecutivos que se encuentran de izquierda a derecha a lo largo del borde inferior del ciclobutano y continúan hacia la cadena lateral. Sus configuraciones son \(R,\ S,\ R\).
C — (4R)-5-hidroxi-4-[(1S,2R)-3,3-dimetil-2-(3-oxobutil)ciclobutil]pentanal:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1[C@H](CO)CCC=O
- 1.3
E — la lactona de cinco miembros del ácido 2-(2-hidroxi-5-metilbiciclo[3.3.1]non-3-en-1-il)acético:
O=C1CC23C(O1)C=CC(C)(CCC2)C3
F — 1-(2-hidroxietil)-5-metilbiciclo[3.3.1]non-3-en-2-ol:
OCCC12C(O)C=CC(C)(CCC1)C2
-
1.4 Marque solo \(\ce{MnO2}\) — óxido de manganeso(IV), SMILES iónico formal
[Mn+4].[O-2].[O-2]. Este representa su composición; el sólido posee una red extendida. -
1.5 Marque solo \(\ce{K2Cr2O7, H2SO4, H2O}\):
Dicromato de potasio [K+].[K+].[O-][Cr](=O)(=O)O[Cr](=O)(=O)[O-]; ácido sulfúrico OS(=O)(=O)O; agua O.
- 1.6
I — 2-(5-metil-2-oxobiciclo[3.3.1]nonan-1-il)acetato de metilo:
COC(=O)CC12C(=O)CCC(C)(CCC1)C2
J — el cetal etilénico del ácido 2-(5-metil-2-oxobiciclo[3.3.1]nonan-1-il)acético:
O=C(O)CC12C3(OCCO3)CCC(C)(CCC1)C2
En las condiciones de hidrólisis alcalina indicadas, J se encuentra en forma de carboxilato; su sal sódica es:
[Na+].O=C([O-])CC12C3(OCCO3)CCC(C)(CCC1)C2
K — 5-metil-1-(2-oxobutil)biciclo[3.3.1]nonan-2-ona:
CCC(=O)CC12C(=O)CCC(C)(CCC1)C2
- 1.7 X — (1Z,3E,7E)-1,5,5,8-tetrametilcicloundeca-1,3,7-trieno:
CC1(C)/C=C/C=C(C)\CCC/C(C)=C/C1
En el dibujo de X proporcionado, añada dobles enlaces en:
- El enlace inclinado de la parte superior derecha, situado un enlace más allá del carbono gem-dimetilado.
- El enlace vertical de la derecha que termina en el carbono que lleva un grupo metilo.
- El enlace que une el carbono de la izquierda que lleva un grupo metilo con el siguiente carbono situado arriba y a su derecha.
- 1.8 Coloque \(+\) sobre el carbono de la parte inferior derecha del anillo de seis miembros que lleva un grupo metilo.
Y — el carbocatión ciclobutilcarbinilo terciario tricíclico:
CC1(C)CC2C3[C+](C)CCCC3(C)C2C1
- 1.9 En el alcohol α-cariofilénico, rodee con un círculo:
- Los dos carbonos que forman el borde inferior del anillo superior de cinco miembros.
- Los dos carbonos cabeza de puente que llevan un grupo metilo, a la izquierda y a la derecha.
- El carbono central del puente que lleva \(\ce{OH}\).
Alcohol α-cariofilénico:
CC1(C)CC2C(C1)C1(C)CCCC2(C)C1O
Solución
1.1 — Reconstrucción de i-Cy, A y B
El grado de insaturación de \(\ce{C15H24}\) es
\[ \mathrm{DBE}=\frac{2(15)+2-24}{2}=4. \]
La hidrogenación da \(\ce{C15H28}\), cuyo DBE es 2. Por tanto, la hidrogenación elimina dos unidades de insaturación. Los productos de ozonólisis permiten identificarlas como dos dobles enlaces carbono–carbono, de modo que quedan dos anillos.
El balance de la hidrogenación es
\[ \ce{C15H24 + 2H2 -> C15H28}. \]
Así pues, se consumen \(2\ \mathrm{mol}\) de hidrógeno por mol de i-Cy.
Los productos de ozonólisis determinan cómo volver a conectar el esqueleto carbonado:
- El metanal,
C=O, identifica un grupo terminal \(\ce{=CH2}\). - El átomo al que estaba unido mediante el doble enlace es el carbono carbonílico directamente unido al ciclobutano.
- El aldehído y la metil cetona restantes deben volver a conectarse mediante un doble enlace. Esto cierra un anillo de nueve miembros que comparte un enlace con el ciclobutano.
El producto de ozonólisis de mayor tamaño proporcionado es 4-[(1S,2R)-3,3-dimetil-2-(3-oxobutil)ciclobutil]-4-oxobutanal:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1C(=O)CCC=O
Su fórmula es \(\ce{C14H22O3}\). Una representación de la ozonólisis reductora con el balance de átomos ajustado es
\[ \ce{C15H24 + 2O3 + 2Zn + 4CH3COOH -> C14H22O3 + CH2O + 2Zn(CH3COO)2 + 2H2O}. \]
Esto da la estructura de i-Cy indicada en las respuestas: un sistema bicíclico de anillos fusionados de cuatro y nueve miembros que contiene un alqueno interno y un metileno exocíclico.
El borano, [BH3], hidroborará preferentemente el doble enlace exocíclico, menos impedido. La adición anti-Markovnikov sitúa el boro en el carbono terminal; la oxidación con peróxido de hidrógeno, OO, sustituye el enlace carbono–boro por un enlace carbono–oxígeno. En consecuencia,
\[ \ce{>C=CH2 -> >CH-CH2OH}. \]
El alqueno interno permanece intacto. Cada molécula de borano contiene tres enlaces B–H, por lo que \(1/3\) de equivalente aporta suficientes enlaces B–H para hidroborar un doble enlace por molécula de sustrato. Utilizando ácido bórico, OB(O)O, para expresar el balance tras el tratamiento final neutro,
\[ \ce{3C15H24 + BH3 + 3H2O2 -> 3C15H26O + B(OH)3}. \]
Esto identifica A. Su doble enlace interno restante experimenta ozonólisis para dar C:
\[ \ce{C15H26O + O3 + Zn + 2CH3COOH -> C15H26O3 + Zn(CH3COO)2 + H2O}. \]
La hidrogenación completa de ambos dobles enlaces da, en cambio, B: el metileno exocíclico se convierte en un grupo metilo y el doble enlace interno se convierte en un enlace sencillo.
1.2 — Configuraciones absolutas en C
Denotemos los tres estereocentros de izquierda a derecha en el dibujo proporcionado como \(L\), \(M\) y \(R\).
| Centro | Prioridades CIP, de mayor a menor | Asignación |
|---|---|---|
| \(L\): carbono inferior izquierdo del ciclobutano | Carbono gem-dimetilado del anillo \(>\) \(M\) \(>\) cadena lateral de metil cetona \(>\) H | \(R\) |
| \(M\): carbono inferior derecho del ciclobutano | \(R\) \(>\) \(L\) \(>\) metileno del anillo \(>\) H | \(S\) |
| \(R\): carbono adyacente de la cadena lateral | \(\ce{CH2OH}\) \(>\) \(M\) \(>\) \(\ce{CH2CH2CHO}\) \(>\) H | \(R\) |
En \(L\), los tres ligandos unidos a través de un carbono dan inicialmente las listas de comparación
\[ [C,C,C] > [C,C,H] > [C,H,H]. \]
Su hidrógeno apunta hacia atrás, por lo que la secuencia \(1\to2\to3\) en sentido horario da \(R\).
En \(M\), los dos ligandos de mayor prioridad empatan inicialmente. El ligando de la derecha tiene prioridad en la siguiente comparación porque su ramificación hidroximetilo alcanza un oxígeno. El hidrógeno apunta hacia el observador, por lo que debe invertirse el sentido aparente, lo que da \(S\).
En \(R\), el carbono del hidroximetilo tiene la lista de comparación \([O,H,H]\), que tiene prioridad sobre las otras dos alternativas que solo contienen carbono. Al invertir el sentido aparente porque el hidrógeno apunta hacia el observador, se obtiene \(R\).
Por tanto, las asignaciones requeridas son
\[ \boxed{R,\ S,\ R\quad\text{de izquierda a derecha}.} \]
El carbono gem-dimetilado no es estereogénico porque sus dos sustituyentes metilo son idénticos.
1.3 — Lactonización y reducción
D es 2-(2-hidroxi-5-metilbiciclo[3.3.1]non-3-en-1-il)acetato de metilo:
COC(=O)CC12C(O)C=CC(C)(CCC1)C2
Su grupo hidroxilo alílico está situado de manera que puede atacar al éster intramolecularmente. La catálisis ácida activa el carbonilo del éster y la pérdida de metanol, CO, produce una lactona de cinco miembros.
El nuevo anillo de lactona sigue la secuencia
\[ \text{carbono portador del grupo alcohol} -\ce{O} -\ce{C(=O)} -\ce{CH2} -\text{cabeza de puente adyacente}. \]
El balance de fórmulas es
\[ \ce{C13H20O3 -> C12H16O2 + CH3OH}, \]
lo que concuerda exactamente con la fórmula indicada para E.
El hidruro de litio y aluminio, [Li+].[AlH4-], reduce el carbonilo de la lactona y abre su enlace acilo–oxígeno. Tras el tratamiento final:
- El oxígeno del alcohol original vuelve a formar el grupo hidroxilo alílico secundario.
- El antiguo carbono carbonílico del éster se convierte en el carbono terminal de un sustituyente \(\ce{-CH2CH2OH}\).
- El doble enlace carbono–carbono permanece intacto.
Así pues, F es el diol especificado en las respuestas, de fórmula \(\ce{C12H20O2}\). Una ecuación ajustada de la reducción y el tratamiento final, omitiendo los iones litio espectadores, es
\[ \ce{2C12H16O2 + AlH4^- + 4H+ -> 2C12H20O2 + Al^{3+}}. \]
1.4 — Oxidación selectiva de F a G
G es 1-(2-hidroxietil)-5-metilbiciclo[3.3.1]non-3-en-2-ona:
OCCC12C(=O)C=CC(C)(CCC1)C2
La transformación requerida oxida el alcohol alílico secundario y conserva el alcohol primario no alílico.
El óxido de manganeso(IV) realiza esta oxidación selectiva. En la notación de equivalentes de oxígeno, donde \(\ce{[O]}\) denota un equivalente oxidante formal de un átomo de oxígeno,
\[ \ce{C12H20O2 + [O] -> C12H18O2 + H2O}. \]
Las otras opciones no son adecuadas:
- El PCC también oxidaría el alcohol primario a un aldehído.
- El dicromato acidificado también oxidaría el alcohol primario, hasta dar finalmente un ácido carboxílico.
- El tetróxido de osmio seguido de un tratamiento final con bisulfito dihidroxilaría el alqueno.
Por tanto, marque solo \(\ce{MnO2}\).
1.5 — Oxidación de G a H
H es ácido 2-(5-metil-2-oxobiciclo[3.3.1]non-3-en-1-il)acético:
O=C(O)CC12C(=O)C=CC(C)(CCC1)C2
El alcohol primario debe experimentar la oxidación de cuatro electrones
\[ \ce{-CH2OH -> -COOH}. \]
El dicromato acuoso acidificado produce esta conversión. La ecuación iónica ajustada es
\[ \ce{3C12H18O2 + 2Cr2O7^{2-} + 16H+ -> 3C12H16O3 + 4Cr^{3+} + 11H2O}. \]
El PCC normalmente se detiene en el aldehído en sus condiciones anhidras habituales. El dióxido de manganeso no permite la oxidación requerida de este alcohol primario no alílico, y el tetróxido de osmio actúa sobre el alqueno.
Por tanto, marque solo \(\ce{K2Cr2O7, H2SO4, H2O}\).
1.6 — Identificación de I, J y K
Para mayor claridad, numeremos el esqueleto de biciclo[3.3.1]nonano de modo que el carbono cabeza de puente que lleva la cadena lateral sea C1, el carbono cetónico adyacente sea C2 y el carbono cabeza de puente opuesto que lleva el metilo sea C5.
Formación de I. La hidrogenación elimina el alqueno de H y conserva la cetona. A continuación, el metanol esterifica el ácido carboxílico mediante catálisis ácida.
El balance orgánico global es
\[ \ce{C12H16O3 + H2 + CH3OH -> C13H20O3 + H2O}. \]
Por tanto, I contiene la cetona bicíclica saturada y un sustituyente \(\ce{-CH2COOCH3}\) en C1.
Formación de J. El etilenglicol, etano-1,2-diol OCCO, protege la cetona del anillo en forma de cetal cíclico de cinco miembros. Posteriormente, el hidróxido de sodio acuoso hidroliza el éster metílico sin eliminar este cetal.
El balance combinado en las condiciones alcalinas indicadas es
\[ \ce{C13H20O3 + HOCH2CH2OH + OH^- -> C14H21O4^- + CH3OH + H2O}. \]
La acidificación daría el ácido neutro mostrado en la respuesta principal:
\[ \ce{C14H21O4^- + H+ -> C14H22O4}. \]
Por tanto, J conserva el cetal etilénico en C2 y tiene un grupo \(\ce{-CH2COOH}\), o su carboxilato, en C1.
Formación de K. El cloruro de tionilo convierte el grupo ácido carboxílico en un cloruro de acilo. A continuación, el dietilcuprato de litio sustituye el cloro del cloruro de acilo por un grupo etilo, produciendo una cetona.
Representando mediante \(R\) el resto de J protegido como cetal y tomando \(\mathrm{Et}=\ce{C2H5}\),
\[ \ce{RCOOH + SOCl2 -> RCOCl + SO2 + HCl}, \]
\[ \ce{RCOCl + LiCuEt2 -> RCOEt + EtCu + LiCl}. \]
Las estructuras protegidas correspondientes son:
| Intermedio | SMILES |
|---|---|
| Cloruro de acilo derivado de J protegido como cetal | O=C(Cl)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
| K protegido como cetal etilénico | CCC(=O)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
Finalmente, el ácido acuoso hidroliza el cetal y regenera la cetona original del anillo:
\[ \ce{C16H26O3 + H2O -> C14H22O2 + HOCH2CH2OH}. \]
Por consiguiente, K contiene dos cetonas: la cetona del anillo y la cadena lateral
\[ \ce{-CH2-C(=O)-CH2-CH3}. \]
La condensación aldólica siguiente confirma de forma independiente esta identificación. El enolato formado en el lado del etilo de la cetona de la cadena lateral ataca a la cetona del anillo y cierra un anillo de cinco miembros. La deshidratación da la enona tricíclica representada:
CC1=C2CCC3(C)CCCC2(CC1=O)C3
Su balance de fórmulas es
\[ \ce{C14H22O2 -> C14H20O + H2O}. \]
En consecuencia, el metilo terminal del grupo etilo se convierte en el sustituyente metilo del nuevo doble enlace de la enona.
1.7 — Dobles enlaces en X
Utilicemos las siguientes etiquetas para seguir los átomos, independientes de la nomenclatura sistemática:
- Etiquetemos el carbono gem-dimetilado del anillo de Hu como C1.
- Avancemos en sentido horario alrededor del dibujo de Hu para etiquetar los demás átomos del anillo como C2–C11.
- Los otros carbonos del anillo que llevan un grupo metilo son C5 y C9.
El humuleno es (1E,4E,8E)-2,6,6,9-tetrametilcicloundeca-1,4,8-trieno. Su SMILES con átomos etiquetados según esta convención de seguimiento es:
C[C:1]1(C)/[CH:2]=[CH:3]/[CH2:4]/[C:5](C)=[CH:6]/[CH2:7][CH2:8]/[C:9](C)=[CH:10]/[CH2:11]1
Por tanto, sus dobles enlaces son
\[ \mathrm{C2=C3,\qquad C5=C6,\qquad C9=C10}. \]
La isomerización catalizada por ácido desplaza el enlace C5=C6 a C4=C5:
- La protonación en C6 da un carbocatión en C5.
- La pérdida de un protón de C4 regenera el catalizador ácido y forma C4=C5.
El dieno conjugado resultante permite la ciclación posterior. Así pues, X tiene
\[ \boxed{\mathrm{C2=C3,\qquad C4=C5,\qquad C9=C10}.} \]
No se ganan ni se pierden átomos: tanto Hu como X tienen la fórmula \(\ce{C15H24}\). En el dibujo de X proporcionado, C4=C5 tiene geometría \(Z\), mientras que los otros dos dobles enlaces tienen geometría \(E\); estas geometrías están incluidas en el SMILES de la respuesta.
1.8 — Carga positiva en Y
Partiendo de X, puede seguirse la ciclación mediante tres etapas de desplazamiento de electrones:
- La protonación en C2 de C2=C3 deja un carbocatión en C3.
- El enlace π C9=C10 ataca a través de C10, formando el nuevo enlace C3–C10 y dejando un carbocatión en C9.
- El enlace π C4=C5 ataca a través de C4, formando el nuevo enlace C4–C9 y dejando un carbocatión en C5.
Estos dos nuevos enlaces carbono–carbono producen exactamente los anillos fusionados de cinco, cuatro y seis miembros dibujados para Y.
El balance es
\[ \ce{C15H24 + H+ -> C15H25+}. \]
C5 es el carbono de la parte inferior derecha del anillo de seis miembros que lleva un grupo metilo. Tiene tres enlaces σ carbono–carbono, ningún hidrógeno unido y la carga positiva.
1.9 — Seguimiento de los cinco carbonos rodeados con un círculo
Con la numeración anterior, los cinco átomos rodeados con un círculo en Hu son
\[ \boxed{\mathrm{C3,\ C4,\ C5,\ C9,\ C10}.} \]
La conversión de Y en alcohol α-cariofilénico implica una transposición de Wagner–Meerwein:
- El enlace σ C3–C4 migra al C5 catiónico, formando un nuevo enlace C3–C5.
- La carga positiva se desplaza de C5 a C4.
- El agua ataca a C4 y la desprotonación produce el alcohol.
Esta migración expande el anillo de cuatro miembros y crea el esqueleto con puentes mostrado en el producto. Por tanto, el carbono que lleva el hidroxilo es el C4 original.
El balance de la hidratación es
\[ \ce{C15H25+ + H2O -> C15H26O + H+}, \]
por lo que la reacción global catalizada por ácido es
\[ \ce{C15H24 + H2O -> C15H26O}. \]
El SMILES con átomos etiquetados del alcohol α-cariofilénico es:
C[C:1]1(C)[CH2:2][CH:3]2[CH:10]([CH2:11]1)[C:9]1(C)[CH2:8][CH2:7][CH2:6][C:5]2(C)[CH:4]1O
Por tanto, los átomos que deben rodearse con un círculo son:
| Átomo original rodeado con un círculo | Posición en el dibujo de α-Ca proporcionado |
|---|---|
| C3 | Vértice inferior derecho del anillo superior de cinco miembros |
| C10 | Vértice inferior izquierdo del anillo superior de cinco miembros |
| C9 | Carbono cabeza de puente de la izquierda que lleva un grupo metilo |
| C5 | Carbono cabeza de puente de la derecha que lleva un grupo metilo |
| C4 | Carbono central del puente que lleva \(\ce{OH}\) |
El SMILES con átomos etiquetados especifica la identidad y la conectividad de los átomos. La disposición espacial de los puentes se transmite mediante el dibujo esquelético proporcionado; en este apartado no se pide ninguna asignación estereoquímica absoluta adicional.
Los resultados se comprobaron con los resultados oficiales publicados por los organizadores.
IChO 2025 · 理论题 1
异石竹烯、丁香烯和葎草烯
占总分的 6%
| 1.1 | 1.2 | 1.3 | 1.4 | 1.5 | 1.6 | 1.7 | 1.8 | 1.9 | 总计 |
|---|---|---|---|---|---|---|---|---|---|
| 7 | 3 | 6 | 2 | 2 | 8 | 2 | 2 | 2 | 34 |
倍半萜的分子式为 \(\ce{C15H24}\)。它们是植物的次生代谢产物,既能驱避取食植物的昆虫,又能吸引捕食这些昆虫的动物。
异石竹烯(i-Cy)是一种存在于牛至、迷迭香、胡椒和丁香中的倍半萜。
通过进行各种反应并分析产物,可以确定 i-Cy 的结构式,如图所示。
equiv. = 当量
1.1 画出 i-Cy、A 和 B 的结构。不要求表示立体化学。
1.2 圈出化合物 C 中的立体中心,并标明其构型为 \(R\) 或 \(S\)。
丁香烯(Cv)可由 i-Cy 在酸催化下合成。Cv 的合成从化合物 D 开始。
\(\ce{H+}\) (cat.)="\(\ce{H+}\)(催化剂)"
1.3 画出化合物 E 和 F 的结构。不要求表示立体化学。
对于步骤 '1' 和 '2',可以考虑多种试剂。例如:
- ☐ PCC
- ☐ \(\ce{K2Cr2O7, H2SO4, H2O}\)
- ☐ \(\ce{MnO2}\)
- ☐ (i) \(\ce{OsO4}\),(ii) \(\ce{KHSO3}\)
1.4 在上述试剂中,勾选适用于步骤 '1' 的试剂(可多选)。
1.5 在上述试剂中,勾选适用于步骤 '2' 的试剂(可多选)。
合成的最后部分如下所示。
1.6 画出化合物 I、J 和 K 的结构。不要求表示立体化学。
葎草烯(Hu)是另一种倍半萜。它可以转化为 α-石竹醇(α-Ca),后者的结构与 Cv 相似。这一转化是酸催化的水合反应,经过多个中间体。图中给出了其中一些中间体 X 和 Y 的不完整结构。
\(\ce{H+}\) (cat.)="\(\ce{H+}\)(催化剂)"
从 Hu 到 X 的转化是酸催化的异构化反应。中间体 Y 带有电荷。
1.7 在正确的位置添加双键,补全中间体 X 的结构。
1.8 在正确的位置添加正电荷,补全中间体 Y 的结构。
Hu 中有五个碳原子被圈出。通过理解反应机理,我们可以确定这五个碳原子最终在 α-Ca 中的位置。
1.9 圈出 α-Ca 中与 Hu 中所圈出的五个碳原子相对应的碳原子。
题目译自官方英文原文。
答案
- 1.1
i-Cy — 异石竹烯,4,11,11-三甲基-8-亚甲基双环[7.2.0]十一碳-4-烯:
CC1=CCCC(=C)C2CC(C)(C)C2CC1
A — 8-(羟甲基)-4,11,11-三甲基双环[7.2.0]十一碳-4-烯:
CC1=CCCC(CO)C2CC(C)(C)C2CC1
B — 四氢异石竹烯,2,6,10,10-四甲基双环[7.2.0]十一烷:
CC1CCCC(C)C2CC(C)(C)C2CC1
- 1.2 圈出从左到右沿环丁烷下边缘并延伸至侧链的三个相邻立体中心。它们的构型为 \(R,\ S,\ R\)。
C — (4R)-5-羟基-4-[(1S,2R)-3,3-二甲基-2-(3-氧代丁基)环丁基]戊醛:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1[C@H](CO)CCC=O
- 1.3
E — 2-(2-羟基-5-甲基双环[3.3.1]壬-3-烯-1-基)乙酸形成的五元内酯:
O=C1CC23C(O1)C=CC(C)(CCC2)C3
F — 1-(2-羟乙基)-5-甲基双环[3.3.1]壬-3-烯-2-醇:
OCCC12C(O)C=CC(C)(CCC1)C2
-
1.4 仅勾选 \(\ce{MnO2}\) — 二氧化锰,形式离子 SMILES 为
[Mn+4].[O-2].[O-2]。这一表示式反映其组成;固体具有延展的晶格结构。 -
1.5 仅勾选 \(\ce{K2Cr2O7, H2SO4, H2O}\):
重铬酸钾 [K+].[K+].[O-][Cr](=O)(=O)O[Cr](=O)(=O)[O-];硫酸 OS(=O)(=O)O;水 O。
- 1.6
I — 2-(5-甲基-2-氧代双环[3.3.1]壬烷-1-基)乙酸甲酯:
COC(=O)CC12C(=O)CCC(C)(CCC1)C2
J — 2-(5-甲基-2-氧代双环[3.3.1]壬烷-1-基)乙酸的乙二醇缩酮:
O=C(O)CC12C3(OCCO3)CCC(C)(CCC1)C2
在所述碱性水解条件下,J 以羧酸盐的形式存在;其钠盐为:
[Na+].O=C([O-])CC12C3(OCCO3)CCC(C)(CCC1)C2
K — 5-甲基-1-(2-氧代丁基)双环[3.3.1]壬烷-2-酮:
CCC(=O)CC12C(=O)CCC(C)(CCC1)C2
- 1.7 X — (1Z,3E,7E)-1,5,5,8-四甲基环十一碳-1,3,7-三烯:
CC1(C)/C=C/C=C(C)\CCC/C(C)=C/C1
在给出的 X 结构图中,将以下键改为双键:
- 右上方的斜键,该键与连有偕二甲基的碳原子之间相隔一个键。
- 右侧以连有甲基的碳原子为一端的竖直键。
- 左侧连有甲基的碳原子与其右上方相邻碳原子之间的键。
- 1.8 将 \(+\) 标在六元环右下方连有甲基的碳原子上。
Y — 三环的叔环丁基甲基型碳正离子:
CC1(C)CC2C3[C+](C)CCCC3(C)C2C1
- 1.9 在 α-石竹醇中,圈出:
- 构成顶部五元环底边的两个碳原子。
- 左右两侧连有甲基的两个桥头碳原子。
- 中央连有 \(\ce{OH}\) 的桥碳原子。
α-石竹醇:
CC1(C)CC2C(C1)C1(C)CCCC2(C)C1O
解答
1.1 — 重建 i-Cy、A 和 B 的结构
\(\ce{C15H24}\) 的不饱和度为
\[ \mathrm{DBE}=\frac{2(15)+2-24}{2}=4. \]
氢化生成 \(\ce{C15H28}\),其 DBE 为 2。因此,氢化使不饱和度降低了两个单位。臭氧分解产物表明,这两个不饱和度单位对应于两个碳碳双键,其余对应于两个环。
氢化反应的配平方程式为
\[ \ce{C15H24 + 2H2 -> C15H28}. \]
因此,每摩尔 i-Cy 吸收 \(2\ \mathrm{mol}\) 氢气。
臭氧分解产物确定了重新连接碳骨架的方式:
- 甲醛
C=O表明存在末端 \(\ce{=CH2}\) 基团。 - 原先与其形成双键的另一碳原子,是直接连接环丁烷的羰基碳原子。
- 剩余的醛基和甲基酮的羰基碳必须通过双键重新连接。这会闭合成一个九元环,并与环丁烷共用一个键。
给出的较大臭氧分解产物为 4-[(1S,2R)-3,3-二甲基-2-(3-氧代丁基)环丁基]-4-氧代丁醛:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1C(=O)CCC=O
其分子式为 \(\ce{C14H22O3}\)。还原性臭氧分解的原子守恒方程式为
\[ \ce{C15H24 + 2O3 + 2Zn + 4CH3COOH -> C14H22O3 + CH2O + 2Zn(CH3COO)2 + 2H2O}. \]
由此得到答案中列出的 i-Cy 结构:一个由四元环和九元环稠合而成的双环体系,含有一个环内双键和一个环外亚甲基。
硼烷 [BH3] 优先对位阻较小的环外双键进行硼氢化。反马尔科夫尼科夫加成使硼连接在末端碳上;随后用过氧化氢 OO 氧化,将碳硼键替换为碳氧键。因此,
\[ \ce{>C=CH2 -> >CH-CH2OH}. \]
环内双键保持不变。每个硼烷分子含有三个 B–H 键,因此 \(1/3\) 当量即可提供足够的 B–H 键,使每个底物分子中的一个双键发生硼氢化。以硼酸 OB(O)O 作为中性后处理的产物进行物料衡算,
\[ \ce{3C15H24 + BH3 + 3H2O2 -> 3C15H26O + B(OH)3}. \]
由此确定 A。其剩余的环内双键发生臭氧分解,生成 C:
\[ \ce{C15H26O + O3 + Zn + 2CH3COOH -> C15H26O3 + Zn(CH3COO)2 + H2O}. \]
若将两个双键完全氢化,则得到 B:环外亚甲基变为甲基,环内双键变为单键。
1.2 — C 中的绝对构型
将给定结构图中的三个立体中心从左到右标记为 \(L\)、\(M\) 和 \(R\)。
| 中心 | CIP 优先次序,从高到低 | 构型 |
|---|---|---|
| \(L\):环丁烷左下方碳原子 | 连有偕二甲基的环碳原子 \(>\) \(M\) \(>\) 甲基酮侧链 \(>\) H | \(R\) |
| \(M\):环丁烷右下方碳原子 | \(R\) \(>\) \(L\) \(>\) 环上亚甲基 \(>\) H | \(S\) |
| \(R\):相邻的侧链碳原子 | \(\ce{CH2OH}\) \(>\) \(M\) \(>\) \(\ce{CH2CH2CHO}\) \(>\) H | \(R\) |
在 \(L\) 处,三个以碳连接的基团首先给出以下比较序列
\[ [C,C,C] > [C,C,H] > [C,H,H]. \]
其氢原子背向观察者,因此顺时针的 \(1\to2\to3\) 次序给出 \(R\) 构型。
在 \(M\) 处,优先次序最高的两个基团在初次比较时相同。在下一层比较中,右侧基团的羟甲基分支遇到氧原子,因此优先次序较高。氢原子朝向观察者,所以必须将表观旋转方向反转,得到 \(S\) 构型。
在 \(R\) 处,羟甲基碳的比较序列为 \([O,H,H]\),优先于另外两个仅由碳构成比较项的基团。由于氢原子朝向观察者,将表观旋转方向反转后得到 \(R\) 构型。
因此,所需的构型指认为
\[ \boxed{R,\ S,\ R\quad\text{从左到右}.} \]
连有偕二甲基的碳原子不是立体中心,因为它的两个甲基取代基相同。
1.3 — 内酯化与还原
D 为 2-(2-羟基-5-甲基双环[3.3.1]壬-3-烯-1-基)乙酸甲酯:
COC(=O)CC12C(O)C=CC(C)(CCC1)C2
其烯丙位羟基所处的位置适合对酯基进行分子内进攻。酸催化使酯羰基活化,随后脱去甲醇 CO,生成五元内酯。
新形成的内酯环按以下顺序连接
\[ \text{连有羟基的碳原子} -\ce{O} -\ce{C(=O)} -\ce{CH2} -\text{相邻桥头碳原子}. \]
分子式的配平关系为
\[ \ce{C13H20O3 -> C12H16O2 + CH3OH}, \]
这与题目给出的 E 的分子式完全一致。
氢化铝锂 [Li+].[AlH4-] 还原内酯羰基,并断开其酰氧键。经后处理后:
- 原来的醇氧原子重新成为烯丙位仲羟基的氧原子。
- 原来的酯羰基碳成为 \(\ce{-CH2CH2OH}\) 取代基的末端碳原子。
- 碳碳双键保持不变。
因此,F 是答案中所列的二醇,分子式为 \(\ce{C12H20O2}\)。省略旁观锂离子后,还原及后处理过程的配平方程式为
\[ \ce{2C12H16O2 + AlH4^- + 4H+ -> 2C12H20O2 + Al^{3+}}. \]
1.4 — 将 F 选择性氧化为 G
G 为 1-(2-羟乙基)-5-甲基双环[3.3.1]壬-3-烯-2-酮:
OCCC12C(=O)C=CC(C)(CCC1)C2
所需的转化是氧化烯丙位仲醇,同时保留非烯丙位伯醇。
二氧化锰可实现这一选择性氧化。采用氧当量表示法,其中 \(\ce{[O]}\) 表示一个形式上的氧原子氧化当量,
\[ \ce{C12H20O2 + [O] -> C12H18O2 + H2O}. \]
其余选项均不适用:
- PCC 也会将伯醇氧化为醛。
- 酸化的重铬酸盐也会氧化伯醇,最终生成羧酸。
- 四氧化锇处理后再用亚硫酸氢盐进行后处理会使烯烃发生双羟基化。
因此,仅勾选 \(\ce{MnO2}\)。
1.5 — 将 G 氧化为 H
H 为 2-(5-甲基-2-氧代双环[3.3.1]壬-3-烯-1-基)乙酸:
O=C(O)CC12C(=O)C=CC(C)(CCC1)C2
伯醇必须发生四电子氧化
\[ \ce{-CH2OH -> -COOH}. \]
酸化的重铬酸盐水溶液可实现这一转化。配平后的离子方程式为
\[ \ce{3C12H18O2 + 2Cr2O7^{2-} + 16H+ -> 3C12H16O3 + 4Cr^{3+} + 11H2O}. \]
PCC 在其常规无水条件下通常将氧化停留在醛阶段。二氧化锰不能实现对这一非烯丙位伯醇所需的氧化,而四氧化锇作用于烯烃。
因此,仅勾选 \(\ce{K2Cr2O7, H2SO4, H2O}\)。
1.6 — 确定 I、J 和 K
为便于说明,对双环[3.3.1]壬烷骨架编号,使连有侧链的桥头碳为 C1,相邻的酮羰基碳为 C2,对侧连有甲基的桥头碳为 C5。
I 的形成。 氢化使 H 中的烯烃双键消失,同时保留酮基。随后,甲醇在酸催化下使羧酸发生酯化。
总的有机反应配平关系为
\[ \ce{C12H16O3 + H2 + CH3OH -> C13H20O3 + H2O}. \]
因此,I 含有饱和双环酮结构,且 C1 上连有一个 \(\ce{-CH2COOCH3}\) 取代基。
J 的形成。 乙二醇,即 1,2-乙二醇 OCCO,将环上的酮基保护为五元环状缩酮。随后,氢氧化钠水溶液使甲酯水解,而不脱除这一缩酮保护基。
在所述碱性条件下,合并后的配平关系为
\[ \ce{C13H20O3 + HOCH2CH2OH + OH^- -> C14H21O4^- + CH3OH + H2O}. \]
酸化后将得到主要答案中所示的中性羧酸:
\[ \ce{C14H21O4^- + H+ -> C14H22O4}. \]
因此,J 在 C2 处保留乙二醇缩酮,并在 C1 处连有 \(\ce{-CH2COOH}\) 基团或其羧酸盐形式。
K 的形成。 氯化亚砜将羧基转化为酰氯。随后,二乙基铜锂以一个乙基取代酰氯中的氯,生成酮。
以 \(R\) 表示 J 中经缩酮保护的其余部分,并令 \(\mathrm{Et}=\ce{C2H5}\),
\[ \ce{RCOOH + SOCl2 -> RCOCl + SO2 + HCl}, \]
\[ \ce{RCOCl + LiCuEt2 -> RCOEt + EtCu + LiCl}. \]
相应的受保护结构如下:
| 中间体 | SMILES |
|---|---|
| 由 J 衍生的、经缩酮保护的酰氯 | O=C(Cl)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
| 经乙二醇缩酮保护的 K | CCC(=O)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
最后,酸性水溶液使缩酮水解,恢复原来的环上酮基:
\[ \ce{C16H26O3 + H2O -> C14H22O2 + HOCH2CH2OH}. \]
因此,K 含有两个酮基:一个在环上,另一个在以下侧链中
\[ \ce{-CH2-C(=O)-CH2-CH3}. \]
随后的羟醛缩合独立地证实了这一结构判定。在侧链酮基的乙基一侧形成的烯醇负离子进攻环上酮基,闭合成五元环。脱水后得到图示的三环烯酮:
CC1=C2CCC3(C)CCCC2(CC1=O)C3
其分子式的配平关系为
\[ \ce{C14H22O2 -> C14H20O + H2O}. \]
因此,乙基的末端甲基成为新形成的烯酮双键上的甲基取代基。
1.7 — X 中的双键
采用以下原子追踪标号,这些标号独立于系统命名中的编号:
- 将 Hu 中连有偕二甲基的环碳原子标记为 C1。
- 沿 Hu 结构图顺时针依次将其余环原子标记为 C2–C11。
- 另外两个连有甲基的环碳原子为 C5 和 C9。
葎草烯为 (1E,4E,8E)-2,6,6,9-四甲基环十一碳-1,4,8-三烯。按这一追踪约定,其带原子映射的 SMILES 为:
C[C:1]1(C)/[CH:2]=[CH:3]/[CH2:4]/[C:5](C)=[CH:6]/[CH2:7][CH2:8]/[C:9](C)=[CH:10]/[CH2:11]1
因此,其双键为
\[ \mathrm{C2=C3,\qquad C5=C6,\qquad C9=C10}. \]
酸催化异构化使 C5=C6 双键迁移至 C4=C5:
- 在 C6 处质子化,生成位于 C5 的碳正离子。
- C4 失去一个质子,再生酸催化剂,并形成 C4=C5。
所生成的共轭二烯使后续环化得以发生。因此,X 中的双键为
\[ \boxed{\mathrm{C2=C3,\qquad C4=C5,\qquad C9=C10}.} \]
没有原子增加或损失:Hu 和 X 的分子式均为 \(\ce{C15H24}\)。在给出的 X 结构图中,C4=C5 为 \(Z\) 构型,另外两个双键为 \(E\) 构型;答案中的 SMILES 已包含这些几何构型。
1.8 — Y 中的正电荷
从 X 出发,可以通过三个电子流动步骤追踪环化过程:
- C2=C3 在 C2 处质子化,使 C3 成为碳正离子。
- C9=C10 的 π 键通过 C10 进攻,形成新的 C3–C10 键,并使 C9 成为碳正离子。
- C4=C5 的 π 键通过 C4 进攻,形成新的 C4–C9 键,并使 C5 成为碳正离子。
这两个新形成的碳碳键恰好构成 Y 图中所示的稠合五元环、四元环和六元环。
配平关系为
\[ \ce{C15H24 + H+ -> C15H25+}. \]
C5 是六元环右下方连有甲基的碳原子。它形成三个碳碳 σ 键,不连接氢原子,并带有正电荷。
1.9 — 追踪五个被圈出的碳原子
按照上述编号,Hu 中被圈出的五个原子为
\[ \boxed{\mathrm{C3,\ C4,\ C5,\ C9,\ C10}.} \]
Y 转化为 α-石竹醇的过程涉及 瓦格纳–梅尔魏因重排:
- C3–C4 σ 键向带正电荷的 C5 迁移,形成新的 C3–C5 键。
- 正电荷从 C5 转移至 C4。
- 水进攻 C4,随后脱质子生成醇。
这一迁移使四元环扩环,并形成产物中所示的桥环骨架。因此,连有羟基的碳原子就是原来的 C4。
水合反应的配平关系为
\[ \ce{C15H25+ + H2O -> C15H26O + H+}, \]
因此,总的酸催化反应为
\[ \ce{C15H24 + H2O -> C15H26O}. \]
α-石竹醇的带原子映射的 SMILES 为:
C[C:1]1(C)[CH2:2][CH:3]2[CH:10]([CH2:11]1)[C:9]1(C)[CH2:8][CH2:7][CH2:6][C:5]2(C)[CH:4]1O
因此,应圈出的位置如下:
| 原先被圈出的原子 | 在给出的 α-Ca 结构图中的位置 |
|---|---|
| C3 | 顶部五元环的右下角 |
| C10 | 顶部五元环的左下角 |
| C9 | 左侧连有甲基的桥头碳原子 |
| C5 | 右侧连有甲基的桥头碳原子 |
| C4 | 中央连有 \(\ce{OH}\) 的桥碳原子 |
带原子映射的 SMILES 指定了原子的对应关系和连接方式。各桥的空间排列由给出的骨架结构图表示;本小题不要求额外指认绝对构型。
结果已与主办方公布的官方答案核对。
IChO 2025 · Теоретическая задача 1
Изокариофиллен, кловен и гумулен
6% от общего числа баллов
| 1.1 | 1.2 | 1.3 | 1.4 | 1.5 | 1.6 | 1.7 | 1.8 | 1.9 | Итого |
|---|---|---|---|---|---|---|---|---|---|
| 7 | 3 | 6 | 2 | 2 | 8 | 2 | 2 | 2 | 34 |
Сесквитерпены имеют формулу \(\ce{C15H24}\). Они являются вторичными метаболитами растений и одновременно отпугивают насекомых, питающихся растениями, и привлекают животных, питающихся этими насекомыми.
Изокариофиллен (i-Cy) — сесквитерпен, содержащийся в душице, розмарине, перце и гвоздике.
Структурную формулу i-Cy можно определить, проведя различные реакции и проанализировав продукты, как показано на рисунке.
экв. = перевод «equiv.»
1.1 Изобразите структуры i-Cy, A и B. Указывать стереохимию не требуется.
1.2 Обведите стереоцентры в соединении C и определите их конфигурации: \(R\) или \(S\).
Кловен (Cv) можно синтезировать из i-Cy в условиях кислотного катализа. Синтез Cv начинается с соединения D.
\(\ce{H+}\) (кат.)="перевод \(\ce{H+}\) (кат.)"
1.3 Изобразите структуры соединений E и F. Указывать стереохимию не требуется.
Для стадий '1' и '2' можно рассмотреть несколько реагентов. Например:
- ☐ PCC
- ☐ \(\ce{K2Cr2O7, H2SO4, H2O}\)
- ☐ \(\ce{MnO2}\)
- ☐ (i) \(\ce{OsO4}\), (ii) \(\ce{KHSO3}\)
1.4 Среди приведённых выше реагентов отметьте галочкой те, которые подходят для стадии '1'.
1.5 Среди приведённых выше реагентов отметьте галочкой те, которые подходят для стадии '2'.
Ниже показана заключительная часть синтеза.
1.6 Изобразите структуры соединений I, J и K. Указывать стереохимию не требуется.
Гумулен (Hu) — ещё один сесквитерпен. Его можно превратить в α-кариофилленовый спирт (α-Ca), который по структуре похож на Cv. Это превращение представляет собой реакцию гидратации, катализируемую кислотой и протекающую через несколько промежуточных структур. Показаны неполные структуры некоторых промежуточных соединений, X и Y.
\(\ce{H+}\) (кат.)="перевод \(\ce{H+}\) (кат.)"
Превращение Hu в X представляет собой реакцию изомеризации, катализируемую кислотой. Промежуточное соединение Y имеет заряд.
1.7 Дополните структуру промежуточного соединения X, добавив двойные связи в нужных местах.
1.8 Дополните структуру промежуточного соединения Y, добавив положительный заряд в нужном месте.
В Hu обведены пять атомов углерода. Понимание механизма позволяет определить, где эти пять атомов углерода окажутся в α-Ca.
1.9 Обведите в α-Ca пять атомов углерода, соответствующих обведённым атомам в Hu.
Условие переведено с официального английского текста.
Ответы
- 1.1
i-Cy — изокариофиллен, 4,11,11-триметил-8-метилиденбицикло[7.2.0]ундец-4-ен:
CC1=CCCC(=C)C2CC(C)(C)C2CC1
A — 8-(гидроксиметил)-4,11,11-триметилбицикло[7.2.0]ундец-4-ен:
CC1=CCCC(CO)C2CC(C)(C)C2CC1
B — тетрагидроизокариофиллен, 2,6,10,10-тетраметилбицикло[7.2.0]ундекан:
CC1CCCC(C)C2CC(C)(C)C2CC1
- 1.2 Обведите три последовательных стереоцентра, расположенных слева направо вдоль нижнего ребра циклобутанового кольца и далее в боковой цепи. Их конфигурации — \(R,\ S,\ R\).
C — (4R)-5-гидрокси-4-[(1S,2R)-3,3-диметил-2-(3-оксобутил)циклобутил]пентаналь:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1[C@H](CO)CCC=O
- 1.3
E — пятичленный лактон 2-(2-гидрокси-5-метилбицикло[3.3.1]нон-3-ен-1-ил)уксусной кислоты:
O=C1CC23C(O1)C=CC(C)(CCC2)C3
F — 1-(2-гидроксиэтил)-5-метилбицикло[3.3.1]нон-3-ен-2-ол:
OCCC12C(O)C=CC(C)(CCC1)C2
-
1.4 Отметьте только \(\ce{MnO2}\) — оксид марганца(IV), формальная ионная запись SMILES
[Mn+4].[O-2].[O-2]. Эта запись отражает его состав; в твёрдом состоянии он имеет протяжённую кристаллическую решётку. -
1.5 Отметьте только \(\ce{K2Cr2O7, H2SO4, H2O}\):
Дихромат калия [K+].[K+].[O-][Cr](=O)(=O)O[Cr](=O)(=O)[O-]; серная кислота OS(=O)(=O)O; вода O.
- 1.6
I — метил-2-(5-метил-2-оксобицикло[3.3.1]нонан-1-ил)ацетат:
COC(=O)CC12C(=O)CCC(C)(CCC1)C2
J — этиленкеталь 2-(5-метил-2-оксобицикло[3.3.1]нонан-1-ил)уксусной кислоты:
O=C(O)CC12C3(OCCO3)CCC(C)(CCC1)C2
В указанных условиях щелочного гидролиза J присутствует в виде карбоксилата; его натриевая соль:
[Na+].O=C([O-])CC12C3(OCCO3)CCC(C)(CCC1)C2
K — 5-метил-1-(2-оксобутил)бицикло[3.3.1]нонан-2-он:
CCC(=O)CC12C(=O)CCC(C)(CCC1)C2
- 1.7 X — (1Z,3E,7E)-1,5,5,8-тетраметилциклоундека-1,3,7-триен:
CC1(C)/C=C/C=C(C)\CCC/C(C)=C/C1
На приведённом рисунке X сделайте двойными следующие связи:
- Верхнюю правую наклонную связь, расположенную через одну связь от атома углерода с двумя геминальными метильными группами.
- Правую вертикальную связь, оканчивающуюся у атома углерода с метильной группой.
- Связь от левого атома углерода с метильной группой к следующему атому углерода, расположенному выше и правее него.
- 1.8 Поставьте \(+\) на нижнем правом атоме углерода шестичленного кольца, несущем метильную группу.
Y — трициклический третичный циклобутилкарбинильный карбокатион:
CC1(C)CC2C3[C+](C)CCCC3(C)C2C1
- 1.9 В α-кариофилленовом спирте обведите:
- Оба атома углерода, образующих нижнее ребро верхнего пятичленного кольца.
- Оба узловых атома углерода, несущих метильные группы, слева и справа.
- Центральный атом углерода мостика, несущий \(\ce{OH}\).
α-Кариофилленовый спирт:
CC1(C)CC2C(C1)C1(C)CCCC2(C)C1O
Решение
1.1 — Восстановление структур i-Cy, A и B
Степень ненасыщенности \(\ce{C15H24}\) равна
\[ \mathrm{DBE}=\frac{2(15)+2-24}{2}=4. \]
При гидрировании образуется \(\ce{C15H28}\), для которого DBE равна 2. Следовательно, гидрирование устраняет две единицы ненасыщенности. Продукты озонолиза показывают, что это две двойные связи углерод–углерод, а оставшиеся единицы ненасыщенности соответствуют двум кольцам.
Уравнение гидрирования:
\[ \ce{C15H24 + 2H2 -> C15H28}. \]
Таким образом, поглощается \(2\ \mathrm{mol}\) водорода на моль i-Cy.
Продукты озонолиза позволяют определить, как восстановить связи в углеродном скелете:
- Метаналь,
C=O, указывает на наличие концевой группы \(\ce{=CH2}\). - Атом, ранее связанный с ней двойной связью, — это карбонильный атом углерода, непосредственно присоединённый к циклобутановому кольцу.
- Оставшиеся альдегидную и метилкетонную группы необходимо вновь соединить двойной связью. При этом замыкается девятичленное кольцо, имеющее одну общую связь с циклобутановым кольцом.
Приведённый более крупный продукт озонолиза — 4-[(1S,2R)-3,3-диметил-2-(3-оксобутил)циклобутил]-4-оксобутаналь:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1C(=O)CCC=O
Его формула — \(\ce{C14H22O3}\). Уравнение восстановительного озонолиза с соблюдением баланса атомов:
\[ \ce{C15H24 + 2O3 + 2Zn + 4CH3COOH -> C14H22O3 + CH2O + 2Zn(CH3COO)2 + 2H2O}. \]
Это приводит к структуре i-Cy, приведённой в ответах: конденсированной бициклической системе из четырёх- и девятичленного колец, содержащей одну внутреннюю алкеновую связь и одну экзоциклическую метиленовую группу.
Боран, [BH3], преимущественно гидроборирует менее стерически затруднённую экзоциклическую двойную связь. При присоединении против правила Марковникова бор оказывается у концевого атома углерода; окисление пероксидом водорода, OO, заменяет связь углерод–бор связью углерод–кислород. Следовательно,
\[ \ce{>C=CH2 -> >CH-CH2OH}. \]
Внутренняя алкеновая связь сохраняется. Каждая молекула борана содержит три связи B–H, поэтому \(1/3\) эквивалента обеспечивает достаточное количество связей B–H для гидроборирования одной двойной связи в каждой молекуле субстрата. Если для составления материального баланса после нейтральной обработки использовать борную кислоту, OB(O)O, получаем
\[ \ce{3C15H24 + BH3 + 3H2O2 -> 3C15H26O + B(OH)3}. \]
Это позволяет установить структуру A. Оставшаяся в нём внутренняя двойная связь подвергается озонолизу с образованием C:
\[ \ce{C15H26O + O3 + Zn + 2CH3COOH -> C15H26O3 + Zn(CH3COO)2 + H2O}. \]
Полное гидрирование обеих двойных связей, напротив, даёт B: экзоциклическая метиленовая группа превращается в метильную, а внутренняя двойная связь — в одинарную.
1.2 — Абсолютные конфигурации в C
Обозначим три стереоцентра слева направо на приведённом рисунке как \(L\), \(M\) и \(R\).
| Центр | Приоритеты по правилам CIP, от высшего к низшему | Конфигурация |
|---|---|---|
| \(L\): левый нижний атом углерода циклобутанового кольца | Атом углерода кольца с двумя геминальными метильными группами \(>\) \(M\) \(>\) боковая цепь с метилкетонной группой \(>\) H | \(R\) |
| \(M\): правый нижний атом углерода циклобутанового кольца | \(R\) \(>\) \(L\) \(>\) метиленовая группа кольца \(>\) H | \(S\) |
| \(R\): соседний атом углерода боковой цепи | \(\ce{CH2OH}\) \(>\) \(M\) \(>\) \(\ce{CH2CH2CHO}\) \(>\) H | \(R\) |
Для \(L\) три углеродных лиганда на первом этапе дают следующие списки для сравнения:
\[ [C,C,C] > [C,C,H] > [C,H,H]. \]
Атом водорода направлен от наблюдателя, поэтому последовательность \(1\to2\to3\) по часовой стрелке соответствует \(R\).
Для \(M\) два старших лиганда на первом этапе равноценны. Правый лиганд получает преимущество на следующем этапе сравнения, поскольку его гидроксиметильная ветвь содержит кислород. Атом водорода направлен к наблюдателю, поэтому видимое направление обхода необходимо обратить, что даёт \(S\).
Для \(R\) атом углерода гидроксиметильной группы имеет список сравнения \([O,H,H]\), который даёт ему преимущество перед обоими вариантами, содержащими только углеродные заместители. Обращение видимого направления обхода, поскольку атом водорода направлен к наблюдателю, даёт \(R\).
Следовательно, искомые конфигурации:
\[ \boxed{R,\ S,\ R\quad\text{слева направо}.} \]
Атом углерода с двумя геминальными метильными группами не является стереогенным, поскольку его два метильных заместителя одинаковы.
1.3 — Лактонизация и восстановление
D — метил-2-(2-гидрокси-5-метилбицикло[3.3.1]нон-3-ен-1-ил)ацетат:
COC(=O)CC12C(O)C=CC(C)(CCC1)C2
Его аллильная гидроксильная группа расположена так, что может внутримолекулярно атаковать сложноэфирную группу. Кислотный катализ активирует карбонильную группу сложного эфира, а отщепление метанола, CO, приводит к образованию пятичленного лактона.
Новое лактонное кольцо образуется следующей последовательностью:
\[ \text{атом углерода со спиртовой группой} -\ce{O} -\ce{C(=O)} -\ce{CH2} -\text{соседний узловой атом}. \]
Баланс молекулярных формул:
\[ \ce{C13H20O3 -> C12H16O2 + CH3OH}, \]
что в точности согласуется с указанной формулой E.
Алюмогидрид лития, [Li+].[AlH4-], восстанавливает карбонильную группу лактона и разрывает его связь ацил–кислород. После обработки реакционной смеси:
- Исходный спиртовой атом кислорода вновь образует вторичную аллильную гидроксильную группу.
- Бывший карбонильный атом углерода сложноэфирной группы становится концевым атомом углерода заместителя \(\ce{-CH2CH2OH}\).
- Двойная связь углерод–углерод сохраняется.
Таким образом, F — диол, указанный в ответах, с формулой \(\ce{C12H20O2}\). Сбалансированное уравнение восстановления и последующей обработки без учёта ионов лития, не участвующих в превращении:
\[ \ce{2C12H16O2 + AlH4^- + 4H+ -> 2C12H20O2 + Al^{3+}}. \]
1.4 — Селективное окисление F до G
G — 1-(2-гидроксиэтил)-5-метилбицикло[3.3.1]нон-3-ен-2-он:
OCCC12C(=O)C=CC(C)(CCC1)C2
Требуемое превращение заключается в окислении вторичной аллильной спиртовой группы с сохранением первичной спиртовой группы, не находящейся в аллильном положении.
Оксид марганца(IV) осуществляет такое селективное окисление. В записи через кислородный эквивалент, где \(\ce{[O]}\) обозначает один формальный окислительный эквивалент, соответствующий атому кислорода,
\[ \ce{C12H20O2 + [O] -> C12H18O2 + H2O}. \]
Остальные варианты не подходят:
- PCC также окислил бы первичную спиртовую группу до альдегидной.
- Подкисленный дихромат также окислил бы первичную спиртовую группу, в конечном счёте до карбоксильной.
- Тетраоксид осмия с последующей обработкой гидрогенсульфитом вызвал бы дигидроксилирование алкена.
Поэтому отметьте только \(\ce{MnO2}\).
1.5 — Окисление G до H
H — 2-(5-метил-2-оксобицикло[3.3.1]нон-3-ен-1-ил)уксусная кислота:
O=C(O)CC12C(=O)C=CC(C)(CCC1)C2
Первичная спиртовая группа должна подвергнуться четырёхэлектронному окислению
\[ \ce{-CH2OH -> -COOH}. \]
Водный раствор подкисленного дихромата обеспечивает это превращение. Сбалансированное ионное уравнение:
\[ \ce{3C12H18O2 + 2Cr2O7^{2-} + 16H+ -> 3C12H16O3 + 4Cr^{3+} + 11H2O}. \]
В стандартных безводных условиях окисление с помощью PCC обычно останавливается на стадии альдегида. Диоксид марганца не обеспечивает требуемого окисления этой первичной спиртовой группы, не находящейся в аллильном положении, а тетраоксид осмия реагирует с алкеновой связью.
Поэтому отметьте только \(\ce{K2Cr2O7, H2SO4, H2O}\).
1.6 — Определение структур I, J и K
Для ясности пронумеруем бицикло[3.3.1]нонановый скелет так, чтобы узловой атом с боковой цепью был C1, соседний кетонный атом углерода — C2, а противоположный узловой атом с метильной группой — C5.
Образование I. Гидрирование устраняет алкеновую связь в H, сохраняя кетонную группу. Затем метанол в условиях кислотного катализа этерифицирует карбоксильную группу.
Суммарный баланс органического превращения:
\[ \ce{C12H16O3 + H2 + CH3OH -> C13H20O3 + H2O}. \]
Таким образом, I содержит насыщенный бициклический кетон и заместитель \(\ce{-CH2COOCH3}\) при C1.
Образование J. Этиленгликоль, этан-1,2-диол OCCO, защищает кетонную группу кольца в виде пятичленного циклического кеталя. Последующая обработка водным раствором гидроксида натрия гидролизует метиловый эфир, не снимая эту кетальную защиту.
Суммарный баланс в указанных щелочных условиях:
\[ \ce{C13H20O3 + HOCH2CH2OH + OH^- -> C14H21O4^- + CH3OH + H2O}. \]
Подкисление дало бы нейтральную кислоту, приведённую в основном ответе:
\[ \ce{C14H21O4^- + H+ -> C14H22O4}. \]
Следовательно, J сохраняет этиленкетальную группу при C2 и содержит группу \(\ce{-CH2COOH}\) или её карбоксилатную форму при C1.
Образование K. Тионилхлорид превращает карбоксильную группу в хлорангидридную. Затем диэтилкупрат лития заменяет атом хлора хлорангидрида одной этильной группой, образуя кетон.
Обозначая остаток J с кетальной защитой через \(R\) и принимая \(\mathrm{Et}=\ce{C2H5}\), получаем
\[ \ce{RCOOH + SOCl2 -> RCOCl + SO2 + HCl}, \]
\[ \ce{RCOCl + LiCuEt2 -> RCOEt + EtCu + LiCl}. \]
Соответствующие защищённые структуры:
| Промежуточное соединение | SMILES |
|---|---|
| Хлорангидрид с кетальной защитой, полученный из J | O=C(Cl)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
| K с этиленкетальной защитой | CCC(=O)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
Наконец, водный раствор кислоты гидролизует кеталь и восстанавливает исходную кетонную группу кольца:
\[ \ce{C16H26O3 + H2O -> C14H22O2 + HOCH2CH2OH}. \]
Следовательно, K содержит две кетонные группы: кетонную группу кольца и боковую цепь
\[ \ce{-CH2-C(=O)-CH2-CH3}. \]
Последующая альдольная конденсация независимо подтверждает такое определение структуры. Енолят, образующийся со стороны этильной группы кетона боковой цепи, атакует кетонную группу кольца, замыкая пятичленное кольцо. Дегидратация даёт изображённый трициклический енон:
CC1=C2CCC3(C)CCCC2(CC1=O)C3
Баланс молекулярных формул:
\[ \ce{C14H22O2 -> C14H20O + H2O}. \]
Таким образом, концевая метильная группа этильного фрагмента становится метильным заместителем при новой двойной связи енона.
1.7 — Двойные связи в X
Используем следующие метки для отслеживания атомов, не связанные с систематической номенклатурой:
- Обозначим атом углерода кольца Hu с двумя геминальными метильными группами как C1.
- Двигаясь по часовой стрелке по рисунку Hu, обозначим остальные атомы кольца как C2–C11.
- Остальные атомы углерода кольца, несущие метильные группы, — C5 и C9.
Гумулен — (1E,4E,8E)-2,6,6,9-тетраметилциклоундека-1,4,8-триен. Его SMILES с атомными метками согласно этой схеме отслеживания:
C[C:1]1(C)/[CH:2]=[CH:3]/[CH2:4]/[C:5](C)=[CH:6]/[CH2:7][CH2:8]/[C:9](C)=[CH:10]/[CH2:11]1
Следовательно, его двойные связи:
\[ \mathrm{C2=C3,\qquad C5=C6,\qquad C9=C10}. \]
Изомеризация, катализируемая кислотой, перемещает связь C5=C6 в положение C4=C5:
- Протонирование по C6 даёт карбокатион на C5.
- Отщепление протона от C4 регенерирует кислотный катализатор и образует C4=C5.
Образовавшийся сопряжённый диен делает возможной последующую циклизацию. Таким образом, в X имеются
\[ \boxed{\mathrm{C2=C3,\qquad C4=C5,\qquad C9=C10}.} \]
Ни один атом не присоединяется и не отщепляется: и Hu, и X имеют формулу \(\ce{C15H24}\). На приведённом рисунке X связь C4=C5 имеет \(Z\)-конфигурацию, а две другие двойные связи — \(E\)-конфигурацию; эти конфигурации учтены в SMILES в ответе.
1.8 — Положительный заряд в Y
Начиная с X, циклизацию можно проследить по трём стадиям перемещения электронов:
- Протонирование по C2 связи C2=C3 оставляет карбокатион на C3.
- π-Связь C9=C10 атакует через C10, образуя новую связь C3–C10 и оставляя карбокатион на C9.
- π-Связь C4=C5 атакует через C4, образуя новую связь C4–C9 и оставляя карбокатион на C5.
Эти две новые связи углерод–углерод образуют в точности те конденсированные пяти-, четырёх- и шестичленное кольца, которые изображены для Y.
Баланс:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
C5 — нижний правый атом углерода шестичленного кольца, несущий метильную группу. Он имеет три σ-связи углерод–углерод, не имеет присоединённого атома водорода и несёт положительный заряд.
1.9 — Отслеживание пяти обведённых атомов углерода
При использовании приведённой выше нумерации пять обведённых атомов в Hu — это
\[ \boxed{\mathrm{C3,\ C4,\ C5,\ C9,\ C10}.} \]
Превращение Y в α-кариофилленовый спирт включает перегруппировку Вагнера–Меервейна:
- σ-Связь C3–C4 мигрирует к катионному центру C5, образуя новую связь C3–C5.
- Положительный заряд перемещается с C5 на C4.
- Вода атакует C4, а депротонирование приводит к образованию спирта.
Эта миграция расширяет четырёхчленное кольцо и создаёт мостиковый скелет, показанный в продукте. Следовательно, атом углерода, несущий гидроксильную группу, — это исходный C4.
Баланс гидратации:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}, \]
поэтому суммарная реакция, катализируемая кислотой, имеет вид
\[ \ce{C15H24 + H2O -> C15H26O}. \]
SMILES α-кариофилленового спирта с атомными метками:
C[C:1]1(C)[CH2:2][CH:3]2[CH:10]([CH2:11]1)[C:9]1(C)[CH2:8][CH2:7][CH2:6][C:5]2(C)[CH:4]1O
Следовательно, необходимо обвести:
| Исходный обведённый атом | Положение на приведённом рисунке α-Ca |
|---|---|
| C3 | Нижний правый угол верхнего пятичленного кольца |
| C10 | Нижний левый угол верхнего пятичленного кольца |
| C9 | Левый узловой атом, несущий метильную группу |
| C5 | Правый узловой атом, несущий метильную группу |
| C4 | Центральный атом углерода мостика, несущий \(\ce{OH}\) |
SMILES с атомными метками задаёт соответствие атомов и связи между ними. Пространственное расположение мостиков передаётся приведённой скелетной формулой; дополнительного определения абсолютной конфигурации в этой части не требуется.
Ответы проверены по официальным ответам, опубликованным организаторами.
IChO 2025 · مسألة نظرية 1
إيزوكاريوفيلين، وكلوفين، وهومولين
6% من المجموع الكلي
| 1.1 | 1.2 | 1.3 | 1.4 | 1.5 | 1.6 | 1.7 | 1.8 | 1.9 | المجموع |
|---|---|---|---|---|---|---|---|---|---|
| 7 | 3 | 6 | 2 | 2 | 8 | 2 | 2 | 2 | 34 |
للسيسكويتربينات الصيغة \(\ce{C15H24}\). وهي مستقلبات ثانوية في النباتات، وتعمل على ردع الحشرات التي تتغذى على النباتات وجذب الحيوانات التي تتغذى على تلك الحشرات.
الإيزوكاريوفيلين (i-Cy) سيسكويتربين يوجد في الأوريغانو وإكليل الجبل والفلفل والقرنفل.
يمكن تحديد الصيغة البنائية لـ i-Cy بإجراء تفاعلات مختلفة وتحليل النواتج كما هو موضح في الشكل.
equiv. = مكافئ
1.1 ارسم بُنى i-Cy وA وB. لا يُطلب توضيح الكيمياء الفراغية.
1.2 ضع دوائر حول المراكز الفراغية في المركب C، وعيّن تكوين كل منها على أنه \(R\) أو \(S\).
يمكن اصطناع الكلوفين (Cv) من i-Cy بالتحفيز الحمضي. يبدأ اصطناع Cv من المركب D.
\(\ce{H+}\) (cat.)="\(\ce{H+}\) (حفّاز)"
1.3 ارسم بُنى المركبين E وF. لا يُطلب توضيح الكيمياء الفراغية.
يمكن النظر في عدة كواشف للخطوتين '1' و'2'. على سبيل المثال:
- ☐ PCC
- ☐ \(\ce{K2Cr2O7, H2SO4, H2O}\)
- ☐ \(\ce{MnO2}\)
- ☐ (i) \(\ce{OsO4}\)، (ii) \(\ce{KHSO3}\)
1.4 من بين الكواشف أعلاه، ضع علامة صح أمام الكاشف أو الكواشف المناسبة للخطوة '1'.
1.5 من بين الكواشف أعلاه، ضع علامة صح أمام الكاشف أو الكواشف المناسبة للخطوة '2'.
يُعرض الجزء الأخير من الاصطناع أدناه.
1.6 ارسم بُنى المركبات I وJ وK. لا يُطلب توضيح الكيمياء الفراغية.
الهومولين (Hu) سيسكويتربين آخر. ويمكن تحويله إلى كحول α-كاريوفيلين (α-Ca)، الذي يشبه Cv في البنية. وهذا التحول تفاعل إماهة محفَّز حمضيًا يحدث عبر بُنى وسيطة متعددة. وتُعرض بُنى غير مكتملة لبعض الوسائط، X وY.
\(\ce{H+}\) (cat.)="\(\ce{H+}\) (حفّاز)"
التحول من Hu إلى X تفاعل تصاوغ محفَّز حمضيًا. والوسيط Y مشحون.
1.7 أكمل بنية الوسيط X بإضافة روابط مزدوجة في المواضع الصحيحة.
1.8 أكمل بنية الوسيط Y بإضافة شحنة موجبة في الموضع الصحيح.
وُضعت دوائر حول خمس ذرات كربون في Hu. ومن خلال فهم الآلية يمكننا تحديد المواضع التي تؤول إليها هذه الذرات الخمس في α-Ca.
1.9 ضع دوائر حول ذرات الكربون الخمس في α-Ca التي تقابل الذرات المحاطة بدوائر في Hu.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 1.1
i-Cy — إيزوكاريوفيلين، 4,11,11-ثلاثي ميثيل-8-ميثيليدين ثنائي سيكلو[7.2.0]أونديك-4-ين:
CC1=CCCC(=C)C2CC(C)(C)C2CC1
A — 8-(هيدروكسي ميثيل)-4,11,11-ثلاثي ميثيل ثنائي سيكلو[7.2.0]أونديك-4-ين:
CC1=CCCC(CO)C2CC(C)(C)C2CC1
B — رباعي هيدروإيزوكاريوفيلين، 2,6,10,10-رباعي ميثيل ثنائي سيكلو[7.2.0]أونديكان:
CC1CCCC(C)C2CC(C)(C)C2CC1
- 1.2 ضع دوائر حول المراكز الفراغية الثلاثة المتتالية الممتدة من اليسار إلى اليمين عبر الحافة السفلية لحلقة السيكلوبوتان وصولًا إلى السلسلة الجانبية. تكويناتها هي \(R,\ S,\ R\).
C — (4R)-5-هيدروكسي-4-[(1S,2R)-3,3-ثنائي ميثيل-2-(3-أوكسوبوتيل)سيكلوبوتيل]بنتانال:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1[C@H](CO)CCC=O
- 1.3
E — اللاكتون الخماسي الحلقة لحمض 2-(2-هيدروكسي-5-ميثيل ثنائي سيكلو[3.3.1]نون-3-ين-1-يل)الأسيتيك:
O=C1CC23C(O1)C=CC(C)(CCC2)C3
F — 1-(2-هيدروكسي إيثيل)-5-ميثيل ثنائي سيكلو[3.3.1]نون-3-ين-2-ول:
OCCC12C(O)C=CC(C)(CCC1)C2
-
1.4 ضع علامة صح أمام \(\ce{MnO2}\) فقط — أكسيد المنغنيز(IV)، وتمثيله الأيوني الشكلي بصيغة SMILES هو
[Mn+4].[O-2].[O-2]. يمثّل هذا تركيبه؛ أما المادة الصلبة فلها شبكة بلورية ممتدة. -
1.5 ضع علامة صح أمام \(\ce{K2Cr2O7, H2SO4, H2O}\) فقط:
ثنائي كرومات البوتاسيوم [K+].[K+].[O-][Cr](=O)(=O)O[Cr](=O)(=O)[O-]؛ حمض الكبريتيك OS(=O)(=O)O؛ الماء O.
- 1.6
I — 2-(5-ميثيل-2-أوكسو ثنائي سيكلو[3.3.1]نونان-1-يل)أسيتات الميثيل:
COC(=O)CC12C(=O)CCC(C)(CCC1)C2
J — كيتال الإيثيلين لحمض 2-(5-ميثيل-2-أوكسو ثنائي سيكلو[3.3.1]نونان-1-يل)الأسيتيك:
O=C(O)CC12C3(OCCO3)CCC(C)(CCC1)C2
في ظروف التحلل المائي القلوي المذكورة، يوجد J في صورة الكربوكسيلات؛ وملحه الصوديومي هو:
[Na+].O=C([O-])CC12C3(OCCO3)CCC(C)(CCC1)C2
K — 5-ميثيل-1-(2-أوكسوبوتيل)ثنائي سيكلو[3.3.1]نونان-2-ون:
CCC(=O)CC12C(=O)CCC(C)(CCC1)C2
- 1.7 X — (1Z,3E,7E)-1,5,5,8-رباعي ميثيل سيكلوأونديكا-1,3,7-تريين:
CC1(C)/C=C/C=C(C)\CCC/C(C)=C/C1
في الرسم المعطى لـ X، أضف روابط مزدوجة في المواضع الآتية:
- الرابطة المائلة في أعلى اليمين، التي تلي الرابطة المتصلة بذرة الكربون الحاملة لمجموعتي ميثيل توأميتين.
- الرابطة الرأسية اليمنى المنتهية عند ذرة الكربون الحاملة لمجموعة الميثيل.
- الرابطة الممتدة من ذرة الكربون اليسرى الحاملة لمجموعة الميثيل إلى ذرة الكربون التالية الواقعة أعلى منها وإلى يمينها.
- 1.8 ضع \(+\) على ذرة الكربون السفلية اليمنى الحاملة لمجموعة الميثيل في الحلقة السداسية.
Y — كاتيون سيكلوبوتيل كاربينيل الكربوني الثالثي ثلاثي الحلقات:
CC1(C)CC2C3[C+](C)CCCC3(C)C2C1
- 1.9 في كحول α-كاريوفيلين، ضع دوائر حول:
- ذرتي الكربون اللتين تشكّلان الحافة السفلية للحلقة الخماسية العلوية.
- رأسي الجسر الحاملين لمجموعتي الميثيل، على اليسار واليمين.
- ذرة كربون الجسر المركزية الحاملة لـ \(\ce{OH}\).
كحول α-كاريوفيلين:
CC1(C)CC2C(C1)C1(C)CCCC2(C)C1O
الحل
1.1 — استنتاج بُنى i-Cy وA وB
درجة عدم الإشباع للصيغة \(\ce{C15H24}\) هي
\[ \mathrm{DBE}=\frac{2(15)+2-24}{2}=4. \]
تعطي الهدرجة \(\ce{C15H28}\)، ودرجة عدم الإشباع DBE لها تساوي 2. إذن تزيل الهدرجة وحدتين من عدم الإشباع. وتبيّن نواتج التحلل بالأوزون أن هاتين الوحدتين هما رابطتان مزدوجتان بين الكربون والكربون، وتتبقى حلقتان.
المعادلة الموزونة للهدرجة هي
\[ \ce{C15H24 + 2H2 -> C15H28}. \]
وبذلك تبلغ كمية الهيدروجين المستهلكة \(2\ \mathrm{mol}\) لكل مول من i-Cy.
تحدّد نواتج التحلل بالأوزون كيفية إعادة وصل الهيكل الكربوني:
- يدل الميثانال،
C=O، على وجود مجموعة طرفية \(\ce{=CH2}\). - ذرة الكربون التي كانت مرتبطة بها برابطة مزدوجة هي ذرة كربون الكربونيل المتصلة مباشرةً بالسيكلوبوتان.
- يجب إعادة وصل الألدهيد وكيتون الميثيل المتبقيين برابطة مزدوجة. ويؤدي ذلك إلى إغلاق حلقة تساعية تشترك في رابطة واحدة مع السيكلوبوتان.
ناتج التحلل بالأوزون الأكبر المعطى هو 4-[(1S,2R)-3,3-ثنائي ميثيل-2-(3-أوكسوبوتيل)سيكلوبوتيل]-4-أوكسوبوتانال:
CC(=O)CC[C@H]1C(C)(C)C[C@@H]1C(=O)CCC=O
صيغته هي \(\ce{C14H22O3}\). ويمكن تمثيل التحلل الاختزالي بالأوزون بمعادلة موزونة من حيث الذرات كما يأتي:
\[ \ce{C15H24 + 2O3 + 2Zn + 4CH3COOH -> C14H22O3 + CH2O + 2Zn(CH3COO)2 + 2H2O}. \]
يعطي ذلك بنية i-Cy الواردة في الإجابات: نظامًا ثنائي الحلقات من حلقتين مندمجتين رباعية وتساعية، يحتوي على ألكين داخلي واحد ومجموعة ميثيلين واحدة خارج الحلقة.
يضيف البوران، [BH3]، الهيدروجين والبورون تفضيليًا إلى الرابطة المزدوجة الأقل إعاقةً فراغيةً خارج الحلقة. وتضع الإضافة المضادة لقاعدة ماركوفنيكوف البورون على ذرة الكربون الطرفية؛ ثم تستبدل الأكسدة ببيروكسيد الهيدروجين، OO، رابطة الكربون–البورون برابطة كربون–أكسجين. وبناءً عليه،
\[ \ce{>C=CH2 -> >CH-CH2OH}. \]
يبقى الألكين الداخلي دون تغيير. ويحتوي كل جزيء بوران على ثلاث روابط B–H، لذا يوفّر \(1/3\) مكافئ عددًا كافيًا من روابط B–H لإضافة الهيدروجين والبورون إلى رابطة مزدوجة واحدة في كل جزيء من الركيزة. وباستخدام حمض البوريك، OB(O)O، لموازنة النواتج بعد المعالجة النهائية المتعادلة،
\[ \ce{3C15H24 + BH3 + 3H2O2 -> 3C15H26O + B(OH)3}. \]
يحدّد ذلك A. وتخضع رابطته المزدوجة الداخلية المتبقية للتحلل بالأوزون لتعطي C:
\[ \ce{C15H26O + O3 + Zn + 2CH3COOH -> C15H26O3 + Zn(CH3COO)2 + H2O}. \]
أما الهدرجة الكاملة لكلتا الرابطتين المزدوجتين فتعطي B: إذ تتحول مجموعة الميثيلين خارج الحلقة إلى مجموعة ميثيل، وتتحول الرابطة المزدوجة الداخلية إلى رابطة أحادية.
1.2 — التكوينات المطلقة في C
سمِّ المراكز الفراغية الثلاثة من اليسار إلى اليمين في الرسم المعطى \(L\) و\(M\) و\(R\).
| المركز | أولويات CIP، من الأعلى إلى الأدنى | التكوين |
|---|---|---|
| \(L\): ذرة كربون السيكلوبوتان السفلية اليسرى | ذرة كربون الحلقة الحاملة لمجموعتي ميثيل توأميتين \(>\) \(M\) \(>\) السلسلة الجانبية المحتوية على كيتون الميثيل \(>\) H | \(R\) |
| \(M\): ذرة كربون السيكلوبوتان السفلية اليمنى | \(R\) \(>\) \(L\) \(>\) ميثيلين الحلقة \(>\) H | \(S\) |
| \(R\): ذرة الكربون المجاورة في السلسلة الجانبية | \(\ce{CH2OH}\) \(>\) \(M\) \(>\) \(\ce{CH2CH2CHO}\) \(>\) H | \(R\) |
عند \(L\)، تعطي المجموعات الكربونية الثلاث المرتبطة بالمركز في البداية قوائم المقارنة
\[ [C,C,C] > [C,C,H] > [C,H,H]. \]
تتجه ذرة الهيدروجين فيه بعيدًا عن المشاهد، لذا يعطي التسلسل \(1\to2\to3\) باتجاه عقارب الساعة التكوين \(R\).
عند \(M\)، تتساوى في البداية المجموعتان الأعلى أولويةً. وتتقدم المجموعة اليمنى في المقارنة التالية لأن فرع الهيدروكسي ميثيل فيها يصل إلى الأكسجين. وتتجه ذرة الهيدروجين نحو المشاهد، لذا يجب عكس الاتجاه الظاهري، فنحصل على \(S\).
عند \(R\)، تكون قائمة المقارنة لذرة كربون الهيدروكسي ميثيل هي \([O,H,H]\)، وهي تتقدم على كلا البديلين اللذين يحتويان على الكربون وحده في مواضع المقارنة. ويعطي عكس الاتجاه الظاهري، لأن الهيدروجين يتجه نحو المشاهد، التكوين \(R\).
وعليه، فإن التكوينات المطلوبة هي
\[ \boxed{R,\ S,\ R\quad\text{من اليسار إلى اليمين}.} \]
ذرة الكربون الحاملة لمجموعتي ميثيل توأميتين ليست مركزًا مولِّدًا للتصاوغ الفراغي، لأن مستبدلَي الميثيل فيها متماثلان.
1.3 — تكوين اللاكتون والاختزال
D هو 2-(2-هيدروكسي-5-ميثيل ثنائي سيكلو[3.3.1]نون-3-ين-1-يل)أسيتات الميثيل:
COC(=O)CC12C(O)C=CC(C)(CCC1)C2
تقع مجموعة الهيدروكسيل الأليلية فيه في موضع يتيح لها مهاجمة الإستر داخل الجزيء. وينشّط التحفيز الحمضي كربونيل الإستر، ويؤدي فقدان الميثانول، CO، إلى تكوين لاكتون خماسي الحلقة.
تتبع حلقة اللاكتون الجديدة التسلسل
\[ \text{ذرة الكربون الحاملة لمجموعة الكحول} -\ce{O} -\ce{C(=O)} -\ce{CH2} -\text{رأس الجسر المجاور}. \]
المعادلة الموزونة بالصيغ الجزيئية هي
\[ \ce{C13H20O3 -> C12H16O2 + CH3OH}, \]
وهي تتفق تمامًا مع الصيغة المذكورة لـ E.
يختزل هيدريد ألومنيوم الليثيوم، [Li+].[AlH4-]، كربونيل اللاكتون ويفتح رابطة الأسيل–الأكسجين فيه. وبعد المعالجة النهائية:
- تعود ذرة أكسجين الكحول الأصلية لتصبح ضمن مجموعة الهيدروكسيل الأليلية الثانوية.
- تصبح ذرة كربون كربونيل الإستر السابقة ذرة الكربون الطرفية في مستبدل \(\ce{-CH2CH2OH}\).
- تبقى الرابطة المزدوجة بين الكربون والكربون دون تغيير.
إذن F هو الديول المحدد في الإجابات، وصيغته \(\ce{C12H20O2}\). والمعادلة الموزونة للاختزال والمعالجة النهائية، مع حذف أيونات الليثيوم المتفرجة، هي
\[ \ce{2C12H16O2 + AlH4^- + 4H+ -> 2C12H20O2 + Al^{3+}}. \]
1.4 — الأكسدة الانتقائية لـ F إلى G
G هو 1-(2-هيدروكسي إيثيل)-5-ميثيل ثنائي سيكلو[3.3.1]نون-3-ين-2-ون:
OCCC12C(=O)C=CC(C)(CCC1)C2
يؤكسد التحول المطلوب الكحول الأليلي الثانوي مع الإبقاء على الكحول الأولي غير الأليلي.
ينفّذ أكسيد المنغنيز(IV) هذه الأكسدة الانتقائية. وباستخدام ترميز المكافئ الأكسجيني، حيث يدل \(\ce{[O]}\) على مكافئ مؤكسِد شكلي واحد من ذرات الأكسجين،
\[ \ce{C12H20O2 + [O] -> C12H18O2 + H2O}. \]
الخيارات الأخرى غير مناسبة:
- يؤكسد PCC أيضًا الكحول الأولي إلى ألدهيد.
- تؤكسد ثنائي الكرومات المحمَّضة أيضًا الكحول الأولي، وصولًا في النهاية إلى حمض كربوكسيلي.
- يؤدي استخدام رباعي أكسيد الأوزميوم متبوعًا بمعالجة نهائية بالبيسلفيت إلى إضافة مجموعتي هيدروكسيل إلى الألكين.
لذلك، ضع علامة صح أمام \(\ce{MnO2}\) فقط.
1.5 — أكسدة G إلى H
H هو حمض 2-(5-ميثيل-2-أوكسو ثنائي سيكلو[3.3.1]نون-3-ين-1-يل)الأسيتيك:
O=C(O)CC12C(=O)C=CC(C)(CCC1)C2
يجب أن يخضع الكحول الأولي للأكسدة ذات الإلكترونات الأربعة
\[ \ce{-CH2OH -> -COOH}. \]
يُحدث محلول ثنائي الكرومات المائي المحمَّض هذا التحول. والمعادلة الأيونية الموزونة هي
\[ \ce{3C12H18O2 + 2Cr2O7^{2-} + 16H+ -> 3C12H16O3 + 4Cr^{3+} + 11H2O}. \]
تتوقف الأكسدة بـ PCC عادةً عند الألدهيد في ظروفه القياسية اللامائية. ولا يحقق ثنائي أكسيد المنغنيز الأكسدة المطلوبة لهذا الكحول الأولي غير الأليلي، بينما يستهدف رباعي أكسيد الأوزميوم الألكين.
لذلك، ضع علامة صح أمام \(\ce{K2Cr2O7, H2SO4, H2O}\) فقط.
1.6 — تحديد I وJ وK
للتوضيح، رقّم هيكل ثنائي سيكلو[3.3.1]نونان بحيث يكون رأس الجسر الحامل للسلسلة الجانبية هو C1، وذرة كربون الكيتون المجاورة هي C2، ورأس الجسر المقابل الحامل لمجموعة الميثيل هو C5.
تكوين I. تزيل الهدرجة الألكين في H مع الإبقاء على الكيتون. ثم يؤستر الميثانول الحمض الكربوكسيلي تحت التحفيز الحمضي.
المعادلة الإجمالية الموزونة للمركبات العضوية هي
\[ \ce{C12H16O3 + H2 + CH3OH -> C13H20O3 + H2O}. \]
إذن يحتوي I على الكيتون ثنائي الحلقات المشبع وعلى مستبدل \(\ce{-CH2COOCH3}\) عند C1.
تكوين J. يحمي الإيثيلين غليكول، إيثان-1,2-ديول OCCO، كيتون الحلقة في صورة كيتال حلقي خماسي. ثم يحلّل هيدروكسيد الصوديوم المائي إستر الميثيل مائيًا دون إزالة هذا الكيتال.
المعادلة الموزونة المجمَّعة في الظروف القلوية المذكورة هي
\[ \ce{C13H20O3 + HOCH2CH2OH + OH^- -> C14H21O4^- + CH3OH + H2O}. \]
من شأن التحميض أن يعطي الحمض المتعادل الموضح في الإجابة الرئيسية:
\[ \ce{C14H21O4^- + H+ -> C14H22O4}. \]
لذلك يحتفظ J بكيتال الإيثيلين عند C2، ويحمل مجموعة \(\ce{-CH2COOH}\)، أو الكربوكسيلات المقابلة لها، عند C1.
تكوين K. يحوّل كلوريد الثيونيل مجموعة الحمض الكربوكسيلي إلى كلوريد أسيل. ثم يستبدل ثنائي إيثيل كوبرات الليثيوم ذرة الكلور في كلوريد الأسيل بـ مجموعة إيثيل واحدة، فينتج كيتون.
إذا رمزنا بـ \(R\) إلى الجزء المتبقي من J المحمي بالكيتال، وكان \(\mathrm{Et}=\ce{C2H5}\)،
\[ \ce{RCOOH + SOCl2 -> RCOCl + SO2 + HCl}, \]
\[ \ce{RCOCl + LiCuEt2 -> RCOEt + EtCu + LiCl}. \]
البُنى المحمية المقابلة هي:
| الوسيط | SMILES |
|---|---|
| كلوريد الأسيل المشتق من J والمحمي بالكيتال | O=C(Cl)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
| K المحمي بكيتال الإيثيلين | CCC(=O)CC12C3(OCCO3)CCC(C)(CCC1)C2 |
أخيرًا، يحلّل الحمض المائي الكيتال مائيًا ويستعيد كيتون الحلقة الأصلي:
\[ \ce{C16H26O3 + H2O -> C14H22O2 + HOCH2CH2OH}. \]
ومن ثم يحتوي K على مجموعتي كيتون: كيتون الحلقة والسلسلة الجانبية
\[ \ce{-CH2-C(=O)-CH2-CH3}. \]
يؤكد تكاثف الألدول التالي هذا التحديد على نحو مستقل. إذ يهاجم الإينولات المتكوّن من جهة الإيثيل في كيتون السلسلة الجانبية كيتون الحلقة، فيغلق حلقة خماسية. ويعطي نزع الماء الإينون ثلاثي الحلقات المرسوم:
CC1=C2CCC3(C)CCCC2(CC1=O)C3
المعادلة الموزونة بالصيغ الجزيئية هي
\[ \ce{C14H22O2 -> C14H20O + H2O}. \]
وبذلك تصبح مجموعة الميثيل الطرفية لمجموعة الإيثيل مستبدل الميثيل على الرابطة المزدوجة الجديدة للإينون.
1.7 — الروابط المزدوجة في X
استخدم تسميات تتبّع الذرات الآتية، وهي مستقلة عن التسمية النظامية:
- سمِّ ذرة كربون الحلقة الحاملة لمجموعتي ميثيل توأميتين في Hu باسم C1.
- تابع باتجاه عقارب الساعة حول رسم Hu لتسمية بقية ذرات الحلقة C2–C11.
- ذرتا كربون الحلقة الأخريان الحاملتان لمجموعتي ميثيل هما C5 وC9.
الهومولين هو (1E,4E,8E)-2,6,6,9-رباعي ميثيل سيكلوأونديكا-1,4,8-تريين. وصيغة SMILES المعيَّنة فيها الذرات وفق اصطلاح التتبّع هذا هي:
C[C:1]1(C)/[CH:2]=[CH:3]/[CH2:4]/[C:5](C)=[CH:6]/[CH2:7][CH2:8]/[C:9](C)=[CH:10]/[CH2:11]1
وعليه، فإن روابطه المزدوجة هي
\[ \mathrm{C2=C3,\qquad C5=C6,\qquad C9=C10}. \]
ينقل التصاوغ المحفَّز حمضيًا الرابطة C5=C6 إلى C4=C5:
- تعطي البروتنة عند C6 كاتيونًا كربونيًا عند C5.
- يعيد فقدان بروتون من C4 توليد الحفّاز الحمضي ويكوّن C4=C5.
يتيح الدايين المترافق الناتج حدوث التحلّق اللاحق. لذا توجد في X الروابط
\[ \boxed{\mathrm{C2=C3,\qquad C4=C5,\qquad C9=C10}.} \]
لا تُكتسب أي ذرات ولا تُفقد: فلكل من Hu وX الصيغة \(\ce{C15H24}\). في الرسم المعطى لـ X، تكون الهندسة الفراغية للرابطة C4=C5 من النمط \(Z\)، بينما تكون للرابطتين المزدوجتين الأخريين من النمط \(E\)؛ وقد أُدرجت هذه الأوضاع الهندسية في صيغة SMILES الواردة في الإجابة.
1.8 — الشحنة الموجبة في Y
بدءًا من X، يمكن تتبّع التحلّق عبر ثلاث خطوات لانتقال الإلكترونات:
- تترك البروتنة عند C2 في C2=C3 كاتيونًا كربونيًا عند C3.
- تهاجم رابطة π في C9=C10 عبر C10، فتكوّن الرابطة الجديدة C3–C10 وتترك كاتيونًا كربونيًا عند C9.
- تهاجم رابطة π في C4=C5 عبر C4، فتكوّن الرابطة الجديدة C4–C9 وتترك كاتيونًا كربونيًا عند C5.
تنتج هاتان الرابطتان الجديدتان بين الكربون والكربون الحلقات المندمجة الخماسية والرباعية والسداسية المرسومة لـ Y تمامًا.
المعادلة الموزونة هي
\[ \ce{C15H24 + H+ -> C15H25+}. \]
C5 هي ذرة الكربون السفلية اليمنى الحاملة لمجموعة الميثيل في الحلقة السداسية. ولها ثلاث روابط σ بين الكربون والكربون، ولا ترتبط بها أي ذرة هيدروجين، وتحمل الشحنة الموجبة.
1.9 — تتبّع ذرات الكربون الخمس المحاطة بدوائر
وفق الترقيم أعلاه، فإن الذرات الخمس المحاطة بدوائر في Hu هي
\[ \boxed{\mathrm{C3,\ C4,\ C5,\ C9,\ C10}.} \]
يتضمن تحول Y إلى كحول α-كاريوفيلين إعادة ترتيب فاغنر–ميرفاين:
- تهاجر رابطة σ بين C3 وC4 إلى C5 الكاتيونية، فتتكوّن رابطة جديدة C3–C5.
- تنتقل الشحنة الموجبة من C5 إلى C4.
- يهاجم الماء C4، وينتج الكحول بنزع بروتون.
توسّع هذه الهجرة الحلقة الرباعية وتُنشئ الهيكل الجسري الموضح في الناتج. لذلك فإن ذرة الكربون الحاملة للهيدروكسيل هي C4 الأصلية.
المعادلة الموزونة للإماهة هي
\[ \ce{C15H25+ + H2O -> C15H26O + H+}, \]
ومن ثم فإن التفاعل الإجمالي المحفَّز حمضيًا هو
\[ \ce{C15H24 + H2O -> C15H26O}. \]
صيغة SMILES المعيَّنة فيها الذرات لـ كحول α-كاريوفيلين هي:
C[C:1]1(C)[CH2:2][CH:3]2[CH:10]([CH2:11]1)[C:9]1(C)[CH2:8][CH2:7][CH2:6][C:5]2(C)[CH:4]1O
وعليه، تُوضع الدوائر المطلوبة كما يأتي:
| الذرة الأصلية المحاطة بدائرة | موضعها في الرسم المعطى لـ α-Ca |
|---|---|
| C3 | الزاوية السفلية اليمنى للحلقة الخماسية العلوية |
| C10 | الزاوية السفلية اليسرى للحلقة الخماسية العلوية |
| C9 | رأس الجسر الأيسر الحامل لمجموعة الميثيل |
| C5 | رأس الجسر الأيمن الحامل لمجموعة الميثيل |
| C4 | ذرة كربون الجسر المركزية الحاملة لـ \(\ce{OH}\) |
تحدّد صيغة SMILES المعيَّنة فيها الذرات هوية الذرات وترابطها. ويُبيّن الرسم الهيكلي المعطى الترتيب الفراغي للجسور؛ ولا يُطلب في هذا الجزء أي تعيين إضافي للتكوين الفراغي المطلق.
تمت مراجعة النتائج بمقارنتها بالنتائج الرسمية التي نشرها المنظمون.