IChO 2019 · Theory problem 1
Infinite well and butadiene
The buta-1,3-diene molecule is often written \(\ce{CH2=CH-CH=CH2}\), with alternating single and double bonds. Nevertheless, its chemical reactivity is not consistent with this description and the \(\pi\) electrons are better described by a distribution along the three bonds:
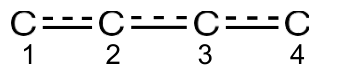
This system can be modeled as a 1D box (i.e. infinite well) where the electrons are free. The energy of an electron in an infinite well of length \(L\) is:
\[ E_n=\frac{n^2h^2}{8m_eL^2} \]
where \(n\) is a non-zero positive integer.
1.1 Two different models are studied. Sketch at least the three lowest-energy levels \(E_n\) for each model in the respective diagrams, showing how the relative energy levels differ within and between models.
1.2 Place the \(\pi\) electrons for model 1 in the previous diagrams and express the total energy of the \(\pi\) system in model 1, as a function of \(h\), \(m_e\) and \(d\).
1.3 Place the \(\pi\) electrons for model 2 in the previous diagrams and express the total energy of the \(\pi\) system in model 2, as a function of \(h\), \(m_e\) and \(d\).
The conjugation energy is the total energy of the actual \(\pi\) system, minus the sum of the energies of ethylene molecules involving the same number of electrons.
1.4 Express the conjugation energy \(\Delta E_{\mathrm c}\) of butadiene, as a function of \(h\), \(m_e\) and \(d\).
Models 1 and 2 are too simplistic. A newä=ú§model will be detailed in the following.
1.5 Draw three other resonance structures of butadiene using Lewis notation.
To take into account the size of carbon atoms, model 2 is now modified into model 3, as follows:
- the new length of the well is \(L\) and is located between the abscissa 0 and \(L\);
- the carbon atoms are located at the abscissas \(L/8\); \(3L/8\); \(5L/8\) and \(7L/8\).
For each level \(n\), the \(\pi\) wavefunction is:
\[ \Psi_n(x)=\sqrt{\frac{2}{L}}\sin\left(\frac{n\pi x}{L}\right) \]
and the \(\pi\) electron density for a system with \(N\) \(\pi\)-electrons is:
\[ \rho(x)=2\sum_{i=1}^{N/2}|\Psi_i(x)|^2 \]
The four \(\pi\) wavefunctions, which correspond to the molecular orbitals of the \(\pi\) system, are depicted below (arbitrary order).
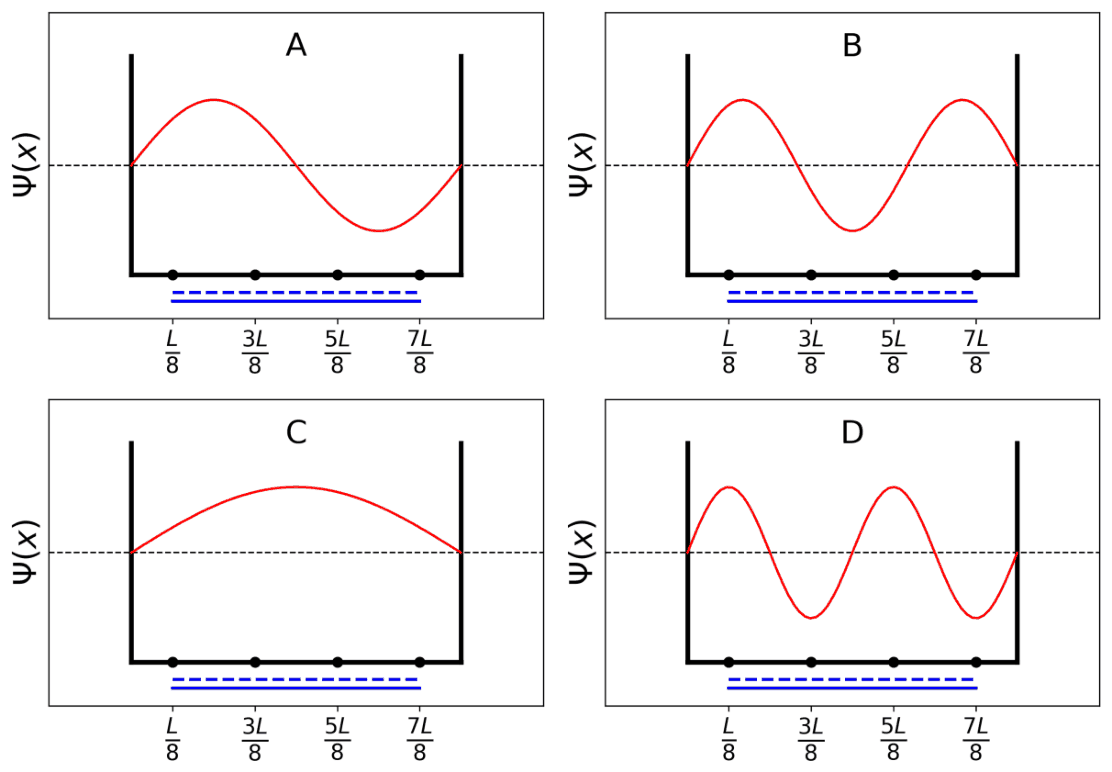
1.6 Sort the energies of the four \(\pi\) wavefunctions (\(E_A\), \(E_B\), \(E_C\) and \(E_D\)).
1.7 Give the labels (A, B, C or D) of the orbitals that are filled with electrons in butadiene.
1.8 Within model 3, give the values of the \(\pi\) wavefunctions \(\psi_n\) for occupied levels at positions 0, \(L/4\) and \(L/2\), for \(n=1\) and \(n=2\), as a function of \(L\).
1.9 Within model 3, give the value of the \(\pi\) electron density at positions 0, \(L/4\) and \(L/2\).
1.10 Draw the \(\pi\) electron density between 0 and \(L\).
1.11 Sort the following CC bonds (B1, B2, …, B5) by increasing length, using the symbols = or <:
B1: C1–C2 in the butadiene molecule
B2: C2–C3 in the butadiene molecule
B3: C3–C4 in the butadiene molecule
B4: C–C in the ethane molecule
B5: C–C in the ethene molecule
Official English text of the problem.
Answers
For 1.1–1.4, assume that model 1 consists of two independent wells, each of length \(d\), and model 2 consists of one well of length \(3d\). The problem as printed does not define these models. Define \[ \varepsilon=\frac{h^2}{8m_ed^2}. \]
-
1.1 Each model-1 well has its first three levels at \(\varepsilon,4\varepsilon,9\varepsilon\). Model 2 has its first three levels at \(\varepsilon/9,4\varepsilon/9,\varepsilon\). Use a common energy scale; model 2’s third level coincides with model 1’s first level.
-
1.2 Put two electrons with opposite spins in \(n=1\) of each separate well: \[ \boxed{E_{\pi,1}=\frac{h^2}{2m_ed^2}}. \]
-
1.3 Put two electrons in \(n=1\) and two in \(n=2\): \[ \boxed{E_{\pi,2}=\frac{5h^2}{36m_ed^2}}. \]
-
1.4 \[ \boxed{\Delta E_{\mathrm c}=-\frac{13h^2}{36m_ed^2}}. \]
-
1.5 Three valid charge-separated resonance contributors of buta-1,3-diene are the C1-negative/C4-positive contributor,
[CH2-]C=C[CH2+]; the C1-positive/C4-negative contributor,[CH2+]C=C[CH2-]; and the C1-negative/C2-positive contributor,[CH2-][CH+]C=C. Each negatively charged carbon has one lone pair. -
1.6 \[ \boxed{E_C<E_A<E_B<E_D}, \qquad n_C=1,\ n_A=2,\ n_B=3,\ n_D=4. \]
-
1.7 \(\boxed{C\text{ and }A}\), each containing two electrons.
-
1.8 The pairs \((\psi_1,\psi_2)\) are \[ \boxed{ \begin{aligned} x=0 &: (0,0),\\ x=L/4 &: \left(\frac1{\sqrt L},\sqrt{\frac2L}\right),\\ x=L/2 &: \left(\sqrt{\frac2L},0\right). \end{aligned}} \]
-
1.9 \[ \boxed{\rho(0)=0,\qquad \rho(L/4)=\frac6L,\qquad \rho(L/2)=\frac4L}. \]
-
1.10 \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right)+ \sin^2\left(\frac{2\pi x}{L}\right)\right]}. \] The curve is symmetric about \(L/2\), vanishes at both walls, has maxima \(25/(4L)\) at approximately \(0.290L\) and \(0.710L\), and has a local minimum \(4/L\) at \(L/2\).
-
1.11 \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
Solution
Buta-1,3-diene, commonly called butadiene, has SMILES C=CC=C. Its four \(sp^2\) carbon atoms supply four \(\pi\) electrons. Within each well, a spatial energy level can accommodate two electrons with opposite spins.
1.1
For a well of any fixed length, \[ E_1:E_2:E_3=1:4:9. \] Thus the energy levels become farther apart as \(n\) increases.
Using the assumed lengths \(d\) and \(3d\), \[ E_n^{(1)}=n^2\varepsilon,\qquad E_n^{(2)}=\frac{n^2}{9}\varepsilon. \]
| Level | Model 1: each separate well | Model 2: single well |
|---|---|---|
| \(n=1\) | \(\varepsilon\) | \(\varepsilon/9\) |
| \(n=2\) | \(4\varepsilon\) | \(4\varepsilon/9\) |
| \(n=3\) | \(9\varepsilon\) | \(\varepsilon\) |
For the drawing, use the same vertical energy scale and the same zero for both models. Draw two identical ladders for model 1, one for each localized electron pair, and one ladder for model 2.
The first two gaps in each model-1 ladder are \(3\varepsilon\) and \(5\varepsilon\). The corresponding model-2 gaps are nine times smaller. In particular, \[ E_3^{(2)}=E_1^{(1)}. \]
1.2
Each localized well contains two electrons. Both occupy its lowest level, with opposite spins. Draw \(\uparrow\downarrow\) on \(n=1\) in each well, leaving higher levels empty.
Adding the four one-electron energies, \[ E_{\pi,1}=2E_1^{(1)}+2E_1^{(1)} =4\frac{h^2}{8m_ed^2} =\boxed{\frac{h^2}{2m_ed^2}}. \]
1.3
In the single well, only two electrons can occupy \(n=1\), so the remaining two occupy \(n=2\). Draw \(\uparrow\downarrow\) on each of these levels; \(n=3\) is empty.
Therefore, \[ \begin{aligned} E_{\pi,2} &=2E_1^{(2)}+2E_2^{(2)}\\ &=2(1^2+2^2)\frac{h^2}{8m_e(3d)^2}\\ &=\boxed{\frac{5h^2}{36m_ed^2}}. \end{aligned} \]
1.4
Ethene, also called ethylene, has SMILES C=C and contains two \(\pi\) electrons. Two ethene molecules therefore provide the four-electron reference represented by model 1.
Using the definition in the question, \[ \begin{aligned} \Delta E_{\mathrm c} &=E_{\pi,2}-E_{\pi,1}\\ &=\frac{5h^2}{36m_ed^2}-\frac{h^2}{2m_ed^2}\\ &=\boxed{-\frac{13h^2}{36m_ed^2}}. \end{aligned} \] The negative sign denotes stabilization of the \(\pi\) system through delocalization within this model.
All these energies have units of joules when \(h\), \(m_e\), and \(d\) are expressed in SI units.
More generally, if the missing diagrams give each localized well length \(\ell_1\) and the delocalized well length \(\ell_2\), the results are \[ E_{\pi,1}=\frac{h^2}{2m_e\ell_1^2},\qquad E_{\pi,2}=\frac{5h^2}{4m_e\ell_2^2}, \] and \[ \boxed{\Delta E_{\mathrm c} =\frac{h^2}{8m_e} \left(\frac{10}{\ell_2^2}-\frac{4}{\ell_1^2}\right)}. \]
1.5
Number the carbon atoms from left to right as in the statement. Three possible additional Lewis resonance contributors are:
| Contributor of buta-1,3-diene | Lewis skeleton | SMILES |
|---|---|---|
| \(R_1\): C1-negative/C4-positive | \(\ce{H2C^{-}-CH=CH-CH2^{+}}\) | [CH2-]C=C[CH2+] |
| \(R_2\): C1-positive/C4-negative | \(\ce{H2C^{+}-CH=CH-CH2^{-}}\) | [CH2+]C=C[CH2-] |
| \(R_3\): C1-negative/C2-positive | \(\ce{H2C^{-}-CH^{+}-CH=CH2}\) | [CH2-][CH+]C=C |
For the Lewis drawings, place one lone pair on every negatively charged carbon. Each positively charged carbon has three bonds, no lone pair, and an empty \(p\) orbital. Connect the contributors to the original structure using resonance double-headed arrows.
Their electron-pair movements from the original \(\ce{CH2=CH-CH=CH2}\) structure are:
- For \(R_1\), move the C1=C2 \(\pi\) pair onto C1, and move the C3=C4 \(\pi\) pair into the C2–C3 bond.
- For \(R_2\), perform the mirror-image movements: move the C3=C4 \(\pi\) pair onto C4, and the C1=C2 \(\pi\) pair into C2–C3.
- For \(R_3\), move only the C1=C2 \(\pi\) pair onto C1.
Each structure preserves the atomic connectivity, total charge, and total electron count. These charge-separated contributors have smaller weights than the uncharged structure.
The SMILES specify connectivity and formal charges. For resonance, retain the same nuclear geometry throughout; no particular conformation is specified in the question.
1.6
The wavefunction \[ \psi_n(x)=\sqrt{\frac2L}\sin\left(\frac{n\pi x}{L}\right) \] has \(n-1\) internal nodes. Counting the nodes in the diagrams gives:
| Label | Internal nodes | \(n\) | Energy in units of \(h^2/(8m_eL^2)\) |
|---|---|---|---|
| C | 0 | 1 | 1 |
| A | 1 | 2 | 4 |
| B | 2 | 3 | 9 |
| D | 3 | 4 | 16 |
Consequently, \[ \boxed{E_C<E_A<E_B<E_D}. \]
1.7
The four electrons occupy the two lowest orbitals, two electrons per orbital: \[ \boxed{C:\uparrow\downarrow,\qquad A:\uparrow\downarrow}. \] Orbitals B and D are empty in the ground state.
1.8
Substitute each position into the given wavefunction. The required sine values are \[ \sin0=0,\qquad \sin\frac{\pi}{4}=\frac1{\sqrt2},\qquad \sin\frac{\pi}{2}=1,\qquad \sin\pi=0. \]
Thus:
| Wavefunction | \(x=0\) | \(x=L/4\) | \(x=L/2\) |
|---|---|---|---|
| \(\psi_1(x)\) | \(0\) | \(\displaystyle \frac1{\sqrt L}\) | \(\displaystyle \sqrt{\frac2L}\) |
| \(\psi_2(x)\) | \(0\) | \(\displaystyle \sqrt{\frac2L}\) | \(0\) |
These wavefunctions have dimensions of length\(^{-1/2}\).
1.9
For four electrons, \(N/2=2\), so \[ \rho(x)=2\bigl(|\psi_1(x)|^2+|\psi_2(x)|^2\bigr). \]
Therefore, \[ \rho(0)=0, \] \[ \rho(L/4)=2\left(\frac1L+\frac2L\right)=\boxed{\frac6L}, \] and \[ \rho(L/2)=2\left(\frac2L+0\right)=\boxed{\frac4L}. \]
This is an electron number density per unit length; its units are \(\mathrm{m^{-1}}\) when \(L\) is in metres.
1.10
Substituting both occupied wavefunctions gives \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right) +\sin^2\left(\frac{2\pi x}{L}\right)\right]}. \]
For a precise sketch, label the horizontal axis \(x\), from \(0\) to \(L\), and the vertical axis \(\rho(x)\). Draw a smooth curve with these features:
- It starts at \((0,0)\) and ends at \((L,0)\), with horizontal tangents at both walls.
- It is symmetric about \(x=L/2\).
- It passes through \((L/4,6/L)\) and \((3L/4,6/L)\).
- It has a local minimum at \((L/2,4/L)\), so the density remains positive at the centre.
- It has two equal maxima, one on either side of the centre.
To locate the maxima, \[ \rho'(x)=\frac{4\pi}{L^2} \sin\left(\frac{2\pi x}{L}\right) \left[1+4\cos\left(\frac{2\pi x}{L}\right)\right]. \] The maxima satisfy \[ \cos\left(\frac{2\pi x}{L}\right)=-\frac14. \] Their positions are \[ x_{\max,1}=\frac{L}{2\pi}\arccos\left(-\frac14\right) \approx0.290L, \qquad x_{\max,2}=L-x_{\max,1}\approx0.710L. \]
At either maximum, \[ \sin^2\left(\frac{\pi x}{L}\right)=\frac58,\qquad \sin^2\left(\frac{2\pi x}{L}\right)=\frac{15}{16}, \] hence \[ \boxed{\rho_{\max}=\frac4L\left(\frac58+\frac{15}{16}\right) =\frac{25}{4L}}. \]
The density also has the required normalization: \[ \int_0^L\rho(x)\,dx =\frac4L\left(\frac L2+\frac L2\right)=4, \] accounting for all four \(\pi\) electrons.
1.11
The outer bonds B1 and B3 are equivalent by symmetry. Their midpoints are \(L/4\) and \(3L/4\), where the model gives greater \(\pi\)-electron density than at the central-bond midpoint \(L/2\).
Chemically, conjugation gives the central bond some double-bond character, while the outer bonds retain greater double-bond character than the central bond. The outer bonds have slightly less double-bond character than the localized double bond in ethene, C=C. The central bond has more bonding character than the single bond in ethane, CC.
Using the usual relationship between greater bond order and shorter bond length, \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
The solution was checked against the official solution.
IChO 2019 · Theorieaufgabe 1
Unendlich tiefer Potentialtopf und Butadien
Das Buta-1,3-dien-Molekül wird häufig als \(\ce{CH2=CH-CH=CH2}\) mit alternierenden Einfach- und Doppelbindungen geschrieben. Seine chemische Reaktivität stimmt jedoch nicht mit dieser Beschreibung überein, und die \(\pi\)-Elektronen werden besser durch eine Verteilung entlang der drei Bindungen beschrieben:
Dieses System kann als eindimensionaler Kasten (d. h. als unendlich tiefer Potentialtopf) modelliert werden, in dem sich die Elektronen frei bewegen können. Die Energie eines Elektrons in einem unendlich tiefen Potentialtopf der Länge \(L\) beträgt:
\[ E_n=\frac{n^2h^2}{8m_eL^2} \]
wobei \(n\) eine positive ganze Zahl ungleich null ist.
1.1 Zwei verschiedene Modelle werden untersucht. Skizzieren Sie für jedes Modell mindestens die drei niedrigsten Energieniveaus \(E_n\) in den jeweiligen Diagrammen und zeigen Sie dabei, wie sich die relativen Energieniveaus innerhalb der Modelle und zwischen ihnen unterscheiden.
1.2 Tragen Sie die \(\pi\)-Elektronen für Modell 1 in die vorangehenden Diagramme ein und geben Sie die Gesamtenergie des \(\pi\)-Systems in Modell 1 als Funktion von \(h\), \(m_e\) und \(d\) an.
1.3 Tragen Sie die \(\pi\)-Elektronen für Modell 2 in die vorangehenden Diagramme ein und geben Sie die Gesamtenergie des \(\pi\)-Systems in Modell 2 als Funktion von \(h\), \(m_e\) und \(d\) an.
Die Konjugationsenergie ist die Gesamtenergie des tatsächlichen \(\pi\)-Systems abzüglich der Summe der Energien von Ethylenmolekülen mit insgesamt derselben Anzahl an Elektronen.
1.4 Geben Sie die Konjugationsenergie \(\Delta E_{\mathrm c}\) von Butadien als Funktion von \(h\), \(m_e\) und \(d\) an.
Die Modelle 1 und 2 sind zu stark vereinfacht. Im Folgenden wird ein neues Modell ausführlich beschrieben.
1.5 Zeichnen Sie drei weitere mesomere Grenzstrukturen von Butadien in Lewis-Schreibweise.
Um die Größe der Kohlenstoffatome zu berücksichtigen, wird Modell 2 nun wie folgt zu Modell 3 abgeändert:
- Die neue Länge des Potentialtopfs beträgt \(L\), und er erstreckt sich zwischen den Abszissen 0 und \(L\);
- die Kohlenstoffatome befinden sich bei den Abszissen \(L/8\); \(3L/8\); \(5L/8\) und \(7L/8\).
Für jedes Niveau \(n\) lautet die \(\pi\)-Wellenfunktion:
\[ \Psi_n(x)=\sqrt{\frac{2}{L}}\sin\left(\frac{n\pi x}{L}\right) \]
und die \(\pi\)-Elektronendichte für ein System mit \(N\) \(\pi\)-Elektronen beträgt:
\[ \rho(x)=2\sum_{i=1}^{N/2}|\Psi_i(x)|^2 \]
Die vier \(\pi\)-Wellenfunktionen, die den Molekülorbitalen des \(\pi\)-Systems entsprechen, sind unten in beliebiger Reihenfolge dargestellt.
1.6 Ordnen Sie die Energien der vier \(\pi\)-Wellenfunktionen (\(E_A\), \(E_B\), \(E_C\) und \(E_D\)).
1.7 Geben Sie die Bezeichnungen (A, B, C oder D) der Orbitale an, die in Butadien mit Elektronen besetzt sind.
1.8 Geben Sie im Rahmen von Modell 3 die Werte der \(\pi\)-Wellenfunktionen \(\psi_n\) für die besetzten Niveaus an den Positionen 0, \(L/4\) und \(L/2\) für \(n=1\) und \(n=2\) als Funktion von \(L\) an.
1.9 Geben Sie im Rahmen von Modell 3 den Wert der \(\pi\)-Elektronendichte an den Positionen 0, \(L/4\) und \(L/2\) an.
1.10 Zeichnen Sie die \(\pi\)-Elektronendichte zwischen 0 und \(L\).
1.11 Ordnen Sie die folgenden CC-Bindungen (B1, B2, …, B5) nach zunehmender Länge und verwenden Sie dabei die Symbole = oder <:
B1: C1–C2 im Butadienmolekül
B2: C2–C3 im Butadienmolekül
B3: C3–C4 im Butadienmolekül
B4: C–C im Ethanmolekül
B5: C–C im Ethenmolekül
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
Nehmen Sie für 1.1–1.4 an, dass Modell 1 aus zwei unabhängigen Potentialtöpfen mit jeweils der Länge \(d\) besteht und Modell 2 aus einem Potentialtopf der Länge \(3d\). In der gedruckten Aufgabenstellung werden diese Modelle nicht definiert. Definieren Sie \[ \varepsilon=\frac{h^2}{8m_ed^2}. \]
-
1.1 Jeder Potentialtopf von Modell 1 hat seine ersten drei Niveaus bei \(\varepsilon,4\varepsilon,9\varepsilon\). Modell 2 hat seine ersten drei Niveaus bei \(\varepsilon/9,4\varepsilon/9,\varepsilon\). Verwenden Sie eine gemeinsame Energieskala; das dritte Niveau von Modell 2 fällt mit dem ersten Niveau von Modell 1 zusammen.
-
1.2 Setzen Sie in jedem getrennten Potentialtopf zwei Elektronen mit entgegengesetztem Spin auf \(n=1\): \[ \boxed{E_{\pi,1}=\frac{h^2}{2m_ed^2}}. \]
-
1.3 Setzen Sie zwei Elektronen auf \(n=1\) und zwei auf \(n=2\): \[ \boxed{E_{\pi,2}=\frac{5h^2}{36m_ed^2}}. \]
-
1.4 \[ \boxed{\Delta E_{\mathrm c}=-\frac{13h^2}{36m_ed^2}}. \]
-
1.5 Drei gültige ladungsgetrennte mesomere Grenzstrukturen von Buta-1,3-dien sind die Grenzstruktur mit negativem C1 und positivem C4,
[CH2-]C=C[CH2+]; die Grenzstruktur mit positivem C1 und negativem C4,[CH2+]C=C[CH2-]; und die Grenzstruktur mit negativem C1 und positivem C2,[CH2-][CH+]C=C. Jedes negativ geladene Kohlenstoffatom besitzt ein freies Elektronenpaar. -
1.6 \[ \boxed{E_C<E_A<E_B<E_D}, \qquad n_C=1,\ n_A=2,\ n_B=3,\ n_D=4. \]
-
1.7 \(\boxed{C\text{ und }A}\), jeweils mit zwei Elektronen besetzt.
-
1.8 Die Paare \((\psi_1,\psi_2)\) lauten \[ \boxed{ \begin{aligned} x=0 &: (0,0),\\ x=L/4 &: \left(\frac1{\sqrt L},\sqrt{\frac2L}\right),\\ x=L/2 &: \left(\sqrt{\frac2L},0\right). \end{aligned}} \]
-
1.9 \[ \boxed{\rho(0)=0,\qquad \rho(L/4)=\frac6L,\qquad \rho(L/2)=\frac4L}. \]
-
1.10 \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right)+ \sin^2\left(\frac{2\pi x}{L}\right)\right]}. \] Die Kurve ist symmetrisch bezüglich \(L/2\), verschwindet an beiden Wänden, hat Maxima von \(25/(4L)\) bei ungefähr \(0.290L\) und \(0.710L\) und hat ein lokales Minimum von \(4/L\) bei \(L/2\).
-
1.11 \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
Lösung
Buta-1,3-dien, üblicherweise Butadien genannt, hat die SMILES-Schreibweise C=CC=C. Seine vier \(sp^2\)-Kohlenstoffatome liefern vier \(\pi\)-Elektronen. In jedem Potentialtopf kann ein räumliches Energieniveau zwei Elektronen mit entgegengesetztem Spin aufnehmen.
1.1
Für einen Potentialtopf beliebiger fester Länge gilt \[ E_1:E_2:E_3=1:4:9. \] Die Abstände zwischen den Energieniveaus nehmen daher mit zunehmendem \(n\) zu.
Mit den angenommenen Längen \(d\) und \(3d\) ergibt sich \[ E_n^{(1)}=n^2\varepsilon,\qquad E_n^{(2)}=\frac{n^2}{9}\varepsilon. \]
| Niveau | Modell 1: jeder getrennte Potentialtopf | Modell 2: einzelner Potentialtopf |
|---|---|---|
| \(n=1\) | \(\varepsilon\) | \(\varepsilon/9\) |
| \(n=2\) | \(4\varepsilon\) | \(4\varepsilon/9\) |
| \(n=3\) | \(9\varepsilon\) | \(\varepsilon\) |
Verwenden Sie für die Zeichnung bei beiden Modellen dieselbe vertikale Energieskala und denselben Nullpunkt. Zeichnen Sie für Modell 1 zwei identische Energieniveauschemata, eines für jedes lokalisierte Elektronenpaar, und für Modell 2 ein Energieniveauschema.
Die ersten beiden Abstände in jedem Energieniveauschema von Modell 1 betragen \(3\varepsilon\) und \(5\varepsilon\). Die entsprechenden Abstände in Modell 2 sind um den Faktor neun kleiner. Insbesondere gilt \[ E_3^{(2)}=E_1^{(1)}. \]
1.2
Jeder lokalisierte Potentialtopf enthält zwei Elektronen. Beide besetzen sein niedrigstes Niveau mit entgegengesetztem Spin. Zeichnen Sie in jedem Potentialtopf \(\uparrow\downarrow\) auf \(n=1\) ein und lassen Sie die höheren Niveaus leer.
Durch Addition der vier Einelektronenenergien erhält man \[ E_{\pi,1}=2E_1^{(1)}+2E_1^{(1)} =4\frac{h^2}{8m_ed^2} =\boxed{\frac{h^2}{2m_ed^2}}. \]
1.3
Im einzelnen Potentialtopf können nur zwei Elektronen \(n=1\) besetzen, sodass die übrigen zwei \(n=2\) besetzen. Zeichnen Sie auf jedem dieser Niveaus \(\uparrow\downarrow\) ein; \(n=3\) ist unbesetzt.
Daher gilt \[ \begin{aligned} E_{\pi,2} &=2E_1^{(2)}+2E_2^{(2)}\\ &=2(1^2+2^2)\frac{h^2}{8m_e(3d)^2}\\ &=\boxed{\frac{5h^2}{36m_ed^2}}. \end{aligned} \]
1.4
Ethen, auch Ethylen genannt, hat die SMILES-Schreibweise C=C und enthält zwei \(\pi\)-Elektronen. Zwei Ethenmoleküle liefern daher das durch Modell 1 dargestellte Referenzsystem mit vier Elektronen.
Mit der Definition aus der Aufgabenstellung ergibt sich \[ \begin{aligned} \Delta E_{\mathrm c} &=E_{\pi,2}-E_{\pi,1}\\ &=\frac{5h^2}{36m_ed^2}-\frac{h^2}{2m_ed^2}\\ &=\boxed{-\frac{13h^2}{36m_ed^2}}. \end{aligned} \] Das negative Vorzeichen kennzeichnet die Stabilisierung des \(\pi\)-Systems durch Delokalisierung innerhalb dieses Modells.
Alle diese Energien haben die Einheit Joule, wenn \(h\), \(m_e\) und \(d\) in SI-Einheiten angegeben werden.
Allgemeiner ergeben sich, wenn die fehlenden Diagramme für jeden lokalisierten Potentialtopf die Länge \(\ell_1\) und für den delokalisierten Potentialtopf die Länge \(\ell_2\) angeben, die Ergebnisse \[ E_{\pi,1}=\frac{h^2}{2m_e\ell_1^2},\qquad E_{\pi,2}=\frac{5h^2}{4m_e\ell_2^2}, \] und \[ \boxed{\Delta E_{\mathrm c} =\frac{h^2}{8m_e} \left(\frac{10}{\ell_2^2}-\frac{4}{\ell_1^2}\right)}. \]
1.5
Nummerieren Sie die Kohlenstoffatome wie in der Aufgabenstellung von links nach rechts. Drei mögliche zusätzliche mesomere Lewis-Grenzstrukturen sind:
| Grenzstruktur von Buta-1,3-dien | Lewis-Gerüst | SMILES |
|---|---|---|
| \(R_1\): C1 negativ/C4 positiv | \(\ce{H2C^{-}-CH=CH-CH2^{+}}\) | [CH2-]C=C[CH2+] |
| \(R_2\): C1 positiv/C4 negativ | \(\ce{H2C^{+}-CH=CH-CH2^{-}}\) | [CH2+]C=C[CH2-] |
| \(R_3\): C1 negativ/C2 positiv | \(\ce{H2C^{-}-CH^{+}-CH=CH2}\) | [CH2-][CH+]C=C |
Zeichnen Sie in den Lewis-Strukturen an jedem negativ geladenen Kohlenstoffatom ein freies Elektronenpaar ein. Jedes positiv geladene Kohlenstoffatom besitzt drei Bindungen, kein freies Elektronenpaar und ein leeres \(p\)-Orbital. Verbinden Sie die Grenzstrukturen durch Mesomeriepfeile mit zwei Pfeilspitzen mit der ursprünglichen Struktur.
Die Elektronenpaarverschiebungen ausgehend von der ursprünglichen Struktur \(\ce{CH2=CH-CH=CH2}\) sind:
- Für \(R_1\) verschieben Sie das \(\pi\)-Elektronenpaar von C1=C2 auf C1 und das \(\pi\)-Elektronenpaar von C3=C4 in die C2–C3-Bindung.
- Für \(R_2\) führen Sie die spiegelbildlichen Verschiebungen durch: Verschieben Sie das \(\pi\)-Elektronenpaar von C3=C4 auf C4 und das \(\pi\)-Elektronenpaar von C1=C2 in C2–C3.
- Für \(R_3\) verschieben Sie nur das \(\pi\)-Elektronenpaar von C1=C2 auf C1.
In jeder Struktur bleiben die Verknüpfung der Atome, die Gesamtladung und die Gesamtzahl der Elektronen erhalten. Diese ladungsgetrennten Grenzstrukturen haben ein geringeres Gewicht als die ungeladene Struktur.
Die SMILES-Schreibweisen geben die Verknüpfung der Atome und die Formalladungen an. Behalten Sie bei den mesomeren Grenzstrukturen durchgehend dieselbe Kerngeometrie bei; in der Aufgabenstellung ist keine bestimmte Konformation vorgegeben.
1.6
Die Wellenfunktion \[ \psi_n(x)=\sqrt{\frac2L}\sin\left(\frac{n\pi x}{L}\right) \] hat \(n-1\) innere Knoten. Das Zählen der Knoten in den Diagrammen ergibt:
| Bezeichnung | Innere Knoten | \(n\) | Energie in Einheiten von \(h^2/(8m_eL^2)\) |
|---|---|---|---|
| C | 0 | 1 | 1 |
| A | 1 | 2 | 4 |
| B | 2 | 3 | 9 |
| D | 3 | 4 | 16 |
Folglich gilt \[ \boxed{E_C<E_A<E_B<E_D}. \]
1.7
Die vier Elektronen besetzen die beiden niedrigsten Orbitale mit jeweils zwei Elektronen pro Orbital: \[ \boxed{C:\uparrow\downarrow,\qquad A:\uparrow\downarrow}. \] Die Orbitale B und D sind im Grundzustand unbesetzt.
1.8
Setzen Sie jede Position in die angegebene Wellenfunktion ein. Die benötigten Sinuswerte sind \[ \sin0=0,\qquad \sin\frac{\pi}{4}=\frac1{\sqrt2},\qquad \sin\frac{\pi}{2}=1,\qquad \sin\pi=0. \]
Somit ergibt sich:
| Wellenfunktion | \(x=0\) | \(x=L/4\) | \(x=L/2\) |
|---|---|---|---|
| \(\psi_1(x)\) | \(0\) | \(\displaystyle \frac1{\sqrt L}\) | \(\displaystyle \sqrt{\frac2L}\) |
| \(\psi_2(x)\) | \(0\) | \(\displaystyle \sqrt{\frac2L}\) | \(0\) |
Diese Wellenfunktionen haben die Dimension Länge\(^{-1/2}\).
1.9
Für vier Elektronen ist \(N/2=2\), also gilt \[ \rho(x)=2\bigl(|\psi_1(x)|^2+|\psi_2(x)|^2\bigr). \]
Daher gilt \[ \rho(0)=0, \] \[ \rho(L/4)=2\left(\frac1L+\frac2L\right)=\boxed{\frac6L}, \] und \[ \rho(L/2)=2\left(\frac2L+0\right)=\boxed{\frac4L}. \]
Dies ist eine Anzahldichte der Elektronen pro Längeneinheit; ihre Einheit ist \(\mathrm{m^{-1}}\), wenn \(L\) in Metern angegeben wird.
1.10
Das Einsetzen beider besetzten Wellenfunktionen ergibt \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right) +\sin^2\left(\frac{2\pi x}{L}\right)\right]}. \]
Beschriften Sie für eine genaue Skizze die horizontale Achse mit \(x\), von \(0\) bis \(L\), und die vertikale Achse mit \(\rho(x)\). Zeichnen Sie eine glatte Kurve mit den folgenden Eigenschaften:
- Sie beginnt bei \((0,0)\) und endet bei \((L,0)\), mit horizontalen Tangenten an beiden Wänden.
- Sie ist symmetrisch bezüglich \(x=L/2\).
- Sie verläuft durch \((L/4,6/L)\) und \((3L/4,6/L)\).
- Sie hat ein lokales Minimum bei \((L/2,4/L)\), sodass die Dichte in der Mitte positiv bleibt.
- Sie hat zwei gleich hohe Maxima, eines auf jeder Seite der Mitte.
Zur Bestimmung der Lage der Maxima gilt \[ \rho'(x)=\frac{4\pi}{L^2} \sin\left(\frac{2\pi x}{L}\right) \left[1+4\cos\left(\frac{2\pi x}{L}\right)\right]. \] Die Maxima erfüllen \[ \cos\left(\frac{2\pi x}{L}\right)=-\frac14. \] Ihre Positionen sind \[ x_{\max,1}=\frac{L}{2\pi}\arccos\left(-\frac14\right) \approx0.290L, \qquad x_{\max,2}=L-x_{\max,1}\approx0.710L. \]
An beiden Maxima gilt \[ \sin^2\left(\frac{\pi x}{L}\right)=\frac58,\qquad \sin^2\left(\frac{2\pi x}{L}\right)=\frac{15}{16}, \] also \[ \boxed{\rho_{\max}=\frac4L\left(\frac58+\frac{15}{16}\right) =\frac{25}{4L}}. \]
Die Dichte erfüllt außerdem die erforderliche Normierung: \[ \int_0^L\rho(x)\,dx =\frac4L\left(\frac L2+\frac L2\right)=4, \] womit alle vier \(\pi\)-Elektronen erfasst werden.
1.11
Die äußeren Bindungen B1 und B3 sind aufgrund der Symmetrie gleichwertig. Ihre Mittelpunkte liegen bei \(L/4\) und \(3L/4\), wo das Modell eine höhere \(\pi\)-Elektronendichte ergibt als am Mittelpunkt der zentralen Bindung bei \(L/2\).
Chemisch betrachtet verleiht die Konjugation der zentralen Bindung einen gewissen Doppelbindungscharakter, während die äußeren Bindungen einen stärkeren Doppelbindungscharakter als die zentrale Bindung behalten. Die äußeren Bindungen haben einen etwas geringeren Doppelbindungscharakter als die lokalisierte Doppelbindung in Ethen, C=C. Die zentrale Bindung hat einen stärkeren bindenden Charakter als die Einfachbindung in Ethan, CC.
Aus dem üblichen Zusammenhang zwischen höherer Bindungsordnung und kürzerer Bindungslänge folgt \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
Die Lösung wurde mit der offiziellen Lösung abgeglichen.
IChO 2019 · Teori sorusu 1
Sonsuz kuyu ve bütadien
Büta-1,3-dien molekülü genellikle, tek ve çift bağların dönüşümlü olarak yer aldığı \(\ce{CH2=CH-CH=CH2}\) biçiminde yazılır. Ancak kimyasal tepkime verme özelliği bu betimlemeyle uyumlu değildir ve \(\pi\) elektronları, üç bağ boyunca bir dağılımla daha iyi betimlenir:
Bu sistem, elektronların serbest olduğu bir boyutlu bir kutu (yani sonsuz kuyu) olarak modellenebilir. Uzunluğu \(L\) olan sonsuz bir kuyudaki bir elektronun enerjisi şöyledir:
\[ E_n=\frac{n^2h^2}{8m_eL^2} \]
Burada \(n\), sıfırdan farklı pozitif bir tam sayıdır.
1.1 İki farklı model incelenmektedir. Her model için en düşük enerjili en az üç \(E_n\) düzeyini ilgili diyagramlara çizerek, bağıl enerji düzeylerinin her bir modelin kendi içinde ve modeller arasında nasıl farklılık gösterdiğini belirtiniz.
1.2 Model 1 için \(\pi\) elektronlarını önceki diyagramlara yerleştiriniz ve model 1'deki \(\pi\) sisteminin toplam enerjisini \(h\), \(m_e\) ve \(d\)'nin bir fonksiyonu olarak ifade ediniz.
1.3 Model 2 için \(\pi\) elektronlarını önceki diyagramlara yerleştiriniz ve model 2'deki \(\pi\) sisteminin toplam enerjisini \(h\), \(m_e\) ve \(d\)'nin bir fonksiyonu olarak ifade ediniz.
Konjugasyon enerjisi, gerçek \(\pi\) sisteminin toplam enerjisinden, aynı sayıda elektron içeren etilen moleküllerinin enerjileri toplamının çıkarılmasıyla elde edilir.
1.4 Bütadienin konjugasyon enerjisini, \(\Delta E_{\mathrm c}\), \(h\), \(m_e\) ve \(d\)'nin bir fonksiyonu olarak ifade ediniz.
Model 1 ve 2 aşırı basitleştirilmiştir. Aşağıda yeni bir model ayrıntılı olarak açıklanacaktır.
1.5 Lewis gösterimini kullanarak bütadienin diğer üç rezonans yapısını çiziniz.
Karbon atomlarının boyutunu hesaba katmak için model 2, aşağıdaki şekilde değiştirilerek model 3 elde edilmektedir:
- kuyunun yeni uzunluğu \(L\)'dir ve kuyu, apsisleri 0 ve \(L\) olan noktalar arasında yer alır;
- karbon atomları \(L/8\); \(3L/8\); \(5L/8\) ve \(7L/8\) apsislerinde bulunur.
Her \(n\) düzeyi için \(\pi\) dalga fonksiyonu şöyledir:
\[ \Psi_n(x)=\sqrt{\frac{2}{L}}\sin\left(\frac{n\pi x}{L}\right) \]
\(N\) adet \(\pi\) elektronu içeren bir sistemin \(\pi\) elektron yoğunluğu ise şöyledir:
\[ \rho(x)=2\sum_{i=1}^{N/2}|\Psi_i(x)|^2 \]
\(\pi\) sisteminin molekül orbitallerine karşılık gelen dört \(\pi\) dalga fonksiyonu aşağıda gösterilmiştir (rastgele sırada).
1.6 Dört \(\pi\) dalga fonksiyonunun enerjilerini (\(E_A\), \(E_B\), \(E_C\) ve \(E_D\)) sıralayınız.
1.7 Bütadiende elektronlarla dolu olan orbitallerin etiketlerini (A, B, C veya D) belirtiniz.
1.8 Model 3 kapsamında, dolu düzeyler için \(\pi\) dalga fonksiyonlarının \(\psi_n\), 0, \(L/4\) ve \(L/2\) konumlarındaki değerlerini, \(n=1\) ve \(n=2\) için \(L\)'nin bir fonksiyonu olarak veriniz.
1.9 Model 3 kapsamında, 0, \(L/4\) ve \(L/2\) konumlarındaki \(\pi\) elektron yoğunluğunun değerini veriniz.
1.10 0 ile \(L\) arasındaki \(\pi\) elektron yoğunluğunu çiziniz.
1.11 Aşağıdaki CC bağlarını (B1, B2, …, B5), = veya < simgelerini kullanarak artan uzunluklarına göre sıralayınız:
B1: Bütadien molekülündeki C1–C2
B2: Bütadien molekülündeki C2–C3
B3: Bütadien molekülündeki C3–C4
B4: Etan molekülündeki C–C
B5: Eten molekülündeki C–C
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
1.1–1.4 için, model 1'in her biri \(d\) uzunluğunda iki bağımsız kuyudan, model 2'nin ise \(3d\) uzunluğunda tek bir kuyudan oluştuğunu varsayınız. Sorunun basılı hâlinde bu modeller tanımlanmamıştır. Şu tanımı yapalım: \[ \varepsilon=\frac{h^2}{8m_ed^2}. \]
-
1.1 Model 1'deki her kuyunun ilk üç düzeyi \(\varepsilon,4\varepsilon,9\varepsilon\) enerjilerindedir. Model 2'nin ilk üç düzeyi \(\varepsilon/9,4\varepsilon/9,\varepsilon\) enerjilerindedir. Ortak bir enerji ölçeği kullanınız; model 2'nin üçüncü düzeyi, model 1'in birinci düzeyiyle çakışır.
-
1.2 Her bir ayrı kuyunun \(n=1\) düzeyine zıt spinli iki elektron yerleştiriniz: \[ \boxed{E_{\pi,1}=\frac{h^2}{2m_ed^2}}. \]
-
1.3 \(n=1\) düzeyine iki, \(n=2\) düzeyine de iki elektron yerleştiriniz: \[ \boxed{E_{\pi,2}=\frac{5h^2}{36m_ed^2}}. \]
-
1.4 \[ \boxed{\Delta E_{\mathrm c}=-\frac{13h^2}{36m_ed^2}}. \]
-
1.5 Büta-1,3-dienin yük ayrışması gösteren üç geçerli rezonans katkı yapısı şunlardır: C1-negatif/C4-pozitif katkı yapısı,
[CH2-]C=C[CH2+]; C1-pozitif/C4-negatif katkı yapısı,[CH2+]C=C[CH2-]; ve C1-negatif/C2-pozitif katkı yapısı,[CH2-][CH+]C=C. Negatif yüklü her karbonun bir ortaklanmamış elektron çifti vardır. -
1.6 \[ \boxed{E_C<E_A<E_B<E_D}, \qquad n_C=1,\ n_A=2,\ n_B=3,\ n_D=4. \]
-
1.7 \(\boxed{C\text{ ve }A}\), her biri iki elektron içerir.
-
1.8 \((\psi_1,\psi_2)\) çiftleri şöyledir: \[ \boxed{ \begin{aligned} x=0 &: (0,0),\\ x=L/4 &: \left(\frac1{\sqrt L},\sqrt{\frac2L}\right),\\ x=L/2 &: \left(\sqrt{\frac2L},0\right). \end{aligned}} \]
-
1.9 \[ \boxed{\rho(0)=0,\qquad \rho(L/4)=\frac6L,\qquad \rho(L/2)=\frac4L}. \]
-
1.10 \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right)+ \sin^2\left(\frac{2\pi x}{L}\right)\right]}. \] Eğri \(L/2\)'ye göre simetriktir, her iki duvarda sıfır olur, yaklaşık \(0.290L\) ve \(0.710L\) konumlarında \(25/(4L)\) değerinde maksimumlara ve \(L/2\) konumunda \(4/L\) değerinde bir yerel minimuma sahiptir.
-
1.11 \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
Çözüm
Yaygın adı bütadien olan büta-1,3-dienin SMILES gösterimi C=CC=C şeklindedir. Dört \(sp^2\) karbon atomu dört \(\pi\) elektronu sağlar. Her kuyuda, bir uzaysal enerji düzeyi zıt spinli iki elektron barındırabilir.
1.1
Herhangi bir sabit uzunluktaki kuyu için, \[ E_1:E_2:E_3=1:4:9. \] Dolayısıyla \(n\) arttıkça enerji düzeyleri arasındaki aralıklar büyür.
Varsayılan \(d\) ve \(3d\) uzunlukları kullanıldığında, \[ E_n^{(1)}=n^2\varepsilon,\qquad E_n^{(2)}=\frac{n^2}{9}\varepsilon. \]
| Düzey | Model 1: her bir ayrı kuyu | Model 2: tek kuyu |
|---|---|---|
| \(n=1\) | \(\varepsilon\) | \(\varepsilon/9\) |
| \(n=2\) | \(4\varepsilon\) | \(4\varepsilon/9\) |
| \(n=3\) | \(9\varepsilon\) | \(\varepsilon\) |
Çizimde, her iki model için aynı düşey enerji ölçeğini ve aynı sıfır noktasını kullanınız. Model 1 için, her yerelleşmiş elektron çiftine bir tane olmak üzere iki özdeş düzey merdiveni; model 2 için ise bir düzey merdiveni çiziniz.
Model 1'deki her düzey merdiveninin ilk iki enerji aralığı \(3\varepsilon\) ve \(5\varepsilon\)'dur. Model 2'deki karşılık gelen aralıklar bunların dokuzda biridir. Özellikle, \[ E_3^{(2)}=E_1^{(1)}. \]
1.2
Her yerelleşmiş kuyu iki elektron içerir. Her iki elektron da zıt spinlerle kuyunun en düşük düzeyini doldurur. Her kuyunun \(n=1\) düzeyine \(\uparrow\downarrow\) çiziniz ve daha yüksek düzeyleri boş bırakınız.
Dört tek elektron enerjisi toplandığında, \[ E_{\pi,1}=2E_1^{(1)}+2E_1^{(1)} =4\frac{h^2}{8m_ed^2} =\boxed{\frac{h^2}{2m_ed^2}}. \]
1.3
Tek kuyuda \(n=1\) düzeyini yalnızca iki elektron doldurabilir; dolayısıyla kalan iki elektron \(n=2\) düzeyini doldurur. Bu düzeylerin her birine \(\uparrow\downarrow\) çiziniz; \(n=3\) boştur.
Böylece, \[ \begin{aligned} E_{\pi,2} &=2E_1^{(2)}+2E_2^{(2)}\\ &=2(1^2+2^2)\frac{h^2}{8m_e(3d)^2}\\ &=\boxed{\frac{5h^2}{36m_ed^2}}. \end{aligned} \]
1.4
Etilen olarak da adlandırılan etenin SMILES gösterimi C=C şeklindedir ve eten iki \(\pi\) elektronu içerir. Dolayısıyla iki eten molekülü, model 1'in temsil ettiği dört elektronlu referansı sağlar.
Sorudaki tanım kullanıldığında, \[ \begin{aligned} \Delta E_{\mathrm c} &=E_{\pi,2}-E_{\pi,1}\\ &=\frac{5h^2}{36m_ed^2}-\frac{h^2}{2m_ed^2}\\ &=\boxed{-\frac{13h^2}{36m_ed^2}}. \end{aligned} \] Negatif işaret, bu model kapsamında \(\pi\) sisteminin delokalizasyon yoluyla kararlı hâle geldiğini gösterir.
\(h\), \(m_e\) ve \(d\) SI birimleriyle ifade edildiğinde bu enerjilerin tümünün birimi joule olur.
Daha genel olarak, eksik diyagramlarda her yerelleşmiş kuyunun uzunluğu \(\ell_1\) ve delokalize kuyunun uzunluğu \(\ell_2\) olarak verilmişse sonuçlar şöyledir: \[ E_{\pi,1}=\frac{h^2}{2m_e\ell_1^2},\qquad E_{\pi,2}=\frac{5h^2}{4m_e\ell_2^2}, \] ve \[ \boxed{\Delta E_{\mathrm c} =\frac{h^2}{8m_e} \left(\frac{10}{\ell_2^2}-\frac{4}{\ell_1^2}\right)}. \]
1.5
Karbon atomlarını soru metnindeki gibi soldan sağa numaralandırınız. Olası üç ek Lewis rezonans katkı yapısı şunlardır:
| Büta-1,3-dienin katkı yapısı | Lewis iskeleti | SMILES |
|---|---|---|
| \(R_1\): C1-negatif/C4-pozitif | \(\ce{H2C^{-}-CH=CH-CH2^{+}}\) | [CH2-]C=C[CH2+] |
| \(R_2\): C1-pozitif/C4-negatif | \(\ce{H2C^{+}-CH=CH-CH2^{-}}\) | [CH2+]C=C[CH2-] |
| \(R_3\): C1-negatif/C2-pozitif | \(\ce{H2C^{-}-CH^{+}-CH=CH2}\) | [CH2-][CH+]C=C |
Lewis çizimlerinde, negatif yüklü her karbonun üzerine bir ortaklanmamış elektron çifti yerleştiriniz. Pozitif yüklü her karbonun üç bağı ve boş bir \(p\) orbitali vardır; ortaklanmamış elektron çifti yoktur. Katkı yapılarını başlangıç yapısına çift uçlu rezonans oklarıyla bağlayınız.
Başlangıçtaki \(\ce{CH2=CH-CH=CH2}\) yapısından bu yapılara geçişte elektron çiftlerinin hareketleri şöyledir:
- \(R_1\) için, C1=C2 \(\pi\) çiftini C1 üzerine, C3=C4 \(\pi\) çiftini ise C2–C3 bağına taşıyınız.
- \(R_2\) için, ayna görüntüsüne karşılık gelen hareketleri gerçekleştiriniz: C3=C4 \(\pi\) çiftini C4 üzerine, C1=C2 \(\pi\) çiftini ise C2–C3 bağına taşıyınız.
- \(R_3\) için, yalnızca C1=C2 \(\pi\) çiftini C1 üzerine taşıyınız.
Her yapı, atomların bağlanma düzenini, toplam yükü ve toplam elektron sayısını korur. Yük ayrışması gösteren bu katkı yapılarının ağırlıkları, yüksüz yapınınkinden daha küçüktür.
SMILES gösterimleri, bağlanma düzenini ve formal yükleri belirtir. Rezonans için tüm yapılarda çekirdeklerin geometrisini aynı tutunuz; soruda belirli bir konformasyon belirtilmemiştir.
1.6
Şu dalga fonksiyonunun \[ \psi_n(x)=\sqrt{\frac2L}\sin\left(\frac{n\pi x}{L}\right) \] \(n-1\) iç düğüm noktası vardır. Diyagramlardaki düğüm noktaları sayıldığında şu sonuçlar elde edilir:
| Etiket | İç düğüm noktaları | \(n\) | \(h^2/(8m_eL^2)\) biriminde enerji |
|---|---|---|---|
| C | 0 | 1 | 1 |
| A | 1 | 2 | 4 |
| B | 2 | 3 | 9 |
| D | 3 | 4 | 16 |
Sonuç olarak, \[ \boxed{E_C<E_A<E_B<E_D}. \]
1.7
Dört elektron, orbital başına iki elektron olacak şekilde en düşük enerjili iki orbitali doldurur: \[ \boxed{C:\uparrow\downarrow,\qquad A:\uparrow\downarrow}. \] B ve D orbitalleri temel hâlde boştur.
1.8
Her bir konumu verilen dalga fonksiyonunda yerine koyunuz. Gerekli sinüs değerleri şöyledir: \[ \sin0=0,\qquad \sin\frac{\pi}{4}=\frac1{\sqrt2},\qquad \sin\frac{\pi}{2}=1,\qquad \sin\pi=0. \]
Böylece:
| Dalga fonksiyonu | \(x=0\) | \(x=L/4\) | \(x=L/2\) |
|---|---|---|---|
| \(\psi_1(x)\) | \(0\) | \(\displaystyle \frac1{\sqrt L}\) | \(\displaystyle \sqrt{\frac2L}\) |
| \(\psi_2(x)\) | \(0\) | \(\displaystyle \sqrt{\frac2L}\) | \(0\) |
Bu dalga fonksiyonlarının boyutu uzunluk\(^{-1/2}\)'dir.
1.9
Dört elektron için \(N/2=2\) olduğundan, \[ \rho(x)=2\bigl(|\psi_1(x)|^2+|\psi_2(x)|^2\bigr). \]
Dolayısıyla, \[ \rho(0)=0, \] \[ \rho(L/4)=2\left(\frac1L+\frac2L\right)=\boxed{\frac6L}, \] ve \[ \rho(L/2)=2\left(\frac2L+0\right)=\boxed{\frac4L}. \]
Bu, elektronların birim uzunluk başına sayı yoğunluğudur; \(L\) metre cinsinden olduğunda birimi \(\mathrm{m^{-1}}\)'dir.
1.10
Dolu olan her iki dalga fonksiyonu yerine konulduğunda, \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right) +\sin^2\left(\frac{2\pi x}{L}\right)\right]}. \]
Doğru bir çizim için yatay ekseni \(0\)'dan \(L\)'ye kadar \(x\), düşey ekseni ise \(\rho(x)\) olarak etiketleyiniz. Şu özelliklere sahip düzgün bir eğri çiziniz:
- \((0,0)\) noktasında başlar ve \((L,0)\) noktasında biter; her iki duvarda da teğetleri yataydır.
- \(x=L/2\)'ye göre simetriktir.
- \((L/4,6/L)\) ve \((3L/4,6/L)\) noktalarından geçer.
- \((L/2,4/L)\) noktasında bir yerel minimumu vardır; dolayısıyla yoğunluk merkezde pozitif kalır.
- Merkezin her iki yanında birer tane olmak üzere iki eşit maksimumu vardır.
Maksimumların konumlarını bulmak için, \[ \rho'(x)=\frac{4\pi}{L^2} \sin\left(\frac{2\pi x}{L}\right) \left[1+4\cos\left(\frac{2\pi x}{L}\right)\right]. \] Maksimumlar şu eşitliği sağlar: \[ \cos\left(\frac{2\pi x}{L}\right)=-\frac14. \] Konumları şöyledir: \[ x_{\max,1}=\frac{L}{2\pi}\arccos\left(-\frac14\right) \approx0.290L, \qquad x_{\max,2}=L-x_{\max,1}\approx0.710L. \]
Her iki maksimumda da, \[ \sin^2\left(\frac{\pi x}{L}\right)=\frac58,\qquad \sin^2\left(\frac{2\pi x}{L}\right)=\frac{15}{16}, \] dolayısıyla \[ \boxed{\rho_{\max}=\frac4L\left(\frac58+\frac{15}{16}\right) =\frac{25}{4L}}. \]
Yoğunluk ayrıca gerekli normalizasyon koşulunu da sağlar: \[ \int_0^L\rho(x)\,dx =\frac4L\left(\frac L2+\frac L2\right)=4, \] bu da dört \(\pi\) elektronunun tümünü hesaba katar.
1.11
Dıştaki B1 ve B3 bağları simetri gereği eşdeğerdir. Orta noktaları \(L/4\) ve \(3L/4\) konumlarındadır; model, bu konumlarda merkezdeki bağın orta noktası olan \(L/2\)'dekinden daha yüksek bir \(\pi\) elektron yoğunluğu verir.
Kimyasal açıdan konjugasyon, merkezdeki bağa bir miktar çift bağ karakteri kazandırırken dıştaki bağlar merkezdeki bağdan daha fazla çift bağ karakterini korur. Dıştaki bağlar, etendeki (C=C) yerelleşmiş çift bağdan biraz daha az çift bağ karakterine sahiptir. Merkezdeki bağ, etandaki (CC) tek bağdan daha fazla bağlayıcı karaktere sahiptir.
Daha yüksek bağ mertebesi ile daha kısa bağ uzunluğu arasındaki olağan ilişki kullanıldığında, \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi.
IChO 2019 · Problema teórico 1
Pozo infinito y butadieno
La molécula de buta-1,3-dieno suele escribirse como \(\ce{CH2=CH-CH=CH2}\), con enlaces simples y dobles alternados. Sin embargo, su reactividad química no concuerda con esta descripción, y los electrones \(\pi\) se describen mejor mediante una distribución a lo largo de los tres enlaces:
Este sistema puede modelizarse como una caja unidimensional (es decir, un pozo infinito) en la que los electrones se mueven libremente. La energía de un electrón en un pozo infinito de longitud \(L\) es:
\[ E_n=\frac{n^2h^2}{8m_eL^2} \]
donde \(n\) es un número entero positivo distinto de cero.
1.1 Se estudian dos modelos diferentes. Represente al menos los tres niveles de menor energía \(E_n\) de cada modelo en los diagramas respectivos, mostrando cómo difieren los niveles relativos de energía dentro de cada modelo y entre ambos modelos.
1.2 Sitúe los electrones \(\pi\) del modelo 1 en los diagramas anteriores y exprese la energía total del sistema \(\pi\) en el modelo 1 en función de \(h\), \(m_e\) y \(d\).
1.3 Sitúe los electrones \(\pi\) del modelo 2 en los diagramas anteriores y exprese la energía total del sistema \(\pi\) en el modelo 2 en función de \(h\), \(m_e\) y \(d\).
La energía de conjugación es la energía total del sistema \(\pi\) real menos la suma de las energías de las moléculas de etileno que contienen el mismo número de electrones.
1.4 Exprese la energía de conjugación \(\Delta E_{\mathrm c}\) del butadieno en función de \(h\), \(m_e\) y \(d\).
Los modelos 1 y 2 son demasiado simplistas. A continuación se detallará un nuevoä=ú§modelo.
1.5 Dibuje otras tres estructuras de resonancia del butadieno utilizando la notación de Lewis.
Para tener en cuenta el tamaño de los átomos de carbono, el modelo 2 se modifica ahora para obtener el modelo 3, de la siguiente manera:
- la nueva longitud del pozo es \(L\), y este se sitúa entre las abscisas 0 y \(L\);
- los átomos de carbono se sitúan en las abscisas \(L/8\); \(3L/8\); \(5L/8\) y \(7L/8\).
Para cada nivel \(n\), la función de onda \(\pi\) es:
\[ \Psi_n(x)=\sqrt{\frac{2}{L}}\sin\left(\frac{n\pi x}{L}\right) \]
y la densidad de electrones \(\pi\) de un sistema con \(N\) electrones \(\pi\) es:
\[ \rho(x)=2\sum_{i=1}^{N/2}|\Psi_i(x)|^2 \]
Las cuatro funciones de onda \(\pi\), que corresponden a los orbitales moleculares del sistema \(\pi\), se representan a continuación (en orden arbitrario).
1.6 Ordene las energías de las cuatro funciones de onda \(\pi\) (\(E_A\), \(E_B\), \(E_C\) y \(E_D\)).
1.7 Indique las etiquetas (A, B, C o D) de los orbitales que están ocupados por electrones en el butadieno.
1.8 En el modelo 3, indique los valores de las funciones de onda \(\pi\) \(\psi_n\) de los niveles ocupados en las posiciones 0, \(L/4\) y \(L/2\), para \(n=1\) y \(n=2\), en función de \(L\).
1.9 En el modelo 3, indique el valor de la densidad de electrones \(\pi\) en las posiciones 0, \(L/4\) y \(L/2\).
1.10 Represente la densidad de electrones \(\pi\) entre 0 y \(L\).
1.11 Ordene los siguientes enlaces CC (B1, B2, …, B5) por longitud creciente, utilizando los símbolos = o <:
B1: C1–C2 en la molécula de butadieno
B2: C2–C3 en la molécula de butadieno
B3: C3–C4 en la molécula de butadieno
B4: C–C en la molécula de etano
B5: C–C en la molécula de eteno
Enunciado traducido del texto oficial en inglés.
Respuestas
Para 1.1–1.4, suponga que el modelo 1 consta de dos pozos independientes, cada uno de longitud \(d\), y que el modelo 2 consta de un pozo de longitud \(3d\). El enunciado tal como está impreso no define estos modelos. Defina \[ \varepsilon=\frac{h^2}{8m_ed^2}. \]
-
1.1 Cada pozo del modelo 1 tiene sus tres primeros niveles en \(\varepsilon,4\varepsilon,9\varepsilon\). El modelo 2 tiene sus tres primeros niveles en \(\varepsilon/9,4\varepsilon/9,\varepsilon\). Utilice una escala de energía común; el tercer nivel del modelo 2 coincide con el primer nivel del modelo 1.
-
1.2 Coloque dos electrones con espines opuestos en \(n=1\) de cada pozo independiente: \[ \boxed{E_{\pi,1}=\frac{h^2}{2m_ed^2}}. \]
-
1.3 Coloque dos electrones en \(n=1\) y dos en \(n=2\): \[ \boxed{E_{\pi,2}=\frac{5h^2}{36m_ed^2}}. \]
-
1.4 \[ \boxed{\Delta E_{\mathrm c}=-\frac{13h^2}{36m_ed^2}}. \]
-
1.5 Tres formas contribuyentes de resonancia válidas del buta-1,3-dieno con separación de cargas son la forma con C1 negativo/C4 positivo,
[CH2-]C=C[CH2+]; la forma con C1 positivo/C4 negativo,[CH2+]C=C[CH2-]; y la forma con C1 negativo/C2 positivo,[CH2-][CH+]C=C. Cada carbono con carga negativa tiene un par de electrones no enlazante. -
1.6 \[ \boxed{E_C<E_A<E_B<E_D}, \qquad n_C=1,\ n_A=2,\ n_B=3,\ n_D=4. \]
-
1.7 \(\boxed{C\text{ y }A}\), cada uno con dos electrones.
-
1.8 Los pares \((\psi_1,\psi_2)\) son \[ \boxed{ \begin{aligned} x=0 &: (0,0),\\ x=L/4 &: \left(\frac1{\sqrt L},\sqrt{\frac2L}\right),\\ x=L/2 &: \left(\sqrt{\frac2L},0\right). \end{aligned}} \]
-
1.9 \[ \boxed{\rho(0)=0,\qquad \rho(L/4)=\frac6L,\qquad \rho(L/2)=\frac4L}. \]
-
1.10 \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right)+ \sin^2\left(\frac{2\pi x}{L}\right)\right]}. \] La curva es simétrica respecto a \(L/2\), se anula en ambas paredes, tiene máximos de \(25/(4L)\) aproximadamente en \(0.290L\) y \(0.710L\), y tiene un mínimo local de \(4/L\) en \(L/2\).
-
1.11 \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
Solución
El buta-1,3-dieno, llamado comúnmente butadieno, tiene la representación SMILES C=CC=C. Sus cuatro átomos de carbono \(sp^2\) aportan cuatro electrones \(\pi\). Dentro de cada pozo, un nivel de energía espacial puede alojar dos electrones con espines opuestos.
1.1
Para un pozo de cualquier longitud fija, \[ E_1:E_2:E_3=1:4:9. \] Por tanto, los niveles de energía se separan cada vez más a medida que aumenta \(n\).
Utilizando las longitudes supuestas \(d\) y \(3d\), \[ E_n^{(1)}=n^2\varepsilon,\qquad E_n^{(2)}=\frac{n^2}{9}\varepsilon. \]
| Nivel | Modelo 1: cada pozo independiente | Modelo 2: un único pozo |
|---|---|---|
| \(n=1\) | \(\varepsilon\) | \(\varepsilon/9\) |
| \(n=2\) | \(4\varepsilon\) | \(4\varepsilon/9\) |
| \(n=3\) | \(9\varepsilon\) | \(\varepsilon\) |
Para el dibujo, utilice la misma escala vertical de energía y el mismo cero para ambos modelos. Dibuje dos conjuntos idénticos de niveles para el modelo 1, uno para cada par de electrones localizado, y un conjunto de niveles para el modelo 2.
Las dos primeras separaciones entre niveles de cada conjunto del modelo 1 son \(3\varepsilon\) y \(5\varepsilon\). Las separaciones correspondientes del modelo 2 son nueve veces menores. En particular, \[ E_3^{(2)}=E_1^{(1)}. \]
1.2
Cada pozo localizado contiene dos electrones. Ambos ocupan su nivel más bajo, con espines opuestos. Dibuje \(\uparrow\downarrow\) en \(n=1\) en cada pozo, dejando vacíos los niveles superiores.
Sumando las cuatro energías monoelectrónicas, \[ E_{\pi,1}=2E_1^{(1)}+2E_1^{(1)} =4\frac{h^2}{8m_ed^2} =\boxed{\frac{h^2}{2m_ed^2}}. \]
1.3
En el pozo único, solo dos electrones pueden ocupar \(n=1\), por lo que los otros dos ocupan \(n=2\). Dibuje \(\uparrow\downarrow\) en cada uno de estos niveles; \(n=3\) está vacío.
Por tanto, \[ \begin{aligned} E_{\pi,2} &=2E_1^{(2)}+2E_2^{(2)}\\ &=2(1^2+2^2)\frac{h^2}{8m_e(3d)^2}\\ &=\boxed{\frac{5h^2}{36m_ed^2}}. \end{aligned} \]
1.4
El eteno, también llamado etileno, tiene la representación SMILES C=C y contiene dos electrones \(\pi\). Por tanto, dos moléculas de eteno proporcionan la referencia de cuatro electrones representada por el modelo 1.
Utilizando la definición del enunciado, \[ \begin{aligned} \Delta E_{\mathrm c} &=E_{\pi,2}-E_{\pi,1}\\ &=\frac{5h^2}{36m_ed^2}-\frac{h^2}{2m_ed^2}\\ &=\boxed{-\frac{13h^2}{36m_ed^2}}. \end{aligned} \] El signo negativo indica una estabilización del sistema \(\pi\) por deslocalización en este modelo.
Todas estas energías se expresan en julios cuando \(h\), \(m_e\) y \(d\) se expresan en unidades del SI.
De forma más general, si los diagramas ausentes asignan a cada pozo localizado una longitud \(\ell_1\) y al pozo deslocalizado una longitud \(\ell_2\), los resultados son \[ E_{\pi,1}=\frac{h^2}{2m_e\ell_1^2},\qquad E_{\pi,2}=\frac{5h^2}{4m_e\ell_2^2}, \] y \[ \boxed{\Delta E_{\mathrm c} =\frac{h^2}{8m_e} \left(\frac{10}{\ell_2^2}-\frac{4}{\ell_1^2}\right)}. \]
1.5
Numere los átomos de carbono de izquierda a derecha como en el enunciado. Tres posibles formas contribuyentes de resonancia adicionales en notación de Lewis son:
| Forma contribuyente del buta-1,3-dieno | Esqueleto de Lewis | SMILES |
|---|---|---|
| \(R_1\): C1 negativo/C4 positivo | \(\ce{H2C^{-}-CH=CH-CH2^{+}}\) | [CH2-]C=C[CH2+] |
| \(R_2\): C1 positivo/C4 negativo | \(\ce{H2C^{+}-CH=CH-CH2^{-}}\) | [CH2+]C=C[CH2-] |
| \(R_3\): C1 negativo/C2 positivo | \(\ce{H2C^{-}-CH^{+}-CH=CH2}\) | [CH2-][CH+]C=C |
En los dibujos de Lewis, coloque un par de electrones no enlazante en cada carbono con carga negativa. Cada carbono con carga positiva tiene tres enlaces, ningún par de electrones no enlazante y un orbital \(p\) vacío. Conecte las formas contribuyentes con la estructura original mediante flechas de resonancia de doble punta.
Los desplazamientos de pares de electrones desde la estructura original \(\ce{CH2=CH-CH=CH2}\) son:
- Para \(R_1\), desplace el par \(\pi\) de C1=C2 a C1 y el par \(\pi\) de C3=C4 al enlace C2–C3.
- Para \(R_2\), realice los desplazamientos simétricos: desplace el par \(\pi\) de C3=C4 a C4 y el par \(\pi\) de C1=C2 a C2–C3.
- Para \(R_3\), desplace únicamente el par \(\pi\) de C1=C2 a C1.
Cada estructura conserva la conectividad atómica, la carga total y el número total de electrones. Estas formas contribuyentes con separación de cargas tienen menor peso que la estructura sin cargas.
Las representaciones SMILES especifican la conectividad y las cargas formales. Para la resonancia, mantenga la misma geometría nuclear en todas las estructuras; el enunciado no especifica ninguna conformación concreta.
1.6
La función de onda \[ \psi_n(x)=\sqrt{\frac2L}\sin\left(\frac{n\pi x}{L}\right) \] tiene \(n-1\) nodos internos. Al contar los nodos de los diagramas se obtiene:
| Etiqueta | Nodos internos | \(n\) | Energía en unidades de \(h^2/(8m_eL^2)\) |
|---|---|---|---|
| C | 0 | 1 | 1 |
| A | 1 | 2 | 4 |
| B | 2 | 3 | 9 |
| D | 3 | 4 | 16 |
En consecuencia, \[ \boxed{E_C<E_A<E_B<E_D}. \]
1.7
Los cuatro electrones ocupan los dos orbitales de menor energía, con dos electrones por orbital: \[ \boxed{C:\uparrow\downarrow,\qquad A:\uparrow\downarrow}. \] Los orbitales B y D están vacíos en el estado fundamental.
1.8
Sustituya cada posición en la función de onda dada. Los valores del seno necesarios son \[ \sin0=0,\qquad \sin\frac{\pi}{4}=\frac1{\sqrt2},\qquad \sin\frac{\pi}{2}=1,\qquad \sin\pi=0. \]
Así:
| Función de onda | \(x=0\) | \(x=L/4\) | \(x=L/2\) |
|---|---|---|---|
| \(\psi_1(x)\) | \(0\) | \(\displaystyle \frac1{\sqrt L}\) | \(\displaystyle \sqrt{\frac2L}\) |
| \(\psi_2(x)\) | \(0\) | \(\displaystyle \sqrt{\frac2L}\) | \(0\) |
Estas funciones de onda tienen dimensiones de longitud\(^{-1/2}\).
1.9
Para cuatro electrones, \(N/2=2\), por lo que \[ \rho(x)=2\bigl(|\psi_1(x)|^2+|\psi_2(x)|^2\bigr). \]
Por tanto, \[ \rho(0)=0, \] \[ \rho(L/4)=2\left(\frac1L+\frac2L\right)=\boxed{\frac6L}, \] y \[ \rho(L/2)=2\left(\frac2L+0\right)=\boxed{\frac4L}. \]
Esta es una densidad numérica de electrones por unidad de longitud; sus unidades son \(\mathrm{m^{-1}}\) cuando \(L\) se expresa en metros.
1.10
Al sustituir ambas funciones de onda ocupadas se obtiene \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right) +\sin^2\left(\frac{2\pi x}{L}\right)\right]}. \]
Para obtener un esquema preciso, rotule el eje horizontal como \(x\), de \(0\) a \(L\), y el eje vertical como \(\rho(x)\). Dibuje una curva suave con estas características:
- Comienza en \((0,0)\) y termina en \((L,0)\), con tangentes horizontales en ambas paredes.
- Es simétrica respecto a \(x=L/2\).
- Pasa por \((L/4,6/L)\) y \((3L/4,6/L)\).
- Tiene un mínimo local en \((L/2,4/L)\), de modo que la densidad sigue siendo positiva en el centro.
- Tiene dos máximos iguales, uno a cada lado del centro.
Para localizar los máximos, \[ \rho'(x)=\frac{4\pi}{L^2} \sin\left(\frac{2\pi x}{L}\right) \left[1+4\cos\left(\frac{2\pi x}{L}\right)\right]. \] Los máximos satisfacen \[ \cos\left(\frac{2\pi x}{L}\right)=-\frac14. \] Sus posiciones son \[ x_{\max,1}=\frac{L}{2\pi}\arccos\left(-\frac14\right) \approx0.290L, \qquad x_{\max,2}=L-x_{\max,1}\approx0.710L. \]
En cualquiera de los máximos, \[ \sin^2\left(\frac{\pi x}{L}\right)=\frac58,\qquad \sin^2\left(\frac{2\pi x}{L}\right)=\frac{15}{16}, \] por lo que \[ \boxed{\rho_{\max}=\frac4L\left(\frac58+\frac{15}{16}\right) =\frac{25}{4L}}. \]
La densidad también cumple la normalización requerida: \[ \int_0^L\rho(x)\,dx =\frac4L\left(\frac L2+\frac L2\right)=4, \] lo que da cuenta de los cuatro electrones \(\pi\).
1.11
Los enlaces externos B1 y B3 son equivalentes por simetría. Sus puntos medios son \(L/4\) y \(3L/4\), donde el modelo proporciona una densidad de electrones \(\pi\) mayor que en el punto medio del enlace central, \(L/2\).
Desde el punto de vista químico, la conjugación confiere al enlace central cierto carácter de doble enlace, mientras que los enlaces externos conservan un mayor carácter de doble enlace que el central. Los enlaces externos tienen un carácter de doble enlace ligeramente menor que el doble enlace localizado del eteno, C=C. El enlace central tiene un mayor carácter enlazante que el enlace simple del etano, CC.
Utilizando la relación habitual entre un mayor orden de enlace y una menor longitud de enlace, \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
La solución se comprobó con la solución oficial.
IChO 2019 · 理论题 1
无限深势阱与丁二烯
1,3-丁二烯分子通常写作 \(\ce{CH2=CH-CH=CH2}\),其中单键和双键交替排列。然而,其化学反应性与这种描述并不相符,更合适的描述是 \(\pi\) 电子沿着这三个键分布:
这个体系可以用一个一维箱(即无限深势阱)来模拟,电子可在其中自由运动。长度为 \(L\) 的无限深势阱中,电子的能量为:
\[ E_n=\frac{n^2h^2}{8m_eL^2} \]
其中 \(n\) 为非零正整数。
1.1 研究两种不同的模型。请在各自对应的图中,至少画出每种模型能量最低的三个能级 \(E_n\),体现各模型内部以及两种模型之间相对能级的差异。
1.2 在前面的图中填入模型 1 的 \(\pi\) 电子,并将模型 1 中 \(\pi\) 体系的总能量表示为 \(h\)、\(m_e\) 和 \(d\) 的函数。
1.3 在前面的图中填入模型 2 的 \(\pi\) 电子,并将模型 2 中 \(\pi\) 体系的总能量表示为 \(h\)、\(m_e\) 和 \(d\) 的函数。
共轭能是实际 \(\pi\) 体系的总能量减去包含相同电子数的乙烯分子的能量总和。
1.4 将丁二烯的共轭能 \(\Delta E_{\mathrm c}\) 表示为 \(h\)、\(m_e\) 和 \(d\) 的函数。
模型 1 和模型 2 过于简单。下面将详细介绍一种新模型。
1.5 用路易斯表示法画出丁二烯的另外三个共振结构。
为考虑碳原子的大小,现将模型 2 修改为模型 3,具体如下:
- 势阱的新长度为 \(L\),其范围为横坐标 0 到 \(L\);
- 碳原子的横坐标分别为 \(L/8\)、\(3L/8\)、\(5L/8\) 和 \(7L/8\)。
对于每个能级 \(n\),\(\pi\) 波函数为:
\[ \Psi_n(x)=\sqrt{\frac{2}{L}}\sin\left(\frac{n\pi x}{L}\right) \]
含有 \(N\) 个 \(\pi\) 电子的体系,其 \(\pi\) 电子密度为:
\[ \rho(x)=2\sum_{i=1}^{N/2}|\Psi_i(x)|^2 \]
与 \(\pi\) 体系分子轨道对应的四个 \(\pi\) 波函数如下图所示(排列顺序任意)。
1.6 将这四个 \(\pi\) 波函数的能量(\(E_A\)、\(E_B\)、\(E_C\) 和 \(E_D\))排序。
1.7 给出丁二烯中被电子占据的轨道的标号(A、B、C 或 D)。
1.8 在模型 3 中,对于 \(n=1\) 和 \(n=2\),给出已占据能级的 \(\pi\) 波函数 \(\psi_n\) 在位置 0、\(L/4\) 和 \(L/2\) 处的值,并将其表示为 \(L\) 的函数。
1.9 在模型 3 中,给出位置 0、\(L/4\) 和 \(L/2\) 处的 \(\pi\) 电子密度值。
1.10 画出 0 到 \(L\) 之间的 \(\pi\) 电子密度曲线。
1.11 用符号 = 或 < 将下列 CC 键(B1、B2、…、B5)按键长递增的顺序排列:
B1:丁二烯分子中的 C1–C2
B2:丁二烯分子中的 C2–C3
B3:丁二烯分子中的 C3–C4
B4:乙烷分子中的 C–C
B5:乙烯分子中的 C–C
题目译自官方英文原文。
答案
对于 1.1–1.4,假设模型 1 由两个相互独立、长度均为 \(d\) 的势阱组成,而模型 2 由一个长度为 \(3d\) 的势阱组成。印出的题目并未定义这两种模型。定义 \[ \varepsilon=\frac{h^2}{8m_ed^2}. \]
-
1.1 模型 1 中每个势阱的前三个能级为 \(\varepsilon,4\varepsilon,9\varepsilon\)。模型 2 的前三个能级为 \(\varepsilon/9,4\varepsilon/9,\varepsilon\)。使用相同的能量标度;模型 2 的第三个能级与模型 1 的第一个能级重合。
-
1.2 在每个独立势阱的 \(n=1\) 能级上填入两个自旋相反的电子: \[ \boxed{E_{\pi,1}=\frac{h^2}{2m_ed^2}}. \]
-
1.3 在 \(n=1\) 能级上填入两个电子,在 \(n=2\) 能级上填入两个电子: \[ \boxed{E_{\pi,2}=\frac{5h^2}{36m_ed^2}}. \]
-
1.4 \[ \boxed{\Delta E_{\mathrm c}=-\frac{13h^2}{36m_ed^2}}. \]
-
1.5 1,3-丁二烯的三个有效的电荷分离共振贡献式为:C1 带负电荷、C4 带正电荷的贡献式
[CH2-]C=C[CH2+];C1 带正电荷、C4 带负电荷的贡献式[CH2+]C=C[CH2-];以及 C1 带负电荷、C2 带正电荷的贡献式[CH2-][CH+]C=C。每个带负电荷的碳原子上都有一对孤电子对。 -
1.6 \[ \boxed{E_C<E_A<E_B<E_D}, \qquad n_C=1,\ n_A=2,\ n_B=3,\ n_D=4. \]
-
1.7 \(\boxed{C\text{ 和 }A}\),各含两个电子。
-
1.8 数对 \((\psi_1,\psi_2)\) 为 \[ \boxed{ \begin{aligned} x=0 &: (0,0),\\ x=L/4 &: \left(\frac1{\sqrt L},\sqrt{\frac2L}\right),\\ x=L/2 &: \left(\sqrt{\frac2L},0\right). \end{aligned}} \]
-
1.9 \[ \boxed{\rho(0)=0,\qquad \rho(L/4)=\frac6L,\qquad \rho(L/2)=\frac4L}. \]
-
1.10 \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right)+ \sin^2\left(\frac{2\pi x}{L}\right)\right]}. \] 曲线关于 \(L/2\) 对称,在两侧阱壁处均为零,在约 \(0.290L\) 和 \(0.710L\) 处取得极大值 \(25/(4L)\),并在 \(L/2\) 处取得局部极小值 \(4/L\)。
-
1.11 \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
解答
1,3-丁二烯通常简称丁二烯,其 SMILES 为 C=CC=C。它的四个 \(sp^2\) 碳原子提供了四个 \(\pi\) 电子。在每个势阱内,一个空间能级可容纳两个自旋相反的电子。
1.1
对于任意固定长度的势阱, \[ E_1:E_2:E_3=1:4:9. \] 因此,随着 \(n\) 增大,能级间距逐渐增大。
使用假定的长度 \(d\) 和 \(3d\), \[ E_n^{(1)}=n^2\varepsilon,\qquad E_n^{(2)}=\frac{n^2}{9}\varepsilon. \]
| 能级 | 模型 1:每个独立势阱 | 模型 2:单个势阱 |
|---|---|---|
| \(n=1\) | \(\varepsilon\) | \(\varepsilon/9\) |
| \(n=2\) | \(4\varepsilon\) | \(4\varepsilon/9\) |
| \(n=3\) | \(9\varepsilon\) | \(\varepsilon\) |
绘图时,两种模型应使用相同的纵向能量标度和相同的能量零点。为模型 1 画出两组相同的阶梯状能级,每组对应一对定域电子;为模型 2 画出一组阶梯状能级。
模型 1 中每组能级的前两个间距分别为 \(3\varepsilon\) 和 \(5\varepsilon\)。模型 2 中相应的间距为其九分之一。特别地, \[ E_3^{(2)}=E_1^{(1)}. \]
1.2
每个定域势阱含有两个电子。二者均占据该势阱的最低能级,且自旋相反。在每个势阱的 \(n=1\) 能级上画出 \(\uparrow\downarrow\),更高能级保持空置。
将四个单电子能量相加, \[ E_{\pi,1}=2E_1^{(1)}+2E_1^{(1)} =4\frac{h^2}{8m_ed^2} =\boxed{\frac{h^2}{2m_ed^2}}. \]
1.3
在单个势阱中,\(n=1\) 能级只能容纳两个电子,因此其余两个电子占据 \(n=2\) 能级。在这两个能级上各画出 \(\uparrow\downarrow\);\(n=3\) 能级为空。
因此, \[ \begin{aligned} E_{\pi,2} &=2E_1^{(2)}+2E_2^{(2)}\\ &=2(1^2+2^2)\frac{h^2}{8m_e(3d)^2}\\ &=\boxed{\frac{5h^2}{36m_ed^2}}. \end{aligned} \]
1.4
乙烯(英文名称为 ethene,也称 ethylene)的 SMILES 为 C=C,含有两个 \(\pi\) 电子。因此,两个乙烯分子构成了模型 1 所表示的四电子参照体系。
根据题目中的定义, \[ \begin{aligned} \Delta E_{\mathrm c} &=E_{\pi,2}-E_{\pi,1}\\ &=\frac{5h^2}{36m_ed^2}-\frac{h^2}{2m_ed^2}\\ &=\boxed{-\frac{13h^2}{36m_ed^2}}. \end{aligned} \] 负号表示,在该模型中,离域使 \(\pi\) 体系稳定化。
当 \(h\)、\(m_e\) 和 \(d\) 均采用国际单位制单位表示时,所有这些能量的单位均为焦耳。
更一般地,若缺失的图中给出的每个定域势阱长度为 \(\ell_1\),离域势阱长度为 \(\ell_2\),则结果为 \[ E_{\pi,1}=\frac{h^2}{2m_e\ell_1^2},\qquad E_{\pi,2}=\frac{5h^2}{4m_e\ell_2^2}, \] 以及 \[ \boxed{\Delta E_{\mathrm c} =\frac{h^2}{8m_e} \left(\frac{10}{\ell_2^2}-\frac{4}{\ell_1^2}\right)}. \]
1.5
按照题目中的方式,将碳原子从左到右编号。另外三个可能的路易斯共振贡献式为:
| 1,3-丁二烯的贡献式 | 路易斯结构骨架 | SMILES |
|---|---|---|
| \(R_1\):C1 带负电荷、C4 带正电荷 | \(\ce{H2C^{-}-CH=CH-CH2^{+}}\) | [CH2-]C=C[CH2+] |
| \(R_2\):C1 带正电荷、C4 带负电荷 | \(\ce{H2C^{+}-CH=CH-CH2^{-}}\) | [CH2+]C=C[CH2-] |
| \(R_3\):C1 带负电荷、C2 带正电荷 | \(\ce{H2C^{-}-CH^{+}-CH=CH2}\) | [CH2-][CH+]C=C |
绘制路易斯结构时,在每个带负电荷的碳原子上画出一对孤电子对。每个带正电荷的碳原子均形成三个键,没有孤电子对,并有一个空的 \(p\) 轨道。用表示共振的双向箭头将这些贡献式与原结构相连。
从原始 \(\ce{CH2=CH-CH=CH2}\) 结构得到这些贡献式时,电子对的移动如下:
- 对于 \(R_1\),将 C1=C2 的 \(\pi\) 电子对移至 C1,并将 C3=C4 的 \(\pi\) 电子对移入 C2–C3 键。
- 对于 \(R_2\),进行镜像对应的移动:将 C3=C4 的 \(\pi\) 电子对移至 C4,并将 C1=C2 的 \(\pi\) 电子对移入 C2–C3 键。
- 对于 \(R_3\),仅将 C1=C2 的 \(\pi\) 电子对移至 C1。
每个结构都保持原子的连接关系、总电荷和电子总数不变。这些电荷分离贡献式的权重小于不带电荷的结构。
SMILES 指明了连接关系和形式电荷。对于共振,所有结构中的原子核几何排布应保持相同;题目未指定任何特定构象。
1.6
波函数 \[ \psi_n(x)=\sqrt{\frac2L}\sin\left(\frac{n\pi x}{L}\right) \] 有 \(n-1\) 个内部节点。数出图中的节点数可得:
| 标号 | 内部节点数 | \(n\) | 以 \(h^2/(8m_eL^2)\) 为单位的能量 |
|---|---|---|---|
| C | 0 | 1 | 1 |
| A | 1 | 2 | 4 |
| B | 2 | 3 | 9 |
| D | 3 | 4 | 16 |
因此, \[ \boxed{E_C<E_A<E_B<E_D}. \]
1.7
四个电子占据能量最低的两个轨道,每个轨道容纳两个电子: \[ \boxed{C:\uparrow\downarrow,\qquad A:\uparrow\downarrow}. \] 基态时,轨道 B 和 D 为空。
1.8
将各位置代入给定的波函数。所需的正弦值为 \[ \sin0=0,\qquad \sin\frac{\pi}{4}=\frac1{\sqrt2},\qquad \sin\frac{\pi}{2}=1,\qquad \sin\pi=0. \]
因此:
| 波函数 | \(x=0\) | \(x=L/4\) | \(x=L/2\) |
|---|---|---|---|
| \(\psi_1(x)\) | \(0\) | \(\displaystyle \frac1{\sqrt L}\) | \(\displaystyle \sqrt{\frac2L}\) |
| \(\psi_2(x)\) | \(0\) | \(\displaystyle \sqrt{\frac2L}\) | \(0\) |
这些波函数的量纲为长度\(^{-1/2}\)。
1.9
对于四个电子,\(N/2=2\),所以 \[ \rho(x)=2\bigl(|\psi_1(x)|^2+|\psi_2(x)|^2\bigr). \]
因此, \[ \rho(0)=0, \] \[ \rho(L/4)=2\left(\frac1L+\frac2L\right)=\boxed{\frac6L}, \] 以及 \[ \rho(L/2)=2\left(\frac2L+0\right)=\boxed{\frac4L}. \]
这是电子的单位长度数密度;当 \(L\) 以米为单位时,其单位为 \(\mathrm{m^{-1}}\)。
1.10
代入两个已占据轨道的波函数可得 \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right) +\sin^2\left(\frac{2\pi x}{L}\right)\right]}. \]
为准确绘制示意图,将横轴标为 \(x\),范围为 \(0\) 到 \(L\),纵轴标为 \(\rho(x)\)。画出具有下列特征的光滑曲线:
- 曲线起于 \((0,0)\),止于 \((L,0)\),在两侧阱壁处的切线均为水平。
- 曲线关于 \(x=L/2\) 对称。
- 曲线经过 \((L/4,6/L)\) 和 \((3L/4,6/L)\)。
- 曲线在 \((L/2,4/L)\) 处有一个局部极小值,因此中心处的密度仍为正值。
- 曲线有两个相等的极大值,分别位于中心两侧。
为确定极大值的位置, \[ \rho'(x)=\frac{4\pi}{L^2} \sin\left(\frac{2\pi x}{L}\right) \left[1+4\cos\left(\frac{2\pi x}{L}\right)\right]. \] 极大值点满足 \[ \cos\left(\frac{2\pi x}{L}\right)=-\frac14. \] 其位置为 \[ x_{\max,1}=\frac{L}{2\pi}\arccos\left(-\frac14\right) \approx0.290L, \qquad x_{\max,2}=L-x_{\max,1}\approx0.710L. \]
在任一极大值点, \[ \sin^2\left(\frac{\pi x}{L}\right)=\frac58,\qquad \sin^2\left(\frac{2\pi x}{L}\right)=\frac{15}{16}, \] 因此 \[ \boxed{\rho_{\max}=\frac4L\left(\frac58+\frac{15}{16}\right) =\frac{25}{4L}}. \]
该密度也满足所需的归一化条件: \[ \int_0^L\rho(x)\,dx =\frac4L\left(\frac L2+\frac L2\right)=4, \] 涵盖了全部四个 \(\pi\) 电子。
1.11
由对称性可知,外侧的键 B1 和 B3 等价。它们的中点分别为 \(L/4\) 和 \(3L/4\),模型给出的这两处的 \(\pi\) 电子密度大于中央键中点 \(L/2\) 处的密度。
从化学角度看,共轭使中央键具有一定的双键性质,而外侧键仍比中央键具有更多的双键性质。外侧键的双键性质略弱于乙烯 C=C 中的定域双键。中央键的成键程度高于乙烷 CC 中的单键。
根据键级越高、键长越短的一般关系, \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
解答已与官方解答核对。
IChO 2019 · Теоретическая задача 1
Бесконечно глубокая потенциальная яма и бутадиен
Молекулу бута-1,3-диена часто записывают как \(\ce{CH2=CH-CH=CH2}\), с чередующимися одинарными и двойными связями. Однако её химическая реакционная способность не согласуется с таким описанием, и \(\pi\)-электроны лучше описывать как распределённые вдоль трёх связей:
Эту систему можно моделировать как одномерный ящик (т. е. бесконечно глубокую потенциальную яму), внутри которого электроны свободны. Энергия электрона в бесконечно глубокой потенциальной яме длиной \(L\) равна:
\[ E_n=\frac{n^2h^2}{8m_eL^2} \]
где \(n\) — ненулевое положительное целое число.
1.1 Рассматриваются две различные модели. Изобразите на соответствующих диаграммах не менее трёх самых низких энергетических уровней \(E_n\) для каждой модели, показав различия в относительном расположении энергетических уровней как внутри каждой модели, так и между моделями.
1.2 Разместите \(\pi\)-электроны для модели 1 на предыдущих диаграммах и выразите полную энергию \(\pi\)-системы в модели 1 через \(h\), \(m_e\) и \(d\).
1.3 Разместите \(\pi\)-электроны для модели 2 на предыдущих диаграммах и выразите полную энергию \(\pi\)-системы в модели 2 через \(h\), \(m_e\) и \(d\).
Энергия сопряжения — это полная энергия реальной \(\pi\)-системы за вычетом суммы энергий молекул этилена, содержащих в совокупности такое же число электронов.
1.4 Выразите энергию сопряжения \(\Delta E_{\mathrm c}\) бутадиена через \(h\), \(m_e\) и \(d\).
Модели 1 и 2 слишком упрощены. Далее будет подробно рассмотрена новая модель.
1.5 Изобразите три другие резонансные структуры бутадиена, используя обозначения Льюиса.
Чтобы учесть размеры атомов углерода, модифицируем модель 2, получив модель 3 следующим образом:
- новая длина ямы равна \(L\), и яма расположена между абсциссами 0 и \(L\);
- атомы углерода расположены в точках с абсциссами \(L/8\); \(3L/8\); \(5L/8\) и \(7L/8\).
Для каждого уровня \(n\) волновая функция \(\pi\)-электрона имеет вид:
\[ \Psi_n(x)=\sqrt{\frac{2}{L}}\sin\left(\frac{n\pi x}{L}\right) \]
а плотность \(\pi\)-электронов для системы с \(N\) \(\pi\)-электронами равна:
\[ \rho(x)=2\sum_{i=1}^{N/2}|\Psi_i(x)|^2 \]
Четыре волновые функции \(\pi\)-электронов, соответствующие молекулярным орбиталям \(\pi\)-системы, изображены ниже (в произвольном порядке).
1.6 Расположите по возрастанию энергии четырёх волновых функций \(\pi\)-электронов (\(E_A\), \(E_B\), \(E_C\) и \(E_D\)).
1.7 Укажите обозначения (A, B, C или D) орбиталей, заполненных электронами в бутадиене.
1.8 В рамках модели 3 укажите значения волновых функций \(\pi\)-электронов \(\psi_n\) для занятых уровней в точках 0, \(L/4\) и \(L/2\) при \(n=1\) и \(n=2\), выразив их через \(L\).
1.9 В рамках модели 3 укажите значения плотности \(\pi\)-электронов в точках 0, \(L/4\) и \(L/2\).
1.10 Изобразите плотность \(\pi\)-электронов на участке от 0 до \(L\).
1.11 Расположите следующие связи CC (B1, B2, …, B5) в порядке увеличения длины, используя символы = или <:
B1: C1–C2 в молекуле бутадиена
B2: C2–C3 в молекуле бутадиена
B3: C3–C4 в молекуле бутадиена
B4: C–C в молекуле этана
B5: C–C в молекуле этена
Условие переведено с официального английского текста.
Ответы
В пунктах 1.1–1.4 предполагается, что модель 1 состоит из двух независимых ям, каждая длиной \(d\), а модель 2 — из одной ямы длиной \(3d\). В напечатанном условии эти модели не определены. Введём обозначение \[ \varepsilon=\frac{h^2}{8m_ed^2}. \]
-
1.1 Первые три уровня каждой ямы модели 1 имеют энергии \(\varepsilon,4\varepsilon,9\varepsilon\). Первые три уровня модели 2 имеют энергии \(\varepsilon/9,4\varepsilon/9,\varepsilon\). Используйте единую шкалу энергии; третий уровень модели 2 совпадает с первым уровнем модели 1.
-
1.2 Поместите два электрона с противоположными спинами на уровень \(n=1\) каждой отдельной ямы: \[ \boxed{E_{\pi,1}=\frac{h^2}{2m_ed^2}}. \]
-
1.3 Поместите два электрона на уровень \(n=1\) и два на уровень \(n=2\): \[ \boxed{E_{\pi,2}=\frac{5h^2}{36m_ed^2}}. \]
-
1.4 \[ \boxed{\Delta E_{\mathrm c}=-\frac{13h^2}{36m_ed^2}}. \]
-
1.5 Три допустимые резонансные структуры бута-1,3-диена с разделением зарядов: структура с отрицательным зарядом на C1 и положительным на C4,
[CH2-]C=C[CH2+]; структура с положительным зарядом на C1 и отрицательным на C4,[CH2+]C=C[CH2-]; и структура с отрицательным зарядом на C1 и положительным на C2,[CH2-][CH+]C=C. Каждый отрицательно заряженный атом углерода имеет одну неподелённую электронную пару. -
1.6 \[ \boxed{E_C<E_A<E_B<E_D}, \qquad n_C=1,\ n_A=2,\ n_B=3,\ n_D=4. \]
-
1.7 \(\boxed{C\text{ и }A}\), каждая содержит два электрона.
-
1.8 Пары значений \((\psi_1,\psi_2)\) равны \[ \boxed{ \begin{aligned} x=0 &: (0,0),\\ x=L/4 &: \left(\frac1{\sqrt L},\sqrt{\frac2L}\right),\\ x=L/2 &: \left(\sqrt{\frac2L},0\right). \end{aligned}} \]
-
1.9 \[ \boxed{\rho(0)=0,\qquad \rho(L/4)=\frac6L,\qquad \rho(L/2)=\frac4L}. \]
-
1.10 \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right)+ \sin^2\left(\frac{2\pi x}{L}\right)\right]}. \] Кривая симметрична относительно \(L/2\), обращается в нуль у обеих стенок, имеет максимумы \(25/(4L)\) приблизительно в точках \(0.290L\) и \(0.710L\) и локальный минимум \(4/L\) в точке \(L/2\).
-
1.11 \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
Решение
Бута-1,3-диен, обычно называемый бутадиеном, имеет SMILES C=CC=C. Его четыре \(sp^2\)-гибридизованных атома углерода дают четыре \(\pi\)-электрона. В каждой яме на одном пространственном энергетическом уровне могут находиться два электрона с противоположными спинами.
1.1
Для ямы любой фиксированной длины \[ E_1:E_2:E_3=1:4:9. \] Таким образом, с ростом \(n\) расстояния между энергетическими уровнями увеличиваются.
При принятых длинах \(d\) и \(3d\) \[ E_n^{(1)}=n^2\varepsilon,\qquad E_n^{(2)}=\frac{n^2}{9}\varepsilon. \]
| Уровень | Модель 1: каждая отдельная яма | Модель 2: единая яма |
|---|---|---|
| \(n=1\) | \(\varepsilon\) | \(\varepsilon/9\) |
| \(n=2\) | \(4\varepsilon\) | \(4\varepsilon/9\) |
| \(n=3\) | \(9\varepsilon\) | \(\varepsilon\) |
При построении используйте одинаковую вертикальную шкалу энергии и одинаковое начало отсчёта для обеих моделей. Для модели 1 изобразите две одинаковые лестницы уровней, по одной для каждой локализованной электронной пары, а для модели 2 — одну лестницу.
Первые два промежутка между уровнями каждой лестницы модели 1 равны \(3\varepsilon\) и \(5\varepsilon\). Соответствующие промежутки в модели 2 в девять раз меньше. В частности, \[ E_3^{(2)}=E_1^{(1)}. \]
1.2
Каждая локализованная яма содержит два электрона. Оба занимают её низший уровень и имеют противоположные спины. Изобразите \(\uparrow\downarrow\) на уровне \(n=1\) в каждой яме, оставив более высокие уровни пустыми.
Складывая четыре одноэлектронные энергии, получаем \[ E_{\pi,1}=2E_1^{(1)}+2E_1^{(1)} =4\frac{h^2}{8m_ed^2} =\boxed{\frac{h^2}{2m_ed^2}}. \]
1.3
В единой яме уровень \(n=1\) могут занимать только два электрона, поэтому оставшиеся два занимают уровень \(n=2\). Изобразите \(\uparrow\downarrow\) на каждом из этих уровней; уровень \(n=3\) пуст.
Следовательно, \[ \begin{aligned} E_{\pi,2} &=2E_1^{(2)}+2E_2^{(2)}\\ &=2(1^2+2^2)\frac{h^2}{8m_e(3d)^2}\\ &=\boxed{\frac{5h^2}{36m_ed^2}}. \end{aligned} \]
1.4
Этен, также называемый этиленом, имеет SMILES C=C и содержит два \(\pi\)-электрона. Таким образом, две молекулы этена образуют четырёхэлектронную систему сравнения, представленную моделью 1.
Используя определение из условия, получаем \[ \begin{aligned} \Delta E_{\mathrm c} &=E_{\pi,2}-E_{\pi,1}\\ &=\frac{5h^2}{36m_ed^2}-\frac{h^2}{2m_ed^2}\\ &=\boxed{-\frac{13h^2}{36m_ed^2}}. \end{aligned} \] Отрицательный знак означает стабилизацию \(\pi\)-системы за счёт делокализации в рамках данной модели.
Все эти энергии выражены в джоулях, если \(h\), \(m_e\) и \(d\) выражены в единицах СИ.
В более общем случае, если на отсутствующих диаграммах длина каждой локализованной ямы равна \(\ell_1\), а длина делокализованной ямы — \(\ell_2\), результаты имеют вид \[ E_{\pi,1}=\frac{h^2}{2m_e\ell_1^2},\qquad E_{\pi,2}=\frac{5h^2}{4m_e\ell_2^2}, \] и \[ \boxed{\Delta E_{\mathrm c} =\frac{h^2}{8m_e} \left(\frac{10}{\ell_2^2}-\frac{4}{\ell_1^2}\right)}. \]
1.5
Пронумеруем атомы углерода слева направо, как в условии. Три возможные дополнительные резонансные структуры Льюиса:
| Резонансная структура бута-1,3-диена | Скелет структуры Льюиса | SMILES |
|---|---|---|
| \(R_1\): отрицательный заряд на C1, положительный на C4 | \(\ce{H2C^{-}-CH=CH-CH2^{+}}\) | [CH2-]C=C[CH2+] |
| \(R_2\): положительный заряд на C1, отрицательный на C4 | \(\ce{H2C^{+}-CH=CH-CH2^{-}}\) | [CH2+]C=C[CH2-] |
| \(R_3\): отрицательный заряд на C1, положительный на C2 | \(\ce{H2C^{-}-CH^{+}-CH=CH2}\) | [CH2-][CH+]C=C |
При изображении структур Льюиса поместите по одной неподелённой электронной паре на каждый отрицательно заряженный атом углерода. Каждый положительно заряженный атом углерода имеет три связи, не имеет неподелённых пар и обладает пустой \(p\)-орбиталью. Соедините эти структуры с исходной структурой двунаправленными резонансными стрелками.
Перемещения электронных пар из исходной структуры \(\ce{CH2=CH-CH=CH2}\) для их получения таковы:
- Для \(R_1\) переместите \(\pi\)-пару связи C1=C2 на C1, а \(\pi\)-пару связи C3=C4 — на связь C2–C3.
- Для \(R_2\) выполните зеркально симметричные перемещения: переместите \(\pi\)-пару связи C3=C4 на C4, а \(\pi\)-пару связи C1=C2 — на C2–C3.
- Для \(R_3\) переместите только \(\pi\)-пару связи C1=C2 на C1.
Каждая структура сохраняет порядок соединения атомов, суммарный заряд и общее число электронов. Вклад этих структур с разделением зарядов меньше, чем вклад незаряженной структуры.
Записи SMILES задают порядок соединения атомов и формальные заряды. При рассмотрении резонанса сохраняйте одно и то же расположение ядер во всех структурах; конкретная конформация в условии не задана.
1.6
Волновая функция \[ \psi_n(x)=\sqrt{\frac2L}\sin\left(\frac{n\pi x}{L}\right) \] имеет \(n-1\) внутренних узлов. Подсчёт узлов на диаграммах даёт:
| Обозначение | Внутренние узлы | \(n\) | Энергия в единицах \(h^2/(8m_eL^2)\) |
|---|---|---|---|
| C | 0 | 1 | 1 |
| A | 1 | 2 | 4 |
| B | 2 | 3 | 9 |
| D | 3 | 4 | 16 |
Следовательно, \[ \boxed{E_C<E_A<E_B<E_D}. \]
1.7
Четыре электрона занимают две низшие орбитали, по два электрона на каждой: \[ \boxed{C:\uparrow\downarrow,\qquad A:\uparrow\downarrow}. \] В основном состоянии орбитали B и D пусты.
1.8
Подставим каждую координату в заданную волновую функцию. Необходимые значения синуса равны \[ \sin0=0,\qquad \sin\frac{\pi}{4}=\frac1{\sqrt2},\qquad \sin\frac{\pi}{2}=1,\qquad \sin\pi=0. \]
Таким образом:
| Волновая функция | \(x=0\) | \(x=L/4\) | \(x=L/2\) |
|---|---|---|---|
| \(\psi_1(x)\) | \(0\) | \(\displaystyle \frac1{\sqrt L}\) | \(\displaystyle \sqrt{\frac2L}\) |
| \(\psi_2(x)\) | \(0\) | \(\displaystyle \sqrt{\frac2L}\) | \(0\) |
Эти волновые функции имеют размерность длина\(^{-1/2}\).
1.9
Для четырёх электронов \(N/2=2\), поэтому \[ \rho(x)=2\bigl(|\psi_1(x)|^2+|\psi_2(x)|^2\bigr). \]
Следовательно, \[ \rho(0)=0, \] \[ \rho(L/4)=2\left(\frac1L+\frac2L\right)=\boxed{\frac6L}, \] и \[ \rho(L/2)=2\left(\frac2L+0\right)=\boxed{\frac4L}. \]
Это число электронов на единицу длины; единицы этой плотности — \(\mathrm{m^{-1}}\), если \(L\) выражена в метрах.
1.10
Подстановка обеих занятых волновых функций даёт \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right) +\sin^2\left(\frac{2\pi x}{L}\right)\right]}. \]
Для точного построения обозначьте горизонтальную ось как \(x\), от \(0\) до \(L\), а вертикальную — как \(\rho(x)\). Проведите плавную кривую со следующими свойствами:
- Она начинается в точке \((0,0)\) и заканчивается в точке \((L,0)\), имея горизонтальные касательные у обеих стенок.
- Она симметрична относительно \(x=L/2\).
- Она проходит через точки \((L/4,6/L)\) и \((3L/4,6/L)\).
- Она имеет локальный минимум в точке \((L/2,4/L)\), так что в центре плотность остаётся положительной.
- Она имеет два одинаковых максимума, по одному с каждой стороны от центра.
Чтобы найти положения максимумов, \[ \rho'(x)=\frac{4\pi}{L^2} \sin\left(\frac{2\pi x}{L}\right) \left[1+4\cos\left(\frac{2\pi x}{L}\right)\right]. \] Максимумы удовлетворяют условию \[ \cos\left(\frac{2\pi x}{L}\right)=-\frac14. \] Их положения равны \[ x_{\max,1}=\frac{L}{2\pi}\arccos\left(-\frac14\right) \approx0.290L, \qquad x_{\max,2}=L-x_{\max,1}\approx0.710L. \]
В каждом максимуме \[ \sin^2\left(\frac{\pi x}{L}\right)=\frac58,\qquad \sin^2\left(\frac{2\pi x}{L}\right)=\frac{15}{16}, \] откуда \[ \boxed{\rho_{\max}=\frac4L\left(\frac58+\frac{15}{16}\right) =\frac{25}{4L}}. \]
Плотность также удовлетворяет требуемому условию нормировки: \[ \int_0^L\rho(x)\,dx =\frac4L\left(\frac L2+\frac L2\right)=4, \] что учитывает все четыре \(\pi\)-электрона.
1.11
Крайние связи B1 и B3 эквивалентны в силу симметрии. Их середины находятся в точках \(L/4\) и \(3L/4\), где модель даёт большую плотность \(\pi\)-электронов, чем в середине центральной связи \(L/2\).
С химической точки зрения сопряжение придаёт центральной связи некоторый характер двойной связи, тогда как у крайних связей характер двойной связи выражен сильнее, чем у центральной. У крайних связей характер двойной связи выражен немного слабее, чем у локализованной двойной связи в этене, C=C. Центральная связь имеет больший связывающий характер, чем одинарная связь в этане, CC.
Используя обычную зависимость, согласно которой большему порядку связи соответствует меньшая длина связи, получаем \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
Решение проверено по официальному решению.
IChO 2019 · مسألة نظرية 1
البئر اللانهائية والبوتاديين
غالبًا ما يُكتب جزيء بوتا-1،3-ديين على الصورة \(\ce{CH2=CH-CH=CH2}\)، بروابط أحادية ومزدوجة متناوبة. ومع ذلك، فإن تفاعليته الكيميائية لا تتفق مع هذا الوصف، ويكون وصف إلكترونات \(\pi\) أدقّ باعتبارها موزعة على امتداد الروابط الثلاث:
يمكن نمذجة هذا النظام بصندوق أحادي البعد (أي بئر لانهائية) تكون فيه الإلكترونات حرة. طاقة إلكترون في بئر لانهائية طولها \(L\) هي:
\[ E_n=\frac{n^2h^2}{8m_eL^2} \]
حيث \(n\) عدد صحيح موجب غير صفري.
1.1 يُدرَس نموذجان مختلفان. ارسم تخطيطيًا مستويات الطاقة \(E_n\) الثلاثة الأدنى على الأقل لكل نموذج في المخططات المقابلة، موضحًا كيف تختلف مستويات الطاقة النسبية داخل كل نموذج وبين النموذجين.
1.2 وزّع إلكترونات \(\pi\) للنموذج 1 في المخططات السابقة، وعبّر عن الطاقة الكلية لنظام \(\pi\) في النموذج 1 بدلالة \(h\) و\(m_e\) و\(d\).
1.3 وزّع إلكترونات \(\pi\) للنموذج 2 في المخططات السابقة، وعبّر عن الطاقة الكلية لنظام \(\pi\) في النموذج 2 بدلالة \(h\) و\(m_e\) و\(d\).
طاقة الترافق هي الطاقة الكلية لنظام \(\pi\) الفعلي مطروحًا منها مجموع طاقات جزيئات الإيثيلين التي تضم العدد نفسه من الإلكترونات.
1.4 عبّر عن طاقة الترافق \(\Delta E_{\mathrm c}\) للبوتاديين بدلالة \(h\) و\(m_e\) و\(d\).
النموذجان 1 و2 مفرطان في التبسيط. سيُعرض نموذج جديد بالتفصيل فيما يلي.
1.5 ارسم ثلاث صيغ رنين أخرى للبوتاديين باستخدام ترميز لويس.
لمراعاة حجم ذرات الكربون، يُعدَّل النموذج 2 الآن ليصبح النموذج 3، على النحو الآتي:
- طول البئر الجديد هو \(L\)، وهي تمتد بين الإحداثيين السينيين 0 و\(L\)؛
- تقع ذرات الكربون عند الإحداثيات السينية \(L/8\)؛ \(3L/8\)؛ \(5L/8\) و\(7L/8\).
لكل مستوى \(n\)، تكون الدالة الموجية \(\pi\):
\[ \Psi_n(x)=\sqrt{\frac{2}{L}}\sin\left(\frac{n\pi x}{L}\right) \]
وتكون كثافة إلكترونات \(\pi\) لنظام يحوي \(N\) من إلكترونات \(\pi\):
\[ \rho(x)=2\sum_{i=1}^{N/2}|\Psi_i(x)|^2 \]
تُعرض أدناه الدوال الموجية الأربع \(\pi\)، التي تقابل المدارات الجزيئية لنظام \(\pi\)، بترتيب اعتباطي.
1.6 رتّب طاقات الدوال الموجية الأربع \(\pi\) (\(E_A\) و\(E_B\) و\(E_C\) و\(E_D\)).
1.7 أعطِ رموز المدارات (A أو B أو C أو D) الممتلئة بالإلكترونات في البوتاديين.
1.8 ضمن النموذج 3، أعطِ قيم الدوال الموجية \(\pi\)، أي \(\psi_n\)، للمستويات المشغولة عند المواضع 0 و\(L/4\) و\(L/2\)، من أجل \(n=1\) و\(n=2\)، بدلالة \(L\).
1.9 ضمن النموذج 3، أعطِ قيمة كثافة إلكترونات \(\pi\) عند المواضع 0 و\(L/4\) و\(L/2\).
1.10 ارسم كثافة إلكترونات \(\pi\) بين 0 و\(L\).
1.11 رتّب روابط CC الآتية (B1، B2، …، B5) تصاعديًا حسب الطول، باستخدام الرمزين = أو <:
B1: C1–C2 في جزيء البوتاديين
B2: C2–C3 في جزيء البوتاديين
B3: C3–C4 في جزيء البوتاديين
B4: C–C في جزيء الإيثان
B5: C–C في جزيء الإيثين
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
في 1.1–1.4، افترض أن النموذج 1 يتكون من بئرين مستقلتين، طول كل منهما \(d\)، وأن النموذج 2 يتكون من بئر واحدة طولها \(3d\). لا تعرّف المسألة بصيغتها المطبوعة هذين النموذجين. نعرّف \[ \varepsilon=\frac{h^2}{8m_ed^2}. \]
-
1.1 تقع المستويات الثلاثة الأولى لكل بئر في النموذج 1 عند \(\varepsilon,4\varepsilon,9\varepsilon\). وتقع المستويات الثلاثة الأولى للنموذج 2 عند \(\varepsilon/9,4\varepsilon/9,\varepsilon\). استخدم مقياس طاقة مشتركًا؛ إذ يتطابق المستوى الثالث للنموذج 2 مع المستوى الأول للنموذج 1.
-
1.2 ضع إلكترونين متعاكسي اللف المغزلي في \(n=1\) لكل بئر منفصلة: \[ \boxed{E_{\pi,1}=\frac{h^2}{2m_ed^2}}. \]
-
1.3 ضع إلكترونين في \(n=1\) وإلكترونين في \(n=2\): \[ \boxed{E_{\pi,2}=\frac{5h^2}{36m_ed^2}}. \]
-
1.4 \[ \boxed{\Delta E_{\mathrm c}=-\frac{13h^2}{36m_ed^2}}. \]
-
1.5 ثلاث صيغ رنين مساهمة صحيحة لبوتا-1،3-ديين ذات شحنات منفصلة هي: الصيغة التي تكون فيها C1 سالبة وC4 موجبة،
[CH2-]C=C[CH2+]؛ والصيغة التي تكون فيها C1 موجبة وC4 سالبة،[CH2+]C=C[CH2-]؛ والصيغة التي تكون فيها C1 سالبة وC2 موجبة،[CH2-][CH+]C=C. تحمل كل ذرة كربون سالبة الشحنة زوجًا إلكترونيًا حرًا واحدًا. -
1.6 \[ \boxed{E_C<E_A<E_B<E_D}, \qquad n_C=1,\ n_A=2,\ n_B=3,\ n_D=4. \]
-
1.7 \(\boxed{C\text{ و }A}\)، ويحتوي كل منهما على إلكترونين.
-
1.8 الأزواج \((\psi_1,\psi_2)\) هي \[ \boxed{ \begin{aligned} x=0 &: (0,0),\\ x=L/4 &: \left(\frac1{\sqrt L},\sqrt{\frac2L}\right),\\ x=L/2 &: \left(\sqrt{\frac2L},0\right). \end{aligned}} \]
-
1.9 \[ \boxed{\rho(0)=0,\qquad \rho(L/4)=\frac6L,\qquad \rho(L/2)=\frac4L}. \]
-
1.10 \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right)+ \sin^2\left(\frac{2\pi x}{L}\right)\right]}. \] المنحنى متناظر حول \(L/2\)، وينعدم عند كلا الجدارين، وله قيمتان عظميان \(25/(4L)\) عند نحو \(0.290L\) و\(0.710L\)، وله قيمة صغرى محلية \(4/L\) عند \(L/2\).
-
1.11 \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
الحل
لبوتا-1،3-ديين، المعروف عادةً باسم البوتاديين، ترميز SMILES هو C=CC=C. توفّر ذرات الكربون الأربع ذات التهجين \(sp^2\) أربعة إلكترونات \(\pi\). داخل كل بئر، يمكن لمستوى طاقة مكاني أن يستوعب إلكترونين متعاكسي اللف المغزلي.
1.1
لبئر ذات طول ثابت أيًّا كان، \[ E_1:E_2:E_3=1:4:9. \] ومن ثم تتباعد مستويات الطاقة أكثر مع ازدياد \(n\).
باستخدام الطولين المفترضين \(d\) و\(3d\)، \[ E_n^{(1)}=n^2\varepsilon,\qquad E_n^{(2)}=\frac{n^2}{9}\varepsilon. \]
| المستوى | النموذج 1: كل بئر منفصلة | النموذج 2: بئر واحدة |
|---|---|---|
| \(n=1\) | \(\varepsilon\) | \(\varepsilon/9\) |
| \(n=2\) | \(4\varepsilon\) | \(4\varepsilon/9\) |
| \(n=3\) | \(9\varepsilon\) | \(\varepsilon\) |
للرسم، استخدم مقياس الطاقة الرأسي نفسه ونقطة الصفر نفسها لكلا النموذجين. ارسم سُلَّمين متطابقين للنموذج 1، واحدًا لكل زوج إلكتروني متمركز، وسُلَّمًا واحدًا للنموذج 2.
الفجوتان الأوليان في كل سُلَّم من سُلَّمي النموذج 1 هما \(3\varepsilon\) و\(5\varepsilon\). أما الفجوتان المقابلتان في النموذج 2 فتساوي كل منهما تُسع نظيرتها. وعلى وجه الخصوص، \[ E_3^{(2)}=E_1^{(1)}. \]
1.2
تحتوي كل بئر متمركزة على إلكترونين. ويشغل كلاهما مستواها الأدنى، بلفين مغزليين متعاكسين. ارسم \(\uparrow\downarrow\) عند \(n=1\) في كل بئر، واترك المستويات الأعلى فارغة.
بجمع طاقات الإلكترونات الأربعة، كلٍّ على حدة، \[ E_{\pi,1}=2E_1^{(1)}+2E_1^{(1)} =4\frac{h^2}{8m_ed^2} =\boxed{\frac{h^2}{2m_ed^2}}. \]
1.3
في البئر الواحدة، لا يمكن أن يشغل \(n=1\) سوى إلكترونين، لذا يشغل الإلكترونان المتبقيان \(n=2\). ارسم \(\uparrow\downarrow\) عند كلٍّ من هذين المستويين؛ ويكون \(n=3\) فارغًا.
وعليه، \[ \begin{aligned} E_{\pi,2} &=2E_1^{(2)}+2E_2^{(2)}\\ &=2(1^2+2^2)\frac{h^2}{8m_e(3d)^2}\\ &=\boxed{\frac{5h^2}{36m_ed^2}}. \end{aligned} \]
1.4
للإيثين، الذي يُسمّى أيضًا الإيثيلين، ترميز SMILES هو C=C، ويحتوي على إلكترونين \(\pi\). ولذلك يوفّر جزيئان من الإيثين الحالة المرجعية ذات الإلكترونات الأربعة التي يمثّلها النموذج 1.
باستخدام التعريف الوارد في السؤال، \[ \begin{aligned} \Delta E_{\mathrm c} &=E_{\pi,2}-E_{\pi,1}\\ &=\frac{5h^2}{36m_ed^2}-\frac{h^2}{2m_ed^2}\\ &=\boxed{-\frac{13h^2}{36m_ed^2}}. \end{aligned} \] تشير الإشارة السالبة إلى استقرار نظام \(\pi\) بفعل عدم التمركز ضمن هذا النموذج.
تكون جميع هذه الطاقات بوحدة الجول عندما يُعبَّر عن \(h\) و\(m_e\) و\(d\) بوحدات النظام الدولي للوحدات.
وبصورة أعم، إذا كانت المخططات المفقودة تعطي طول كل بئر متمركزة \(\ell_1\) وطول البئر غير المتمركزة \(\ell_2\)، فإن النتائج هي \[ E_{\pi,1}=\frac{h^2}{2m_e\ell_1^2},\qquad E_{\pi,2}=\frac{5h^2}{4m_e\ell_2^2}, \] و \[ \boxed{\Delta E_{\mathrm c} =\frac{h^2}{8m_e} \left(\frac{10}{\ell_2^2}-\frac{4}{\ell_1^2}\right)}. \]
1.5
رقّم ذرات الكربون من اليسار إلى اليمين كما في نص المسألة. ثلاث صيغ رنين مساهمة إضافية ممكنة بترميز لويس هي:
| الصيغة المساهمة لبوتا-1،3-ديين | الهيكل بترميز لويس | SMILES |
|---|---|---|
| \(R_1\): C1 سالبة/C4 موجبة | \(\ce{H2C^{-}-CH=CH-CH2^{+}}\) | [CH2-]C=C[CH2+] |
| \(R_2\): C1 موجبة/C4 سالبة | \(\ce{H2C^{+}-CH=CH-CH2^{-}}\) | [CH2+]C=C[CH2-] |
| \(R_3\): C1 سالبة/C2 موجبة | \(\ce{H2C^{-}-CH^{+}-CH=CH2}\) | [CH2-][CH+]C=C |
في رسوم لويس، ضع زوجًا إلكترونيًا حرًا واحدًا على كل ذرة كربون سالبة الشحنة. لكل ذرة كربون موجبة الشحنة ثلاث روابط، وليس لها أي زوج إلكتروني حر، ولها مدار \(p\) فارغ. اربط الصيغ المساهمة بالصيغة الأصلية باستخدام أسهم الرنين ذات الرأسين.
حركات أزواج الإلكترونات التي تولّد هذه الصيغ انطلاقًا من البنية الأصلية \(\ce{CH2=CH-CH=CH2}\) هي:
- للحصول على \(R_1\)، انقل زوج \(\pi\) في C1=C2 إلى C1، وانقل زوج \(\pi\) في C3=C4 إلى الرابطة C2–C3.
- للحصول على \(R_2\)، نفّذ الحركات المناظرة مرآتيًا: انقل زوج \(\pi\) في C3=C4 إلى C4، وزوج \(\pi\) في C1=C2 إلى C2–C3.
- للحصول على \(R_3\)، انقل زوج \(\pi\) في C1=C2 فقط إلى C1.
تحافظ كل صيغة على كيفية اتصال الذرات والشحنة الكلية والعدد الكلي للإلكترونات. وأوزان هذه الصيغ المساهمة ذات الشحنات المنفصلة أصغر من وزن الصيغة غير المشحونة.
تحدّد ترميزات SMILES كيفية الاتصال والشحنات الصورية. في الرنين، حافظ على الهندسة النووية نفسها في جميع الصيغ؛ إذ لا يحدّد السؤال تشكّلًا فراغيًا بعينه.
1.6
الدالة الموجية \[ \psi_n(x)=\sqrt{\frac2L}\sin\left(\frac{n\pi x}{L}\right) \] لها \(n-1\) عقدة داخلية. ويعطي عدّ العقد في المخططات:
| الرمز | العقد الداخلية | \(n\) | الطاقة بوحدات \(h^2/(8m_eL^2)\) |
|---|---|---|---|
| C | 0 | 1 | 1 |
| A | 1 | 2 | 4 |
| B | 2 | 3 | 9 |
| D | 3 | 4 | 16 |
ومن ثم، \[ \boxed{E_C<E_A<E_B<E_D}. \]
1.7
تشغل الإلكترونات الأربعة المدارين الأدنى طاقةً، بواقع إلكترونين لكل مدار: \[ \boxed{C:\uparrow\downarrow,\qquad A:\uparrow\downarrow}. \] المداران B وD فارغان في الحالة الأرضية.
1.8
عوّض عن كل موضع في الدالة الموجية المعطاة. قيم الجيب المطلوبة هي \[ \sin0=0,\qquad \sin\frac{\pi}{4}=\frac1{\sqrt2},\qquad \sin\frac{\pi}{2}=1,\qquad \sin\pi=0. \]
وبالتالي:
| الدالة الموجية | \(x=0\) | \(x=L/4\) | \(x=L/2\) |
|---|---|---|---|
| \(\psi_1(x)\) | \(0\) | \(\displaystyle \frac1{\sqrt L}\) | \(\displaystyle \sqrt{\frac2L}\) |
| \(\psi_2(x)\) | \(0\) | \(\displaystyle \sqrt{\frac2L}\) | \(0\) |
أبعاد هذه الدوال الموجية هي الطول\(^{-1/2}\).
1.9
لأربعة إلكترونات، \(N/2=2\)، لذا \[ \rho(x)=2\bigl(|\psi_1(x)|^2+|\psi_2(x)|^2\bigr). \]
وعليه، \[ \rho(0)=0, \] \[ \rho(L/4)=2\left(\frac1L+\frac2L\right)=\boxed{\frac6L}, \] و \[ \rho(L/2)=2\left(\frac2L+0\right)=\boxed{\frac4L}. \]
هذه كثافة عددية للإلكترونات لكل وحدة طول؛ وتكون وحدتها \(\mathrm{m^{-1}}\) عندما يكون \(L\) بالأمتار.
1.10
بالتعويض عن كلتا الدالتين الموجيتين المشغولتين نحصل على \[ \boxed{\rho(x)=\frac4L\left[ \sin^2\left(\frac{\pi x}{L}\right) +\sin^2\left(\frac{2\pi x}{L}\right)\right]}. \]
لرسم تخطيطي دقيق، سمِّ المحور الأفقي \(x\)، من \(0\) إلى \(L\)، والمحور الرأسي \(\rho(x)\). ارسم منحنى أملس بالخصائص الآتية:
- يبدأ عند \((0,0)\) وينتهي عند \((L,0)\)، وله مماسان أفقيان عند كلا الجدارين.
- هو متناظر حول \(x=L/2\).
- يمر بالنقطتين \((L/4,6/L)\) و\((3L/4,6/L)\).
- له قيمة صغرى محلية عند \((L/2,4/L)\)، لذا تبقى الكثافة موجبة في المركز.
- له قيمتان عظميان متساويتان، واحدة على كل جانب من المركز.
لتحديد موضعي القيمتين العظميين، \[ \rho'(x)=\frac{4\pi}{L^2} \sin\left(\frac{2\pi x}{L}\right) \left[1+4\cos\left(\frac{2\pi x}{L}\right)\right]. \] تحقّق القيمتان العظميان الشرط \[ \cos\left(\frac{2\pi x}{L}\right)=-\frac14. \] وموضعاهما هما \[ x_{\max,1}=\frac{L}{2\pi}\arccos\left(-\frac14\right) \approx0.290L, \qquad x_{\max,2}=L-x_{\max,1}\approx0.710L. \]
عند أيٍّ من القيمتين العظميين، \[ \sin^2\left(\frac{\pi x}{L}\right)=\frac58,\qquad \sin^2\left(\frac{2\pi x}{L}\right)=\frac{15}{16}, \] ومن ثم \[ \boxed{\rho_{\max}=\frac4L\left(\frac58+\frac{15}{16}\right) =\frac{25}{4L}}. \]
تحقّق الكثافة أيضًا شرط التطبيع المطلوب: \[ \int_0^L\rho(x)\,dx =\frac4L\left(\frac L2+\frac L2\right)=4, \] وهو ما يشمل إلكترونات \(\pi\) الأربعة جميعها.
1.11
الرابطتان الطرفيتان B1 وB3 متكافئتان بفعل التناظر. ويقع منتصفاهما عند \(L/4\) و\(3L/4\)، حيث يعطي النموذج كثافة لإلكترونات \(\pi\) أكبر منها عند منتصف الرابطة المركزية \(L/2\).
كيميائيًا، يمنح الترافق الرابطة المركزية بعض طابع الرابطة المزدوجة، في حين تحتفظ الرابطتان الطرفيتان بطابع رابطة مزدوجة أكبر من الرابطة المركزية. ويكون طابع الرابطة المزدوجة في الرابطتين الطرفيتين أقل قليلًا منه في الرابطة المزدوجة المتمركزة في الإيثين، C=C. أما الرابطة المركزية فلها طابع ترابطي أكبر من الرابطة الأحادية في الإيثان، CC.
باستخدام العلاقة المعتادة بين زيادة رتبة الرابطة وقِصَر طولها، \[ \boxed{\mathrm{B5}<\mathrm{B1}=\mathrm{B3}<\mathrm{B2}<\mathrm{B4}}. \]
تمت مراجعة الحل بمقارنته بالحل الرسمي.