IChO 2018 · Theory problem 8
Caryophyllene
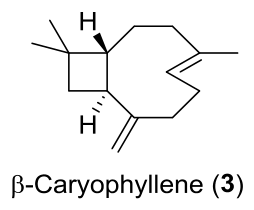
β-Caryophyllene (3) is a naturally occurring sesquiterpene present in clove tree and in some traditional Czech and Slovak plants, such as the hop plant or small-leaved linden.
The synthesis of β-caryophyllene starts from a single enantiomer of dienone A. The reaction of A with silyl ketene acetal 1, followed by immediate reduction and aqueous work-up affords ketone 2. This intermediate then undergoes reaction with tosyl chloride, providing B. Basic cyclization of this compound affords C. Finally, the reaction of C with ylide D provides β-caryophyllene.
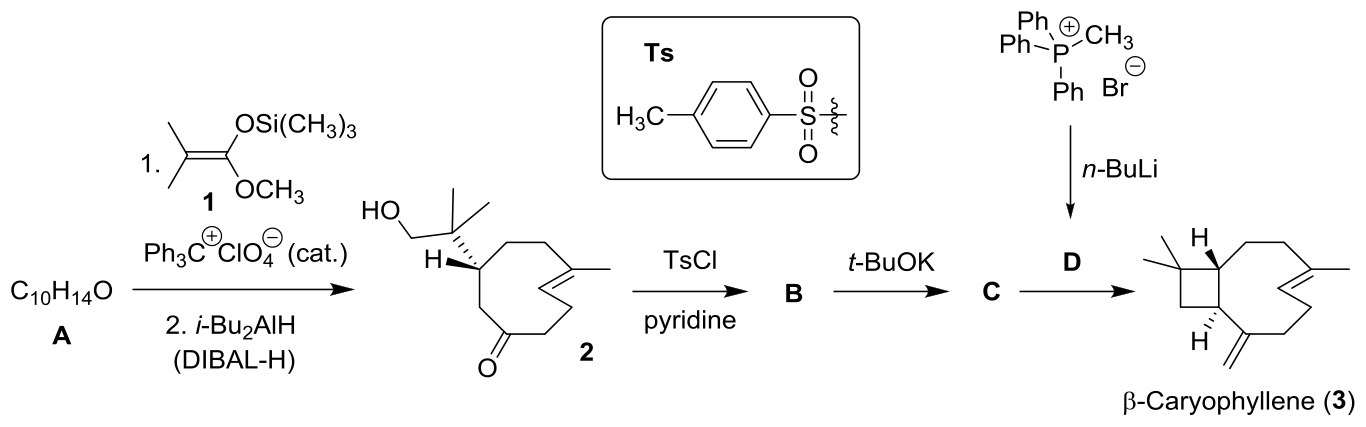
8.1 Draw the structures of compounds A–D, including the appropriate stereochemistry.
Hint: In transformation A → 2, the silyl ketene acetal acts as a nucleophile.
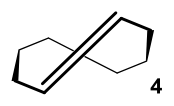
Due to the large ring size, both compounds 2 and 3 are stable, even though they contain a double bond in the trans configuration. trans-Cyclooctene (4) is the smallest ring that can accommodate a trans double bond. It can be prepared according to the following scheme:
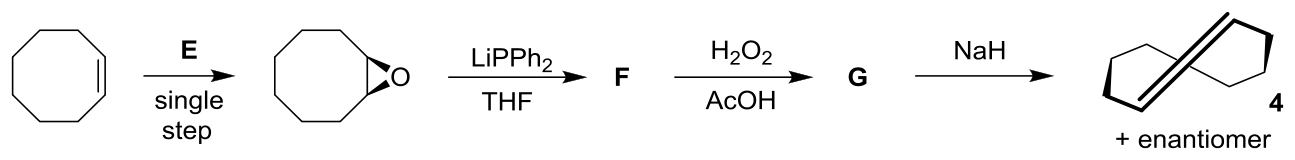
8.2 Draw the structures of reagent E and intermediates F and G, including the appropriate stereochemistry. For F and G, tick the box indicating the stereochemical outcome.
Mark the correct answer:
☐ achiral, ☐ single enantiomer, ☐ racemic mixture, ☐ mixture of diastereoisomers
8.3 Draw the structure of the enantiomer of cycloalkene 4.
The two double bonds in β-caryophyllene display different reactivity: the double bond in the ring (endocyclic) is more reactive than the other one (exocyclic) due to the ring strain.
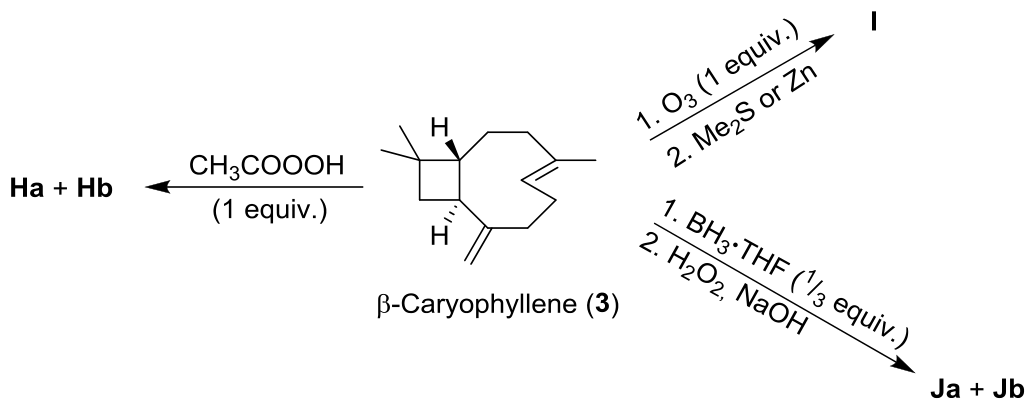
8.4 Draw the structures of compounds Ha + Hb, I and Ja + Jb, including the appropriate stereochemistry. Hint: Ha + Hb and Ja + Jb are pairs of diastereomers.
Interestingly, the reactivity of the double bonds is reversed when isocaryophyllene (5) is used instead of β-caryophyllene (3).
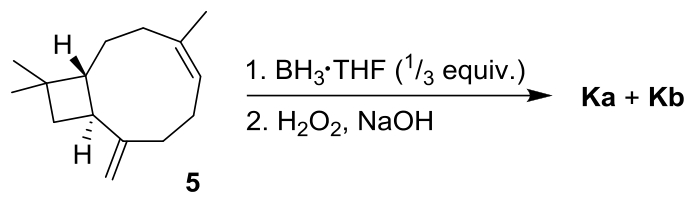
8.5 Draw the structures of compounds Ka and Kb.
Hint: Ka + Kb are a pair of diastereomers.
Isotope-labelled compounds are invaluable tools for reaction mechanism investigation, structure determination, and mass or NMR spectroscopy studies. Let us have a look at the synthesis of some labelled analogues of β-caryophyllene.
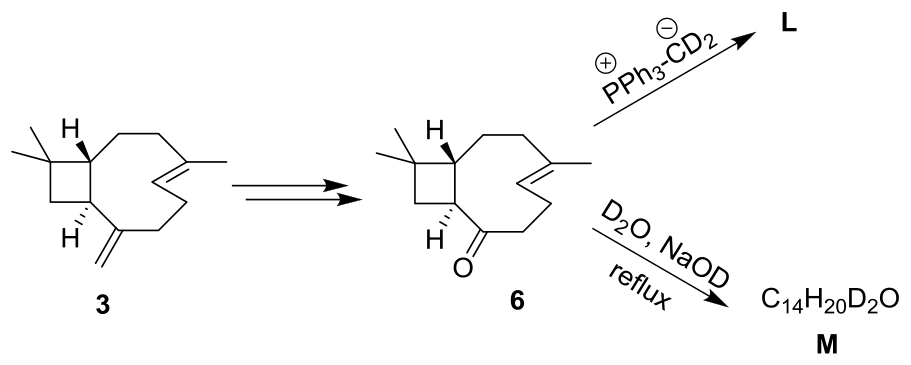
8.6 Draw the structures of compounds L and M, including the appropriate stereochemistry.
β-Caryophyllene (3) undergoes acid-catalyzed cyclization, which leads to a complex mixture of products. Among them, the pair of diastereomers Na + Nb and the pair of diastereomers 7a + 7b are the most abundant. The reaction starts with protonation of the more reactive internal double bond affording cation O. This cyclizes without the cleavage of a carbon-carbon single bond to yield diastereomeric tricyclic cations Pa and Pb, which undergo hydration to give the target alcohols Na and Nb. Alternatively, the cations Pa and Pb rearrange with the cleavage of a carbon-carbon single bond to cations Qa and Qb, which deprotonate to compounds 7a and 7b.
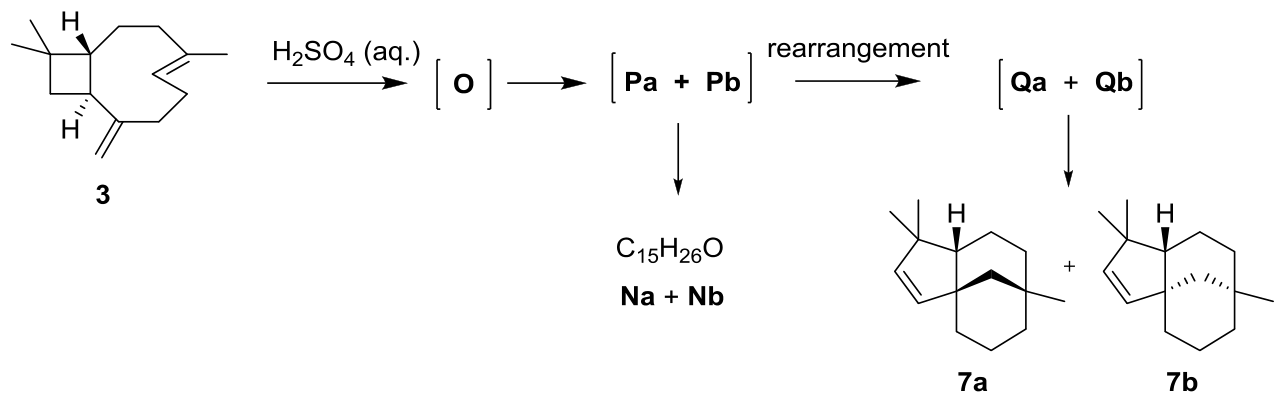
8.7 Draw the structures, including the appropriate stereochemistry, of the three intermediates O, Pa, Qa leading to the diastereomer 7a, including the appropriate stereochemistry.
8.8 Draw the structures of diastereomers Na + Nb.
Official English text of the problem.
Answers
For precise structural descriptions, use these carbon labels, independently of the bold compound numbers:
- The nine-membered ring is \(C1-C2-C3-C4-C5-C6-C7-C8-C9-C1\).
- The cyclobutane is \(C1-C9-C10-C11-C1\).
- \(C12\) is the methyl on \(C4\); \(C13\) is the exocyclic methylene carbon on \(C8\); \(C14,C15\) are the methyls on \(C11\).
Thus 3, β-caryophyllene, is the \((1R,4E,9S)\) compound:
[C@@H]12CC/C(C)=C/CCC(=C)[C@H]1CC2(C)C
The names and descriptions below retain these carbon labels unless a complete tricyclic systematic name is given. Labels a/b within the epoxide and hydroboration pairs are arbitrary.
- 8.1
| Compound | Identification | SMILES |
|---|---|---|
| A | \((2Z,6E)\)-6-Methylcyclonona-2,6-dien-1-one, in the single planar enantiomer corresponding to the depicted synthesis | O=C1/C=C\CC/C(C)=C/CC1 |
| B | The primary O-tosylate of 2, with its existing stereochemistry retained | [C@@H]1(C(C)(C)COS(=O)(=O)c2ccc(C)cc2)CC/C(C)=C/CCC(=O)C1 |
| C | Caryophyllene-derived \(C8\) ketone; identical to compound 6 | [C@@H]12CC/C(C)=C/CCC(=O)[C@H]1CC2(C)C |
| D | Methylenetriphenylphosphorane, represented in its ylide form | [CH2-][P+](c1ccccc1)(c1ccccc1)c1ccccc1 |
Ordinary SMILES specifies the two alkene geometries of A, but does not distinguish its planar enantiomers. The required drawing is described in Solution 8.1.
- 8.2
E: Peracetic acid, an acceptable peroxyacid epoxidizing reagent: CC(=O)OO.
F: trans-2-(Diphenylphosphanyl)cyclooctan-1-ol, racemic mixture:
- \((1R,2R)\):
O[C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1 - \((1S,2S)\):
O[C@@H]1[C@@H](P(c2ccccc2)c2ccccc2)CCCCCC1
In dry THF, before protonation, F is its lithium alkoxide; see Solution 8.2.
G: trans-2-(Diphenylphosphoryl)cyclooctan-1-ol, racemic mixture:
- \((1R,2R)\):
O[C@H]1[C@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
\((1S,2S)\):
O[C@@H]1[C@@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
8.3
The answer is the opposite planar enantiomer of \((E)\)-cyclooctene, obtained by reflecting the complete drawing of 4 left-to-right, including its perspective bonds.
SMILES: C1CC/C=C/CCC1
Both planar enantiomers have this ordinary SMILES. Their opposite ring handedness must be shown geometrically.
- 8.4
| Compound | Identification | SMILES |
|---|---|---|
| Ha | \(C4,C5\)-epoxide of β-caryophyllene; new configurations \(4S,5S\) | [C@@H]12CC[C@@]3(C)[C@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| Hb | The other \(C4,C5\)-epoxide; new configurations \(4R,5R\) | [C@@H]12CC[C@]3(C)[C@@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| I | 4-[(1S,2R)-3,3-Dimethyl-2-(3-oxobutyl)cyclobutyl]pent-4-enal, the endocyclic ozonolysis product | [C@@H]1(CCC(C)=O)[C@@H](C(CCC=O)=C)CC1(C)C |
| Ja | \(C5\)-alcohol from internal hydroboration–oxidation; new configurations \(4R,5S\) | [C@@H]12CC[C@@H](C)[C@@H](O)CCC(=C)[C@H]1CC2(C)C |
| Jb | The other \(C5\)-alcohol; new configurations \(4S,5R\) | [C@@H]12CC[C@H](C)[C@H](O)CCC(=C)[C@H]1CC2(C)C |
All retain the original configurations at \(C1,C9\). The exocyclic methylene survives all three reactions.
- 8.5
Ka and Kb are the two \(C8\) epimers of the primary alcohol obtained by converting the exocyclic \(\ce{=CH2}\) of isocaryophyllene into \(\ce{-CH2OH}\). The internal \(Z\) alkene remains intact.
| Compound | New configuration | SMILES |
|---|---|---|
| Ka, isocaryophyllene-derived \(C13\) alcohol | \(C8=S\) | [C@@H]12CC/C(C)=C\CC[C@H](CO)[C@H]1CC2(C)C |
| Kb, its \(C8\) epimer | \(C8=R\) | [C@@H]12CC/C(C)=C\CC[C@@H](CO)[C@H]1CC2(C)C |
- 8.6
| Compound | Identification | SMILES |
|---|---|---|
| L | β-Caryophyllene with exocyclic \(\ce{=CD2}\), formula \(\ce{C15H22D2}\) | [C@@H]12CC/C(C)=C/CCC(=C([2H])[2H])[C@H]1CC2(C)C |
| M | \(C7,C7\)-dideuterated ketone 6, formula \(\ce{C14H20D2O}\) | [C@@H]12CC/C(C)=C/CC([2H])([2H])C(=O)[C@H]1CC2(C)C |
- 8.7
| Intermediate | Identification | SMILES |
|---|---|---|
| O | \(C4\) carbocation formed by protonation at \(C5\): (1R,9S)-4,11,11-trimethyl-8-methylidenebicyclo[7.2.0]undecan-4-ylium | [C@@H]12CC[C+](C)CCCC(=C)[C@H]1CC2(C)C |
| Pa | \(C4-C13\)-cyclized \(C8\) carbocation: (2R,5R,8S)-4,4,8-trimethyltricyclo[6.3.1.0²,⁵]dodecan-1-ylium | [C@@H]12CC[C@]3(C)CCC[C+](C3)[C@H]1CC2(C)C |
| Qa | Rearranged \(C9\) carbocation: (1S,5S,8S)-4,4,8-trimethyltricyclo[6.3.1.0¹,⁵]dodecan-2-ylium | [C@@H]12CC[C@]3(C)CCC[C@]1(C3)[CH+]CC2(C)C |
- 8.8
Both products are stereoisomers of 4,4,8-trimethyltricyclo[6.3.1.0²,⁵]dodecan-1-ol, the caryolan-1-ol framework.
| Compound | Configurations in this tricyclic name | SMILES |
|---|---|---|
| Na | \((1R,2S,5R,8S)\) | [C@@H]12CC[C@]3(C)CCC[C@@](O)(C3)[C@H]1CC2(C)C |
| Nb | \((1S,2S,5R,8R)\) | [C@@H]12CC[C@@]3(C)CCC[C@](O)(C3)[C@H]1CC2(C)C |
Solution
8.1 — Conjugate addition, cyclobutane formation, and methylenation
The silyl ketene acetal 1 is the trimethylsilyl ketene acetal of methyl isobutyrate:
COC(=C(C)C)O[Si](C)(C)C
Its carbon bearing the two methyl groups is nucleophilic. In 2, that carbon has become \(C11\), attached to \(C1\), two methyl groups, and a hydroxymethyl group.
Consequently, disconnecting the \(C1-C11\) bond identifies A as an α,β-unsaturated ketone whose conjugated double bond is \(C9=C1\). The other alkene, \(C4=C5\), is already present.
For the requested drawing of A:
- Start with the nine-membered ring drawn in 2.
- Remove the complete \(\ce{-C(CH3)2CH2OH}\) substituent from \(C1\).
- Replace \(C1-C9\) by a cis, or \(Z\), double bond.
- Retain the internal \(E\) alkene and the ring handedness corresponding to the depicted enantiomeric series.
Numbering the monocyclic ketone from its carbonyl gives \((2Z,6E)\)-6-methylcyclonona-2,6-dien-1-one. Its formula is \(\ce{C10H14O}\), as required. Its chirality is associated with the folded trans-cycloalkene ring, rather than a tetrahedral stereogenic carbon.
The first reaction is a Mukaiyama–Michael addition. The ketene acetal attacks the β-carbon \(C1\); the ketone-derived oxygen is initially present in a silylated enol intermediate. Immediate DIBAL-H reduction converts the ester-derived group into \(\ce{-CH2OH}\). Aqueous work-up restores the ketone.
The resulting hydroxy ketone 2 is:
[C@@H]1(C(C)(C)CO)CC/C(C)=C/CCC(=O)C1
A balanced net organic equation, using \(\ce{[H]}\) for a formal reducing-hydrogen equivalent, is
\[ \ce{C10H14O + C8H18O2Si + H2O + 4[H] -> C14H24O2 + CH3OH + (CH3)3SiOH}. \]
The four reducing-hydrogen equivalents correspond to the two hydride transfers and protonation steps needed to reduce an ester to a primary alcohol.
Tosyl chloride converts the primary alcohol into B. No bond to a stereogenic carbon is broken, so the existing configuration is retained:
\[ \ce{ROH + TsCl + C5H5N -> ROTs + C5H6N+ + Cl-}. \]
Here \(\ce{ROH}\) is 2, and \(\ce{ROTs}\) is B.
Potassium tert-butoxide then removes an α-hydrogen from \(C9\). The resulting enolate attacks the primary carbon \(C10\) intramolecularly, displacing tosylate and forming the \(C9-C10\) bond. This closes the four-membered ring \(C1-C9-C10-C11\), giving C with the trans ring-junction stereochemistry shown in the final product:
\[ \ce{B + KOtBu -> C + KOTs + tBuOH}. \]
Finally, deprotonation of methyltriphenylphosphonium bromide gives D:
\[ \ce{[Ph3PCH3]Br + n-BuLi -> Ph3P=CH2 + n-BuH + LiBr}. \]
The Wittig reaction replaces the \(C8\) carbonyl oxygen by \(\ce{CH2}\):
\[ \ce{C14H22O + Ph3P=CH2 -> C15H24 + Ph3P=O}. \]
The phosphorus-containing product is triphenylphosphine oxide, O=P(c1ccccc1)(c1ccccc1)c1ccccc1.
8.2 — Epoxide opening and stereospecific elimination
The starting alkene is cis-cyclooctene, C1CC/C=C\CCC1. A peroxyacid such as peracetic acid E epoxidizes it in one step:
\[ \ce{C8H14 + CH3C(=O)OOH -> C8H14O + CH3COOH}. \]
The product is meso-1,2-epoxycyclooctane:
O1[C@H]2CCCCCC[C@@H]12
Lithium diphenylphosphide opens the epoxide by backside attack. The carbon–oxygen bond at the attacked carbon breaks, so the phosphorus group and the remaining oxygen substituent are trans.
The two epoxide carbons are enantiotopic. Attack at either gives one member of the \((R,R)/(S,S)\) pair. Since the reagents are achiral, F is racemic.
Strictly, the immediate product in dry THF is lithium trans-2-(diphenylphosphanyl)cyclooctan-1-olate. One enantiomer is
[Li+].[O-][C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1
and the other has both @ symbols changed to @@. Its formation is balanced by
\[ \ce{C8H14O + C12H10LiP -> C20H24LiOP}. \]
Protonation, available in the subsequent acetic-acid-containing medium, gives the alcohol F:
\[ \ce{C20H24LiOP + CH3COOH -> C20H25OP + CH3COOLi}. \]
Hydrogen peroxide oxidizes the phosphine to the phosphine oxide G, without changing the carbon configurations:
\[ \ce{C20H25OP + H2O2 -> C20H25O2P + H2O}. \]
Thus G is also racemic. Phosphorus introduces no additional stereogenic centre because its two phenyl substituents are identical.
Sodium hydride deprotonates the alcohol. The alkoxide attacks phosphorus, and the resulting cyclic elimination arrangement fragments to the \(E\) alkene. The net equation is
\[ \ce{C20H25O2P + NaH -> C8H14 + C12H10NaO2P + H2}. \]
The phosphorus product is sodium diphenylphosphinate:
[Na+].[O-]P(=O)(c1ccccc1)c1ccccc1
The two enantiomers of G give the two planar enantiomers of trans-cyclooctene.
8.3 — Enantiomer of trans-cyclooctene
The double bond remains \(E\). What changes is the handedness of the ring passing around that double bond.
An exact drawing instruction is to reflect every feature of the supplied drawing in a vertical mirror line, including the bold perspective bonds. This produces the opposite planar enantiomer.
The ordinary SMILES C1CC/C=C/CCC1 encodes the connectivity and \(E\) geometry, but not this conformational handedness.
8.4 — Selective reactions of the internal double bond
The problem specifies that the strained internal \(C4=C5\) double bond reacts preferentially.
Epoxidation. Peracetic acid transfers oxygen to the alkene in a concerted, stereospecific reaction:
\[ \ce{C15H24 + CH3C(=O)OOH -> C15H24O + CH3COOH}. \]
Approach from the two faces gives Ha and Hb. The two bonds to the newly introduced oxygen form from the same face. The original \(E\)-alkene relationship is therefore preserved in the epoxide: the two ring continuations remain trans across the epoxide.
The new configurations are \(4S,5S\) in the listed Ha and \(4R,5R\) in Hb. Because the pre-existing \(C1,C9\) configurations remain fixed, the products are diastereomers.
Ozonolysis. Cleavage of \(C4=C5\) gives:
- a ketone at \(C4\), because that alkene carbon bears a methyl group;
- an aldehyde at \(C5\), because that alkene carbon bears hydrogen.
The nine-membered ring opens, while the cyclobutane and exocyclic methylene remain intact. This gives I. With dimethyl sulfide as reductant, the balanced net equation is
\[ \ce{C15H24 + O3 + (CH3)2S -> C15H24O2 + (CH3)2SO}. \]
Hydroboration–oxidation. Boron attaches preferentially to the less substituted carbon \(C5\), and hydrogen attaches to \(C4\). Addition is syn. Oxidation replaces the carbon–boron bond by a carbon–oxygen bond with retention at carbon.
Thus the added \(C4\)-hydrogen and \(C5\)-OH are syn. Addition from the two alkene faces gives Ja and Jb, with the configurations listed above.
One borane molecule has three B–H bonds, so \(\tfrac13\) equivalent supplies one hydroboration per substrate molecule. A balanced net equation in basic aqueous solution is
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}. \]
8.5 — Hydroboration of isocaryophyllene
Isocaryophyllene 5 has the internal \(Z\) alkene:
[C@@H]12CC/C(C)=C\CCC(=C)[C@H]1CC2(C)C
Here the exocyclic double bond reacts preferentially. Boron adds to terminal \(C13\), and hydrogen adds to \(C8\). Oxidation therefore gives a primary hydroxymethyl group, \(\ce{-CH2OH}\), attached to \(C8\).
Only \(C8\) becomes a new stereogenic centre. Addition from its two faces gives Ka and Kb, which have opposite \(C8\) configurations while retaining the original ring-junction configurations and the \(Z\) internal alkene.
The net balance is again
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}, \]
now with 5 as substrate and Ka/Kb as products.
8.6 — Deuterium incorporation
Formation of L. The reagent is dideuteriomethylenetriphenylphosphorane:
[C-]([2H])([2H])[P+](c1ccccc1)(c1ccccc1)c1ccccc1
Its carbon becomes the exocyclic carbon of the Wittig product. Both deuterium atoms therefore appear on \(C13\):
\[ \ce{C14H22O + Ph3P=CD2 -> C15H22D2 + Ph3P=O}. \]
The existing alkene geometry and ring-junction stereochemistry remain unchanged.
Formation of M. Base-catalyzed enolization exchanges the two α-hydrogens on the methylene \(C7\). Repeated deprotonation and deuteration in excess heavy water gives \(C7D_2\).
The other α-position, \(C9\), is the constrained ring junction. Enolization there would require a severely strained junction geometry; its hydrogen is retained in the specified product. Thus the two deuteriums are both on \(C7\), rather than distributed over the two α-carbons.
The exchange balance is
\[ \ce{C14H22O + 2 D2O <=> C14H20D2O + 2 HOD}. \]
This gives exactly the formula printed for M.
8.7 — Carbocation cyclization and rearrangement
All three requested cations have formula \(\ce{C15H25+}\).
Formation of O. Protonation occurs at \(C5\) of the internal alkene, placing the positive charge on methyl-substituted \(C4\). This gives the tertiary carbocation O:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
The exocyclic \(C8=C13\) double bond remains available for intramolecular attack.
Formation of Pa. The exocyclic alkene attacks the \(C4\) carbocation through its terminal carbon \(C13\):
- the new bond is \(C4-C13\);
- \(C8=C13\) becomes a single bond;
- the positive charge moves to \(C8\).
No carbon–carbon single bond breaks in this step. The newly formed methylene bridge gives the tricyclic caryolane framework.
The two possible configurations at newly tetrahedral \(C4\) give Pa and Pb. The configuration of Pa is selected by the requirement that the subsequent rearrangement give the forward-pointing bridge drawn in 7a.
Formation of Qa. The adjacent cyclobutane undergoes a Wagner–Meerwein rearrangement:
\[ \sigma(C1-C9)\longrightarrow C8^+. \]
Precisely:
- \(C1-C9\) breaks;
- \(C1-C8\) forms;
- the positive charge moves from \(C8\) to \(C9\).
This expands the cyclobutane into the five-membered ring
\[ C1-C11-C10-C9-C8-C1. \]
The migration retains the spatial configuration at the migrating end. Some \(R/S\) descriptors change because the CIP priorities change, without inversion of the carried-through stereochemistry.
Finally, loss of a proton from \(C10\) forms \(C9=C10\), giving 7a and regenerating acid:
\[ \ce{C15H25+ -> C15H24 + H+}. \]
The resulting 7a, (1S,5S,8S)-4,4,8-trimethyltricyclo[6.3.1.0¹,⁵]dodec-2-ene, is
[C@@H]12CC[C@]3(C)CCC[C@]1(C3)C=CC2(C)C
This reproduces the alkene position and the forward methylene bridge in the supplied drawing.
8.8 — Hydration of Pa and Pb
Water attacks the \(C8\) carbocation of Pa or Pb. Deprotonation of the resulting oxonium ion gives Na or Nb:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}. \]
The overall acid-catalyzed hydration is therefore
\[ \ce{C15H24 + H2O -> C15H26O}. \]
The original cyclobutane remains intact. Both products contain:
- the new \(C4-C13\) bond;
- the \(C4-C13-C8\) methylene bridge;
- OH on \(C8\);
- the original stereochemical arrangement at \(C1,C9\).
For the requested pair, the two new bridgehead configurations at \(C4,C8\) are reversed together. In a schematic drawing of the large ring, the methylene bridge occupies one face, while the \(C4\)-methyl and \(C8\)-OH point toward the opposite face. Reversing these new stereochemical features gives the other diastereomer, while the original ring-junction stereochemistry is retained.
The answers were checked against the official answers published by the organisers.
IChO 2018 · Theorieaufgabe 8
Caryophyllen
β-Caryophyllen (3) ist ein natürlich vorkommendes Sesquiterpen, das im Gewürznelkenbaum und in einigen traditionellen tschechischen und slowakischen Pflanzen wie dem Hopfen oder der Winterlinde enthalten ist.
Die Synthese von β-Caryophyllen geht von einem einzelnen Enantiomer des Dienons A aus. Die Reaktion von A mit dem Silylketenacetal 1, gefolgt von sofortiger Reduktion und wässriger Aufarbeitung, liefert das Keton 2. Dieses Zwischenprodukt reagiert anschließend mit Tosylchlorid zu B. Die basische Cyclisierung dieser Verbindung ergibt C. Schließlich liefert die Reaktion von C mit dem Ylid D β-Caryophyllen.
8.1 Zeichnen Sie die Strukturen der Verbindungen A–D einschließlich der jeweiligen Stereochemie.
Hinweis: Bei der Umsetzung A → 2 wirkt das Silylketenacetal als Nukleophil.
Aufgrund der großen Ringgröße sind die beiden Verbindungen 2 und 3 stabil, obwohl sie eine Doppelbindung in trans-Konfiguration enthalten. trans-Cycloocten (4) ist der kleinste Ring, der eine trans-Doppelbindung aufnehmen kann. Es kann nach folgendem Schema hergestellt werden:
8.2 Zeichnen Sie die Strukturen des Reagenzes E und der Zwischenprodukte F und G einschließlich der jeweiligen Stereochemie. Kreuzen Sie für F und G das Kästchen an, das das stereochemische Ergebnis angibt.
Markieren Sie die richtige Antwort:
☐ achiral, ☐ einzelnes Enantiomer, ☐ racemisches Gemisch, ☐ Gemisch von Diastereomeren
8.3 Zeichnen Sie die Struktur des Enantiomers des Cycloalkens 4.
Die beiden Doppelbindungen in β-Caryophyllen zeigen unterschiedliche Reaktivität: Die Doppelbindung im Ring (endocyclisch) ist aufgrund der Ringspannung reaktiver als die andere (exocyclische).
8.4 Zeichnen Sie die Strukturen der Verbindungen Ha + Hb, I und Ja + Jb einschließlich der jeweiligen Stereochemie. Hinweis: Ha + Hb und Ja + Jb sind Diastereomerenpaare.
Interessanterweise kehrt sich die Reaktivität der Doppelbindungen um, wenn Isocaryophyllen (5) anstelle von β-Caryophyllen (3) verwendet wird.
8.5 Zeichnen Sie die Strukturen der Verbindungen Ka und Kb.
Hinweis: Ka + Kb sind ein Diastereomerenpaar.
Isotopenmarkierte Verbindungen sind unschätzbare Hilfsmittel zur Untersuchung von Reaktionsmechanismen, zur Strukturaufklärung sowie für massen- oder NMR-spektroskopische Untersuchungen. Betrachten wir die Synthese einiger markierter Analoga von β-Caryophyllen.
8.6 Zeichnen Sie die Strukturen der Verbindungen L und M einschließlich der jeweiligen Stereochemie.
β-Caryophyllen (3) geht eine säurekatalysierte Cyclisierung ein, die zu einem komplexen Produktgemisch führt. Darin sind das Diastereomerenpaar Na + Nb und das Diastereomerenpaar 7a + 7b am häufigsten vertreten. Die Reaktion beginnt mit der Protonierung der reaktiveren internen Doppelbindung unter Bildung des Kations O. Dieses cyclisiert ohne Spaltung einer Kohlenstoff-Kohlenstoff-Einfachbindung zu den diastereomeren tricyclischen Kationen Pa und Pb, die durch Hydratisierung die Zielalkohole Na und Nb ergeben. Alternativ lagern sich die Kationen Pa und Pb unter Spaltung einer Kohlenstoff-Kohlenstoff-Einfachbindung zu den Kationen Qa und Qb um, die durch Deprotonierung die Verbindungen 7a und 7b ergeben.
8.7 Zeichnen Sie die Strukturen einschließlich der jeweiligen Stereochemie der drei Zwischenprodukte O, Pa, Qa, die zum Diastereomer 7a führen, einschließlich der jeweiligen Stereochemie.
8.8 Zeichnen Sie die Strukturen der Diastereomere Na + Nb.
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
Verwenden Sie für präzise Strukturbeschreibungen die folgenden Kohlenstoffbezeichnungen, unabhängig von den fett gedruckten Verbindungsnummern:
- Der neungliedrige Ring ist \(C1-C2-C3-C4-C5-C6-C7-C8-C9-C1\).
- Der Cyclobutanring ist \(C1-C9-C10-C11-C1\).
- \(C12\) ist die Methylgruppe an \(C4\); \(C13\) ist das exocyclische Methylenkohlenstoffatom an \(C8\); \(C14,C15\) sind die Methylgruppen an \(C11\).
Damit ist 3, β-Caryophyllen, die \((1R,4E,9S)\)-Verbindung:
[C@@H]12CC/C(C)=C/CCC(=C)[C@H]1CC2(C)C
In den folgenden Namen und Beschreibungen werden diese Kohlenstoffbezeichnungen beibehalten, sofern kein vollständiger systematischer Name des tricyclischen Systems angegeben wird. Die Bezeichnungen a/b innerhalb der Epoxid- und Hydroborierungspaare sind willkürlich.
- 8.1
| Verbindung | Identifizierung | SMILES |
|---|---|---|
| A | \((2Z,6E)\)-6-Methylcyclonona-2,6-dien-1-on als das einzelne planare Enantiomer, das der dargestellten Synthese entspricht | O=C1/C=C\CC/C(C)=C/CC1 |
| B | Das primäre O-Tosylat von 2 unter Beibehaltung seiner vorhandenen Stereochemie | [C@@H]1(C(C)(C)COS(=O)(=O)c2ccc(C)cc2)CC/C(C)=C/CCC(=O)C1 |
| C | Von Caryophyllen abgeleitetes \(C8\)-Keton; identisch mit Verbindung 6 | [C@@H]12CC/C(C)=C/CCC(=O)[C@H]1CC2(C)C |
| D | Methylentriphenylphosphoran, in seiner Ylidform dargestellt | [CH2-][P+](c1ccccc1)(c1ccccc1)c1ccccc1 |
Gewöhnliches SMILES legt die beiden Alkengeometrien von A fest, unterscheidet aber nicht zwischen seinen planaren Enantiomeren. Die erforderliche Zeichnung wird in Lösung 8.1 beschrieben.
- 8.2
E: Peressigsäure, eine geeignete Peroxysäure als Epoxidierungsreagenz: CC(=O)OO.
F: trans-2-(Diphenylphosphanyl)cyclooctan-1-ol, racemisches Gemisch:
- \((1R,2R)\):
O[C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1 - \((1S,2S)\):
O[C@@H]1[C@@H](P(c2ccccc2)c2ccccc2)CCCCCC1
In trockenem THF liegt F vor der Protonierung als sein Lithiumalkoxid vor; siehe Lösung 8.2.
G: trans-2-(Diphenylphosphoryl)cyclooctan-1-ol, racemisches Gemisch:
- \((1R,2R)\):
O[C@H]1[C@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
\((1S,2S)\):
O[C@@H]1[C@@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
8.3
Die Antwort ist das entgegengesetzte planare Enantiomer von \((E)\)-Cycloocten, das durch Spiegelung der vollständigen Zeichnung von 4 von links nach rechts einschließlich ihrer perspektivisch dargestellten Bindungen erhalten wird.
SMILES: C1CC/C=C/CCC1
Beide planaren Enantiomere haben dieses gewöhnliche SMILES. Ihre entgegengesetzte Händigkeit des Rings muss geometrisch dargestellt werden.
- 8.4
| Verbindung | Identifizierung | SMILES |
|---|---|---|
| Ha | \(C4,C5\)-Epoxid von β-Caryophyllen; neue Konfigurationen \(4S,5S\) | [C@@H]12CC[C@@]3(C)[C@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| Hb | Das andere \(C4,C5\)-Epoxid; neue Konfigurationen \(4R,5R\) | [C@@H]12CC[C@]3(C)[C@@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| I | 4-[(1S,2R)-3,3-Dimethyl-2-(3-oxobutyl)cyclobutyl]pent-4-enal, das Produkt der endocyclischen Ozonolyse | [C@@H]1(CCC(C)=O)[C@@H](C(CCC=O)=C)CC1(C)C |
| Ja | \(C5\)-Alkohol aus der internen Hydroborierung–Oxidation; neue Konfigurationen \(4R,5S\) | [C@@H]12CC[C@@H](C)[C@@H](O)CCC(=C)[C@H]1CC2(C)C |
| Jb | Der andere \(C5\)-Alkohol; neue Konfigurationen \(4S,5R\) | [C@@H]12CC[C@H](C)[C@H](O)CCC(=C)[C@H]1CC2(C)C |
Bei allen bleiben die ursprünglichen Konfigurationen an \(C1,C9\) erhalten. Die exocyclische Methylengruppe bleibt bei allen drei Reaktionen erhalten.
- 8.5
Ka und Kb sind die beiden \(C8\)-Epimere des primären Alkohols, der durch Umwandlung der exocyclischen \(\ce{=CH2}\)-Gruppe von Isocaryophyllen in \(\ce{-CH2OH}\) erhalten wird. Das interne \(Z\)-Alken bleibt unverändert.
| Verbindung | Neue Konfiguration | SMILES |
|---|---|---|
| Ka, von Isocaryophyllen abgeleiteter \(C13\)-Alkohol | \(C8=S\) | [C@@H]12CC/C(C)=C\CC[C@H](CO)[C@H]1CC2(C)C |
| Kb, sein \(C8\)-Epimer | \(C8=R\) | [C@@H]12CC/C(C)=C\CC[C@@H](CO)[C@H]1CC2(C)C |
- 8.6
| Verbindung | Identifizierung | SMILES |
|---|---|---|
| L | β-Caryophyllen mit exocyclischem \(\ce{=CD2}\), Summenformel \(\ce{C15H22D2}\) | [C@@H]12CC/C(C)=C/CCC(=C([2H])[2H])[C@H]1CC2(C)C |
| M | \(C7,C7\)-dideuteriertes Keton 6, Summenformel \(\ce{C14H20D2O}\) | [C@@H]12CC/C(C)=C/CC([2H])([2H])C(=O)[C@H]1CC2(C)C |
- 8.7
| Zwischenprodukt | Identifizierung | SMILES |
|---|---|---|
| O | Durch Protonierung an \(C5\) gebildetes \(C4\)-Carbokation: (1R,9S)-4,11,11-Trimethyl-8-methylidenbicyclo[7.2.0]undecan-4-ylium | [C@@H]12CC[C+](C)CCCC(=C)[C@H]1CC2(C)C |
| Pa | Durch \(C4-C13\)-Cyclisierung gebildetes \(C8\)-Carbokation: (2R,5R,8S)-4,4,8-Trimethyltricyclo[6.3.1.0²,⁵]dodecan-1-ylium | [C@@H]12CC[C@]3(C)CCC[C+](C3)[C@H]1CC2(C)C |
| Qa | Durch Umlagerung gebildetes \(C9\)-Carbokation: (1S,5S,8S)-4,4,8-Trimethyltricyclo[6.3.1.0¹,⁵]dodecan-2-ylium | [C@@H]12CC[C@]3(C)CCC[C@]1(C3)[CH+]CC2(C)C |
- 8.8
Beide Produkte sind Stereoisomere von 4,4,8-Trimethyltricyclo[6.3.1.0²,⁵]dodecan-1-ol, dem Caryolan-1-ol-Gerüst.
| Verbindung | Konfigurationen in diesem tricyclischen Namen | SMILES |
|---|---|---|
| Na | \((1R,2S,5R,8S)\) | [C@@H]12CC[C@]3(C)CCC[C@@](O)(C3)[C@H]1CC2(C)C |
| Nb | \((1S,2S,5R,8R)\) | [C@@H]12CC[C@@]3(C)CCC[C@](O)(C3)[C@H]1CC2(C)C |
Lösung
8.1 — Konjugierte Addition, Cyclobutanbildung und Methylenierung
Das Silylketenacetal 1 ist das Trimethylsilylketenacetal von Isobuttersäuremethylester:
COC(=C(C)C)O[Si](C)(C)C
Sein Kohlenstoffatom, das die beiden Methylgruppen trägt, ist nukleophil. In 2 ist dieses Kohlenstoffatom zu \(C11\) geworden, das an \(C1\), zwei Methylgruppen und eine Hydroxymethylgruppe gebunden ist.
Durch retrosynthetische Trennung der \(C1-C11\)-Bindung lässt sich A folglich als α,β-ungesättigtes Keton identifizieren, dessen konjugierte Doppelbindung \(C9=C1\) ist. Das andere Alken, \(C4=C5\), ist bereits vorhanden.
Für die geforderte Zeichnung von A:
- Gehen Sie von dem in 2 gezeichneten neungliedrigen Ring aus.
- Entfernen Sie den vollständigen \(\ce{-C(CH3)2CH2OH}\)-Substituenten von \(C1\).
- Ersetzen Sie \(C1-C9\) durch eine cis- bzw. \(Z\)-Doppelbindung.
- Behalten Sie das interne \(E\)-Alken und die Händigkeit des Rings bei, die der dargestellten enantiomeren Reihe entspricht.
Die Nummerierung des monocyclischen Ketons ausgehend von seiner Carbonylgruppe ergibt \((2Z,6E)\)-6-Methylcyclonona-2,6-dien-1-on. Seine Summenformel ist wie gefordert \(\ce{C10H14O}\). Seine Chiralität beruht auf dem gefalteten trans-Cycloalkenring und nicht auf einem tetraedrischen stereogenen Kohlenstoffatom.
Die erste Reaktion ist eine Mukaiyama–Michael-Addition. Das Ketenacetal greift am β-Kohlenstoffatom \(C1\) an; das vom Keton stammende Sauerstoffatom liegt zunächst in einem silylierten Enol-Zwischenprodukt vor. Die sofortige Reduktion mit DIBAL-H wandelt die vom Ester stammende Gruppe in \(\ce{-CH2OH}\) um. Die wässrige Aufarbeitung stellt das Keton wieder her.
Das entstehende Hydroxyketon 2 ist:
[C@@H]1(C(C)(C)CO)CC/C(C)=C/CCC(=O)C1
Eine ausgeglichene Nettogleichung der organischen Umsetzung, in der \(\ce{[H]}\) für ein formales reduzierendes Wasserstoffäquivalent steht, lautet
\[ \ce{C10H14O + C8H18O2Si + H2O + 4[H] -> C14H24O2 + CH3OH + (CH3)3SiOH}. \]
Die vier reduzierenden Wasserstoffäquivalente entsprechen den beiden Hydridübertragungen und den Protonierungsschritten, die zur Reduktion eines Esters zu einem primären Alkohol erforderlich sind.
Tosylchlorid wandelt den primären Alkohol in B um. Es wird keine Bindung zu einem stereogenen Kohlenstoffatom gespalten, sodass die vorhandene Konfiguration erhalten bleibt:
\[ \ce{ROH + TsCl + C5H5N -> ROTs + C5H6N+ + Cl-}. \]
Hier steht \(\ce{ROH}\) für 2 und \(\ce{ROTs}\) für B.
Kalium-tert-butanolat entfernt anschließend ein α-Wasserstoffatom von \(C9\). Das entstehende Enolat greift intramolekular am primären Kohlenstoffatom \(C10\) an, verdrängt Tosylat und bildet die \(C9-C10\)-Bindung. Dadurch wird der viergliedrige Ring \(C1-C9-C10-C11\) geschlossen, wobei C mit der im Endprodukt gezeigten trans-Stereochemie der Ringverknüpfung entsteht:
\[ \ce{B + KOtBu -> C + KOTs + tBuOH}. \]
Schließlich liefert die Deprotonierung von Methyltriphenylphosphoniumbromid D:
\[ \ce{[Ph3PCH3]Br + n-BuLi -> Ph3P=CH2 + n-BuH + LiBr}. \]
Die Wittig-Reaktion ersetzt den Carbonylsauerstoff an \(C8\) durch \(\ce{CH2}\):
\[ \ce{C14H22O + Ph3P=CH2 -> C15H24 + Ph3P=O}. \]
Das phosphorhaltige Produkt ist Triphenylphosphinoxid, O=P(c1ccccc1)(c1ccccc1)c1ccccc1.
8.2 — Epoxidöffnung und stereospezifische Eliminierung
Das Ausgangsalken ist cis-Cycloocten, C1CC/C=C\CCC1. Eine Peroxysäure wie Peressigsäure E epoxidiert es in einem Schritt:
\[ \ce{C8H14 + CH3C(=O)OOH -> C8H14O + CH3COOH}. \]
Das Produkt ist meso-1,2-Epoxycyclooctan:
O1[C@H]2CCCCCC[C@@H]12
Lithiumdiphenylphosphid öffnet das Epoxid durch einen Rückseitenangriff. Die Kohlenstoff–Sauerstoff-Bindung am angegriffenen Kohlenstoffatom wird gespalten, sodass die Phosphorgruppe und der verbleibende Sauerstoffsubstituent trans zueinander stehen.
Die beiden Epoxidkohlenstoffatome sind enantiotop. Der Angriff an einem der beiden liefert jeweils ein Mitglied des \((R,R)/(S,S)\)-Paars. Da die Reagenzien achiral sind, ist F racemisch.
Streng genommen ist das unmittelbare Produkt in trockenem THF Lithium-trans-2-(diphenylphosphanyl)cyclooctan-1-olat. Ein Enantiomer ist
[Li+].[O-][C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1
und beim anderen sind beide @-Symbole durch @@ ersetzt. Seine Bildung wird durch folgende ausgeglichene Gleichung beschrieben:
\[ \ce{C8H14O + C12H10LiP -> C20H24LiOP}. \]
Die im anschließenden essigsäurehaltigen Medium mögliche Protonierung ergibt den Alkohol F:
\[ \ce{C20H24LiOP + CH3COOH -> C20H25OP + CH3COOLi}. \]
Wasserstoffperoxid oxidiert das Phosphin zum Phosphinoxid G, ohne die Konfigurationen an den Kohlenstoffatomen zu verändern:
\[ \ce{C20H25OP + H2O2 -> C20H25O2P + H2O}. \]
Somit ist auch G racemisch. Phosphor führt kein zusätzliches stereogenes Zentrum ein, da seine beiden Phenylsubstituenten identisch sind.
Natriumhydrid deprotoniert den Alkohol. Das Alkoxid greift am Phosphor an, und die entstehende cyclische Eliminierungsanordnung zerfällt zum \(E\)-Alken. Die Nettogleichung lautet
\[ \ce{C20H25O2P + NaH -> C8H14 + C12H10NaO2P + H2}. \]
Das Phosphorprodukt ist Natriumdiphenylphosphinat:
[Na+].[O-]P(=O)(c1ccccc1)c1ccccc1
Die beiden Enantiomere von G ergeben die beiden planaren Enantiomere von trans-Cycloocten.
8.3 — Enantiomer von trans-Cycloocten
Die Doppelbindung bleibt \(E\). Was sich ändert, ist die Händigkeit des Rings, der um diese Doppelbindung herum verläuft.
Eine genaue Zeichenanweisung lautet: Spiegeln Sie jedes Merkmal der vorgegebenen Zeichnung an einer vertikalen Spiegelachse, einschließlich der fett gezeichneten perspektivischen Bindungen. Dadurch entsteht das entgegengesetzte planare Enantiomer.
Das gewöhnliche SMILES C1CC/C=C/CCC1 codiert die Konnektivität und die \(E\)-Geometrie, aber nicht diese konformationelle Händigkeit.
8.4 — Selektive Reaktionen der internen Doppelbindung
Die Aufgabenstellung legt fest, dass die gespannte interne \(C4=C5\)-Doppelbindung bevorzugt reagiert.
Epoxidierung. Peressigsäure überträgt Sauerstoff in einer konzertierten, stereospezifischen Reaktion auf das Alken:
\[ \ce{C15H24 + CH3C(=O)OOH -> C15H24O + CH3COOH}. \]
Die Annäherung von den beiden Seiten ergibt Ha und Hb. Die beiden Bindungen zum neu eingeführten Sauerstoffatom werden von derselben Seite aus gebildet. Die ursprüngliche räumliche Beziehung des \(E\)-Alkens bleibt daher im Epoxid erhalten: Die beiden weiterführenden Ringabschnitte bleiben am Epoxid trans zueinander angeordnet.
Die neuen Konfigurationen sind \(4S,5S\) im aufgeführten Ha und \(4R,5R\) in Hb. Da die bereits vorhandenen Konfigurationen an \(C1,C9\) unverändert bleiben, sind die Produkte Diastereomere.
Ozonolyse. Die Spaltung von \(C4=C5\) ergibt:
- ein Keton an \(C4\), da dieses Alkenkohlenstoffatom eine Methylgruppe trägt;
- einen Aldehyd an \(C5\), da dieses Alkenkohlenstoffatom ein Wasserstoffatom trägt.
Der neungliedrige Ring öffnet sich, während der Cyclobutanring und die exocyclische Methylengruppe unverändert bleiben. Dies ergibt I. Mit Dimethylsulfid als Reduktionsmittel lautet die ausgeglichene Nettogleichung
\[ \ce{C15H24 + O3 + (CH3)2S -> C15H24O2 + (CH3)2SO}. \]
Hydroborierung–Oxidation. Bor bindet bevorzugt an das weniger substituierte Kohlenstoffatom \(C5\), und Wasserstoff bindet an \(C4\). Die Addition erfolgt syn. Bei der Oxidation wird die Kohlenstoff–Bor-Bindung unter Retention am Kohlenstoffatom durch eine Kohlenstoff–Sauerstoff-Bindung ersetzt.
Somit stehen das addierte Wasserstoffatom an \(C4\) und die OH-Gruppe an \(C5\) syn zueinander. Die Addition von den beiden Seiten des Alkens ergibt Ja und Jb mit den oben aufgeführten Konfigurationen.
Ein Boranmolekül hat drei B–H-Bindungen, sodass \(\tfrac13\) Äquivalent eine Hydroborierung pro Substratmolekül ermöglicht. Eine ausgeglichene Nettogleichung in basischer wässriger Lösung lautet
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}. \]
8.5 — Hydroborierung von Isocaryophyllen
Isocaryophyllen 5 besitzt das interne \(Z\)-Alken:
[C@@H]12CC/C(C)=C\CCC(=C)[C@H]1CC2(C)C
Hier reagiert die exocyclische Doppelbindung bevorzugt. Bor addiert an das terminale \(C13\), und Wasserstoff addiert an \(C8\). Die Oxidation ergibt daher eine an \(C8\) gebundene primäre Hydroxymethylgruppe, \(\ce{-CH2OH}\).
Nur \(C8\) wird zu einem neuen stereogenen Zentrum. Die Addition von seinen beiden Seiten ergibt Ka und Kb, die entgegengesetzte Konfigurationen an \(C8\) aufweisen, während die ursprünglichen Konfigurationen der Ringverknüpfung und das interne \(Z\)-Alken erhalten bleiben.
Die Nettobilanz lautet wiederum
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}, \]
nun mit 5 als Substrat und Ka/Kb als Produkten.
8.6 — Einbau von Deuterium
Bildung von L. Das Reagenz ist Dideuteriomethylentriphenylphosphoran:
[C-]([2H])([2H])[P+](c1ccccc1)(c1ccccc1)c1ccccc1
Sein Kohlenstoffatom wird zum exocyclischen Kohlenstoffatom des Wittig-Produkts. Beide Deuteriumatome befinden sich daher an \(C13\):
\[ \ce{C14H22O + Ph3P=CD2 -> C15H22D2 + Ph3P=O}. \]
Die vorhandene Alkengeometrie und die Stereochemie der Ringverknüpfung bleiben unverändert.
Bildung von M. Durch basenkatalysierte Enolisierung werden die beiden α-Wasserstoffatome an der Methylengruppe \(C7\) ausgetauscht. Wiederholte Deprotonierung und Deuterierung in überschüssigem schwerem Wasser ergibt \(C7D_2\).
Die andere α-Position, \(C9\), ist die geometrisch eingeschränkte Ringverknüpfungsstelle. Eine Enolisierung an dieser Stelle würde eine stark gespannte Geometrie der Ringverknüpfung erfordern; ihr Wasserstoffatom bleibt im angegebenen Produkt erhalten. Somit befinden sich beide Deuteriumatome an \(C7\), anstatt auf die beiden α-Kohlenstoffatome verteilt zu sein.
Die Austauschbilanz lautet
\[ \ce{C14H22O + 2 D2O <=> C14H20D2O + 2 HOD}. \]
Dies ergibt genau die für M angegebene Summenformel.
8.7 — Carbokation-Cyclisierung und Umlagerung
Alle drei gefragten Kationen haben die Summenformel \(\ce{C15H25+}\).
Bildung von O. Die Protonierung erfolgt an \(C5\) des internen Alkens, wodurch die positive Ladung am methylsubstituierten \(C4\) entsteht. Dies ergibt das tertiäre Carbokation O:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
Die exocyclische \(C8=C13\)-Doppelbindung bleibt für einen intramolekularen Angriff verfügbar.
Bildung von Pa. Das exocyclische Alken greift das \(C4\)-Carbokation über sein terminales Kohlenstoffatom \(C13\) an:
- Die neue Bindung ist \(C4-C13\);
- \(C8=C13\) wird zu einer Einfachbindung;
- die positive Ladung wandert zu \(C8\).
In diesem Schritt wird keine Kohlenstoff–Kohlenstoff-Einfachbindung gespalten. Die neu gebildete Methylenbrücke ergibt das tricyclische Caryolan-Gerüst.
Die beiden möglichen Konfigurationen am nun tetraedrischen \(C4\) ergeben Pa und Pb. Die Konfiguration von Pa wird durch die Anforderung festgelegt, dass die anschließende Umlagerung die in 7a gezeichnete, nach vorn gerichtete Brücke ergibt.
Bildung von Qa. Der benachbarte Cyclobutanring geht eine Wagner–Meerwein-Umlagerung ein:
\[ \sigma(C1-C9)\longrightarrow C8^+. \]
Im Einzelnen:
- \(C1-C9\) wird gespalten;
- \(C1-C8\) wird gebildet;
- die positive Ladung wandert von \(C8\) zu \(C9\).
Dadurch wird der Cyclobutanring zum fünfgliedrigen Ring erweitert:
\[ C1-C11-C10-C9-C8-C1. \]
Bei der Wanderung bleibt die räumliche Konfiguration am wandernden Ende erhalten. Einige \(R/S\)-Deskriptoren ändern sich aufgrund veränderter CIP-Prioritäten, ohne dass eine Inversion der beibehaltenen Stereochemie stattfindet.
Schließlich bildet die Abspaltung eines Protons von \(C10\) die Doppelbindung \(C9=C10\), wodurch 7a entsteht und die Säure regeneriert wird:
\[ \ce{C15H25+ -> C15H24 + H+}. \]
Das entstehende 7a, (1S,5S,8S)-4,4,8-Trimethyltricyclo[6.3.1.0¹,⁵]dodec-2-en, ist
[C@@H]12CC[C@]3(C)CCC[C@]1(C3)C=CC2(C)C
Dies gibt die Alkenposition und die nach vorn gerichtete Methylenbrücke der vorgegebenen Zeichnung wieder.
8.8 — Hydratisierung von Pa und Pb
Wasser greift das \(C8\)-Carbokation von Pa oder Pb an. Die Deprotonierung des entstehenden Oxoniumions ergibt Na oder Nb:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}. \]
Die säurekatalysierte Hydratisierung lautet insgesamt daher
\[ \ce{C15H24 + H2O -> C15H26O}. \]
Der ursprüngliche Cyclobutanring bleibt unverändert. Beide Produkte enthalten:
- die neue \(C4-C13\)-Bindung;
- die \(C4-C13-C8\)-Methylenbrücke;
- OH an \(C8\);
- die ursprüngliche stereochemische Anordnung an \(C1,C9\).
Beim gefragten Paar sind die beiden neuen Brückenkopfkonfigurationen an \(C4,C8\) gemeinsam umgekehrt. In einer schematischen Zeichnung des großen Rings liegt die Methylenbrücke auf einer Seite, während die Methylgruppe an \(C4\) und die OH-Gruppe an \(C8\) zur gegenüberliegenden Seite weisen. Die Umkehrung dieser neuen stereochemischen Merkmale ergibt das andere Diastereomer, wobei die ursprüngliche Stereochemie der Ringverknüpfung erhalten bleibt.
Die Ergebnisse wurden mit den von den Veranstaltern veröffentlichten offiziellen Ergebnissen abgeglichen.
IChO 2018 · Teori sorusu 8
Karyofillen
β-Karyofillen (3), karanfil ağacında ve şerbetçi otu ya da küçük yapraklı ıhlamur gibi bazı geleneksel Çek ve Slovak bitkilerinde bulunan, doğal olarak oluşan bir seskiterpendir.
β-Karyofillen sentezi, dienon A'nın tek bir enantiyomerinden başlar. A'nın silil keten asetali 1 ile tepkimesini hemen indirgeme ve sulu ortamda son işleme tabi tutma adımlarının izlemesiyle keton 2 elde edilir. Bu ara ürün daha sonra tosil klorür ile tepkimeye girerek B'yi verir. Bu bileşiğin bazik ortamda halkalaşmasıyla C elde edilir. Son olarak, C'nin ilid D ile tepkimesi β-karyofilleni verir.
8.1 Uygun stereokimyayı da göstererek A–D bileşiklerinin yapılarını çiziniz.
İpucu: A → 2 dönüşümünde silil keten asetali bir nükleofil olarak davranır.
Halka boyutunun büyük olması nedeniyle, trans konfigürasyonunda bir çift bağ içermelerine rağmen hem 2 hem de 3 bileşikleri kararlıdır. trans-Siklookten (4), trans bir çift bağ barındırabilen en küçük halkadır. Aşağıdaki şemaya göre hazırlanabilir:
8.2 Uygun stereokimyayı da göstererek E reaktifinin ve F ile G ara ürünlerinin yapılarını çiziniz. F ve G için stereokimyasal sonucu belirten kutucuğu işaretleyiniz.
Doğru yanıtı işaretleyiniz:
☐ akiral, ☐ tek enantiyomer, ☐ rasemik karışım, ☐ diastereoizomer karışımı
8.3 Sikloalken 4'ün enantiyomerinin yapısını çiziniz.
β-Karyofillendeki iki çift bağ farklı tepkime etkinlikleri gösterir: halkadaki (endosiklik) çift bağ, halka gerilimi nedeniyle diğer (ekzosiklik) çift bağdan daha reaktiftir.
8.4 Uygun stereokimyayı da göstererek Ha + Hb, I ve Ja + Jb bileşiklerinin yapılarını çiziniz. İpucu: Ha + Hb ve Ja + Jb birer diastereomer çiftidir.
İlginç bir şekilde, β-karyofillen (3) yerine izokaryofillen (5) kullanıldığında çift bağların tepkime etkinliği sırası tersine döner.
8.5 Ka ve Kb bileşiklerinin yapılarını çiziniz.
İpucu: Ka + Kb bir diastereomer çiftidir.
İzotopla işaretlenmiş bileşikler, tepkime mekanizmalarının araştırılması, yapı tayini ve kütle ya da NMR spektroskopisi çalışmaları için paha biçilmez araçlardır. β-Karyofillenin işaretlenmiş bazı analoglarının sentezine göz atalım.
8.6 Uygun stereokimyayı da göstererek L ve M bileşiklerinin yapılarını çiziniz.
β-Karyofillen (3), karmaşık bir ürün karışımına yol açan asit katalizli halkalaşmaya uğrar. Bunlar arasında, Na + Nb diastereomer çifti ve 7a + 7b diastereomer çifti en bol bulunanlardır. Tepkime, daha reaktif olan iç çift bağın protonlanarak O katyonunu oluşturmasıyla başlar. Bu katyon, bir karbon-karbon tek bağı kopmadan halkalaşarak diastereomerik trisiklik Pa ve Pb katyonlarını oluşturur; bu katyonlar hidratasyona uğrayarak hedef alkoller Na ve Nb'yi verir. Alternatif olarak, Pa ve Pb katyonları, bir karbon-karbon tek bağının kopmasıyla yeniden düzenlenerek Qa ve Qb katyonlarına dönüşür; bunlar proton kaybederek 7a ve 7b bileşiklerini oluşturur.
8.7 Uygun stereokimyayı da göstererek, 7a diastereomerine giden üç ara ürünün, O, Pa, Qa'nın yapılarını, uygun stereokimyayı da içerecek şekilde çiziniz.
8.8 Na + Nb diastereomerlerinin yapılarını çiziniz.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
Kesin yapı tanımlamaları için, kalın yazılmış bileşik numaralarından bağımsız olarak şu karbon etiketlerini kullanınız:
- Dokuz üyeli halka \(C1-C2-C3-C4-C5-C6-C7-C8-C9-C1\) şeklindedir.
- Siklobütan \(C1-C9-C10-C11-C1\) şeklindedir.
- \(C12\), \(C4\) üzerindeki metildir; \(C13\), \(C8\) üzerindeki ekzosiklik metilen karbonudur; \(C14,C15\), \(C11\) üzerindeki metillerdir.
Dolayısıyla 3, yani β-karyofillen, \((1R,4E,9S)\) bileşiğidir:
[C@@H]12CC/C(C)=C/CCC(=C)[C@H]1CC2(C)C
Aşağıdaki adlar ve tanımlamalar, tam bir trisiklik sistematik ad verilmedikçe bu karbon etiketlerini korur. Epoksit ve hidroborasyon çiftlerindeki a/b etiketleri keyfîdir.
- 8.1
| Bileşik | Tanımlama | SMILES |
|---|---|---|
| A | \((2Z,6E)\)-6-Metilsiklonona-2,6-dien-1-on; gösterilen senteze karşılık gelen tek düzlemsel enantiyomer hâlinde | O=C1/C=C\CC/C(C)=C/CC1 |
| B | Mevcut stereokimyası korunmuş, 2'nin birincil O-tosilatı | [C@@H]1(C(C)(C)COS(=O)(=O)c2ccc(C)cc2)CC/C(C)=C/CCC(=O)C1 |
| C | Karyofillen türevi \(C8\) ketonu; 6 bileşiğiyle özdeş | [C@@H]12CC/C(C)=C/CCC(=O)[C@H]1CC2(C)C |
| D | İlidi biçiminde gösterilmiş metilentrifenilfosforan | [CH2-][P+](c1ccccc1)(c1ccccc1)c1ccccc1 |
Standart SMILES, A'nın iki alken geometrisini belirtir, ancak düzlemsel enantiyomerlerini ayırt etmez. İstenen çizim, Çözüm 8.1'de açıklanmıştır.
- 8.2
E: Kabul edilebilir bir peroksiasit epoksitleme reaktifi olan perasetik asit: CC(=O)OO.
F: trans-2-(Difenilfosfanil)siklooktan-1-ol, rasemik karışım:
- \((1R,2R)\):
O[C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1 - \((1S,2S)\):
O[C@@H]1[C@@H](P(c2ccccc2)c2ccccc2)CCCCCC1
Susuz THF içinde, protonlanmadan önce F, lityum alkoksiti hâlindedir; bkz. Çözüm 8.2.
G: trans-2-(Difenilfosforil)siklooktan-1-ol, rasemik karışım:
- \((1R,2R)\):
O[C@H]1[C@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
\((1S,2S)\):
O[C@@H]1[C@@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
8.3
Yanıt, perspektif bağları da dâhil olmak üzere 4'ün tüm çiziminin soldan sağa yansıtılmasıyla elde edilen \((E)\)-siklooktenin karşıt düzlemsel enantiyomeridir.
SMILES: C1CC/C=C/CCC1
Her iki düzlemsel enantiyomer de bu standart SMILES gösterimine sahiptir. Halkalarının karşıt ellilikleri geometrik olarak gösterilmelidir.
- 8.4
| Bileşik | Tanımlama | SMILES |
|---|---|---|
| Ha | β-Karyofillenin \(C4,C5\)-epoksiti; yeni konfigürasyonlar \(4S,5S\) | [C@@H]12CC[C@@]3(C)[C@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| Hb | Diğer \(C4,C5\)-epoksit; yeni konfigürasyonlar \(4R,5R\) | [C@@H]12CC[C@]3(C)[C@@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| I | Endosiklik ozonoliz ürünü olan 4-[(1S,2R)-3,3-dimetil-2-(3-oksobütil)siklobütil]pent-4-enal | [C@@H]1(CCC(C)=O)[C@@H](C(CCC=O)=C)CC1(C)C |
| Ja | İç çift bağın hidroborasyon–yükseltgenmesinden elde edilen \(C5\)-alkolü; yeni konfigürasyonlar \(4R,5S\) | [C@@H]12CC[C@@H](C)[C@@H](O)CCC(=C)[C@H]1CC2(C)C |
| Jb | Diğer \(C5\)-alkolü; yeni konfigürasyonlar \(4S,5R\) | [C@@H]12CC[C@H](C)[C@H](O)CCC(=C)[C@H]1CC2(C)C |
Hepsi \(C1,C9\) üzerindeki başlangıç konfigürasyonlarını korur. Ekzosiklik metilen, üç tepkimede de değişmeden kalır.
- 8.5
Ka ve Kb, izokaryofillenin ekzosiklik \(\ce{=CH2}\) grubunun \(\ce{-CH2OH}\) grubuna dönüştürülmesiyle elde edilen birincil alkolün iki \(C8\) epimeridir. İçteki \(Z\) alken değişmeden kalır.
| Bileşik | Yeni konfigürasyon | SMILES |
|---|---|---|
| Ka, izokaryofillen türevi \(C13\) alkolü | \(C8=S\) | [C@@H]12CC/C(C)=C\CC[C@H](CO)[C@H]1CC2(C)C |
| Kb, onun \(C8\) epimeri | \(C8=R\) | [C@@H]12CC/C(C)=C\CC[C@@H](CO)[C@H]1CC2(C)C |
- 8.6
| Bileşik | Tanımlama | SMILES |
|---|---|---|
| L | Ekzosiklik \(\ce{=CD2}\) içeren β-karyofillen, formülü \(\ce{C15H22D2}\) | [C@@H]12CC/C(C)=C/CCC(=C([2H])[2H])[C@H]1CC2(C)C |
| M | \(C7,C7\)-dideuterolanmış keton 6, formülü \(\ce{C14H20D2O}\) | [C@@H]12CC/C(C)=C/CC([2H])([2H])C(=O)[C@H]1CC2(C)C |
- 8.7
| Ara ürün | Tanımlama | SMILES |
|---|---|---|
| O | \(C5\)'te protonlanmayla oluşan \(C4\) karbokatyonu: (1R,9S)-4,11,11-trimetil-8-metilidenbisiklo[7.2.0]undekan-4-ilyum | [C@@H]12CC[C+](C)CCCC(=C)[C@H]1CC2(C)C |
| Pa | \(C4-C13\) bağı üzerinden halkalaşmış \(C8\) karbokatyonu: (2R,5R,8S)-4,4,8-trimetiltrisiklo[6.3.1.0²,⁵]dodekan-1-ilyum | [C@@H]12CC[C@]3(C)CCC[C+](C3)[C@H]1CC2(C)C |
| Qa | Yeniden düzenlenmiş \(C9\) karbokatyonu: (1S,5S,8S)-4,4,8-trimetiltrisiklo[6.3.1.0¹,⁵]dodekan-2-ilyum | [C@@H]12CC[C@]3(C)CCC[C@]1(C3)[CH+]CC2(C)C |
- 8.8
Her iki ürün de karyolan-1-ol iskeletine sahip 4,4,8-trimetiltrisiklo[6.3.1.0²,⁵]dodekan-1-ol bileşiğinin stereoizomerleridir.
| Bileşik | Bu trisiklik addaki konfigürasyonlar | SMILES |
|---|---|---|
| Na | \((1R,2S,5R,8S)\) | [C@@H]12CC[C@]3(C)CCC[C@@](O)(C3)[C@H]1CC2(C)C |
| Nb | \((1S,2S,5R,8R)\) | [C@@H]12CC[C@@]3(C)CCC[C@](O)(C3)[C@H]1CC2(C)C |
Çözüm
8.1 — Konjuge katılma, siklobütan oluşumu ve metilenleme
Silil keten asetali 1, metil izobütiratın trimetilsilil keten asetalidir:
COC(=C(C)C)O[Si](C)(C)C
İki metil grubunu taşıyan karbonu nükleofiliktir. 2'de bu karbon, \(C1\)'e, iki metil grubuna ve bir hidroksimetil grubuna bağlı \(C11\) hâline gelmiştir.
Dolayısıyla \(C1-C11\) bağı geriye dönük olarak ayrıldığında, A'nın konjuge çift bağı \(C9=C1\) olan bir α,β-doymamış keton olduğu belirlenir. Diğer alken, \(C4=C5\), zaten mevcuttur.
A'nın istenen çizimi için:
- 2'de çizilen dokuz üyeli halkayla başlayınız.
- \(\ce{-C(CH3)2CH2OH}\) sübstitüentinin tamamını \(C1\)'den çıkarınız.
- \(C1-C9\) bağını cis, yani \(Z\), bir çift bağla değiştiriniz.
- İçteki \(E\) alkeni ve gösterilen enantiyomerik seriye karşılık gelen halka elliliğini koruyunuz.
Monosiklik ketonun karbonilinden başlayarak numaralandırılması \((2Z,6E)\)-6-metilsiklonona-2,6-dien-1-on adını verir. Formülü, beklendiği gibi \(\ce{C10H14O}\)'dur. Kiralliği, tetrahedral bir stereojenik karbondan ziyade katlanmış trans-sikloalken halkasıyla ilişkilidir.
İlk tepkime bir Mukaiyama–Michael katılmasıdır. Keten asetali β-karbonu \(C1\)'e saldırır; ketondan gelen oksijen başlangıçta silillenmiş bir enol ara ürününde bulunur. Hemen uygulanan DIBAL-H indirgemesi, esterden gelen grubu \(\ce{-CH2OH}\) grubuna dönüştürür. Sulu ortamda son işlem ketonu yeniden oluşturur.
Oluşan hidroksi keton 2 şöyledir:
[C@@H]1(C(C)(C)CO)CC/C(C)=C/CCC(=O)C1
Biçimsel bir indirgeyici hidrojen eşdeğeri için \(\ce{[H]}\) kullanıldığında, denkleştirilmiş net organik denklem şöyledir:
\[ \ce{C10H14O + C8H18O2Si + H2O + 4[H] -> C14H24O2 + CH3OH + (CH3)3SiOH}. \]
Dört indirgeyici hidrojen eşdeğeri, bir esteri birincil alkole indirgemek için gereken iki hidrür aktarımına ve protonlanma adımlarına karşılık gelir.
Tosil klorür, birincil alkolü B'ye dönüştürür. Stereojenik bir karbona olan hiçbir bağ kopmadığından mevcut konfigürasyon korunur:
\[ \ce{ROH + TsCl + C5H5N -> ROTs + C5H6N+ + Cl-}. \]
Burada \(\ce{ROH}\), 2; \(\ce{ROTs}\) ise B'dir.
Ardından potasyum tert-bütoksit, \(C9\)'dan bir α-hidrojenini uzaklaştırır. Oluşan enolat, birincil karbon \(C10\)'a molekül içi saldırıda bulunarak tosilatı uzaklaştırır ve \(C9-C10\) bağını oluşturur. Böylece dört üyeli \(C1-C9-C10-C11\) halkası kapanır ve son üründe gösterilen trans halka birleşimi stereokimyasına sahip C elde edilir:
\[ \ce{B + KOtBu -> C + KOTs + tBuOH}. \]
Son olarak, metiltrifenilfosfonyum bromürün deprotonlanması D'yi verir:
\[ \ce{[Ph3PCH3]Br + n-BuLi -> Ph3P=CH2 + n-BuH + LiBr}. \]
Wittig tepkimesi, \(C8\) karbonil oksijeninin yerine \(\ce{CH2}\) grubunu geçirir:
\[ \ce{C14H22O + Ph3P=CH2 -> C15H24 + Ph3P=O}. \]
Fosfor içeren ürün trifenilfosfin oksittir, O=P(c1ccccc1)(c1ccccc1)c1ccccc1.
8.2 — Epoksit açılması ve stereospesifik eliminasyon
Başlangıç alkeni cis-siklooktendir, C1CC/C=C\CCC1. Perasetik asit E gibi bir peroksiasit, bunu tek adımda epoksitler:
\[ \ce{C8H14 + CH3C(=O)OOH -> C8H14O + CH3COOH}. \]
Ürün mezo-1,2-epoksisiklooktandır:
O1[C@H]2CCCCCC[C@@H]12
Lityum difenilfosfür, arkadan saldırıyla epoksiti açar. Saldırıya uğrayan karbondaki karbon–oksijen bağı kopar; dolayısıyla fosfor grubu ile kalan oksijen sübstitüenti trans konumundadır.
İki epoksit karbonu enantiyotopiktir. Bunlardan herhangi birine saldırı, \((R,R)/(S,S)\) çiftinin bir üyesini verir. Reaktifler akiral olduğundan F rasemiktir.
Kesin olarak belirtmek gerekirse, susuz THF içindeki ilk ürün lityum trans-2-(difenilfosfanil)siklooktan-1-olattır. Enantiyomerlerden biri şöyledir:
[Li+].[O-][C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1
Diğerinde ise her iki @ simgesi @@ olarak değiştirilmiştir. Oluşumunun denkleştirilmiş denklemi şöyledir:
\[ \ce{C8H14O + C12H10LiP -> C20H24LiOP}. \]
Sonraki asetik asit içeren ortamda gerçekleşebilen protonlanma, alkol F'yi verir:
\[ \ce{C20H24LiOP + CH3COOH -> C20H25OP + CH3COOLi}. \]
Hidrojen peroksit, karbon konfigürasyonlarını değiştirmeden fosfini fosfin oksit G'ye yükseltger:
\[ \ce{C20H25OP + H2O2 -> C20H25O2P + H2O}. \]
Dolayısıyla G de rasemiktir. Fosfor, iki fenil sübstitüenti özdeş olduğundan ek bir stereojenik merkez oluşturmaz.
Sodyum hidrür, alkolü deprotonlar. Alkoksit fosfora saldırır ve ortaya çıkan halkalı eliminasyon düzeni parçalanarak \(E\) alkeni oluşturur. Net denklem şöyledir:
\[ \ce{C20H25O2P + NaH -> C8H14 + C12H10NaO2P + H2}. \]
Fosforlu ürün sodyum difenilfosfinattır:
[Na+].[O-]P(=O)(c1ccccc1)c1ccccc1
G'nin iki enantiyomeri, trans-siklooktenin iki düzlemsel enantiyomerini verir.
8.3 — trans-Siklooktenin enantiyomeri
Çift bağ \(E\) olarak kalır. Değişen, bu çift bağın çevresinden dolaşan halkanın elliliğidir.
Çizimin tam tarifi, kalın perspektif bağları da dâhil olmak üzere verilen çizimin her özelliğini düşey bir ayna doğrusuna göre yansıtmaktır. Bu, karşıt düzlemsel enantiyomeri oluşturur.
Standart SMILES C1CC/C=C/CCC1, bağlanma düzenini ve \(E\) geometrisini kodlar, ancak bu konformasyonel elliliği kodlamaz.
8.4 — İç çift bağın seçici tepkimeleri
Soruda, gerilimli iç \(C4=C5\) çift bağının öncelikli olarak tepkimeye girdiği belirtilmiştir.
Epoksitleme. Perasetik asit, eş zamanlı ve stereospesifik bir tepkimede alkene oksijen aktarır:
\[ \ce{C15H24 + CH3C(=O)OOH -> C15H24O + CH3COOH}. \]
İki yüzden yaklaşım, Ha ve Hb'yi verir. Yeni eklenen oksijene olan iki bağ aynı yüzden oluşur. Bu nedenle başlangıçtaki \(E\)-alken ilişkisi epoksitte korunur: halkanın iki devamı epoksitin karşılıklı taraflarında trans olarak kalır.
Yeni konfigürasyonlar, listelenen Ha'da \(4S,5S\) ve Hb'de \(4R,5R\)'dir. Önceden var olan \(C1,C9\) konfigürasyonları sabit kaldığından ürünler diastereomerdir.
Ozonoliz. \(C4=C5\) bağının parçalanması şunları verir:
- o alken karbonu bir metil grubu taşıdığı için \(C4\)'te bir keton;
- o alken karbonu hidrojen taşıdığı için \(C5\)'te bir aldehit.
Dokuz üyeli halka açılırken siklobütan ve ekzosiklik metilen değişmeden kalır. Böylece I oluşur. İndirgen olarak dimetil sülfür kullanıldığında denkleştirilmiş net denklem şöyledir:
\[ \ce{C15H24 + O3 + (CH3)2S -> C15H24O2 + (CH3)2SO}. \]
Hidroborasyon–yükseltgenme. Bor, tercihen daha az sübstitüe karbon \(C5\)'e, hidrojen ise \(C4\)'e bağlanır. Katılma syn'dir. Yükseltgenme, karbondaki konfigürasyonu koruyarak karbon–bor bağını bir karbon–oksijen bağıyla değiştirir.
Dolayısıyla eklenen \(C4\)-hidrojeni ile \(C5\)-OH syn konumundadır. İki alken yüzünden katılma, yukarıda listelenen konfigürasyonlara sahip Ja ve Jb'yi verir.
Bir boran molekülünün üç B–H bağı vardır; dolayısıyla \(\tfrac13\) eşdeğer, substrat molekülü başına bir hidroborasyon sağlar. Bazik sulu çözeltide denkleştirilmiş net denklem şöyledir:
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}. \]
8.5 — İzokaryofillenin hidroborasyonu
İzokaryofillen 5, içte \(Z\) alken içerir:
[C@@H]12CC/C(C)=C\CCC(=C)[C@H]1CC2(C)C
Burada ekzosiklik çift bağ öncelikli olarak tepkimeye girer. Bor, uçtaki \(C13\)'e; hidrojen ise \(C8\)'e katılır. Dolayısıyla yükseltgenme, \(C8\)'e bağlı birincil bir hidroksimetil grubu, \(\ce{-CH2OH}\), verir.
Yalnızca \(C8\) yeni bir stereojenik merkez hâline gelir. İki yüzünden katılma, başlangıçtaki halka birleşimi konfigürasyonlarını ve \(Z\) iç alkeni korurken karşıt \(C8\) konfigürasyonlarına sahip olan Ka ve Kb'yi verir.
Net denkleştirilmiş denklem yine şöyledir:
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}, \]
ancak bu kez substrat 5, ürünler ise Ka/Kb'dir.
8.6 — Döteryumun yapıya katılması
L'nin oluşumu. Reaktif, dideuteriometilentrifenilfosforandır:
[C-]([2H])([2H])[P+](c1ccccc1)(c1ccccc1)c1ccccc1
Bu reaktifin karbonu, Wittig ürününün ekzosiklik karbonu olur. Dolayısıyla her iki döteryum atomu da \(C13\) üzerinde yer alır:
\[ \ce{C14H22O + Ph3P=CD2 -> C15H22D2 + Ph3P=O}. \]
Mevcut alken geometrisi ve halka birleşimi stereokimyası değişmeden kalır.
M'nin oluşumu. Baz katalizli enolleşme, metilen \(C7\) üzerindeki iki α-hidrojeninin değişimini sağlar. Fazla miktarda ağır su içinde tekrarlanan deprotonlanma ve döteryumlanma, \(C7D_2\) grubunu verir.
Diğer α-konumu, \(C9\), geometrik olarak kısıtlanmış halka birleşimidir. Burada enolleşme, oldukça gerilimli bir birleşim geometrisi gerektirir; belirtilen üründe bu konumun hidrojeni korunur. Dolayısıyla iki döteryum, iki α-karbonuna dağılmak yerine \(C7\) üzerinde bulunur.
Değişimin denkleştirilmiş denklemi şöyledir:
\[ \ce{C14H22O + 2 D2O <=> C14H20D2O + 2 HOD}. \]
Bu, M için verilen formülü tam olarak sağlar.
8.7 — Karbokatyon halkalaşması ve yeniden düzenlenmesi
İstenen üç katyonun da formülü \(\ce{C15H25+}\)'dir.
O'nun oluşumu. Protonlanma, iç alkenin \(C5\) karbonunda gerçekleşir ve pozitif yükü metil sübstitüentli \(C4\) üzerine yerleştirir. Böylece üçüncül karbokatyon O oluşur:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
Ekzosiklik \(C8=C13\) çift bağı, molekül içi saldırı için kullanılabilir durumda kalır.
Pa'nın oluşumu. Ekzosiklik alken, uç karbonu \(C13\) üzerinden \(C4\) karbokatyonuna saldırır:
- yeni bağ \(C4-C13\)'tür;
- \(C8=C13\) bir tek bağa dönüşür;
- pozitif yük \(C8\)'e geçer.
Bu adımda hiçbir karbon–karbon tek bağı kopmaz. Yeni oluşan metilen köprüsü, trisiklik karyolan iskeletini verir.
Yeni tetrahedral hâle gelen \(C4\)'teki iki olası konfigürasyon Pa ve Pb'yi verir. Pa'nın konfigürasyonu, sonraki yeniden düzenlenmenin 7a'da çizilen öne dönük köprüyü vermesi gerekliliğine göre seçilir.
Qa'nın oluşumu. Komşu siklobütan, bir Wagner–Meerwein yeniden düzenlenmesine uğrar:
\[ \sigma(C1-C9)\longrightarrow C8^+. \]
Ayrıntılı olarak:
- \(C1-C9\) kopar;
- \(C1-C8\) oluşur;
- pozitif yük \(C8\)'den \(C9\)'a geçer.
Bu, siklobütanı şu beş üyeli halkaya genişletir:
\[ C1-C11-C10-C9-C8-C1. \]
Göç, göç eden uçtaki uzaysal konfigürasyonu korur. Korunan stereokimyada tersinme olmaksızın, CIP öncelikleri değiştiği için bazı \(R/S\) tanımlayıcıları değişir.
Son olarak, \(C10\)'dan bir proton kaybıyla \(C9=C10\) oluşur; 7a elde edilir ve asit yeniden oluşur:
\[ \ce{C15H25+ -> C15H24 + H+}. \]
Oluşan 7a, (1S,5S,8S)-4,4,8-trimetiltrisiklo[6.3.1.0¹,⁵]dodek-2-en, şöyledir:
[C@@H]12CC[C@]3(C)CCC[C@]1(C3)C=CC2(C)C
Bu yapı, verilen çizimdeki alken konumunu ve öne dönük metilen köprüsünü yeniden oluşturur.
8.8 — Pa ve Pb'nin hidratasyonu
Su, Pa veya Pb'nin \(C8\) karbokatyonuna saldırır. Oluşan oksonyum iyonunun deprotonlanması Na veya Nb'yi verir:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}. \]
Dolayısıyla toplam asit katalizli hidratasyon şöyledir:
\[ \ce{C15H24 + H2O -> C15H26O}. \]
Başlangıçtaki siklobütan değişmeden kalır. Her iki ürün de şunları içerir:
- yeni \(C4-C13\) bağı;
- \(C4-C13-C8\) metilen köprüsü;
- \(C8\) üzerinde OH;
- \(C1,C9\)'daki başlangıç stereokimyasal düzeni.
İstenen çiftte, \(C4,C8\)'deki iki yeni köprübaşı konfigürasyonu birlikte tersine çevrilir. Büyük halkanın şematik çiziminde metilen köprüsü bir yüzde yer alırken \(C4\)-metil ve \(C8\)-OH karşı yüze yönelir. Bu yeni stereokimyasal özelliklerin tersine çevrilmesi diğer diastereomeri verirken başlangıçtaki halka birleşimi stereokimyası korunur.
Sonuçlar, düzenleyicilerin yayımladığı resmi sonuçlarla karşılaştırılarak kontrol edildi.
IChO 2018 · Problema teórico 8
Cariofileno
El β-cariofileno (3) es un sesquiterpeno natural presente en el árbol del clavo y en algunas plantas tradicionales checas y eslovacas, como el lúpulo o el tilo de hoja pequeña.
La síntesis del β-cariofileno parte de un único enantiómero de la dienona A. La reacción de A con el silil ceteno acetal 1, seguida de una reducción inmediata y un tratamiento acuoso, proporciona la cetona 2. A continuación, este intermedio reacciona con cloruro de tosilo para dar B. La ciclación de este compuesto en medio básico proporciona C. Finalmente, la reacción de C con el iluro D proporciona β-cariofileno.
8.1 Dibuje las estructuras de los compuestos A–D, incluida la estereoquímica adecuada.
Pista: En la transformación A → 2, el silil ceteno acetal actúa como nucleófilo.
Debido al gran tamaño del anillo, tanto el compuesto 2 como el 3 son estables, aunque contienen un doble enlace en configuración trans. El trans-cicloocteno (4) es el anillo más pequeño que puede albergar un doble enlace trans. Puede prepararse según el siguiente esquema:
8.2 Dibuje las estructuras del reactivo E y de los intermedios F y G, incluida la estereoquímica adecuada. Para F y G, marque la casilla que indica el resultado estereoquímico.
Marque la respuesta correcta:
☐ aquiral, ☐ un único enantiómero, ☐ mezcla racémica, ☐ mezcla de diastereoisómeros
8.3 Dibuje la estructura del enantiómero del cicloalqueno 4.
Los dos dobles enlaces del β-cariofileno presentan distinta reactividad: el doble enlace del anillo (endocíclico) es más reactivo que el otro (exocíclico) debido a la tensión del anillo.
8.4 Dibuje las estructuras de los compuestos Ha + Hb, I y Ja + Jb, incluida la estereoquímica adecuada. Pista: Ha + Hb y Ja + Jb son pares de diastereoisómeros.
Curiosamente, la reactividad de los dobles enlaces se invierte cuando se utiliza isocariofileno (5) en lugar de β-cariofileno (3).
8.5 Dibuje las estructuras de los compuestos Ka y Kb.
Pista: Ka + Kb son un par de diastereoisómeros.
Los compuestos marcados isotópicamente son herramientas de valor incalculable para investigar mecanismos de reacción, determinar estructuras y realizar estudios de espectrometría de masas o espectroscopía de RMN. Veamos la síntesis de algunos análogos marcados del β-cariofileno.
8.6 Dibuje las estructuras de los compuestos L y M, incluida la estereoquímica adecuada.
El β-cariofileno (3) experimenta una ciclación catalizada por ácido que da lugar a una mezcla compleja de productos. Entre ellos, el par de diastereoisómeros Na + Nb y el par de diastereoisómeros 7a + 7b son los más abundantes. La reacción comienza con la protonación del doble enlace interno, más reactivo, para dar el catión O. Este se cicla sin romper ningún enlace sencillo carbono-carbono y da lugar a los cationes tricíclicos diastereoisoméricos Pa y Pb, que se hidratan para dar los alcoholes deseados Na y Nb. Alternativamente, los cationes Pa y Pb se transponen con ruptura de un enlace sencillo carbono-carbono para dar los cationes Qa y Qb, que se desprotonan para formar los compuestos 7a y 7b.
8.7 Dibuje las estructuras, incluida la estereoquímica adecuada, de los tres intermedios O, Pa, Qa que conducen al diastereoisómero 7a, incluida la estereoquímica adecuada.
8.8 Dibuje las estructuras de los diastereoisómeros Na + Nb.
Enunciado traducido del texto oficial en inglés.
Respuestas
Para describir las estructuras con precisión, utilice estas etiquetas de los carbonos, independientemente de los números de los compuestos en negrita:
- El anillo de nueve miembros es \(C1-C2-C3-C4-C5-C6-C7-C8-C9-C1\).
- El ciclobutano es \(C1-C9-C10-C11-C1\).
- \(C12\) es el metilo de \(C4\); \(C13\) es el carbono metilénico exocíclico de \(C8\); \(C14,C15\) son los metilos de \(C11\).
Por tanto, 3, el β-cariofileno, es el compuesto \((1R,4E,9S)\):
[C@@H]12CC/C(C)=C/CCC(=C)[C@H]1CC2(C)C
Los nombres y las descripciones que siguen conservan estas etiquetas de los carbonos, salvo cuando se da un nombre sistemático tricíclico completo. Las etiquetas a/b de los pares de epóxidos y de productos de hidroboración son arbitrarias.
- 8.1
| Compuesto | Identificación | SMILES |
|---|---|---|
| A | \((2Z,6E)\)-6-Metilciclonona-2,6-dien-1-ona, en el único enantiómero planar que corresponde a la síntesis representada | O=C1/C=C\CC/C(C)=C/CC1 |
| B | El O-tosilato primario de 2, que conserva su estereoquímica preexistente | [C@@H]1(C(C)(C)COS(=O)(=O)c2ccc(C)cc2)CC/C(C)=C/CCC(=O)C1 |
| C | Cetona en \(C8\) derivada del cariofileno; idéntica al compuesto 6 | [C@@H]12CC/C(C)=C/CCC(=O)[C@H]1CC2(C)C |
| D | Metilentrifenilfosforano, representado en su forma de iluro | [CH2-][P+](c1ccccc1)(c1ccccc1)c1ccccc1 |
La notación SMILES ordinaria especifica las geometrías de los dos alquenos de A, pero no distingue sus enantiómeros planares. El dibujo requerido se describe en la Solución 8.1.
- 8.2
E: Ácido peracético, un peroxiácido aceptable como reactivo de epoxidación: CC(=O)OO.
F: trans-2-(Difenilfosfanil)ciclooctan-1-ol, mezcla racémica:
- \((1R,2R)\):
O[C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1 - \((1S,2S)\):
O[C@@H]1[C@@H](P(c2ccccc2)c2ccccc2)CCCCCC1
En THF anhidro, antes de la protonación, F se encuentra en forma de su alcóxido de litio; véase la Solución 8.2.
G: trans-2-(Difenilfosforil)ciclooctan-1-ol, mezcla racémica:
- \((1R,2R)\):
O[C@H]1[C@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
\((1S,2S)\):
O[C@@H]1[C@@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
8.3
La respuesta es el enantiómero planar opuesto del \((E)\)-cicloocteno, obtenido reflejando de izquierda a derecha el dibujo completo de 4, incluidos sus enlaces en perspectiva.
SMILES: C1CC/C=C/CCC1
Ambos enantiómeros planares tienen esta misma notación SMILES ordinaria. La quiralidad opuesta de sus anillos debe mostrarse geométricamente.
- 8.4
| Compuesto | Identificación | SMILES |
|---|---|---|
| Ha | Epóxido en \(C4,C5\) del β-cariofileno; nuevas configuraciones \(4S,5S\) | [C@@H]12CC[C@@]3(C)[C@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| Hb | El otro epóxido en \(C4,C5\); nuevas configuraciones \(4R,5R\) | [C@@H]12CC[C@]3(C)[C@@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| I | 4-[(1S,2R)-3,3-Dimetil-2-(3-oxobutil)ciclobutil]pent-4-enal, el producto de ozonólisis del doble enlace endocíclico | [C@@H]1(CCC(C)=O)[C@@H](C(CCC=O)=C)CC1(C)C |
| Ja | Alcohol en \(C5\) procedente de la hidroboración–oxidación del doble enlace interno; nuevas configuraciones \(4R,5S\) | [C@@H]12CC[C@@H](C)[C@@H](O)CCC(=C)[C@H]1CC2(C)C |
| Jb | El otro alcohol en \(C5\); nuevas configuraciones \(4S,5R\) | [C@@H]12CC[C@H](C)[C@H](O)CCC(=C)[C@H]1CC2(C)C |
Todos conservan las configuraciones originales en \(C1,C9\). El metileno exocíclico permanece intacto en las tres reacciones.
- 8.5
Ka y Kb son los dos epímeros en \(C8\) del alcohol primario obtenido al convertir el \(\ce{=CH2}\) exocíclico del isocariofileno en \(\ce{-CH2OH}\). El alqueno interno \(Z\) permanece intacto.
| Compuesto | Nueva configuración | SMILES |
|---|---|---|
| Ka, alcohol en \(C13\) derivado del isocariofileno | \(C8=S\) | [C@@H]12CC/C(C)=C\CC[C@H](CO)[C@H]1CC2(C)C |
| Kb, su epímero en \(C8\) | \(C8=R\) | [C@@H]12CC/C(C)=C\CC[C@@H](CO)[C@H]1CC2(C)C |
- 8.6
| Compuesto | Identificación | SMILES |
|---|---|---|
| L | β-Cariofileno con \(\ce{=CD2}\) exocíclico, de fórmula \(\ce{C15H22D2}\) | [C@@H]12CC/C(C)=C/CCC(=C([2H])[2H])[C@H]1CC2(C)C |
| M | Cetona 6 dideuterada en \(C7,C7\), de fórmula \(\ce{C14H20D2O}\) | [C@@H]12CC/C(C)=C/CC([2H])([2H])C(=O)[C@H]1CC2(C)C |
- 8.7
| Intermedio | Identificación | SMILES |
|---|---|---|
| O | Carbocatión en \(C4\) formado por protonación en \(C5\): (1R,9S)-4,11,11-trimetil-8-metilidenbiciclo[7.2.0]undecan-4-ilio | [C@@H]12CC[C+](C)CCCC(=C)[C@H]1CC2(C)C |
| Pa | Carbocatión en \(C8\) ciclado mediante \(C4-C13\): (2R,5R,8S)-4,4,8-trimetiltriciclo[6.3.1.0²,⁵]dodecan-1-ilio | [C@@H]12CC[C@]3(C)CCC[C+](C3)[C@H]1CC2(C)C |
| Qa | Carbocatión en \(C9\) obtenido por transposición: (1S,5S,8S)-4,4,8-trimetiltriciclo[6.3.1.0¹,⁵]dodecan-2-ilio | [C@@H]12CC[C@]3(C)CCC[C@]1(C3)[CH+]CC2(C)C |
- 8.8
Ambos productos son estereoisómeros del 4,4,8-trimetiltriciclo[6.3.1.0²,⁵]dodecan-1-ol, el esqueleto del cariolan-1-ol.
| Compuesto | Configuraciones en este nombre tricíclico | SMILES |
|---|---|---|
| Na | \((1R,2S,5R,8S)\) | [C@@H]12CC[C@]3(C)CCC[C@@](O)(C3)[C@H]1CC2(C)C |
| Nb | \((1S,2S,5R,8R)\) | [C@@H]12CC[C@@]3(C)CCC[C@](O)(C3)[C@H]1CC2(C)C |
Solución
8.1 — Adición conjugada, formación del ciclobutano y metilenación
El silil ceteno acetal 1 es el trimetilsilil ceteno acetal del isobutirato de metilo:
COC(=C(C)C)O[Si](C)(C)C
Su carbono portador de los dos grupos metilo es nucleófilo. En 2, ese carbono se ha convertido en \(C11\), unido a \(C1\), a dos grupos metilo y a un grupo hidroximetilo.
Por consiguiente, la desconexión del enlace \(C1-C11\) identifica A como una cetona α,β-insaturada cuyo doble enlace conjugado es \(C9=C1\). El otro alqueno, \(C4=C5\), ya está presente.
Para el dibujo solicitado de A:
- Parta del anillo de nueve miembros dibujado en 2.
- Elimine todo el sustituyente \(\ce{-C(CH3)2CH2OH}\) de \(C1\).
- Sustituya \(C1-C9\) por un doble enlace cis, o \(Z\).
- Conserve el alqueno interno \(E\) y la quiralidad del anillo correspondiente a la serie enantiomérica representada.
La numeración de la cetona monocíclica a partir de su carbonilo da \((2Z,6E)\)-6-metilciclonona-2,6-dien-1-ona. Su fórmula es \(\ce{C10H14O}\), como se requiere. Su quiralidad está asociada al anillo plegado de trans-cicloalqueno, en lugar de a un carbono estereogénico tetraédrico.
La primera reacción es una adición de Mukaiyama–Michael. El ceteno acetal ataca al carbono β \(C1\); el oxígeno derivado de la cetona está presente inicialmente en un intermedio enólico sililado. La reducción inmediata con DIBAL-H convierte el grupo derivado del éster en \(\ce{-CH2OH}\). El tratamiento acuoso regenera la cetona.
La hidroxicetona 2 resultante es:
[C@@H]1(C(C)(C)CO)CC/C(C)=C/CCC(=O)C1
Una ecuación orgánica neta ajustada, utilizando \(\ce{[H]}\) para un equivalente formal de hidrógeno reductor, es
\[ \ce{C10H14O + C8H18O2Si + H2O + 4[H] -> C14H24O2 + CH3OH + (CH3)3SiOH}. \]
Los cuatro equivalentes de hidrógeno reductor corresponden a las dos transferencias de hidruro y a los pasos de protonación necesarios para reducir un éster a un alcohol primario.
El cloruro de tosilo convierte el alcohol primario en B. No se rompe ningún enlace con un carbono estereogénico, por lo que se conserva la configuración preexistente:
\[ \ce{ROH + TsCl + C5H5N -> ROTs + C5H6N+ + Cl-}. \]
Aquí, \(\ce{ROH}\) es 2 y \(\ce{ROTs}\) es B.
A continuación, el terc-butóxido de potasio elimina un hidrógeno α de \(C9\). El enolato resultante ataca intramolecularmente al carbono primario \(C10\), desplazando el tosilato y formando el enlace \(C9-C10\). Esto cierra el anillo de cuatro miembros \(C1-C9-C10-C11\), dando C con la estereoquímica trans de la unión de los anillos que se muestra en el producto final:
\[ \ce{B + KOtBu -> C + KOTs + tBuOH}. \]
Finalmente, la desprotonación del bromuro de metiltrifenilfosfonio da D:
\[ \ce{[Ph3PCH3]Br + n-BuLi -> Ph3P=CH2 + n-BuH + LiBr}. \]
La reacción de Wittig sustituye el oxígeno carbonílico de \(C8\) por \(\ce{CH2}\):
\[ \ce{C14H22O + Ph3P=CH2 -> C15H24 + Ph3P=O}. \]
El producto que contiene fósforo es el óxido de trifenilfosfina, O=P(c1ccccc1)(c1ccccc1)c1ccccc1.
8.2 — Apertura del epóxido y eliminación estereoespecífica
El alqueno de partida es el cis-cicloocteno, C1CC/C=C\CCC1. Un peroxiácido como el ácido peracético E lo epoxida en un solo paso:
\[ \ce{C8H14 + CH3C(=O)OOH -> C8H14O + CH3COOH}. \]
El producto es el meso-1,2-epoxiciclooctano:
O1[C@H]2CCCCCC[C@@H]12
El difenilfosfuro de litio abre el epóxido mediante un ataque por la cara posterior. Se rompe el enlace carbono–oxígeno del carbono atacado, por lo que el grupo fosforado y el sustituyente oxigenado restante quedan en disposición trans.
Los dos carbonos del epóxido son enantiotópicos. El ataque a cualquiera de ellos da uno de los miembros del par \((R,R)/(S,S)\). Como los reactivos son aquirales, F es racémico.
Estrictamente, el producto inmediato en THF anhidro es el trans-2-(difenilfosfanil)ciclooctan-1-olato de litio. Uno de los enantiómeros es
[Li+].[O-][C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1
y en el otro ambos símbolos @ se sustituyen por @@. Su formación se representa mediante la ecuación ajustada
\[ \ce{C8H14O + C12H10LiP -> C20H24LiOP}. \]
La protonación, posible en el medio posterior que contiene ácido acético, da el alcohol F:
\[ \ce{C20H24LiOP + CH3COOH -> C20H25OP + CH3COOLi}. \]
El peróxido de hidrógeno oxida la fosfina al óxido de fosfina G, sin cambiar las configuraciones de los carbonos:
\[ \ce{C20H25OP + H2O2 -> C20H25O2P + H2O}. \]
Por tanto, G también es racémico. El fósforo no introduce ningún centro estereogénico adicional porque sus dos sustituyentes fenilo son idénticos.
El hidruro de sodio desprotona el alcohol. El alcóxido ataca al fósforo y la disposición cíclica de eliminación resultante se fragmenta para dar el alqueno \(E\). La ecuación neta es
\[ \ce{C20H25O2P + NaH -> C8H14 + C12H10NaO2P + H2}. \]
El producto fosforado es el difenilfosfinato de sodio:
[Na+].[O-]P(=O)(c1ccccc1)c1ccccc1
Los dos enantiómeros de G dan los dos enantiómeros planares del trans-cicloocteno.
8.3 — Enantiómero del trans-cicloocteno
El doble enlace sigue siendo \(E\). Lo que cambia es la quiralidad del anillo que rodea ese doble enlace.
Una instrucción exacta para el dibujo consiste en reflejar todos los elementos del dibujo proporcionado respecto a una línea de espejo vertical, incluidos los enlaces en perspectiva en negrita. Esto produce el enantiómero planar opuesto.
La notación SMILES ordinaria C1CC/C=C/CCC1 codifica la conectividad y la geometría \(E\), pero no esta quiralidad conformacional.
8.4 — Reacciones selectivas del doble enlace interno
El enunciado especifica que el doble enlace interno tensionado \(C4=C5\) reacciona preferentemente.
Epoxidación. El ácido peracético transfiere oxígeno al alqueno en una reacción concertada y estereoespecífica:
\[ \ce{C15H24 + CH3C(=O)OOH -> C15H24O + CH3COOH}. \]
La aproximación por las dos caras da Ha y Hb. Los dos enlaces con el oxígeno recién introducido se forman por la misma cara. Por tanto, la relación original del alqueno \(E\) se conserva en el epóxido: los dos segmentos que continúan el anillo permanecen en disposición trans a través del epóxido.
Las nuevas configuraciones son \(4S,5S\) en Ha, tal como figura en la tabla, y \(4R,5R\) en Hb. Como las configuraciones preexistentes en \(C1,C9\) permanecen fijas, los productos son diastereoisómeros.
Ozonólisis. La ruptura de \(C4=C5\) da:
- una cetona en \(C4\), porque ese carbono del alqueno lleva un grupo metilo;
- un aldehído en \(C5\), porque ese carbono del alqueno lleva un hidrógeno.
El anillo de nueve miembros se abre, mientras que el ciclobutano y el metileno exocíclico permanecen intactos. Esto da I. Con sulfuro de dimetilo como reductor, la ecuación neta ajustada es
\[ \ce{C15H24 + O3 + (CH3)2S -> C15H24O2 + (CH3)2SO}. \]
Hidroboración–oxidación. El boro se une preferentemente al carbono menos sustituido, \(C5\), y el hidrógeno se une a \(C4\). La adición es syn. La oxidación sustituye el enlace carbono–boro por un enlace carbono–oxígeno con retención de la configuración del carbono.
Por tanto, el hidrógeno añadido a \(C4\) y el OH añadido a \(C5\) quedan en disposición syn. La adición por las dos caras del alqueno da Ja y Jb, con las configuraciones indicadas anteriormente.
Una molécula de borano tiene tres enlaces B–H, por lo que \(\tfrac13\) de equivalente permite una hidroboración por molécula de sustrato. Una ecuación neta ajustada en disolución acuosa básica es
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}. \]
8.5 — Hidroboración del isocariofileno
El isocariofileno 5 tiene el alqueno interno \(Z\):
[C@@H]12CC/C(C)=C\CCC(=C)[C@H]1CC2(C)C
Aquí reacciona preferentemente el doble enlace exocíclico. El boro se adiciona al carbono terminal \(C13\) y el hidrógeno se adiciona a \(C8\). Por tanto, la oxidación da un grupo hidroximetilo primario, \(\ce{-CH2OH}\), unido a \(C8\).
Solo \(C8\) se convierte en un nuevo centro estereogénico. La adición por sus dos caras da Ka y Kb, que tienen configuraciones opuestas en \(C8\), conservando las configuraciones originales de la unión de los anillos y el alqueno interno \(Z\).
La ecuación neta ajustada es de nuevo
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}, \]
ahora con 5 como sustrato y Ka/Kb como productos.
8.6 — Incorporación de deuterio
Formación de L. El reactivo es el dideuteriometilentrifenilfosforano:
[C-]([2H])([2H])[P+](c1ccccc1)(c1ccccc1)c1ccccc1
Su carbono se convierte en el carbono exocíclico del producto de Wittig. Por tanto, ambos átomos de deuterio aparecen en \(C13\):
\[ \ce{C14H22O + Ph3P=CD2 -> C15H22D2 + Ph3P=O}. \]
La geometría del alqueno y la estereoquímica de la unión de los anillos preexistentes permanecen inalteradas.
Formación de M. La enolización catalizada por base intercambia los dos hidrógenos α del metileno \(C7\). La desprotonación y deuteración repetidas en exceso de agua pesada dan \(C7D_2\).
La otra posición α, \(C9\), es la unión de los anillos, geométricamente restringida. La enolización en esa posición requeriría una geometría de unión muy tensionada; su hidrógeno se conserva en el producto especificado. Por tanto, los dos deuterios se encuentran en \(C7\), en lugar de estar distribuidos entre los dos carbonos α.
La ecuación ajustada del intercambio es
\[ \ce{C14H22O + 2 D2O <=> C14H20D2O + 2 HOD}. \]
Esto da exactamente la fórmula indicada para M.
8.7 — Ciclación y transposición de carbocationes
Los tres cationes solicitados tienen la fórmula \(\ce{C15H25+}\).
Formación de O. La protonación ocurre en \(C5\) del alqueno interno, situando la carga positiva en \(C4\), sustituido con un metilo. Esto da el carbocatión terciario O:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
El doble enlace exocíclico \(C8=C13\) sigue disponible para un ataque intramolecular.
Formación de Pa. El alqueno exocíclico ataca al carbocatión \(C4\) a través de su carbono terminal \(C13\):
- el nuevo enlace es \(C4-C13\);
- \(C8=C13\) se convierte en un enlace sencillo;
- la carga positiva se desplaza a \(C8\).
En este paso no se rompe ningún enlace sencillo carbono–carbono. El puente metilénico recién formado da el esqueleto tricíclico del cariolano.
Las dos configuraciones posibles en \(C4\), que acaba de adquirir geometría tetraédrica, dan Pa y Pb. La configuración de Pa se selecciona de modo que la transposición posterior dé el puente orientado hacia delante que se dibuja en 7a.
Formación de Qa. El ciclobutano adyacente experimenta una transposición de Wagner–Meerwein:
\[ \sigma(C1-C9)\longrightarrow C8^+. \]
En concreto:
- se rompe \(C1-C9\);
- se forma \(C1-C8\);
- la carga positiva se desplaza de \(C8\) a \(C9\).
Esto expande el ciclobutano al anillo de cinco miembros
\[ C1-C11-C10-C9-C8-C1. \]
La migración conserva la configuración espacial en el extremo que migra. Algunos descriptores \(R/S\) cambian porque cambian las prioridades CIP, sin inversión de la estereoquímica conservada durante el proceso.
Finalmente, la pérdida de un protón de \(C10\) forma \(C9=C10\), dando 7a y regenerando el ácido:
\[ \ce{C15H25+ -> C15H24 + H+}. \]
El 7a resultante, (1S,5S,8S)-4,4,8-trimetiltriciclo[6.3.1.0¹,⁵]dodec-2-eno, es
[C@@H]12CC[C@]3(C)CCC[C@]1(C3)C=CC2(C)C
Esto reproduce la posición del alqueno y el puente metilénico orientado hacia delante del dibujo proporcionado.
8.8 — Hidratación de Pa y Pb
El agua ataca al carbocatión \(C8\) de Pa o Pb. La desprotonación del ion oxonio resultante da Na o Nb:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}. \]
Por tanto, la hidratación global catalizada por ácido es
\[ \ce{C15H24 + H2O -> C15H26O}. \]
El ciclobutano original permanece intacto. Ambos productos contienen:
- el nuevo enlace \(C4-C13\);
- el puente metilénico \(C4-C13-C8\);
- OH en \(C8\);
- la disposición estereoquímica original en \(C1,C9\).
En el par solicitado, las dos nuevas configuraciones de cabeza de puente en \(C4,C8\) se invierten conjuntamente. En un dibujo esquemático del anillo grande, el puente metilénico ocupa una cara, mientras que el metilo de \(C4\) y el OH de \(C8\) apuntan hacia la cara opuesta. La inversión de estos nuevos elementos estereoquímicos da el otro diastereoisómero, mientras se conserva la estereoquímica original de la unión de los anillos.
Los resultados se comprobaron con los resultados oficiales publicados por los organizadores.
IChO 2018 · 理论题 8
石竹烯
β-石竹烯(3)是一种天然存在的倍半萜,存在于丁香树以及一些捷克和斯洛伐克的传统植物中,例如啤酒花和小叶椴。
β-石竹烯的合成从二烯酮 A 的单一对映异构体出发。A 与硅基烯酮缩醛 1 反应后,立即进行还原和水相后处理,得到酮 2。随后,该中间体与对甲苯磺酰氯反应,生成 B。该化合物在碱性条件下环化,得到 C。最后,C 与叶立德 D 反应,得到 β-石竹烯。
8.1 画出化合物 A–D 的结构,并标明正确的立体化学。
提示:在转化 A → 2 中,硅基烯酮缩醛作为亲核试剂。
由于环较大,化合物 2 和 3 尽管含有反式构型的双键,仍然是稳定的。反式环辛烯(4)是能够容纳反式双键的最小环。它可以按照下列路线制备:
8.2 画出试剂 E 和中间体 F、G 的结构,并标明正确的立体化学。对于 F 和 G,在表示其立体化学结果的方框中打勾。
标出正确答案:
☐ 非手性,☐ 单一对映异构体,☐ 外消旋混合物,☐ 非对映异构体混合物
8.3 画出环烯烃 4 的对映异构体的结构。
β-石竹烯中的两个双键表现出不同的反应活性:由于环张力,环内双键比另一个双键(环外双键)的反应活性更高。
8.4 画出化合物 Ha + Hb、I 和 Ja + Jb 的结构,并标明正确的立体化学。提示:Ha + Hb 和 Ja + Jb 各为一对非对映异构体。
有趣的是,用异石竹烯(5)代替 β-石竹烯(3)时,两个双键的相对反应活性发生逆转。
8.5 画出化合物 Ka 和 Kb 的结构。
提示:Ka + Kb 是一对非对映异构体。
同位素标记化合物是研究反应机理、测定结构以及开展质谱或核磁共振波谱研究的宝贵工具。下面来考察一些同位素标记的 β-石竹烯类似物的合成。
8.6 画出化合物 L 和 M 的结构,并标明正确的立体化学。
β-石竹烯(3)发生酸催化环化,生成复杂的产物混合物。其中,一对非对映异构体 Na + Nb 和一对非对映异构体 7a + 7b 的含量最高。反应首先在活性较高的环内双键上发生质子化,生成阳离子 O。该阳离子在不发生碳–碳单键断裂的情况下环化,生成互为非对映异构体的三环阳离子 Pa 和 Pb,随后经水合得到目标醇 Na 和 Nb。另一条途径中,阳离子 Pa 和 Pb 通过碳–碳单键断裂而重排,生成阳离子 Qa 和 Qb,后者经去质子化生成化合物 7a 和 7b。
8.7 画出生成非对映异构体 7a 的三个中间体 O、Pa、Qa 的结构,并标明正确的立体化学,包括相应的立体构型。
8.8 画出非对映异构体 Na + Nb 的结构。
题目译自官方英文原文。
答案
为准确描述结构,使用以下碳原子标号,这些标号与粗体的化合物编号相互独立:
- 九元环为 \(C1-C2-C3-C4-C5-C6-C7-C8-C9-C1\)。
- 环丁烷环为 \(C1-C9-C10-C11-C1\)。
- \(C12\) 是 \(C4\) 上的甲基;\(C13\) 是 \(C8\) 上的环外亚甲基碳;\(C14,C15\) 是 \(C11\) 上的两个甲基。
因此,β-石竹烯 3 是 \((1R,4E,9S)\) 构型的化合物:
[C@@H]12CC/C(C)=C/CCC(=C)[C@H]1CC2(C)C
除非给出完整的三环系统名称,以下名称和描述均沿用这些碳原子标号。各对环氧化物和硼氢化产物内部的 a/b 标号是任意指定的。
- 8.1
| 化合物 | 鉴定 | SMILES |
|---|---|---|
| A | \((2Z,6E)\)-6-甲基环壬-2,6-二烯-1-酮,为与所示合成路线相对应的单一平面对映异构体 | O=C1/C=C\CC/C(C)=C/CC1 |
| B | 2 的伯醇 O-对甲苯磺酸酯,保留其原有立体化学 | [C@@H]1(C(C)(C)COS(=O)(=O)c2ccc(C)cc2)CC/C(C)=C/CCC(=O)C1 |
| C | 石竹烯衍生的 \(C8\) 酮;与化合物 6 相同 | [C@@H]12CC/C(C)=C/CCC(=O)[C@H]1CC2(C)C |
| D | 亚甲基三苯基膦烷,以其叶立德形式表示 | [CH2-][P+](c1ccccc1)(c1ccccc1)c1ccccc1 |
普通 SMILES 指明了 A 的两个烯键的几何构型,但不能区分其平面对映异构体。所要求的结构画法见解答 8.1。
- 8.2
E: 过氧乙酸,是一种可采用的过氧酸环氧化试剂:CC(=O)OO。
F: 反式-2-(二苯基膦基)环辛烷-1-醇,外消旋混合物:
- \((1R,2R)\):
O[C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1 - \((1S,2S)\):
O[C@@H]1[C@@H](P(c2ccccc2)c2ccccc2)CCCCCC1
在干燥的 THF 中,质子化之前,F 以其醇锂盐形式存在;见解答 8.2。
G: 反式-2-(二苯基膦酰基)环辛烷-1-醇,外消旋混合物:
- \((1R,2R)\):
O[C@H]1[C@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
\((1S,2S)\):
O[C@@H]1[C@@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
8.3
答案是 \((E)\)-环辛烯的相反平面对映异构体,将 4 的完整结构图左右镜像反射即可得到,包括其中表示透视关系的键。
SMILES:C1CC/C=C/CCC1
两个平面对映异构体具有相同的普通 SMILES。必须通过几何图形表示它们相反的环手性。
- 8.4
| 化合物 | 鉴定 | SMILES |
|---|---|---|
| Ha | β-石竹烯的 \(C4,C5\)-环氧化物;新构型为 \(4S,5S\) | [C@@H]12CC[C@@]3(C)[C@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| Hb | 另一种 \(C4,C5\)-环氧化物;新构型为 \(4R,5R\) | [C@@H]12CC[C@]3(C)[C@@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| I | 4-[(1S,2R)-3,3-二甲基-2-(3-氧代丁基)环丁基]戊-4-烯醛,即环内双键的臭氧化裂解产物 | [C@@H]1(CCC(C)=O)[C@@H](C(CCC=O)=C)CC1(C)C |
| Ja | 环内双键经硼氢化–氧化得到的 \(C5\) 醇;新构型为 \(4R,5S\) | [C@@H]12CC[C@@H](C)[C@@H](O)CCC(=C)[C@H]1CC2(C)C |
| Jb | 另一种 \(C5\) 醇;新构型为 \(4S,5R\) | [C@@H]12CC[C@H](C)[C@H](O)CCC(=C)[C@H]1CC2(C)C |
所有产物都保留 \(C1,C9\) 处的原有构型。环外亚甲基在这三个反应中均保持不变。
- 8.5
Ka 和 Kb 是将异石竹烯的环外 \(\ce{=CH2}\) 转化为 \(\ce{-CH2OH}\) 所得伯醇的两个 \(C8\) 差向异构体。环内 \(Z\) 烯键保持不变。
| 化合物 | 新构型 | SMILES |
|---|---|---|
| Ka,异石竹烯衍生的 \(C13\) 醇 | \(C8=S\) | [C@@H]12CC/C(C)=C\CC[C@H](CO)[C@H]1CC2(C)C |
| Kb,其 \(C8\) 差向异构体 | \(C8=R\) | [C@@H]12CC/C(C)=C\CC[C@@H](CO)[C@H]1CC2(C)C |
- 8.6
| 化合物 | 鉴定 | SMILES |
|---|---|---|
| L | 含有环外 \(\ce{=CD2}\) 的 β-石竹烯,分子式为 \(\ce{C15H22D2}\) | [C@@H]12CC/C(C)=C/CCC(=C([2H])[2H])[C@H]1CC2(C)C |
| M | \(C7,C7\)-二氘代酮 6,分子式为 \(\ce{C14H20D2O}\) | [C@@H]12CC/C(C)=C/CC([2H])([2H])C(=O)[C@H]1CC2(C)C |
- 8.7
| 中间体 | 鉴定 | SMILES |
|---|---|---|
| O | 在 \(C5\) 处质子化形成的 \(C4\) 碳正离子:(1R,9S)-4,11,11-三甲基-8-亚甲基双环[7.2.0]十一烷-4-正离子 | [C@@H]12CC[C+](C)CCCC(=C)[C@H]1CC2(C)C |
| Pa | 经 \(C4-C13\) 成键环化形成的 \(C8\) 碳正离子:(2R,5R,8S)-4,4,8-三甲基三环[6.3.1.0²,⁵]十二烷-1-正离子 | [C@@H]12CC[C@]3(C)CCC[C+](C3)[C@H]1CC2(C)C |
| Qa | 重排生成的 \(C9\) 碳正离子:(1S,5S,8S)-4,4,8-三甲基三环[6.3.1.0¹,⁵]十二烷-2-正离子 | [C@@H]12CC[C@]3(C)CCC[C@]1(C3)[CH+]CC2(C)C |
- 8.8
两个产物都是 4,4,8-三甲基三环[6.3.1.0²,⁵]十二烷-1-醇的立体异构体,具有石竹烷-1-醇骨架。
| 化合物 | 按该三环名称表示的构型 | SMILES |
|---|---|---|
| Na | \((1R,2S,5R,8S)\) | [C@@H]12CC[C@]3(C)CCC[C@@](O)(C3)[C@H]1CC2(C)C |
| Nb | \((1S,2S,5R,8R)\) | [C@@H]12CC[C@@]3(C)CCC[C@](O)(C3)[C@H]1CC2(C)C |
解答
8.1 — 共轭加成、环丁烷环的形成与亚甲基化
硅基烯酮缩醛 1 是异丁酸甲酯的三甲基硅基烯酮缩醛:
COC(=C(C)C)O[Si](C)(C)C
其连接两个甲基的碳原子具有亲核性。在 2 中,该碳原子成为 \(C11\),连接着 \(C1\)、两个甲基和一个羟甲基。
因此,切断 \(C1-C11\) 键即可确定 A 是一种 α,β-不饱和酮,其共轭双键为 \(C9=C1\)。另一个烯键 \(C4=C5\) 已经存在。
所要求的 A 的结构可按以下步骤绘制:
- 从 2 中所画的九元环开始。
- 从 \(C1\) 上移除整个 \(\ce{-C(CH3)2CH2OH}\) 取代基。
- 将 \(C1-C9\) 替换为顺式,即 \(Z\) 构型的双键。
- 保留环内 \(E\) 烯键,以及与图示对映异构系列相对应的环手性。
从羰基开始对该单环酮编号,得到 \((2Z,6E)\)-6-甲基环壬-2,6-二烯-1-酮。其分子式为 \(\ce{C10H14O}\),符合要求。它的手性源于折叠的反式环烯烃环,而非四面体型的立体中心碳原子。
第一步反应是 Mukaiyama–Michael 加成。烯酮缩醛进攻 β-碳 \(C1\);来自酮的氧最初存在于硅基化的烯醇中间体中。紧接着用 DIBAL-H 还原,将来自酯的基团转化为 \(\ce{-CH2OH}\)。水相后处理使酮基恢复。
所得羟基酮 2 为:
[C@@H]1(C(C)(C)CO)CC/C(C)=C/CCC(=O)C1
以 \(\ce{[H]}\) 表示一个形式上的还原氢当量,配平后的有机反应总方程式为
\[ \ce{C10H14O + C8H18O2Si + H2O + 4[H] -> C14H24O2 + CH3OH + (CH3)3SiOH}. \]
四个还原氢当量对应于将酯还原成伯醇所需的两次氢负离子转移及质子化步骤。
对甲苯磺酰氯将伯醇转化为 B。过程中没有断裂任何与立体中心碳原子相连的键,因此原有构型得以保留:
\[ \ce{ROH + TsCl + C5H5N -> ROTs + C5H6N+ + Cl-}. \]
这里,\(\ce{ROH}\) 为 2,\(\ce{ROTs}\) 为 B。
随后,叔丁醇钾从 \(C9\) 上夺取一个 α-氢。所得烯醇负离子在分子内进攻伯碳 \(C10\),使对甲苯磺酸根离去并形成 \(C9-C10\) 键。由此闭合形成四元环 \(C1-C9-C10-C11\),得到 C,其环稠合处具有最终产物所示的反式立体化学:
\[ \ce{B + KOtBu -> C + KOTs + tBuOH}. \]
最后,溴化甲基三苯基鏻去质子化,得到 D:
\[ \ce{[Ph3PCH3]Br + n-BuLi -> Ph3P=CH2 + n-BuH + LiBr}. \]
Wittig 反应用 \(\ce{CH2}\) 替换 \(C8\) 处的羰基氧:
\[ \ce{C14H22O + Ph3P=CH2 -> C15H24 + Ph3P=O}. \]
含磷产物为三苯基氧化膦,O=P(c1ccccc1)(c1ccccc1)c1ccccc1。
8.2 — 环氧化物开环与立体专一性消除
起始烯烃为顺式环辛烯,C1CC/C=C\CCC1。过氧乙酸 E 等过氧酸可通过一步反应使其环氧化:
\[ \ce{C8H14 + CH3C(=O)OOH -> C8H14O + CH3COOH}. \]
产物为内消旋-1,2-环氧环辛烷:
O1[C@H]2CCCCCC[C@@H]12
二苯基膦化锂通过背面进攻使环氧化物开环。被进攻碳原子处的碳–氧键断裂,因此含磷基团与保留下来的含氧取代基呈反式关系。
两个环氧碳原子互为对映异位。进攻其中任意一个,都会得到 \((R,R)/(S,S)\) 对映异构体对中的一个。由于试剂均为非手性,F 为外消旋体。
严格来说,在干燥 THF 中直接生成的产物是反式-2-(二苯基膦基)环辛烷-1-醇锂。其中一个对映异构体为
[Li+].[O-][C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1
另一个则将两个 @ 符号都改为 @@。其生成反应的配平方程式为
\[ \ce{C8H14O + C12H10LiP -> C20H24LiOP}. \]
在后续含有乙酸的介质中可发生质子化,得到醇 F:
\[ \ce{C20H24LiOP + CH3COOH -> C20H25OP + CH3COOLi}. \]
过氧化氢将膦氧化为氧化膦 G,而不改变碳原子的构型:
\[ \ce{C20H25OP + H2O2 -> C20H25O2P + H2O}. \]
因此,G 也是外消旋体。由于磷上的两个苯基取代基相同,磷不会引入额外的立体中心。
氢化钠使醇去质子化。醇盐中的氧进攻磷,形成环状消除构型,随后发生裂解,生成 \(E\) 烯烃。总方程式为
\[ \ce{C20H25O2P + NaH -> C8H14 + C12H10NaO2P + H2}. \]
含磷产物为二苯基次膦酸钠:
[Na+].[O-]P(=O)(c1ccccc1)c1ccccc1
G 的两个对映异构体分别生成反式环辛烯的两个平面对映异构体。
8.3 — 反式环辛烯的对映异构体
双键仍保持 \(E\) 构型。改变的是绕过该双键的环的手性。
准确的画法是:以一条竖直线为镜面线,对所给结构图的每个部分作镜像反射,包括表示透视关系的粗键。这样即可得到相反的平面对映异构体。
普通 SMILES C1CC/C=C/CCC1 编码了连接关系和 \(E\) 几何构型,但不能表示这种构象手性。
8.4 — 环内双键的选择性反应
题目指明,具有张力的环内 \(C4=C5\) 双键优先反应。
环氧化。 过氧乙酸通过协同的立体专一性反应将氧转移至烯键:
\[ \ce{C15H24 + CH3C(=O)OOH -> C15H24O + CH3COOH}. \]
从两个面接近分别生成 Ha 和 Hb。与新引入的氧相连的两条键从同一面形成。因此,原有 \(E\) 烯键的相对关系在环氧化物中得以保留:从环氧环延伸出去的两段环链仍处于反式关系。
所列 Ha 中的新构型为 \(4S,5S\),Hb 中则为 \(4R,5R\)。由于原有的 \(C1,C9\) 构型保持不变,产物互为非对映异构体。
臭氧化裂解。 \(C4=C5\) 断裂生成:
- \(C4\) 处的酮基,因为该烯碳上连有一个甲基;
- \(C5\) 处的醛基,因为该烯碳上连有氢。
九元环打开,而环丁烷环和环外亚甲基保持不变。由此得到 I。以二甲硫醚为还原剂时,配平后的总方程式为
\[ \ce{C15H24 + O3 + (CH3)2S -> C15H24O2 + (CH3)2SO}. \]
硼氢化–氧化。 硼优先连接到取代程度较低的碳 \(C5\) 上,氢连接到 \(C4\) 上。加成为同面加成。氧化将碳–硼键转化为碳–氧键,并保留该碳原子的构型。
因此,新加到 \(C4\) 上的氢与 \(C5\)-OH 为同面关系。从烯键的两个面加成,分别得到 Ja 和 Jb,其构型如上所列。
一个硼烷分子具有三个 B–H 键,因此 \(\tfrac13\) 当量的硼烷可使每个底物分子发生一次硼氢化。在碱性水溶液中,配平后的总方程式为
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}. \]
8.5 — 异石竹烯的硼氢化
异石竹烯 5 具有环内 \(Z\) 烯键:
[C@@H]12CC/C(C)=C\CCC(=C)[C@H]1CC2(C)C
此时,环外双键优先反应。硼加到末端 \(C13\) 上,氢加到 \(C8\) 上。因此,氧化后得到与 \(C8\) 相连的伯醇羟甲基 \(\ce{-CH2OH}\)。
只有 \(C8\) 成为新的立体中心。从其两个面加成,得到 Ka 和 Kb;两者的 \(C8\) 构型相反,但都保留了原有的环稠合处构型和环内 \(Z\) 烯键。
配平后的总方程式仍为
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}, \]
此时底物为 5,产物为 Ka/Kb。
8.6 — 氘的引入
L 的生成。 所用试剂为二氘代亚甲基三苯基膦烷:
[C-]([2H])([2H])[P+](c1ccccc1)(c1ccccc1)c1ccccc1
其中的碳原子成为 Wittig 反应产物的环外碳。因此,两个氘原子都出现在 \(C13\) 上:
\[ \ce{C14H22O + Ph3P=CD2 -> C15H22D2 + Ph3P=O}. \]
原有的烯键几何构型和环稠合处的立体化学保持不变。
M 的生成。 碱催化的烯醇化使亚甲基 \(C7\) 上的两个 α-氢发生交换。在过量重水中反复去质子化和氘化,得到 \(C7D_2\)。
另一个 α-位 \(C9\) 是构象受限的环稠合位点。在该处发生烯醇化需要形成张力极大的环稠合几何结构;在指定产物中,该处的氢得以保留。因此,两个氘都位于 \(C7\) 上,而不是分布在两个 α-碳上。
交换反应的配平方程式为
\[ \ce{C14H22O + 2 D2O <=> C14H20D2O + 2 HOD}. \]
由此得到的分子式与题中给出的 M 的分子式完全一致。
8.7 — 碳正离子的环化与重排
所要求的三个阳离子的分子式均为 \(\ce{C15H25+}\)。
O 的生成。 质子化发生在环内烯键的 \(C5\) 处,使正电荷位于带有甲基取代基的 \(C4\) 上。由此得到叔碳正离子 O:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
环外 \(C8=C13\) 双键仍可用于分子内进攻。
Pa 的生成。 环外烯键通过其末端碳 \(C13\) 进攻 \(C4\) 碳正离子:
- 新形成的键为 \(C4-C13\);
- \(C8=C13\) 变为单键;
- 正电荷转移到 \(C8\) 上。
这一步没有碳–碳单键断裂。新形成的亚甲基桥构成了三环石竹烷骨架。
新成为四面体型的 \(C4\) 具有两种可能构型,分别生成 Pa 和 Pb。为使后续重排生成 7a 中所画的朝向前方的桥,据此确定 Pa 的构型。
Qa 的生成。 相邻的环丁烷环发生 Wagner–Meerwein 重排:
\[ \sigma(C1-C9)\longrightarrow C8^+. \]
具体而言:
- \(C1-C9\) 断裂;
- \(C1-C8\) 形成;
- 正电荷从 \(C8\) 转移到 \(C9\) 上。
这使环丁烷环扩环为五元环
\[ C1-C11-C10-C9-C8-C1. \]
迁移过程中,迁移端的空间构型得以保留。部分 \(R/S\) 描述符由于 CIP 优先顺序改变而变化,但沿反应保留下来的立体化学并未发生反转。
最后,从 \(C10\) 上失去一个质子,形成 \(C9=C10\),生成 7a 并再生酸:
\[ \ce{C15H25+ -> C15H24 + H+}. \]
所得 7a,即 (1S,5S,8S)-4,4,8-三甲基三环[6.3.1.0¹,⁵]十二碳-2-烯,为
[C@@H]12CC[C@]3(C)CCC[C@]1(C3)C=CC2(C)C
该结构再现了所给图中的烯键位置和朝向前方的亚甲基桥。
8.8 — Pa 和 Pb 的水合
水进攻 Pa 或 Pb 的 \(C8\) 碳正离子。所得氧鎓离子经去质子化,生成 Na 或 Nb:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}. \]
因此,酸催化水合的总反应为
\[ \ce{C15H24 + H2O -> C15H26O}. \]
原有的环丁烷环保持完整。两个产物均含有:
- 新形成的 \(C4-C13\) 键;
- \(C4-C13-C8\) 亚甲基桥;
- \(C8\) 上的 OH;
- \(C1,C9\) 处原有的立体化学排列。
对于所要求的这一对产物,\(C4,C8\) 两个新桥头的构型同时反转。在大环的示意图中,亚甲基桥位于一面,而 \(C4\) 上的甲基和 \(C8\)-OH 指向另一面。将这些新产生的立体化学特征反转,即得到另一个非对映异构体,同时保留原有的环稠合处立体化学。
结果已与主办方公布的官方答案核对。
IChO 2018 · Теоретическая задача 8
Кариофиллен
β-Кариофиллен (3) — природный сесквитерпен, содержащийся в гвоздичном дереве и в некоторых традиционных чешских и словацких растениях, таких как хмель и липа мелколистная.
Синтез β-кариофиллена начинается с одного энантиомера диенона A. Реакция A с силилкетенацеталем 1, за которой непосредственно следуют восстановление и водная обработка, даёт кетон 2. Затем этот промежуточный продукт реагирует с тозилхлоридом с образованием B. Циклизация этого соединения в основной среде приводит к C. Наконец, реакция C с илидом D даёт β-кариофиллен.
8.1 Изобразите структуры соединений A–D, указав соответствующую стереохимию.
Подсказка: в превращении A → 2 силилкетенацеталь выступает в роли нуклеофила.
Благодаря большому размеру цикла оба соединения 2 и 3 устойчивы, несмотря на то что содержат двойную связь в транс-конфигурации. транс-Циклооктен (4) — наименьший цикл, в котором может существовать двойная связь в транс-конфигурации. Его можно получить по следующей схеме:
8.2 Изобразите структуры реагента E и промежуточных продуктов F и G, указав соответствующую стереохимию. Для F и G отметьте ячейку, указывающую стереохимический результат.
Отметьте правильный ответ:
☐ ахиральное соединение, ☐ один энантиомер, ☐ рацемическая смесь, ☐ смесь диастереомеров
8.3 Изобразите структуру энантиомера циклоалкена 4.
Две двойные связи в β-кариофиллене обладают различной реакционной способностью: двойная связь в цикле (эндоциклическая) более реакционноспособна, чем другая (экзоциклическая), вследствие напряжения цикла.
8.4 Изобразите структуры соединений Ha + Hb, I и Ja + Jb, указав соответствующую стереохимию. Подсказка: Ha + Hb и Ja + Jb — пары диастереомеров.
Интересно, что при использовании изокариофиллена (5) вместо β-кариофиллена (3) относительная реакционная способность двойных связей меняется на противоположную.
8.5 Изобразите структуры соединений Ka и Kb.
Подсказка: Ka + Kb — пара диастереомеров.
Изотопно-меченые соединения — незаменимый инструмент для исследования механизмов реакций, определения структуры и исследований методами масс-спектрометрии и спектроскопии ЯМР. Рассмотрим синтез некоторых меченых аналогов β-кариофиллена.
8.6 Изобразите структуры соединений L и M, указав соответствующую стереохимию.
β-Кариофиллен (3) подвергается катализируемой кислотой циклизации, приводящей к сложной смеси продуктов. Среди них в наибольших количествах образуются пара диастереомеров Na + Nb и пара диастереомеров 7a + 7b. Реакция начинается с протонирования более реакционноспособной внутренней двойной связи с образованием катиона O. Он циклизуется без разрыва одинарной углерод-углеродной связи с образованием диастереомерных трициклических катионов Pa и Pb, гидратация которых даёт целевые спирты Na и Nb. По альтернативному пути катионы Pa и Pb перегруппировываются с разрывом одинарной углерод-углеродной связи в катионы Qa и Qb, которые депротонируются с образованием соединений 7a и 7b.
8.7 Изобразите структуры с указанием соответствующей стереохимии трёх промежуточных частиц O, Pa, Qa, приводящих к диастереомеру 7a, указав соответствующую стереохимию.
8.8 Изобразите структуры диастереомеров Na + Nb.
Условие переведено с официального английского текста.
Ответы
Для точного описания структур используйте следующие обозначения атомов углерода, независимо от выделенных жирным шрифтом номеров соединений:
- Девятичленный цикл: \(C1-C2-C3-C4-C5-C6-C7-C8-C9-C1\).
- Циклобутановый цикл: \(C1-C9-C10-C11-C1\).
- \(C12\) — метильная группа при \(C4\); \(C13\) — атом углерода экзоциклической метиленовой группы при \(C8\); \(C14,C15\) — метильные группы при \(C11\).
Таким образом, 3, β-кариофиллен, представляет собой соединение с конфигурацией \((1R,4E,9S)\):
[C@@H]12CC/C(C)=C/CCC(=C)[C@H]1CC2(C)C
В приведённых ниже названиях и описаниях сохраняются эти обозначения атомов углерода, если не дано полное систематическое название трициклического соединения. Обозначения a/b в парах эпоксидов и продуктов гидроборирования произвольны.
- 8.1
| Соединение | Описание | SMILES |
|---|---|---|
| A | \((2Z,6E)\)-6-Метилциклонона-2,6-диен-1-он в виде одного планарного энантиомера, соответствующего изображённому синтезу | O=C1/C=C\CC/C(C)=C/CC1 |
| B | O-Тозилат соединения 2 по первичной спиртовой группе с сохранением имеющейся стереохимии | [C@@H]1(C(C)(C)COS(=O)(=O)c2ccc(C)cc2)CC/C(C)=C/CCC(=O)C1 |
| C | Кетон при \(C8\), производный кариофиллена; идентичен соединению 6 | [C@@H]12CC/C(C)=C/CCC(=O)[C@H]1CC2(C)C |
| D | Метилентрифенилфосфоран, представленный в илидной форме | [CH2-][P+](c1ccccc1)(c1ccccc1)c1ccccc1 |
Обычная запись SMILES задаёт геометрию обеих двойных связей A, но не различает его планарные энантиомеры. Требуемое изображение описано в решении 8.1.
- 8.2
E: Надуксусная кислота — подходящая пероксикислота для эпоксидирования: CC(=O)OO.
F: транс-2-(Дифенилфосфанил)циклооктан-1-ол, рацемическая смесь:
- \((1R,2R)\):
O[C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1 - \((1S,2S)\):
O[C@@H]1[C@@H](P(c2ccccc2)c2ccccc2)CCCCCC1
В сухом ТГФ, до протонирования, F находится в виде соответствующего алкоголята лития; см. решение 8.2.
G: транс-2-(Дифенилфосфорил)циклооктан-1-ол, рацемическая смесь:
- \((1R,2R)\):
O[C@H]1[C@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
\((1S,2S)\):
O[C@@H]1[C@@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
8.3
Ответ — противоположный планарный энантиомер \((E)\)-циклооктена, получаемый зеркальным отражением всего рисунка 4 слева направо, включая связи, передающие перспективу.
SMILES: C1CC/C=C/CCC1
Оба планарных энантиомера имеют эту обычную запись SMILES. Их противоположную пространственную ориентацию цикла необходимо показать геометрически.
- 8.4
| Соединение | Описание | SMILES |
|---|---|---|
| Ha | \(C4,C5\)-Эпоксид β-кариофиллена; новые конфигурации \(4S,5S\) | [C@@H]12CC[C@@]3(C)[C@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| Hb | Другой \(C4,C5\)-эпоксид; новые конфигурации \(4R,5R\) | [C@@H]12CC[C@]3(C)[C@@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| I | 4-[(1S,2R)-3,3-Диметил-2-(3-оксобутил)циклобутил]пент-4-еналь, продукт озонолиза эндоциклической двойной связи | [C@@H]1(CCC(C)=O)[C@@H](C(CCC=O)=C)CC1(C)C |
| Ja | Спирт с OH при \(C5\), полученный гидроборированием–окислением внутренней двойной связи; новые конфигурации \(4R,5S\) | [C@@H]12CC[C@@H](C)[C@@H](O)CCC(=C)[C@H]1CC2(C)C |
| Jb | Другой спирт с OH при \(C5\); новые конфигурации \(4S,5R\) | [C@@H]12CC[C@H](C)[C@H](O)CCC(=C)[C@H]1CC2(C)C |
Во всех соединениях сохраняются исходные конфигурации при \(C1,C9\). Экзоциклическая метиленовая группа сохраняется во всех трёх реакциях.
- 8.5
Ka и Kb — два эпимера по \(C8\) первичного спирта, полученного превращением экзоциклической группы \(\ce{=CH2}\) изокариофиллена в \(\ce{-CH2OH}\). Внутренняя двойная связь с конфигурацией \(Z\) остаётся неизменной.
| Соединение | Новая конфигурация | SMILES |
|---|---|---|
| Ka, спирт с OH при \(C13\), производный изокариофиллена | \(C8=S\) | [C@@H]12CC/C(C)=C\CC[C@H](CO)[C@H]1CC2(C)C |
| Kb, его эпимер по \(C8\) | \(C8=R\) | [C@@H]12CC/C(C)=C\CC[C@@H](CO)[C@H]1CC2(C)C |
- 8.6
| Соединение | Описание | SMILES |
|---|---|---|
| L | β-Кариофиллен с экзоциклической группой \(\ce{=CD2}\), формула \(\ce{C15H22D2}\) | [C@@H]12CC/C(C)=C/CCC(=C([2H])[2H])[C@H]1CC2(C)C |
| M | \(C7,C7\)-Дидейтерированный кетон 6, формула \(\ce{C14H20D2O}\) | [C@@H]12CC/C(C)=C/CC([2H])([2H])C(=O)[C@H]1CC2(C)C |
- 8.7
| Промежуточная частица | Описание | SMILES |
|---|---|---|
| O | Карбокатион при \(C4\), образующийся при протонировании \(C5\): (1R,9S)-4,11,11-триметил-8-метилиденбицикло[7.2.0]ундекан-4-илий | [C@@H]12CC[C+](C)CCCC(=C)[C@H]1CC2(C)C |
| Pa | Карбокатион при \(C8\), образующийся при циклизации с замыканием связи \(C4-C13\): (2R,5R,8S)-4,4,8-триметилтрицикло[6.3.1.0²,⁵]додекан-1-илий | [C@@H]12CC[C@]3(C)CCC[C+](C3)[C@H]1CC2(C)C |
| Qa | Карбокатион при \(C9\), образующийся в результате перегруппировки: (1S,5S,8S)-4,4,8-триметилтрицикло[6.3.1.0¹,⁵]додекан-2-илий | [C@@H]12CC[C@]3(C)CCC[C@]1(C3)[CH+]CC2(C)C |
- 8.8
Оба продукта — стереоизомеры 4,4,8-триметилтрицикло[6.3.1.0²,⁵]додекан-1-ола, имеющие скелет кариолан-1-ола.
| Соединение | Конфигурации в этом трициклическом названии | SMILES |
|---|---|---|
| Na | \((1R,2S,5R,8S)\) | [C@@H]12CC[C@]3(C)CCC[C@@](O)(C3)[C@H]1CC2(C)C |
| Nb | \((1S,2S,5R,8R)\) | [C@@H]12CC[C@@]3(C)CCC[C@](O)(C3)[C@H]1CC2(C)C |
Решение
8.1 — Сопряжённое присоединение, образование циклобутанового цикла и метиленирование
Силилкетенацеталь 1 представляет собой триметилсилилкетенацеталь метилизобутирата:
COC(=C(C)C)O[Si](C)(C)C
Его атом углерода, несущий две метильные группы, обладает нуклеофильными свойствами. В соединении 2 этот атом углерода становится \(C11\), связанным с \(C1\), двумя метильными группами и гидроксиметильной группой.
Следовательно, ретросинтетическое рассечение связи \(C1-C11\) позволяет определить A как α,β-ненасыщенный кетон, сопряжённая двойная связь которого — \(C9=C1\). Другая двойная связь, \(C4=C5\), уже присутствует.
Чтобы получить требуемое изображение A:
- Начните с девятичленного цикла, изображённого в 2.
- Удалите весь заместитель \(\ce{-C(CH3)2CH2OH}\) при \(C1\).
- Замените связь \(C1-C9\) двойной связью в цис-, или \(Z\)-конфигурации.
- Сохраните внутреннюю двойную связь с конфигурацией \(E\) и пространственную ориентацию цикла, соответствующую изображённому энантиомерному ряду.
При нумерации моноциклического кетона от карбонильной группы получаем \((2Z,6E)\)-6-метилциклонона-2,6-диен-1-он. Его формула — \(\ce{C10H14O}\), как и требуется. Его хиральность связана с неплоской формой транс-циклоалкенового кольца, а не с тетраэдрическим стереогенным атомом углерода.
Первая реакция — присоединение Мукаяма–Михаэля. Кетенацеталь атакует β-атом углерода \(C1\); атом кислорода исходного кетона первоначально входит в состав силилированного енольного промежуточного продукта. Непосредственно следующее восстановление DIBAL-H превращает группу, происходящую из сложного эфира, в \(\ce{-CH2OH}\). Водная обработка восстанавливает кетонную группу.
Образующийся гидроксикетон 2:
[C@@H]1(C(C)(C)CO)CC/C(C)=C/CCC(=O)C1
Сбалансированное суммарное уравнение превращения органических веществ, в котором \(\ce{[H]}\) обозначает формальный эквивалент восстанавливающего водорода, имеет вид
\[ \ce{C10H14O + C8H18O2Si + H2O + 4[H] -> C14H24O2 + CH3OH + (CH3)3SiOH}. \]
Четыре эквивалента восстанавливающего водорода соответствуют двум переносам гидрид-иона и стадиям протонирования, необходимым для восстановления сложного эфира до первичного спирта.
Тозилхлорид превращает первичный спирт в B. Ни одна связь со стереогенным атомом углерода не разрывается, поэтому имеющаяся конфигурация сохраняется:
\[ \ce{ROH + TsCl + C5H5N -> ROTs + C5H6N+ + Cl-}. \]
Здесь \(\ce{ROH}\) — 2, а \(\ce{ROTs}\) — B.
Затем трет-бутоксид калия отщепляет α-водород от \(C9\). Образовавшийся енолят внутримолекулярно атакует первичный атом углерода \(C10\), вытесняя тозилат и образуя связь \(C9-C10\). При этом замыкается четырёхчленный цикл \(C1-C9-C10-C11\) и образуется C с транс-сочленением циклов, показанным в конечном продукте:
\[ \ce{B + KOtBu -> C + KOTs + tBuOH}. \]
Наконец, депротонирование бромида метилтрифенилфосфония даёт D:
\[ \ce{[Ph3PCH3]Br + n-BuLi -> Ph3P=CH2 + n-BuH + LiBr}. \]
В реакции Виттига карбонильный атом кислорода при \(C8\) замещается на \(\ce{CH2}\):
\[ \ce{C14H22O + Ph3P=CH2 -> C15H24 + Ph3P=O}. \]
Фосфорсодержащий продукт — оксид трифенилфосфина, O=P(c1ccccc1)(c1ccccc1)c1ccccc1.
8.2 — Раскрытие эпоксидного цикла и стереоспецифическое элиминирование
Исходный алкен — цис-циклооктен, C1CC/C=C\CCC1. Пероксикислота, например надуксусная кислота E, эпоксидирует его в одну стадию:
\[ \ce{C8H14 + CH3C(=O)OOH -> C8H14O + CH3COOH}. \]
Продукт — мезо-1,2-эпоксициклооктан:
O1[C@H]2CCCCCC[C@@H]12
Дифенилфосфид лития раскрывает эпоксидный цикл посредством атаки с тыльной стороны. Связь углерод–кислород у атакуемого атома углерода разрывается, поэтому фосфорсодержащая группа и оставшийся кислородсодержащий заместитель оказываются в транс-положении.
Два атома углерода эпоксидного цикла энантиотопны. Атака на любой из них даёт один из членов пары \((R,R)/(S,S)\). Поскольку реагенты ахиральны, F представляет собой рацемическую смесь.
Строго говоря, непосредственным продуктом в сухом ТГФ является транс-2-(дифенилфосфанил)циклооктан-1-олят лития. Один из энантиомеров имеет вид
[Li+].[O-][C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1
а у другого оба символа @ заменены на @@. Сбалансированное уравнение его образования:
\[ \ce{C8H14O + C12H10LiP -> C20H24LiOP}. \]
Протонирование, возможное на следующей стадии в среде, содержащей уксусную кислоту, даёт спирт F:
\[ \ce{C20H24LiOP + CH3COOH -> C20H25OP + CH3COOLi}. \]
Пероксид водорода окисляет фосфин до оксида фосфина G, не изменяя конфигураций атомов углерода:
\[ \ce{C20H25OP + H2O2 -> C20H25O2P + H2O}. \]
Таким образом, G также представляет собой рацемическую смесь. Атом фосфора не создаёт дополнительного стереогенного центра, поскольку два его фенильных заместителя одинаковы.
Гидрид натрия депротонирует спирт. Алкоголят атакует атом фосфора, и образовавшаяся циклическая структура, подготовленная к элиминированию, распадается с образованием алкена с конфигурацией \(E\). Суммарное уравнение имеет вид
\[ \ce{C20H25O2P + NaH -> C8H14 + C12H10NaO2P + H2}. \]
Фосфорсодержащий продукт — дифенилфосфинат натрия:
[Na+].[O-]P(=O)(c1ccccc1)c1ccccc1
Два энантиомера G дают два планарных энантиомера транс-циклооктена.
8.3 — Энантиомер транс-циклооктена
Двойная связь сохраняет конфигурацию \(E\). Меняется пространственная ориентация цикла, огибающего эту двойную связь.
Точное указание для построения рисунка: зеркально отразите все элементы данного изображения относительно вертикальной линии, включая жирные связи, передающие перспективу. Это даёт противоположный планарный энантиомер.
Обычная запись SMILES C1CC/C=C/CCC1 кодирует порядок соединения атомов и геометрию \(E\), но не эту конформационную хиральность.
8.4 — Селективные реакции внутренней двойной связи
В условии указано, что преимущественно реагирует напряжённая внутренняя двойная связь \(C4=C5\).
Эпоксидирование. Надуксусная кислота переносит атом кислорода на алкен в согласованной стереоспецифической реакции:
\[ \ce{C15H24 + CH3C(=O)OOH -> C15H24O + CH3COOH}. \]
Подход с двух сторон даёт Ha и Hb. Обе связи с вновь вводимым атомом кислорода образуются с одной стороны. Поэтому исходное взаимное расположение заместителей в алкене с конфигурацией \(E\) сохраняется в эпоксиде: два фрагмента, продолжающих основной цикл, остаются в транс-положении относительно эпоксидного цикла.
Новые конфигурации — \(4S,5S\) в указанном Ha и \(4R,5R\) в Hb. Поскольку исходные конфигурации при \(C1,C9\) остаются неизменными, продукты являются диастереомерами.
Озонолиз. Расщепление связи \(C4=C5\) даёт:
- кетонную группу при \(C4\), поскольку этот атом углерода двойной связи несёт метильную группу;
- альдегидную группу при \(C5\), поскольку этот атом углерода двойной связи несёт атом водорода.
Девятичленный цикл раскрывается, тогда как циклобутановый цикл и экзоциклическая метиленовая группа остаются неизменными. Так образуется I. При использовании диметилсульфида в качестве восстановителя сбалансированное суммарное уравнение имеет вид
\[ \ce{C15H24 + O3 + (CH3)2S -> C15H24O2 + (CH3)2SO}. \]
Гидроборирование–окисление. Бор присоединяется преимущественно к менее замещённому атому углерода \(C5\), а водород — к \(C4\). Присоединение протекает как син-присоединение. При окислении связь углерод–бор заменяется связью углерод–кислород с сохранением конфигурации атома углерода.
Таким образом, присоединившийся водород при \(C4\) и группа OH при \(C5\) находятся в син-положении. Присоединение с двух сторон двойной связи даёт Ja и Jb с конфигурациями, указанными выше.
Одна молекула борана содержит три связи B–H, поэтому \(\tfrac13\) эквивалента обеспечивает одно гидроборирование на молекулу субстрата. Сбалансированное суммарное уравнение в щелочном водном растворе имеет вид
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}. \]
8.5 — Гидроборирование изокариофиллена
Изокариофиллен 5 содержит внутреннюю двойную связь с конфигурацией \(Z\):
[C@@H]12CC/C(C)=C\CCC(=C)[C@H]1CC2(C)C
Здесь преимущественно реагирует экзоциклическая двойная связь. Бор присоединяется к концевому атому \(C13\), а водород — к \(C8\). Поэтому окисление даёт первичную гидроксиметильную группу, \(\ce{-CH2OH}\), связанную с \(C8\).
Новым стереогенным центром становится только \(C8\). Присоединение с двух его сторон даёт Ka и Kb, имеющие противоположные конфигурации при \(C8\) и сохраняющие исходные конфигурации сочленения циклов и конфигурацию \(Z\) внутренней двойной связи.
Суммарное уравнение снова имеет вид
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}, \]
но теперь субстратом служит 5, а продуктами — Ka/Kb.
8.6 — Введение дейтерия
Образование L. Реагент — дидейтериометилентрифенилфосфоран:
[C-]([2H])([2H])[P+](c1ccccc1)(c1ccccc1)c1ccccc1
Его атом углерода становится экзоциклическим атомом углерода продукта реакции Виттига. Поэтому оба атома дейтерия оказываются при \(C13\):
\[ \ce{C14H22O + Ph3P=CD2 -> C15H22D2 + Ph3P=O}. \]
Имеющаяся геометрия двойной связи и стереохимия сочленения циклов остаются неизменными.
Образование M. Катализируемая основанием енолизация приводит к обмену двух α-атомов водорода метиленовой группы \(C7\). Многократные депротонирование и дейтерирование в избытке тяжёлой воды дают \(C7D_2\).
Другое α-положение, \(C9\), находится в геометрически ограниченном узле сочленения циклов. Енолизация в этом положении потребовала бы сильно напряжённой геометрии узла; в указанном продукте его атом водорода сохраняется. Таким образом, оба атома дейтерия находятся при \(C7\), а не распределяются между двумя α-атомами углерода.
Уравнение обмена:
\[ \ce{C14H22O + 2 D2O <=> C14H20D2O + 2 HOD}. \]
Это даёт в точности формулу, указанную для M.
8.7 — Циклизация и перегруппировка карбокатиона
Все три требуемых катиона имеют формулу \(\ce{C15H25+}\).
Образование O. Протонирование происходит по атому \(C5\) внутренней двойной связи, и положительный заряд оказывается на атоме \(C4\), несущем метильный заместитель. Так образуется третичный карбокатион O:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
Экзоциклическая двойная связь \(C8=C13\) остаётся доступной для внутримолекулярной атаки.
Образование Pa. Экзоциклическая двойная связь атакует карбокатионный центр \(C4\) своим концевым атомом углерода \(C13\):
- образуется новая связь \(C4-C13\);
- связь \(C8=C13\) становится одинарной;
- положительный заряд перемещается на \(C8\).
На этой стадии ни одна одинарная углерод–углеродная связь не разрывается. Вновь образовавшийся метиленовый мостик создаёт трициклический скелет кариолана.
Две возможные конфигурации при \(C4\), который становится тетраэдрическим, дают Pa и Pb. Конфигурация Pa определяется требованием, чтобы последующая перегруппировка дала направленный к наблюдателю мостик, изображённый в 7a.
Образование Qa. Соседний циклобутановый цикл подвергается перегруппировке Вагнера–Меервейна:
\[ \sigma(C1-C9)\longrightarrow C8^+. \]
А именно:
- связь \(C1-C9\) разрывается;
- связь \(C1-C8\) образуется;
- положительный заряд перемещается с \(C8\) на \(C9\).
При этом циклобутановый цикл расширяется до пятичленного цикла
\[ C1-C11-C10-C9-C8-C1. \]
Миграция протекает с сохранением пространственной конфигурации на мигрирующем конце связи. Некоторые дескрипторы \(R/S\) меняются вследствие изменения приоритетов по правилам CIP, без инверсии сохраняющейся стереохимии.
Наконец, отщепление протона от \(C10\) приводит к образованию связи \(C9=C10\), давая 7a и регенерируя кислоту:
\[ \ce{C15H25+ -> C15H24 + H+}. \]
Образующийся 7a, (1S,5S,8S)-4,4,8-триметилтрицикло[6.3.1.0¹,⁵]додец-2-ен, имеет вид
[C@@H]12CC[C@]3(C)CCC[C@]1(C3)C=CC2(C)C
Это воспроизводит положение двойной связи и направленный к наблюдателю метиленовый мостик на данном рисунке.
8.8 — Гидратация Pa и Pb
Вода атакует карбокатионный центр \(C8\) в Pa или Pb. Депротонирование образовавшегося оксониевого иона даёт Na или Nb:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}. \]
Таким образом, суммарное уравнение катализируемой кислотой гидратации имеет вид
\[ \ce{C15H24 + H2O -> C15H26O}. \]
Исходный циклобутановый цикл остаётся неизменным. Оба продукта содержат:
- новую связь \(C4-C13\);
- метиленовый мостик \(C4-C13-C8\);
- OH при \(C8\);
- исходное стереохимическое расположение при \(C1,C9\).
В требуемой паре две новые конфигурации узловых атомов \(C4,C8\) одновременно меняются на противоположные. На схематическом рисунке большого цикла метиленовый мостик располагается с одной стороны, а метильная группа при \(C4\) и OH при \(C8\) направлены в противоположную сторону. Обращение этих новых стереохимических элементов даёт другой диастереомер, при этом исходная стереохимия сочленения циклов сохраняется.
Ответы проверены по официальным ответам, опубликованным организаторами.
IChO 2018 · مسألة نظرية 8
الكاريوفيلين
β-كاريوفيلين (3) سيسكويتربين يوجد طبيعيًا في شجرة القرنفل وفي بعض النباتات التقليدية التشيكية والسلوفاكية، مثل نبات الجنجل أو الزيزفون صغير الأوراق.
يبدأ اصطناع β-كاريوفيلين من متماكب مرآتي واحد للدينون A. ويؤدي تفاعل A مع أسيتال الكيتين السيليلي 1، متبوعًا باختزال فوري ومعالجة مائية، إلى الكيتون 2. ثم يتفاعل هذا الوسيط مع كلوريد التوسيل ليعطي B. وتؤدي حلقنة هذا المركب في وسط قاعدي إلى C. وأخيرًا، يعطي تفاعل C مع الإيليد D مركب β-كاريوفيلين.
8.1 ارسم بُنى المركبات A–D، مع بيان الكيمياء الفراغية المناسبة.
تلميح: في التحول A → 2، يعمل أسيتال الكيتين السيليلي بوصفه نيوكليوفيلًا.
نظرًا إلى كبر حجم الحلقة، فإن كلا المركبين 2 و3 مستقر، على الرغم من احتوائهما على رابطة مزدوجة ذات تشكيل ترانس. ويُعدّ سيكلوأوكتين-ترانس (4) أصغر حلقة يمكنها استيعاب رابطة مزدوجة من نوع ترانس. ويمكن تحضيره وفق المخطط الآتي:
8.2 ارسم بُنى الكاشف E والوسيطين F وG، مع بيان الكيمياء الفراغية المناسبة. وبالنسبة إلى F وG، ضع علامة في المربع الذي يبيّن النتيجة الفراغية.
حدّد الإجابة الصحيحة:
☐ غير كيرالي، ☐ متماكب مرآتي واحد، ☐ مزيج راسيمي، ☐ مزيج من المتماكبات الفراغية غير المرآتية
8.3 ارسم بنية المتماكب المرآتي للألكين الحلقي 4.
تُظهر الرابطتان المزدوجتان في β-كاريوفيلين تفاعلية مختلفة: فالرابطة المزدوجة داخل الحلقة أكثر تفاعلية من الأخرى خارج الحلقة، بسبب إجهاد الحلقة.
8.4 ارسم بُنى المركبات Ha + Hb وI وJa + Jb، مع بيان الكيمياء الفراغية المناسبة. تلميح: كلٌّ من Ha + Hb وJa + Jb زوج من المتماكبات الفراغية غير المرآتية.
ومن المثير للاهتمام أن تفاعلية الرابطتين المزدوجتين تنعكس عند استخدام إيزوكاريوفيلين (5) بدلًا من β-كاريوفيلين (3).
8.5 ارسم بُنيتي المركبين Ka وKb.
تلميح: Ka + Kb زوج من المتماكبات الفراغية غير المرآتية.
تُعدّ المركبات الموسومة بالنظائر أدوات بالغة القيمة في دراسة آليات التفاعلات، وتعيين البنية، ودراسات مطيافية الكتلة أو مطيافية الرنين المغناطيسي النووي. فلنلقِ نظرة على اصطناع بعض النظائر البنيوية الموسومة لمركب β-كاريوفيلين.
8.6 ارسم بُنيتي المركبين L وM، مع بيان الكيمياء الفراغية المناسبة.
يخضع β-كاريوفيلين (3) لحلقنة محفَّزة بالحمض تؤدي إلى مزيج معقد من النواتج. ومن بينها، يكون زوج المتماكبات الفراغية غير المرآتية Na + Nb وزوج المتماكبات الفراغية غير المرآتية 7a + 7b الأكثر وفرة. يبدأ التفاعل ببروتنة الرابطة المزدوجة الداخلية الأكثر تفاعلية، فينتج الكاتيون O. ويتحلق هذا الكاتيون من دون شطر رابطة أحادية بين ذرتي كربون، ليعطي الكاتيونين ثلاثيي الحلقات المتماكبين فراغيًا غير المرآتيين Pa وPb، اللذين يخضعان للإماهة ليعطيا الكحولين المستهدفين Na وNb. وبدلًا من ذلك، يُعاد ترتيب الكاتيونين Pa وPb مع شطر رابطة أحادية بين ذرتي كربون ليعطيا الكاتيونين Qa وQb، اللذين يفقدان بروتونًا ليعطيا المركبين 7a و7b.
8.7 ارسم البُنى، مع بيان الكيمياء الفراغية المناسبة، للوسائط الثلاثة O وPa وQa المؤدية إلى المتماكب الفراغي غير المرآتي 7a، مع بيان الكيمياء الفراغية المناسبة.
8.8 ارسم بُنيتي المتماكبين الفراغيين غير المرآتيين Na + Nb.
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
للحصول على أوصاف بنيوية دقيقة، استخدم ترميزات ذرات الكربون الآتية، بصورة مستقلة عن أرقام المركبات المكتوبة بخط عريض:
- الحلقة التساعية هي \(C1-C2-C3-C4-C5-C6-C7-C8-C9-C1\).
- حلقة السيكلوبوتان هي \(C1-C9-C10-C11-C1\).
- \(C12\) هو كربون مجموعة الميثيل على \(C4\)؛ و\(C13\) هو كربون الميثيلين خارج الحلقة على \(C8\)؛ و\(C14,C15\) هما كربونا مجموعتي الميثيل على \(C11\).
وعليه، فإن 3، أي β-كاريوفيلين، هو المركب ذو التشكيل \((1R,4E,9S)\):
[C@@H]12CC/C(C)=C/CCC(=C)[C@H]1CC2(C)C
تحتفظ الأسماء والأوصاف أدناه بهذه الترميزات لذرات الكربون ما لم يُعطَ اسم نظامي كامل للمركب ثلاثي الحلقات. والترميزان a/b ضمن زوجي الإبوكسيد والهيدروبورة اختياريان.
- 8.1
| المركب | التعريف | SMILES |
|---|---|---|
| A | \((2Z,6E)\)-6-ميثيل سيكلونونا-2,6-ديين-1-ون، في صورة المتماكب المرآتي المستوي الواحد الموافق للاصطناع المرسوم | O=C1/C=C\CC/C(C)=C/CC1 |
| B | توسيلات O الأولية للمركب 2، مع الاحتفاظ بكيميائه الفراغية الموجودة | [C@@H]1(C(C)(C)COS(=O)(=O)c2ccc(C)cc2)CC/C(C)=C/CCC(=O)C1 |
| C | كيتون عند \(C8\) مشتق من الكاريوفيلين؛ مطابق للمركب 6 | [C@@H]12CC/C(C)=C/CCC(=O)[C@H]1CC2(C)C |
| D | ميثيلين ثلاثي فينيل الفوسفوران، ممثَّلًا بصيغته الإيليدية | [CH2-][P+](c1ccccc1)(c1ccccc1)c1ccccc1 |
تحدد صيغة SMILES العادية الشكلين الهندسيين للألكينين في A، لكنها لا تميّز بين متماكبيه المرآتيين المستويين. ويرد وصف الرسم المطلوب في الحل 8.1.
- 8.2
E: حمض البيرأسيتيك، وهو حمض بيروكسي مقبول بوصفه كاشفًا للإبكسدة: CC(=O)OO.
F: ترانس-2-(ثنائي فينيل فوسفينيل)سيكلوأوكتان-1-ول، مزيج راسيمي:
- \((1R,2R)\):
O[C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1 - \((1S,2S)\):
O[C@@H]1[C@@H](P(c2ccccc2)c2ccccc2)CCCCCC1
في THF الجاف، وقبل البروتنة، يوجد F في صورة ألكوكسيد الليثيوم الخاص به؛ انظر الحل 8.2.
G: ترانس-2-(ثنائي فينيل فوسفوريل)سيكلوأوكتان-1-ول، مزيج راسيمي:
- \((1R,2R)\):
O[C@H]1[C@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
\((1S,2S)\):
O[C@@H]1[C@@H](P(=O)(c2ccccc2)c2ccccc2)CCCCCC1 -
8.3
الإجابة هي المتماكب المرآتي المستوي المقابل لسيكلوأوكتين ذي التشكيل \((E)\)، ويُحصل عليه بعكس الرسم الكامل للمركب 4 من اليسار إلى اليمين، بما في ذلك روابطه المنظورية.
SMILES: C1CC/C=C/CCC1
لكلٍّ من المتماكبين المرآتيين المستويين صيغة SMILES العادية هذه. ويجب إظهار التوجّه الفراغي المتعاكس لحلقتيهما هندسيًا.
- 8.4
| المركب | التعريف | SMILES |
|---|---|---|
| Ha | إبوكسيد β-كاريوفيلين عند \(C4,C5\)؛ التشكيلان الجديدان \(4S,5S\) | [C@@H]12CC[C@@]3(C)[C@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| Hb | الإبوكسيد الآخر عند \(C4,C5\)؛ التشكيلان الجديدان \(4R,5R\) | [C@@H]12CC[C@]3(C)[C@@H](CCC(=C)[C@H]1CC2(C)C)O3 |
| I | 4-[(1S,2R)-3,3-ثنائي ميثيل-2-(3-أوكسوبوتيل)سيكلوبوتيل]بنت-4-ينال، ناتج التحلل بالأوزون للرابطة داخل الحلقة | [C@@H]1(CCC(C)=O)[C@@H](C(CCC=O)=C)CC1(C)C |
| Ja | كحول عند \(C5\) ناتج من الهيدروبورة–الأكسدة الداخلية؛ التشكيلان الجديدان \(4R,5S\) | [C@@H]12CC[C@@H](C)[C@@H](O)CCC(=C)[C@H]1CC2(C)C |
| Jb | الكحول الآخر عند \(C5\)؛ التشكيلان الجديدان \(4S,5R\) | [C@@H]12CC[C@H](C)[C@H](O)CCC(=C)[C@H]1CC2(C)C |
تحتفظ جميعها بالتشكيلين الأصليين عند \(C1,C9\). وتبقى مجموعة الميثيلين خارج الحلقة دون تغيير في التفاعلات الثلاثة جميعها.
- 8.5
Ka وKb هما الإبيمران عند \(C8\) للكحول الأولي الناتج من تحويل مجموعة \(\ce{=CH2}\) خارج الحلقة في إيزوكاريوفيلين إلى \(\ce{-CH2OH}\). ويبقى الألكين الداخلي ذو التشكيل \(Z\) دون تغيير.
| المركب | التشكيل الجديد | SMILES |
|---|---|---|
| Ka، كحول عند \(C13\) مشتق من إيزوكاريوفيلين | \(C8=S\) | [C@@H]12CC/C(C)=C\CC[C@H](CO)[C@H]1CC2(C)C |
| Kb، إبيمره عند \(C8\) | \(C8=R\) | [C@@H]12CC/C(C)=C\CC[C@@H](CO)[C@H]1CC2(C)C |
- 8.6
| المركب | التعريف | SMILES |
|---|---|---|
| L | β-كاريوفيلين يحوي \(\ce{=CD2}\) خارج الحلقة، صيغته \(\ce{C15H22D2}\) | [C@@H]12CC/C(C)=C/CCC(=C([2H])[2H])[C@H]1CC2(C)C |
| M | الكيتون 6 المستبدَل بذرتي ديوتيريوم عند \(C7,C7\)، صيغته \(\ce{C14H20D2O}\) | [C@@H]12CC/C(C)=C/CC([2H])([2H])C(=O)[C@H]1CC2(C)C |
- 8.7
| الوسيط | التعريف | SMILES |
|---|---|---|
| O | كاتيون كربوني عند \(C4\) يتكوّن بالبروتنة عند \(C5\): (1R,9S)-4,11,11-ثلاثي ميثيل-8-ميثيليدين ثنائي سيكلو[7.2.0]أونديكان-4-يليوم | [C@@H]12CC[C+](C)CCCC(=C)[C@H]1CC2(C)C |
| Pa | كاتيون كربوني عند \(C8\) ناتج من الحلقنة بتكوين \(C4-C13\): (2R,5R,8S)-4,4,8-ثلاثي ميثيل ثلاثي سيكلو[6.3.1.0²,⁵]دوديكان-1-يليوم | [C@@H]12CC[C@]3(C)CCC[C+](C3)[C@H]1CC2(C)C |
| Qa | كاتيون كربوني عند \(C9\) ناتج من إعادة الترتيب: (1S,5S,8S)-4,4,8-ثلاثي ميثيل ثلاثي سيكلو[6.3.1.0¹,⁵]دوديكان-2-يليوم | [C@@H]12CC[C@]3(C)CCC[C@]1(C3)[CH+]CC2(C)C |
- 8.8
كلا الناتجين متماكبان فراغيان لمركب 4,4,8-ثلاثي ميثيل ثلاثي سيكلو[6.3.1.0²,⁵]دوديكان-1-ول، ذي الهيكل الكاريولان-1-ول.
| المركب | التشكيلات وفق هذا الاسم ثلاثي الحلقات | SMILES |
|---|---|---|
| Na | \((1R,2S,5R,8S)\) | [C@@H]12CC[C@]3(C)CCC[C@@](O)(C3)[C@H]1CC2(C)C |
| Nb | \((1S,2S,5R,8R)\) | [C@@H]12CC[C@@]3(C)CCC[C@](O)(C3)[C@H]1CC2(C)C |
الحل
8.1 — الإضافة المترافقة، وتكوين السيكلوبوتان، وإدخال مجموعة الميثيلين
أسيتال الكيتين السيليلي 1 هو أسيتال الكيتين ثلاثي ميثيل السيليل المشتق من إيزوبيوتيرات الميثيل:
COC(=C(C)C)O[Si](C)(C)C
تتصف ذرة الكربون التي تحمل مجموعتي الميثيل بخاصية نيوكليوفيلية. وفي 2، تصبح هذه الذرة \(C11\)، وترتبط بـ\(C1\) ومجموعتي ميثيل ومجموعة هيدروكسي ميثيل.
وبناءً على ذلك، فإن فصل الرابطة \(C1-C11\) يحدد A بوصفه كيتونًا غير مشبع في الموضعين α وβ، رابطته المزدوجة المترافقة هي \(C9=C1\). أما الألكين الآخر، \(C4=C5\)، فهو موجود أصلًا.
لرسم A المطلوب:
- ابدأ بالحلقة التساعية المرسومة في 2.
- أزل المستبدَل \(\ce{-C(CH3)2CH2OH}\) كاملًا من \(C1\).
- استبدل بـ\(C1-C9\) رابطة مزدوجة من نوع سيس، أي ذات تشكيل \(Z\).
- احتفظ بالألكين الداخلي ذي التشكيل \(E\) وبالتوجّه الفراغي للحلقة الموافق لسلسلة المتماكبات المرآتية المرسومة.
يعطي ترقيم الكيتون أحادي الحلقة بدءًا من مجموعة الكربونيل الاسم \((2Z,6E)\)-6-ميثيل سيكلونونا-2,6-ديين-1-ون. وصيغته هي \(\ce{C10H14O}\)، كما هو مطلوب. وترتبط كيراليته بحلقة الألكين الحلقي المطوية من نوع ترانس، وليس بذرة كربون مولِّدة للتصاوغ الفراغي ذات هندسة رباعية السطوح.
التفاعل الأول هو إضافة موكاياما–مايكل. يهاجم أسيتال الكيتين كربون β، أي \(C1\)؛ ويوجد الأكسجين المشتق من الكيتون في البداية ضمن وسيط إينولي مُسيْلل. ويحوّل الاختزال الفوري باستخدام DIBAL-H المجموعة المشتقة من الإستر إلى \(\ce{-CH2OH}\). وتُعيد المعالجة المائية تكوين الكيتون.
الهيدروكسي كيتون الناتج 2 هو:
[C@@H]1(C(C)(C)CO)CC/C(C)=C/CCC(=O)C1
المعادلة العضوية الصافية الموزونة، باستخدام \(\ce{[H]}\) للدلالة على مكافئ صوري من الهيدروجين المختزِل، هي
\[ \ce{C10H14O + C8H18O2Si + H2O + 4[H] -> C14H24O2 + CH3OH + (CH3)3SiOH}. \]
تقابل مكافئات الهيدروجين المختزِل الأربعة عمليتي انتقال الهيدريد وخطوات البروتنة اللازمة لاختزال إستر إلى كحول أولي.
يحوّل كلوريد التوسيل الكحول الأولي إلى B. ولا تُكسر أي رابطة متصلة بذرة كربون مولِّدة للتصاوغ الفراغي، ولذلك يُحتفَظ بالتشكيل الموجود:
\[ \ce{ROH + TsCl + C5H5N -> ROTs + C5H6N+ + Cl-}. \]
هنا يمثّل \(\ce{ROH}\) المركب 2، ويمثّل \(\ce{ROTs}\) المركب B.
ثم ينتزع ثالثي بيوتوكسيد البوتاسيوم هيدروجينًا في الموضع α من \(C9\). ويهاجم الإينولات الناتج الكربون الأولي \(C10\) داخل الجزيء، طاردًا التوسيلات ومكوِّنًا الرابطة \(C9-C10\). ويؤدي ذلك إلى إغلاق الحلقة الرباعية \(C1-C9-C10-C11\)، فيعطي C ذا الكيمياء الفراغية من نوع ترانس عند التحام الحلقتين، كما هو موضح في الناتج النهائي:
\[ \ce{B + KOtBu -> C + KOTs + tBuOH}. \]
وأخيرًا، يعطي نزع بروتون من بروميد ميثيل ثلاثي فينيل الفوسفونيوم المركب D:
\[ \ce{[Ph3PCH3]Br + n-BuLi -> Ph3P=CH2 + n-BuH + LiBr}. \]
يستبدل تفاعل فيتيغ بأكسجين الكربونيل عند \(C8\) مجموعة \(\ce{CH2}\):
\[ \ce{C14H22O + Ph3P=CH2 -> C15H24 + Ph3P=O}. \]
الناتج المحتوي على الفوسفور هو أكسيد ثلاثي فينيل الفوسفين، O=P(c1ccccc1)(c1ccccc1)c1ccccc1.
8.2 — فتح الإبوكسيد والحذف النوعي فراغيًا
الألكين الابتدائي هو سيكلوأوكتين-سيس، C1CC/C=C\CCC1. ويحوّله حمض بيروكسي، مثل حمض البيرأسيتيك E، إلى إبوكسيد في خطوة واحدة:
\[ \ce{C8H14 + CH3C(=O)OOH -> C8H14O + CH3COOH}. \]
الناتج هو ميزو-1,2-إبوكسي سيكلوأوكتان:
O1[C@H]2CCCCCC[C@@H]12
يفتح ثنائي فينيل فوسفيد الليثيوم حلقة الإبوكسيد بهجوم خلفي. وتنكسر رابطة الكربون–الأكسجين عند ذرة الكربون التي تتعرض للهجوم، ولذلك تكون مجموعة الفوسفور والمستبدَل الأكسجيني المتبقي في وضع ترانس.
ذرتا الكربون في الإبوكسيد متكافئتان مرآتيًا. ويعطي الهجوم على أيٍّ منهما أحد فردي الزوج \((R,R)/(S,S)\). ولأن الكواشف غير كيرالية، فإن F مزيج راسيمي.
وبصورة أدق، فإن الناتج المباشر في THF الجاف هو ترانس-2-(ثنائي فينيل فوسفينيل)سيكلوأوكتان-1-ولات الليثيوم. وأحد متماكبيه المرآتيين هو
[Li+].[O-][C@H]1[C@H](P(c2ccccc2)c2ccccc2)CCCCCC1
وفي الآخر يُستبدَل بكلٍّ من رمزي @ الرمز @@. وتُوزَن عملية تكوّنه بالمعادلة
\[ \ce{C8H14O + C12H10LiP -> C20H24LiOP}. \]
وتعطي البروتنة، المتاحة في الوسط اللاحق المحتوي على حمض الأسيتيك، الكحول F:
\[ \ce{C20H24LiOP + CH3COOH -> C20H25OP + CH3COOLi}. \]
يؤكسد فوق أكسيد الهيدروجين الفوسفين إلى أكسيد الفوسفين G، من دون تغيير تشكيلات ذرات الكربون:
\[ \ce{C20H25OP + H2O2 -> C20H25O2P + H2O}. \]
إذًا، G أيضًا مزيج راسيمي. ولا يُدخل الفوسفور مركزًا إضافيًا مولِّدًا للتصاوغ الفراغي، لأن مستبدَلَي الفينيل المرتبطين به متطابقان.
ينزع هيدريد الصوديوم بروتون الكحول. ويهاجم الألكوكسيد الفوسفور، ثم يتفكك الترتيب الحلقي الناتج اللازم للحذف ليعطي الألكين ذا التشكيل \(E\). والمعادلة الصافية هي
\[ \ce{C20H25O2P + NaH -> C8H14 + C12H10NaO2P + H2}. \]
الناتج الفوسفوري هو ثنائي فينيل فوسفينات الصوديوم:
[Na+].[O-]P(=O)(c1ccccc1)c1ccccc1
يعطي المتماكبان المرآتيان للمركب G المتماكبين المرآتيين المستويين لسيكلوأوكتين-ترانس.
8.3 — المتماكب المرآتي لسيكلوأوكتين-ترانس
تبقى الرابطة المزدوجة ذات تشكيل \(E\). وما يتغير هو التوجّه الفراغي للحلقة الممتدة حول تلك الرابطة المزدوجة.
والتعليمة الدقيقة للرسم هي عكس كل تفصيل من تفاصيل الرسم المعطى حول خط مرآة رأسي، بما في ذلك الروابط المنظورية العريضة. وينتج عن ذلك المتماكب المرآتي المستوي المقابل.
تُرمِّز صيغة SMILES العادية C1CC/C=C/CCC1 كيفية اتصال الذرات والهندسة \(E\)، لكنها لا تُرمِّز هذا التوجّه الفراغي التوافقي.
8.4 — التفاعلات الانتقائية للرابطة المزدوجة الداخلية
تنص المسألة على أن الرابطة المزدوجة الداخلية المجهَدة \(C4=C5\) تتفاعل تفضيليًا.
الإبكسدة. ينقل حمض البيرأسيتيك الأكسجين إلى الألكين في تفاعل متزامن ونوعي فراغيًا:
\[ \ce{C15H24 + CH3C(=O)OOH -> C15H24O + CH3COOH}. \]
يؤدي الاقتراب من الوجهين إلى Ha وHb. وتتكوّن الرابطتان مع الأكسجين المُدخَل حديثًا من الوجه نفسه. ولذلك تُحفَظ العلاقة الأصلية للألكين ذي التشكيل \(E\) في الإبوكسيد: إذ يبقى امتدادا الحلقة في وضع ترانس عبر الإبوكسيد.
التشكيلان الجديدان هما \(4S,5S\) في Ha المدرج و\(4R,5R\) في Hb. ولأن التشكيلين الموجودين مسبقًا عند \(C1,C9\) يظلان ثابتين، فإن الناتجين متماكبان فراغيان غير مرآتيين.
التحلل بالأوزون. يعطي شطر \(C4=C5\):
- كيتونًا عند \(C4\)، لأن ذرة الكربون الألكينية تلك تحمل مجموعة ميثيل؛
- ألدهيدًا عند \(C5\)، لأن ذرة الكربون الألكينية تلك تحمل هيدروجينًا.
تنفتح الحلقة التساعية، بينما تبقى حلقة السيكلوبوتان ومجموعة الميثيلين خارج الحلقة دون تغيير. وينتج عن ذلك I. وباستخدام كبريتيد ثنائي الميثيل عاملًا مختزِلًا، تكون المعادلة الصافية الموزونة
\[ \ce{C15H24 + O3 + (CH3)2S -> C15H24O2 + (CH3)2SO}. \]
الهيدروبورة–الأكسدة. يرتبط البورون تفضيليًا بذرة الكربون الأقل استبدالًا \(C5\)، ويرتبط الهيدروجين بـ\(C4\). وتكون الإضافة من الوجه نفسه (سين). وتستبدل الأكسدة برابطة الكربون–البورون رابطة كربون–أكسجين، مع الاحتفاظ بالتشكيل عند الكربون.
وعليه، فإن الهيدروجين المضاف إلى \(C4\) ومجموعة OH المضافة إلى \(C5\) يقعان على الوجه نفسه (سين). وتعطي الإضافة من وجهي الألكين Ja وJb، بالتشكيلات المدرجة أعلاه.
يحتوي جزيء البوران الواحد على ثلاث روابط B–H، ولذلك يوفّر \(\tfrac13\) مكافئ عملية هيدروبورة واحدة لكل جزيء من الركيزة. والمعادلة الصافية الموزونة في محلول مائي قاعدي هي
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}. \]
8.5 — هيدروبورة إيزوكاريوفيلين
يحتوي إيزوكاريوفيلين 5 على الألكين الداخلي ذي التشكيل \(Z\):
[C@@H]12CC/C(C)=C\CCC(=C)[C@H]1CC2(C)C
هنا تتفاعل الرابطة المزدوجة خارج الحلقة تفضيليًا. ويُضاف البورون إلى \(C13\) الطرفي، ويُضاف الهيدروجين إلى \(C8\). ولذلك تعطي الأكسدة مجموعة هيدروكسي ميثيل أولية، \(\ce{-CH2OH}\)، مرتبطة بـ\(C8\).
يصبح \(C8\) وحده مركزًا جديدًا مولِّدًا للتصاوغ الفراغي. وتعطي الإضافة من وجهيه Ka وKb، اللذين لهما تشكيلان متعاكسان عند \(C8\)، مع الاحتفاظ بالتشكيلات الأصلية عند التحام الحلقتين وبالألكين الداخلي ذي التشكيل \(Z\).
وتكون الموازنة الصافية مرة أخرى
\[ \ce{3 C15H24 + BH3 + 3 H2O2 + OH- -> 3 C15H26O + B(OH)4-}, \]
حيث تكون 5 الآن هي الركيزة وKa/Kb هما الناتجان.
8.6 — إدخال الديوتيريوم
تكوين L. الكاشف هو ثنائي ديوتيريو ميثيلين ثلاثي فينيل الفوسفوران:
[C-]([2H])([2H])[P+](c1ccccc1)(c1ccccc1)c1ccccc1
تصبح ذرة الكربون فيه ذرة الكربون خارج الحلقة في ناتج فيتيغ. ولذلك تظهر ذرتا الديوتيريوم كلتاهما على \(C13\):
\[ \ce{C14H22O + Ph3P=CD2 -> C15H22D2 + Ph3P=O}. \]
تبقى هندسة الألكين الموجودة والكيمياء الفراغية عند التحام الحلقتين دون تغيير.
تكوين M. يؤدي تكوّن الإينول المحفَّز بقاعدة إلى تبادل هيدروجيني α على مجموعة الميثيلين \(C7\). ويعطي تكرار نزع البروتون وإدخال الديوتيريوم في فائض من الماء الثقيل \(C7D_2\).
الموضع α الآخر، \(C9\)، هو موضع التحام الحلقتين المقيَّد هندسيًا. ويتطلب تكوّن الإينول هناك هندسة شديدة الإجهاد عند الالتحام؛ لذا يُحتفَظ بهيدروجينه في الناتج المحدد. وعليه، توجد ذرتا الديوتيريوم كلتاهما على \(C7\)، بدلًا من توزعهما على ذرتي الكربون α.
موازنة التبادل هي
\[ \ce{C14H22O + 2 D2O <=> C14H20D2O + 2 HOD}. \]
ويعطي ذلك الصيغة المطبوعة للمركب M تمامًا.
8.7 — حلقنة الكاتيون الكربوني وإعادة ترتيبه
للكاتيونات الثلاثة المطلوبة جميعًا الصيغة \(\ce{C15H25+}\).
تكوين O. تحدث البروتنة عند \(C5\) من الألكين الداخلي، فتضع الشحنة الموجبة على \(C4\) المستبدَل بمجموعة ميثيل. ويعطي ذلك الكاتيون الكربوني الثالثي O:
\[ \ce{C15H24 + H+ -> C15H25+}. \]
تبقى الرابطة المزدوجة خارج الحلقة \(C8=C13\) متاحة للهجوم داخل الجزيء.
تكوين Pa. يهاجم الألكين خارج الحلقة الكاتيون الكربوني عند \(C4\) عبر ذرة كربونه الطرفية \(C13\):
- الرابطة الجديدة هي \(C4-C13\)؛
- تتحول \(C8=C13\) إلى رابطة أحادية؛
- تنتقل الشحنة الموجبة إلى \(C8\).
لا تنكسر أي رابطة أحادية بين ذرتي كربون في هذه الخطوة. ويعطي جسر الميثيلين المتكوّن حديثًا هيكل الكاريولان ثلاثي الحلقات.
يعطي التشكيلان الممكنان عند \(C4\)، الذي أصبح حديثًا رباعي السطوح، Pa وPb. ويُختار تشكيل Pa وفقًا لشرط أن تعطي إعادة الترتيب اللاحقة الجسر المتجه إلى الأمام المرسوم في 7a.
تكوين Qa. تخضع حلقة السيكلوبوتان المجاورة لإعادة ترتيب فاغنر–ميرفاين:
\[ \sigma(C1-C9)\longrightarrow C8^+. \]
وبالتحديد:
- تنكسر \(C1-C9\)؛
- تتكوّن \(C1-C8\)؛
- تنتقل الشحنة الموجبة من \(C8\) إلى \(C9\).
يوسّع ذلك حلقة السيكلوبوتان إلى الحلقة الخماسية
\[ C1-C11-C10-C9-C8-C1. \]
تحتفظ الهجرة بالتشكيل الفراغي عند الطرف المهاجر. وتتغير بعض واصفات \(R/S\) لأن أولويات CIP تتغير، من دون انقلاب في الكيمياء الفراغية المحفوظة خلال التحول.
وأخيرًا، يؤدي فقد بروتون من \(C10\) إلى تكوين \(C9=C10\)، فيعطي 7a ويجدد الحمض:
\[ \ce{C15H25+ -> C15H24 + H+}. \]
المركب 7a الناتج، (1S,5S,8S)-4,4,8-ثلاثي ميثيل ثلاثي سيكلو[6.3.1.0¹,⁵]دوديك-2-ين، هو
[C@@H]12CC[C@]3(C)CCC[C@]1(C3)C=CC2(C)C
وهذا يعيد إنتاج موضع الألكين وجسر الميثيلين المتجه إلى الأمام في الرسم المعطى.
8.8 — إماهة Pa وPb
يهاجم الماء الكاتيون الكربوني عند \(C8\) في Pa أو Pb. ويعطي نزع بروتون من أيون الأوكسونيوم الناتج Na أو Nb:
\[ \ce{C15H25+ + H2O -> C15H26O + H+}. \]
وعليه، فإن الإماهة الكلية المحفَّزة بالحمض هي
\[ \ce{C15H24 + H2O -> C15H26O}. \]
تبقى حلقة السيكلوبوتان الأصلية دون تغيير. ويحتوي كلا الناتجين على:
- الرابطة الجديدة \(C4-C13\)؛
- جسر الميثيلين \(C4-C13-C8\)؛
- OH على \(C8\)؛
- الترتيب الفراغي الأصلي عند \(C1,C9\).
في الزوج المطلوب، ينعكس التشكيلان الجديدان عند رأسي الجسر \(C4,C8\) معًا. وفي رسم تخطيطي للحلقة الكبيرة، يشغل جسر الميثيلين أحد الوجهين، بينما تتجه مجموعة الميثيل عند \(C4\) ومجموعة OH عند \(C8\) نحو الوجه المقابل. ويعطي عكس هذه السمات الفراغية الجديدة المتماكب الفراغي غير المرآتي الآخر، مع الاحتفاظ بالكيمياء الفراغية الأصلية عند التحام الحلقتين.
تمت مراجعة النتائج بمقارنتها بالنتائج الرسمية التي نشرها المنظمون.