IChO 2017 · Theory problem 2
Kinetic isotope effect (KIE) and zero-point vibrational energy (ZPE)
Calculation of ZPE and KIE
Kinetic isotope effect (KIE) is a phenomenon associated with a change in rate constant of the reaction when one of the atoms is replaced by its isotope. KIE can be used to confirm whether a particular bond to hydrogen is broken in the reaction. Harmonic oscillator model is used to estimate the difference in the rate between \(\ce{C-H}\) and \(\ce{C-D}\) bond activation (D – deuterium).
The vibrational frequency (\(\nu\)) represented by harmonic oscillator model is
\[ \nu=\frac{1}{2\pi}\sqrt{\frac{k}{\mu}} \]
where \(k\) is the force constant and \(\mu\) is the reduced mass.
The vibrational energies of the molecule are given by
\[ E_n=\left(n+\frac{1}{2}\right)h\nu \]
where \(n\) is vibrational quantum number with possible values of 0, 1, 2, ... The energy of the lowest vibrational energy level (\(E_n\) at \(n=0\)) is called zero-point vibrational energy (ZPE).
2.1 Calculate the reduced mass of \(\ce{C-H}\) (\(\mu_{CH}\)) and \(\ce{C-D}\) (\(\mu_{CD}\)) in atomic mass unit.
Assume that the mass of deuterium is twice that of hydrogen.
Note: If a student is unable to calculate the values for \(\mu_{CH}\) and \(\mu_{CD}\) he/she can use \(\mu_{CH}=1.008\) and \(\mu_{CD}=2.016\) for the subsequent parts of the question. The given values are not necessarily be close to the correct values.
2.2 Given that the force constant (\(k\)) for \(\ce{C-H}\) stretching is the same as that for the \(\ce{C-D}\) stretching and the \(\ce{C-H}\) stretching frequency is \(2900\ \mathrm{cm^{-1}}\), find the corresponding \(\ce{C-D}\) stretching frequency (in \(\mathrm{cm^{-1}}\)).
2.3 According to the \(\ce{C-H}\) and \(\ce{C-D}\) stretching frequencies in question 2.2, calculate the zero-point vibrational energies (ZPE) of \(\ce{C-H}\) and \(\ce{C-D}\) stretching in \(\mathrm{kJ\,mol^{-1}}\).
Note: If a student is unable to calculate the values for ZPE in 2.3, he/she can use use \(ZPE_{CH}=7.23\ \mathrm{kJ\,mol^{-1}}\) and \(ZPE_{CD}=2.15\ \mathrm{kJ\,mol^{-1}}\) for the subsequent parts of the question. The given values are not necessarily be close to the correct values.
Kinetic isotope effect (KIE)
Due to the difference in zero-point vibrational energies, a protonated compound and its corresponding deuterated compounds are expected to react at different rates.
For the \(\ce{C-H}\) and \(\ce{C-D}\) bond dissociation reactions, the energies of both transition states and both products are identical. Then, the isotope effect is controlled by the difference in the ZPE's of the \(\ce{C-H}\) and \(\ce{C-D}\) bonds.
2.4 Calculate the difference in the bond dissociation energy (BDE) between \(\ce{C-D}\) bond and \(\ce{C-H}\) bond (\(BDE_{CD}-BDE_{CH}\)) in \(\mathrm{kJ\,mol^{-1}}\).
2.5 Assume that the activation energy (\(E_a\)) for the \(\ce{C-H}/\ce{C-D}\) bond cleavage is approximately equal to the bond dissociation energy and the Arrhenius factor is the same for both \(\ce{C-H}\) and \(\ce{C-D}\) bond cleavage. Find the relative rate constant for the \(\ce{C-H}/\ce{C-D}\) bond cleavage (\(k_{CH}/k_{CD}\)) at \(25\,^\circ\mathrm{C}\).
Using KIE to study reaction mechanism
The oxidation of nondeuterated and deuterated diphenylmethanol using an excess of chromic acid was studied.
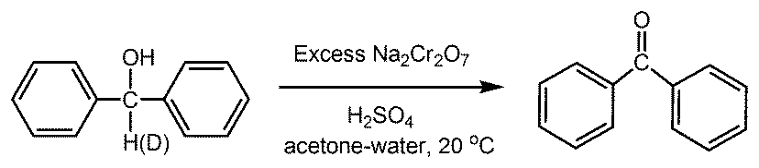
2.6 Let \(C_0\) be the initial concentration of either nondeuterated diphenylmethanol or deuterated diphenylmethanol and \(C_t\) its concentration at time \(t\). The experiment led to two plots (Figure 2a and Figure 2b), from which the first-order rate constant can be determined.
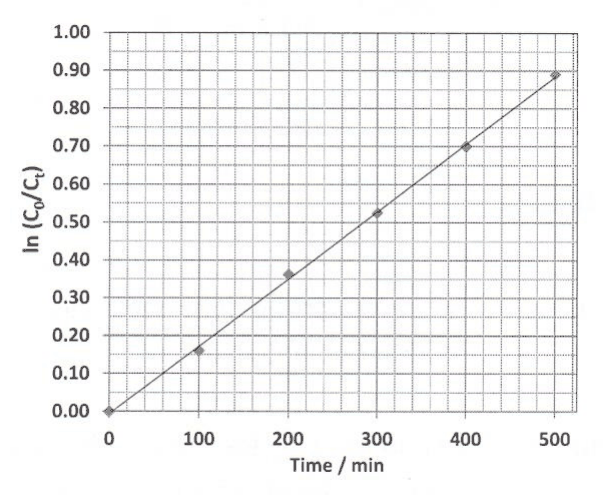
Figure 2a
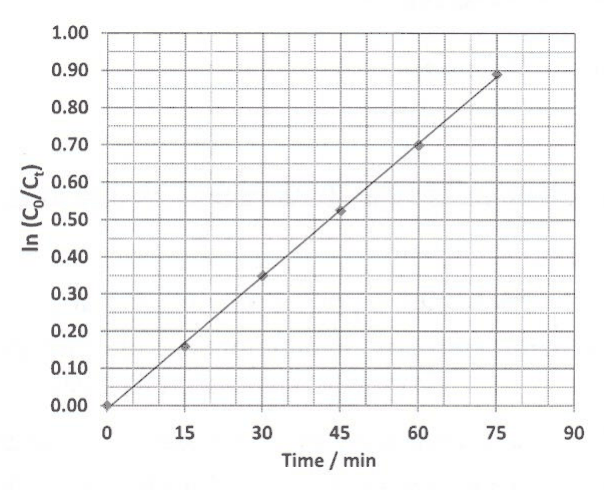
Figure 2b
Which plot should be for the oxidation of nondeuterated diphenylmethanol and which one is for the oxidation of deuterated diphenylmethanol?
For each statement, select your answer by marking “✓” in one of the square.
The oxidation of nondeuterated diphenylmethanol:
☐ Figure 2a
☐ Figure 2b
The oxidation of deuterated
☐ Figure 2a
☐ Figure 2b
2.7 Determine \(k_{CH}\), \(k_{CD}\) (in \(\mathrm{min^{-1}}\)), and the \(k_{CH}/k_{CD}\) of this reaction from the plots in question 2.6.
2.8 The mechanism has been proposed as follows:
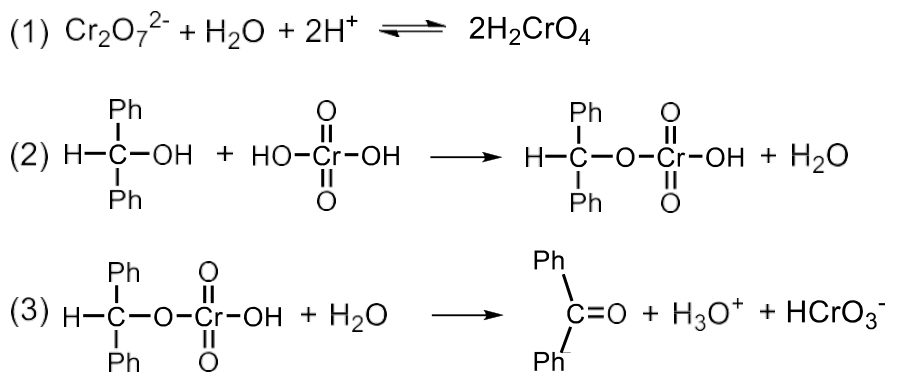
According to the information in 2.6 and 2.7, which step should be the rate determining step?
Select your answer by marking “✓” in one of the corresponding squares:
☐ Step (1)
☐ Step (2)
☐ Step (3)
Official English text of the problem.
Answers
- 2.1: \(\boxed{\mu_{CH}=0.9299\ \mathrm{u},\quad \mu_{CD}=1.726\ \mathrm{u}}\).
- 2.2: \(\boxed{\tilde{\nu}_{CD}=2.13\times10^3\ \mathrm{cm^{-1}}}\).
- 2.3: \(\boxed{ZPE_{CH}=17.35\ \mathrm{kJ\,mol^{-1}},\quad ZPE_{CD}=12.73\ \mathrm{kJ\,mol^{-1}}}\).
- 2.4: \(\boxed{BDE_{CD}-BDE_{CH}=+4.61\ \mathrm{kJ\,mol^{-1}}}\).
- 2.5: \(\boxed{k_{CH}/k_{CD}=6.43}\) at \(25\,^\circ\mathrm{C}\).
- 2.6: Nondeuterated diphenylmethanol: Figure 2b. Deuterated diphenylmethanol: Figure 2a.
- 2.7: \(\boxed{k_{CH}\approx1.2\times10^{-2}\ \mathrm{min^{-1}},\quad k_{CD}\approx1.8\times10^{-3}\ \mathrm{min^{-1}},\quad k_{CH}/k_{CD}\approx6.7}\).
- 2.8: Step (3) is the rate determining step.
Solution
The calculations use the standard atomic masses
\[ m_C=12.01\ \mathrm{u},\qquad m_H=1.008\ \mathrm{u},\qquad m_D=2m_H=2.016\ \mathrm{u}, \]
and the constants
\[ \begin{aligned} h&=6.62607015\times10^{-34}\ \mathrm{J\,s},\\ c&=2.99792458\times10^{10}\ \mathrm{cm\,s^{-1}},\\ N_A&=6.02214076\times10^{23}\ \mathrm{mol^{-1}},\\ R&=8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}}. \end{aligned} \]
Here \(\tilde{\nu}=\nu/c\) denotes the spectroscopic wavenumber in \(\mathrm{cm^{-1}}\).
2.1 — Reduced masses
For two bonded atoms,
\[ \mu=\frac{m_1m_2}{m_1+m_2}. \]
Therefore,
\[ \mu_{CH} =\frac{(12.01)(1.008)}{12.01+1.008}\ \mathrm{u} =\boxed{0.9299\ \mathrm{u}}, \]
\[ \mu_{CD} =\frac{(12.01)(2.016)}{12.01+2.016}\ \mathrm{u} =\boxed{1.726\ \mathrm{u}}. \]
2.2 — \(\ce{C-D}\) stretching wavenumber
For equal force constants, both frequency and wavenumber are proportional to \(\mu^{-1/2}\). Thus,
\[ \frac{\tilde{\nu}_{CD}}{\tilde{\nu}_{CH}} =\sqrt{\frac{\mu_{CH}}{\mu_{CD}}}. \]
Using unrounded reduced masses,
\[ \tilde{\nu}_{CD} =(2900\ \mathrm{cm^{-1}}) \sqrt{\frac{0.9299493}{1.7262341}} =2128.52\ \mathrm{cm^{-1}}. \]
Hence,
\[ \boxed{\tilde{\nu}_{CD}\approx2.13\times10^3\ \mathrm{cm^{-1}}}. \]
The greater reduced mass lowers the stretching frequency.
2.3 — Zero-point vibrational energies
At \(n=0\), the energy per oscillator is \(\tfrac12h\nu\). The molar zero-point energy is therefore
\[ ZPE=\frac12N_Ah\nu=\frac12N_Ahc\tilde{\nu}. \]
With \(c\) expressed in \(\mathrm{cm\,s^{-1}}\),
\[ \frac12N_Ahc =5.9813283\times10^{-3}\ \mathrm{kJ\,cm\,mol^{-1}}. \]
Consequently,
\[ ZPE_{CH} =(5.9813283\times10^{-3})(2900) =\boxed{17.35\ \mathrm{kJ\,mol^{-1}}}, \]
\[ ZPE_{CD} =(5.9813283\times10^{-3})(2128.52) =\boxed{12.73\ \mathrm{kJ\,mol^{-1}}}. \]
The unrounded values, \(17.34585\) and \(12.73138\ \mathrm{kJ\,mol^{-1}}\), are retained for the following calculations.
2.4 — Difference in bond dissociation energies
Let \(D_e\) be the energy difference between the minimum of the bond potential and the dissociated products. Under the stated assumptions, \(D_e\) is the same for both isotopes. Dissociation begins from the vibrational ground state, so
\[ BDE_{CH}=D_e-ZPE_{CH}, \qquad BDE_{CD}=D_e-ZPE_{CD}. \]
Subtracting gives
\[ \begin{aligned} BDE_{CD}-BDE_{CH} &=ZPE_{CH}-ZPE_{CD}\\ &=17.34585-12.73138\\ &=\boxed{+4.61\ \mathrm{kJ\,mol^{-1}}}. \end{aligned} \]
The \(\ce{C-D}\) bond requires more energy to dissociate because its vibrational ground state lies lower.
2.5 — Relative rate constant at \(25\,^\circ\mathrm{C}\)
The Arrhenius equation is
\[ k=A\exp\left(-\frac{E_a}{RT}\right). \]
With equal pre-exponential factors,
\[ \frac{k_{CH}}{k_{CD}} =\exp\left(\frac{E_{a,CD}-E_{a,CH}}{RT}\right). \]
Using \(E_a\approx BDE\), the activation-energy difference is \(4.61447\ \mathrm{kJ\,mol^{-1}}\). At \(T=298.15\ \mathrm{K}\),
\[ \frac{k_{CH}}{k_{CD}} =\exp\left[ \frac{4.61447\times10^3\ \mathrm{J\,mol^{-1}}} {(8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}})(298.15\ \mathrm{K})} \right] =\boxed{6.43}. \]
Thus, this model predicts that \(\ce{C-H}\) cleavage is about \(6.4\) times faster.
2.6 — Identification of the plots
The organic compounds are:
| Compound | SMILES |
|---|---|
| Nondeuterated diphenylmethanol, also called benzhydrol | OC(c1ccccc1)c1ccccc1 |
| Diphenylmethanol deuterated at the methine carbon | OC([2H])(c1ccccc1)c1ccccc1 |
| Benzophenone, the oxidation product | O=C(c1ccccc1)c1ccccc1 |
The deuterium is attached to carbon, as shown in the reaction scheme. Neither substrate has a stereogenic center because the two phenyl groups are identical.
For first-order disappearance,
\[ -\frac{dC}{dt}=kC, \qquad \ln\left(\frac{C_0}{C_t}\right)=kt. \]
Therefore, the slope of each graph is its rate constant. With the oxidant in excess, these are observed pseudo-first-order rate constants.
Figure 2b reaches the same value of \(\ln(C_0/C_t)\) in a much shorter time than Figure 2a. It therefore represents the faster, nondeuterated substrate.
The answer-sheet selections are:
- Nondeuterated diphenylmethanol: mark Figure 2b.
- Deuterated diphenylmethanol: mark Figure 2a.
2.7 — Rate constants from the plots
Using the origin and the clearly readable points near \(\ln(C_0/C_t)=0.70\):
For Figure 2b,
\[ k_{CH}\approx \frac{0.70}{60\ \mathrm{min}} =1.17\times10^{-2}\ \mathrm{min^{-1}} \approx\boxed{1.2\times10^{-2}\ \mathrm{min^{-1}}}. \]
For Figure 2a,
\[ k_{CD}\approx \frac{0.70}{400\ \mathrm{min}} =1.75\times10^{-3}\ \mathrm{min^{-1}} \approx\boxed{1.8\times10^{-3}\ \mathrm{min^{-1}}}. \]
Taking the ratio before rounding,
\[ \frac{k_{CH}}{k_{CD}} \approx \frac{0.70/60}{0.70/400} =\frac{400}{60} =\boxed{6.7}. \]
These are graphical estimates for the oxidation experiment at \(20\,^\circ\mathrm{C}\).
2.8 — Rate determining step
The large normal isotope effect, \(k_{CH}/k_{CD}\approx6.7\), indicates that cleavage of the carbon–hydrogen or carbon–deuterium bond contributes directly to the rate-controlling transition state.
In the proposed mechanism:
- Step (1) is an inorganic acid–base equilibrium and involves no substrate \(\ce{C-H}\) bond.
- Step (2) forms the chromate ester while retaining the methine \(\ce{C-H}\) bond.
- Step (3) breaks that \(\ce{C-H}\) bond as the carbonyl group forms.
The chromate ester is diphenylmethyl hydrogen chromate(VI), O=[Cr](=O)(O)OC(c1ccccc1)c1ccccc1. Its elimination is represented by the balanced equation
\[ \ce{(C6H5)2CH-O-Cr(=O)2-OH + H2O -> (C6H5)2C=O + H3O+ + HCrO3-}. \]
The additional species are water, O; hydronium, [OH3+]; and hydrogen trioxidochromate(IV), \(\ce{HCrO3^-}\), [O-][Cr](=O)O.
In the proposed elimination, water accepts the methine hydrogen, the electrons of the \(\ce{C-H}\) bond form the carbonyl \(\pi\) bond, and the \(\ce{O-Cr}\) bond breaks with its electron pair transferred toward chromium. The chromium SMILES specify formal connectivity; they do not encode this electron flow, coordination geometry, or spin state.
Accordingly, within the proposed mechanism, mark
\[ \boxed{\text{Step (3)}}. \]
The solution was checked against the official solution.
IChO 2017 · Theorieaufgabe 2
Kinetischer Isotopeneffekt (KIE) und Schwingungsnullpunktsenergie (ZPE)
Berechnung von ZPE und KIE
Der kinetische Isotopeneffekt (KIE) ist ein Phänomen, bei dem sich die Geschwindigkeitskonstante einer Reaktion ändert, wenn eines der Atome durch sein Isotop ersetzt wird. Mithilfe des KIE lässt sich bestätigen, ob eine bestimmte Bindung zu Wasserstoff bei der Reaktion gespalten wird. Das Modell des harmonischen Oszillators wird verwendet, um den Geschwindigkeitsunterschied zwischen der Aktivierung einer \(\ce{C-H}\)- und einer \(\ce{C-D}\)-Bindung abzuschätzen (D – Deuterium).
Die durch das Modell des harmonischen Oszillators beschriebene Schwingungsfrequenz (\(\nu\)) ist
\[ \nu=\frac{1}{2\pi}\sqrt{\frac{k}{\mu}} \]
wobei \(k\) die Kraftkonstante und \(\mu\) die reduzierte Masse ist.
Die Schwingungsenergien des Moleküls sind gegeben durch
\[ E_n=\left(n+\frac{1}{2}\right)h\nu \]
wobei \(n\) die Schwingungsquantenzahl mit den möglichen Werten 0, 1, 2, ... ist. Die Energie des niedrigsten Schwingungsenergieniveaus (\(E_n\) bei \(n=0\)) wird als Schwingungsnullpunktsenergie (ZPE) bezeichnet.
2.1 Berechnen Sie die reduzierte Masse von \(\ce{C-H}\) (\(\mu_{CH}\)) und \(\ce{C-D}\) (\(\mu_{CD}\)) in atomaren Masseneinheiten.
Nehmen Sie an, dass die Masse von Deuterium doppelt so groß ist wie die von Wasserstoff.
Hinweis: Falls Sie die Werte für \(\mu_{CH}\) und \(\mu_{CD}\) nicht berechnen können, dürfen Sie für die folgenden Teilaufgaben \(\mu_{CH}=1.008\) und \(\mu_{CD}=2.016\) verwenden. Die angegebenen Werte liegen nicht notwendigerweise nahe bei den korrekten Werten.
2.2 Die Kraftkonstante (\(k\)) der \(\ce{C-H}\)-Valenzschwingung ist gleich derjenigen der \(\ce{C-D}\)-Valenzschwingung, und die Frequenz der \(\ce{C-H}\)-Valenzschwingung beträgt \(2900\ \mathrm{cm^{-1}}\). Bestimmen Sie die entsprechende Frequenz der \(\ce{C-D}\)-Valenzschwingung (in \(\mathrm{cm^{-1}}\)).
2.3 Berechnen Sie anhand der Frequenzen der \(\ce{C-H}\)- und \(\ce{C-D}\)-Valenzschwingungen aus Teilaufgabe 2.2 die Schwingungsnullpunktsenergien (ZPE) der \(\ce{C-H}\)- und \(\ce{C-D}\)-Valenzschwingungen in \(\mathrm{kJ\,mol^{-1}}\).
Hinweis: Falls Sie die Werte für die ZPE in 2.3 nicht berechnen können, dürfen Sie für die folgenden Teilaufgaben \(ZPE_{CH}=7.23\ \mathrm{kJ\,mol^{-1}}\) und \(ZPE_{CD}=2.15\ \mathrm{kJ\,mol^{-1}}\) verwenden. Die angegebenen Werte liegen nicht notwendigerweise nahe bei den korrekten Werten.
Kinetischer Isotopeneffekt (KIE)
Aufgrund des Unterschieds in den Schwingungsnullpunktsenergien ist zu erwarten, dass eine wasserstoffhaltige Verbindung und ihre entsprechenden deuterierten Verbindungen mit unterschiedlichen Geschwindigkeiten reagieren.
Bei den Dissoziationsreaktionen der \(\ce{C-H}\)- und \(\ce{C-D}\)-Bindungen sind die Energien beider Übergangszustände sowie beider Produkte jeweils identisch. Der Isotopeneffekt wird dann durch den Unterschied zwischen den ZPE der \(\ce{C-H}\)- und \(\ce{C-D}\)-Bindungen bestimmt.
2.4 Berechnen Sie den Unterschied der Bindungsdissoziationsenergie (BDE) zwischen der \(\ce{C-D}\)-Bindung und der \(\ce{C-H}\)-Bindung (\(BDE_{CD}-BDE_{CH}\)) in \(\mathrm{kJ\,mol^{-1}}\).
2.5 Nehmen Sie an, dass die Aktivierungsenergie (\(E_a\)) für die Spaltung der \(\ce{C-H}/\ce{C-D}\)-Bindung näherungsweise gleich der Bindungsdissoziationsenergie ist und der Arrhenius-Faktor für die Spaltung der \(\ce{C-H}\)- und \(\ce{C-D}\)-Bindung gleich ist. Bestimmen Sie das Verhältnis der Geschwindigkeitskonstanten für die Spaltung der \(\ce{C-H}/\ce{C-D}\)-Bindung (\(k_{CH}/k_{CD}\)) bei \(25\,^\circ\mathrm{C}\).
Untersuchung des Reaktionsmechanismus mithilfe des KIE
Die Oxidation von nicht deuteriertem und deuteriertem Diphenylmethanol mit einem Überschuss an Chromsäure wurde untersucht.
2.6 Sei \(C_0\) die Anfangskonzentration von entweder nicht deuteriertem Diphenylmethanol oder deuteriertem Diphenylmethanol und \(C_t\) dessen Konzentration zum Zeitpunkt \(t\). Das Experiment ergab zwei Diagramme (Abbildung 2a und Abbildung 2b), aus denen die Geschwindigkeitskonstante erster Ordnung bestimmt werden kann.
Abbildung 2a
Abbildung 2b
Welches Diagramm ist der Oxidation von nicht deuteriertem Diphenylmethanol und welches der Oxidation von deuteriertem Diphenylmethanol zuzuordnen?
Wählen Sie für jede Aussage Ihre Antwort aus, indem Sie eines der Kästchen mit „✓“ markieren.
Die Oxidation von nicht deuteriertem Diphenylmethanol:
☐ Abbildung 2a
☐ Abbildung 2b
Die Oxidation von deuteriertem
☐ Abbildung 2a
☐ Abbildung 2b
2.7 Bestimmen Sie \(k_{CH}\), \(k_{CD}\) (in \(\mathrm{min^{-1}}\)) und \(k_{CH}/k_{CD}\) für diese Reaktion aus den Diagrammen in Teilaufgabe 2.6.
2.8 Der folgende Mechanismus wurde vorgeschlagen:
Welcher Schritt sollte gemäß den Informationen in 2.6 und 2.7 der geschwindigkeitsbestimmende Schritt sein?
Wählen Sie Ihre Antwort aus, indem Sie eines der entsprechenden Kästchen mit „✓“ markieren:
☐ Schritt (1)
☐ Schritt (2)
☐ Schritt (3)
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 2.1: \(\boxed{\mu_{CH}=0.9299\ \mathrm{u},\quad \mu_{CD}=1.726\ \mathrm{u}}\).
- 2.2: \(\boxed{\tilde{\nu}_{CD}=2.13\times10^3\ \mathrm{cm^{-1}}}\).
- 2.3: \(\boxed{ZPE_{CH}=17.35\ \mathrm{kJ\,mol^{-1}},\quad ZPE_{CD}=12.73\ \mathrm{kJ\,mol^{-1}}}\).
- 2.4: \(\boxed{BDE_{CD}-BDE_{CH}=+4.61\ \mathrm{kJ\,mol^{-1}}}\).
- 2.5: \(\boxed{k_{CH}/k_{CD}=6.43}\) bei \(25\,^\circ\mathrm{C}\).
- 2.6: Nicht deuteriertes Diphenylmethanol: Abbildung 2b. Deuteriertes Diphenylmethanol: Abbildung 2a.
- 2.7: \(\boxed{k_{CH}\approx1.2\times10^{-2}\ \mathrm{min^{-1}},\quad k_{CD}\approx1.8\times10^{-3}\ \mathrm{min^{-1}},\quad k_{CH}/k_{CD}\approx6.7}\).
- 2.8: Schritt (3) ist der geschwindigkeitsbestimmende Schritt.
Lösung
Die Berechnungen verwenden die Standardatommassen
\[ m_C=12.01\ \mathrm{u},\qquad m_H=1.008\ \mathrm{u},\qquad m_D=2m_H=2.016\ \mathrm{u}, \]
und die Konstanten
\[ \begin{aligned} h&=6.62607015\times10^{-34}\ \mathrm{J\,s},\\ c&=2.99792458\times10^{10}\ \mathrm{cm\,s^{-1}},\\ N_A&=6.02214076\times10^{23}\ \mathrm{mol^{-1}},\\ R&=8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}}. \end{aligned} \]
Dabei bezeichnet \(\tilde{\nu}=\nu/c\) die spektroskopische Wellenzahl in \(\mathrm{cm^{-1}}\).
2.1 — Reduzierte Massen
Für zwei miteinander verbundene Atome gilt
\[ \mu=\frac{m_1m_2}{m_1+m_2}. \]
Daher gilt
\[ \mu_{CH} =\frac{(12.01)(1.008)}{12.01+1.008}\ \mathrm{u} =\boxed{0.9299\ \mathrm{u}}, \]
\[ \mu_{CD} =\frac{(12.01)(2.016)}{12.01+2.016}\ \mathrm{u} =\boxed{1.726\ \mathrm{u}}. \]
2.2 — Wellenzahl der \(\ce{C-D}\)-Valenzschwingung
Bei gleichen Kraftkonstanten sind sowohl die Frequenz als auch die Wellenzahl proportional zu \(\mu^{-1/2}\). Somit gilt
\[ \frac{\tilde{\nu}_{CD}}{\tilde{\nu}_{CH}} =\sqrt{\frac{\mu_{CH}}{\mu_{CD}}}. \]
Mit den ungerundeten reduzierten Massen ergibt sich
\[ \tilde{\nu}_{CD} =(2900\ \mathrm{cm^{-1}}) \sqrt{\frac{0.9299493}{1.7262341}} =2128.52\ \mathrm{cm^{-1}}. \]
Folglich ist
\[ \boxed{\tilde{\nu}_{CD}\approx2.13\times10^3\ \mathrm{cm^{-1}}}. \]
Die größere reduzierte Masse senkt die Frequenz der Valenzschwingung.
2.3 — Schwingungsnullpunktsenergien
Bei \(n=0\) beträgt die Energie pro Oszillator \(\tfrac12h\nu\). Die molare Nullpunktsenergie ist daher
\[ ZPE=\frac12N_Ah\nu=\frac12N_Ahc\tilde{\nu}. \]
Wird \(c\) in \(\mathrm{cm\,s^{-1}}\) angegeben, gilt
\[ \frac12N_Ahc =5.9813283\times10^{-3}\ \mathrm{kJ\,cm\,mol^{-1}}. \]
Somit ergibt sich
\[ ZPE_{CH} =(5.9813283\times10^{-3})(2900) =\boxed{17.35\ \mathrm{kJ\,mol^{-1}}}, \]
\[ ZPE_{CD} =(5.9813283\times10^{-3})(2128.52) =\boxed{12.73\ \mathrm{kJ\,mol^{-1}}}. \]
Die ungerundeten Werte \(17.34585\) und \(12.73138\ \mathrm{kJ\,mol^{-1}}\) werden für die folgenden Berechnungen beibehalten.
2.4 — Unterschied der Bindungsdissoziationsenergien
Sei \(D_e\) die Energiedifferenz zwischen dem Minimum des Bindungspotentials und den dissoziierten Produkten. Unter den angegebenen Annahmen ist \(D_e\) für beide Isotope gleich. Die Dissoziation beginnt im Schwingungsgrundzustand, daher gilt
\[ BDE_{CH}=D_e-ZPE_{CH}, \qquad BDE_{CD}=D_e-ZPE_{CD}. \]
Durch Subtraktion erhält man
\[ \begin{aligned} BDE_{CD}-BDE_{CH} &=ZPE_{CH}-ZPE_{CD}\\ &=17.34585-12.73138\\ &=\boxed{+4.61\ \mathrm{kJ\,mol^{-1}}}. \end{aligned} \]
Die Dissoziation der \(\ce{C-D}\)-Bindung erfordert mehr Energie, da ihr Schwingungsgrundzustand tiefer liegt.
2.5 — Verhältnis der Geschwindigkeitskonstanten bei \(25\,^\circ\mathrm{C}\)
Die Arrhenius-Gleichung lautet
\[ k=A\exp\left(-\frac{E_a}{RT}\right). \]
Bei gleichen präexponentiellen Faktoren gilt
\[ \frac{k_{CH}}{k_{CD}} =\exp\left(\frac{E_{a,CD}-E_{a,CH}}{RT}\right). \]
Mit \(E_a\approx BDE\) beträgt die Differenz der Aktivierungsenergien \(4.61447\ \mathrm{kJ\,mol^{-1}}\). Bei \(T=298.15\ \mathrm{K}\) gilt
\[ \frac{k_{CH}}{k_{CD}} =\exp\left[ \frac{4.61447\times10^3\ \mathrm{J\,mol^{-1}}} {(8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}})(298.15\ \mathrm{K})} \right] =\boxed{6.43}. \]
Dieses Modell sagt somit voraus, dass die \(\ce{C-H}\)-Spaltung etwa \(6.4\)-mal schneller ist.
2.6 — Zuordnung der Diagramme
Die organischen Verbindungen sind:
| Verbindung | SMILES |
|---|---|
| Nicht deuteriertes Diphenylmethanol, auch Benzhydrol genannt | OC(c1ccccc1)c1ccccc1 |
| Am Methin-Kohlenstoffatom deuteriertes Diphenylmethanol | OC([2H])(c1ccccc1)c1ccccc1 |
| Benzophenon, das Oxidationsprodukt | O=C(c1ccccc1)c1ccccc1 |
Das Deuterium ist an Kohlenstoff gebunden, wie im Reaktionsschema gezeigt. Keines der beiden Substrate besitzt ein stereogenes Zentrum, da die beiden Phenylgruppen identisch sind.
Für einen Verbrauch nach erster Ordnung gilt
\[ -\frac{dC}{dt}=kC, \qquad \ln\left(\frac{C_0}{C_t}\right)=kt. \]
Die Steigung jedes Graphen entspricht daher seiner Geschwindigkeitskonstante. Da das Oxidationsmittel im Überschuss vorliegt, handelt es sich um beobachtete Geschwindigkeitskonstanten pseudo-erster Ordnung.
Abbildung 2b erreicht denselben Wert von \(\ln(C_0/C_t)\) in wesentlich kürzerer Zeit als Abbildung 2a. Sie stellt daher das schneller reagierende, nicht deuterierte Substrat dar.
Auf dem Antwortbogen ist Folgendes auszuwählen:
- Nicht deuteriertes Diphenylmethanol: Abbildung 2b markieren.
- Deuteriertes Diphenylmethanol: Abbildung 2a markieren.
2.7 — Geschwindigkeitskonstanten aus den Diagrammen
Unter Verwendung des Ursprungs und der gut ablesbaren Punkte nahe \(\ln(C_0/C_t)=0.70\):
Für Abbildung 2b gilt
\[ k_{CH}\approx \frac{0.70}{60\ \mathrm{min}} =1.17\times10^{-2}\ \mathrm{min^{-1}} \approx\boxed{1.2\times10^{-2}\ \mathrm{min^{-1}}}. \]
Für Abbildung 2a gilt
\[ k_{CD}\approx \frac{0.70}{400\ \mathrm{min}} =1.75\times10^{-3}\ \mathrm{min^{-1}} \approx\boxed{1.8\times10^{-3}\ \mathrm{min^{-1}}}. \]
Bildet man das Verhältnis vor dem Runden, erhält man
\[ \frac{k_{CH}}{k_{CD}} \approx \frac{0.70/60}{0.70/400} =\frac{400}{60} =\boxed{6.7}. \]
Dies sind graphische Schätzwerte für das Oxidationsexperiment bei \(20\,^\circ\mathrm{C}\).
2.8 — Geschwindigkeitsbestimmender Schritt
Der große normale Isotopeneffekt \(k_{CH}/k_{CD}\approx6.7\) weist darauf hin, dass die Spaltung der Kohlenstoff–Wasserstoff- oder Kohlenstoff–Deuterium-Bindung unmittelbar zum geschwindigkeitsbestimmenden Übergangszustand beiträgt.
Im vorgeschlagenen Mechanismus gilt:
- Schritt (1) ist ein anorganisches Säure–Base-Gleichgewicht, an dem keine \(\ce{C-H}\)-Bindung des Substrats beteiligt ist.
- Schritt (2) bildet den Chromsäureester unter Erhalt der \(\ce{C-H}\)-Bindung der Methingruppe.
- Schritt (3) spaltet diese \(\ce{C-H}\)-Bindung, während die Carbonylgruppe entsteht.
Der Chromsäureester ist Diphenylmethylhydrogenchromat(VI), O=[Cr](=O)(O)OC(c1ccccc1)c1ccccc1. Seine Eliminierung wird durch die folgende ausgeglichene Gleichung dargestellt:
\[ \ce{(C6H5)2CH-O-Cr(=O)2-OH + H2O -> (C6H5)2C=O + H3O+ + HCrO3-}. \]
Die weiteren Spezies sind Wasser, O; Hydronium, [OH3+]; und Hydrogentrioxidochromat(IV), \(\ce{HCrO3^-}\), [O-][Cr](=O)O.
Bei der vorgeschlagenen Eliminierung nimmt Wasser das Wasserstoffatom der Methingruppe auf, die Elektronen der \(\ce{C-H}\)-Bindung bilden die \(\pi\)-Bindung der Carbonylgruppe, und die \(\ce{O-Cr}\)-Bindung wird gespalten, wobei ihr Elektronenpaar zum Chrom hin übertragen wird. Die Chrom-SMILES geben die formale Konnektivität an; sie kodieren weder diesen Elektronenfluss noch die Koordinationsgeometrie oder den Spinzustand.
Dementsprechend ist im Rahmen des vorgeschlagenen Mechanismus Folgendes zu markieren:
\[ \boxed{\text{Schritt (3)}}. \]
Die Lösung wurde mit der offiziellen Lösung abgeglichen.
IChO 2017 · Teori sorusu 2
Kinetik izotop etkisi (KIE) ve sıfır noktası titreşim enerjisi (ZPE)
ZPE ve KIE hesaplanması
Kinetik izotop etkisi (KIE), atomlardan biri izotopuyla değiştirildiğinde tepkimenin hız sabitinin değişmesiyle ilişkili bir olgudur. KIE, tepkimede hidrojene bağlı belirli bir bağın kırılıp kırılmadığını doğrulamak için kullanılabilir. Harmonik osilatör modeli, \(\ce{C-H}\) ve \(\ce{C-D}\) bağlarının aktivasyon hızları arasındaki farkı tahmin etmek için kullanılır (D – döteryum).
Harmonik osilatör modeliyle ifade edilen titreşim frekansı (\(\nu\)) şöyledir:
\[ \nu=\frac{1}{2\pi}\sqrt{\frac{k}{\mu}} \]
Burada \(k\) kuvvet sabiti, \(\mu\) ise indirgenmiş kütledir.
Molekülün titreşim enerjileri şu bağıntıyla verilir:
\[ E_n=\left(n+\frac{1}{2}\right)h\nu \]
Burada \(n\), 0, 1, 2, ... değerlerini alabilen titreşim kuantum sayısıdır. En düşük titreşim enerji düzeyinin enerjisine (\(n=0\) için \(E_n\)) sıfır noktası titreşim enerjisi (ZPE) denir.
2.1 \(\ce{C-H}\) (\(\mu_{CH}\)) ve \(\ce{C-D}\) (\(\mu_{CD}\)) için indirgenmiş kütleleri atomik kütle birimi cinsinden hesaplayınız.
Döteryumun kütlesinin hidrojeninkinin iki katı olduğunu varsayınız.
Not: Bir öğrenci \(\mu_{CH}\) ve \(\mu_{CD}\) değerlerini hesaplayamazsa sorunun sonraki kısımlarında \(\mu_{CH}=1.008\) ve \(\mu_{CD}=2.016\) değerlerini kullanabilir. Verilen değerler doğru değerlere yakın olmak zorunda değildir.
2.2 \(\ce{C-H}\) gerilmesinin kuvvet sabitinin (\(k\)), \(\ce{C-D}\) gerilmesininkiyle aynı olduğu ve \(\ce{C-H}\) gerilme frekansının \(2900\ \mathrm{cm^{-1}}\) olduğu veriliyor. Buna karşılık gelen \(\ce{C-D}\) gerilme frekansını (\(\mathrm{cm^{-1}}\) cinsinden) bulunuz.
2.3 2.2 sorusundaki \(\ce{C-H}\) ve \(\ce{C-D}\) gerilme frekanslarını kullanarak \(\ce{C-H}\) ve \(\ce{C-D}\) gerilmelerinin sıfır noktası titreşim enerjilerini (ZPE) \(\mathrm{kJ\,mol^{-1}}\) cinsinden hesaplayınız.
Not: Bir öğrenci 2.3'teki ZPE değerlerini hesaplayamazsa sorunun sonraki kısımlarında \(ZPE_{CH}=7.23\ \mathrm{kJ\,mol^{-1}}\) ve \(ZPE_{CD}=2.15\ \mathrm{kJ\,mol^{-1}}\) değerlerini kullanabilir. Verilen değerler doğru değerlere yakın olmak zorunda değildir.
Kinetik izotop etkisi (KIE)
Sıfır noktası titreşim enerjileri arasındaki fark nedeniyle, hidrojen içeren bir bileşiğin ve buna karşılık gelen döteryumlanmış bileşiklerin farklı hızlarda tepkimeye girmesi beklenir.
\(\ce{C-H}\) ve \(\ce{C-D}\) bağlarının ayrışma tepkimelerinde, iki geçiş durumunun enerjileri de iki ürünün enerjileri de birbirine eşittir. Bu durumda izotop etkisini, \(\ce{C-H}\) ve \(\ce{C-D}\) bağlarının ZPE değerleri arasındaki fark belirler.
2.4 \(\ce{C-D}\) bağı ile \(\ce{C-H}\) bağı arasındaki bağ ayrışma enerjisi (BDE) farkını (\(BDE_{CD}-BDE_{CH}\)) \(\mathrm{kJ\,mol^{-1}}\) cinsinden hesaplayınız.
2.5 \(\ce{C-H}/\ce{C-D}\) bağının kırılması için aktivasyon enerjisinin (\(E_a\)) yaklaşık olarak bağ ayrışma enerjisine eşit olduğunu ve Arrhenius çarpanının hem \(\ce{C-H}\) hem de \(\ce{C-D}\) bağının kırılması için aynı olduğunu varsayınız. \(25\,^\circ\mathrm{C}\) sıcaklıkta \(\ce{C-H}/\ce{C-D}\) bağının kırılması için hız sabitlerinin oranını (\(k_{CH}/k_{CD}\)) bulunuz.
Tepkime mekanizmasını incelemek için KIE kullanımı
Döteryumlanmamış ve döteryumlanmış difenilmetanolün aşırı miktarda kromik asit kullanılarak yükseltgenmesi incelenmiştir.
2.6 \(C_0\), döteryumlanmamış difenilmetanolün veya döteryumlanmış difenilmetanolün başlangıç derişimi; \(C_t\) ise \(t\) anındaki derişimi olsun. Deney sonucunda, birinci dereceden hız sabitinin belirlenebildiği iki grafik (Şekil 2a ve Şekil 2b) elde edilmiştir.
Şekil 2a
Şekil 2b
Hangi grafik döteryumlanmamış difenilmetanolün, hangisi döteryumlanmış difenilmetanolün yükseltgenmesine ait olmalıdır?
Her ifade için karelerden birine “✓” işareti koyarak cevabınızı seçiniz.
Döteryumlanmamış difenilmetanolün yükseltgenmesi:
☐ Şekil 2a
☐ Şekil 2b
Döteryumlanmış olanın yükseltgenmesi
☐ Şekil 2a
☐ Şekil 2b
2.7 2.6 sorusundaki grafiklerden bu tepkimenin \(k_{CH}\), \(k_{CD}\) (\(\mathrm{min^{-1}}\) cinsinden) ve \(k_{CH}/k_{CD}\) değerlerini belirleyiniz.
2.8 Aşağıdaki mekanizma önerilmiştir:
2.6 ve 2.7'deki bilgilere göre hangi basamak hız belirleyici basamak olmalıdır?
İlgili karelerden birine “✓” işareti koyarak cevabınızı seçiniz:
☐ Basamak (1)
☐ Basamak (2)
☐ Basamak (3)
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 2.1: \(\boxed{\mu_{CH}=0.9299\ \mathrm{u},\quad \mu_{CD}=1.726\ \mathrm{u}}\).
- 2.2: \(\boxed{\tilde{\nu}_{CD}=2.13\times10^3\ \mathrm{cm^{-1}}}\).
- 2.3: \(\boxed{ZPE_{CH}=17.35\ \mathrm{kJ\,mol^{-1}},\quad ZPE_{CD}=12.73\ \mathrm{kJ\,mol^{-1}}}\).
- 2.4: \(\boxed{BDE_{CD}-BDE_{CH}=+4.61\ \mathrm{kJ\,mol^{-1}}}\).
- 2.5: \(\boxed{k_{CH}/k_{CD}=6.43}\) (\(25\,^\circ\mathrm{C}\) sıcaklıkta).
- 2.6: Döteryumlanmamış difenilmetanol: Şekil 2b. Döteryumlanmış difenilmetanol: Şekil 2a.
- 2.7: \(\boxed{k_{CH}\approx1.2\times10^{-2}\ \mathrm{min^{-1}},\quad k_{CD}\approx1.8\times10^{-3}\ \mathrm{min^{-1}},\quad k_{CH}/k_{CD}\approx6.7}\).
- 2.8: Hız belirleyici basamak Basamak (3)'tür.
Çözüm
Hesaplamalarda kullanılan standart atom kütleleri
\[ m_C=12.01\ \mathrm{u},\qquad m_H=1.008\ \mathrm{u},\qquad m_D=2m_H=2.016\ \mathrm{u}, \]
ve sabitler şöyledir:
\[ \begin{aligned} h&=6.62607015\times10^{-34}\ \mathrm{J\,s},\\ c&=2.99792458\times10^{10}\ \mathrm{cm\,s^{-1}},\\ N_A&=6.02214076\times10^{23}\ \mathrm{mol^{-1}},\\ R&=8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}}. \end{aligned} \]
Burada \(\tilde{\nu}=\nu/c\), \(\mathrm{cm^{-1}}\) cinsinden spektroskopik dalga sayısını gösterir.
2.1 — İndirgenmiş kütleler
Birbirine bağlı iki atom için
\[ \mu=\frac{m_1m_2}{m_1+m_2}. \]
Dolayısıyla,
\[ \mu_{CH} =\frac{(12.01)(1.008)}{12.01+1.008}\ \mathrm{u} =\boxed{0.9299\ \mathrm{u}}, \]
\[ \mu_{CD} =\frac{(12.01)(2.016)}{12.01+2.016}\ \mathrm{u} =\boxed{1.726\ \mathrm{u}}. \]
2.2 — \(\ce{C-D}\) gerilme dalga sayısı
Kuvvet sabitleri eşit olduğunda hem frekans hem de dalga sayısı \(\mu^{-1/2}\) ile orantılıdır. Böylece,
\[ \frac{\tilde{\nu}_{CD}}{\tilde{\nu}_{CH}} =\sqrt{\frac{\mu_{CH}}{\mu_{CD}}}. \]
Yuvarlanmamış indirgenmiş kütleler kullanıldığında,
\[ \tilde{\nu}_{CD} =(2900\ \mathrm{cm^{-1}}) \sqrt{\frac{0.9299493}{1.7262341}} =2128.52\ \mathrm{cm^{-1}}. \]
Buradan,
\[ \boxed{\tilde{\nu}_{CD}\approx2.13\times10^3\ \mathrm{cm^{-1}}}. \]
İndirgenmiş kütlenin daha büyük olması gerilme frekansını düşürür.
2.3 — Sıfır noktası titreşim enerjileri
\(n=0\) için osilatör başına enerji \(\tfrac12h\nu\)'dür. Dolayısıyla molar sıfır noktası enerjisi şöyledir:
\[ ZPE=\frac12N_Ah\nu=\frac12N_Ahc\tilde{\nu}. \]
\(c\), \(\mathrm{cm\,s^{-1}}\) cinsinden ifade edildiğinde,
\[ \frac12N_Ahc =5.9813283\times10^{-3}\ \mathrm{kJ\,cm\,mol^{-1}}. \]
Bunun sonucunda,
\[ ZPE_{CH} =(5.9813283\times10^{-3})(2900) =\boxed{17.35\ \mathrm{kJ\,mol^{-1}}}, \]
\[ ZPE_{CD} =(5.9813283\times10^{-3})(2128.52) =\boxed{12.73\ \mathrm{kJ\,mol^{-1}}}. \]
Sonraki hesaplamalarda kullanılmak üzere yuvarlanmamış \(17.34585\) ve \(12.73138\ \mathrm{kJ\,mol^{-1}}\) değerleri korunur.
2.4 — Bağ ayrışma enerjileri arasındaki fark
\(D_e\), bağ potansiyelinin minimumu ile ayrışmış ürünler arasındaki enerji farkı olsun. Belirtilen varsayımlar altında \(D_e\) her iki izotop için aynıdır. Ayrışma, titreşim temel durumundan başladığı için
\[ BDE_{CH}=D_e-ZPE_{CH}, \qquad BDE_{CD}=D_e-ZPE_{CD}. \]
Çıkarma işlemiyle
\[ \begin{aligned} BDE_{CD}-BDE_{CH} &=ZPE_{CH}-ZPE_{CD}\\ &=17.34585-12.73138\\ &=\boxed{+4.61\ \mathrm{kJ\,mol^{-1}}}. \end{aligned} \]
\(\ce{C-D}\) bağının titreşim temel durumu daha düşük enerjide bulunduğundan, bu bağın ayrışması daha fazla enerji gerektirir.
2.5 — \(25\,^\circ\mathrm{C}\) sıcaklıkta hız sabitlerinin oranı
Arrhenius denklemi şöyledir:
\[ k=A\exp\left(-\frac{E_a}{RT}\right). \]
Üstel öncesi çarpanlar eşit olduğunda,
\[ \frac{k_{CH}}{k_{CD}} =\exp\left(\frac{E_{a,CD}-E_{a,CH}}{RT}\right). \]
\(E_a\approx BDE\) kullanıldığında aktivasyon enerjileri arasındaki fark \(4.61447\ \mathrm{kJ\,mol^{-1}}\) olur. \(T=298.15\ \mathrm{K}\) için,
\[ \frac{k_{CH}}{k_{CD}} =\exp\left[ \frac{4.61447\times10^3\ \mathrm{J\,mol^{-1}}} {(8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}})(298.15\ \mathrm{K})} \right] =\boxed{6.43}. \]
Dolayısıyla bu model, \(\ce{C-H}\) bağının kırılmasının yaklaşık \(6.4\) kat daha hızlı olduğunu öngörür.
2.6 — Grafiklerin belirlenmesi
Organik bileşikler şunlardır:
| Bileşik | SMILES |
|---|---|
| Benzhidrol olarak da adlandırılan döteryumlanmamış difenilmetanol | OC(c1ccccc1)c1ccccc1 |
| Metin karbonunda döteryumlanmış difenilmetanol | OC([2H])(c1ccccc1)c1ccccc1 |
| Yükseltgenme ürünü olan benzofenon | O=C(c1ccccc1)c1ccccc1 |
Tepkime şemasında gösterildiği gibi döteryum karbona bağlıdır. İki fenil grubu özdeş olduğundan, substratların hiçbirinde stereojenik merkez bulunmaz.
Birinci dereceden tüketilme için,
\[ -\frac{dC}{dt}=kC, \qquad \ln\left(\frac{C_0}{C_t}\right)=kt. \]
Dolayısıyla her grafiğin eğimi, ilgili hız sabitidir. Yükseltgen madde aşırı miktarda bulunduğundan bunlar gözlenen yalancı birinci dereceden hız sabitleridir.
Şekil 2b, aynı \(\ln(C_0/C_t)\) değerine Şekil 2a'dan çok daha kısa sürede ulaşır. Bu nedenle daha hızlı tepkimeye giren döteryumlanmamış substratı temsil eder.
Cevap kâğıdında yapılacak seçimler şunlardır:
- Döteryumlanmamış difenilmetanol: Şekil 2b'yi işaretleyiniz.
- Döteryumlanmış difenilmetanol: Şekil 2a'yı işaretleyiniz.
2.7 — Grafiklerden hız sabitlerinin bulunması
Orijin ve \(\ln(C_0/C_t)=0.70\) yakınındaki açıkça okunabilen noktalar kullanılarak:
Şekil 2b için,
\[ k_{CH}\approx \frac{0.70}{60\ \mathrm{min}} =1.17\times10^{-2}\ \mathrm{min^{-1}} \approx\boxed{1.2\times10^{-2}\ \mathrm{min^{-1}}}. \]
Şekil 2a için,
\[ k_{CD}\approx \frac{0.70}{400\ \mathrm{min}} =1.75\times10^{-3}\ \mathrm{min^{-1}} \approx\boxed{1.8\times10^{-3}\ \mathrm{min^{-1}}}. \]
Yuvarlamadan önce oran alındığında,
\[ \frac{k_{CH}}{k_{CD}} \approx \frac{0.70/60}{0.70/400} =\frac{400}{60} =\boxed{6.7}. \]
Bunlar, \(20\,^\circ\mathrm{C}\) sıcaklıktaki yükseltgenme deneyi için grafiklerden elde edilen yaklaşık değerlerdir.
2.8 — Hız belirleyici basamak
Büyük normal izotop etkisi, \(k_{CH}/k_{CD}\approx6.7\), karbon–hidrojen veya karbon–döteryum bağının kırılmasının hızı belirleyen geçiş durumuna doğrudan katkıda bulunduğunu gösterir.
Önerilen mekanizmada:
- Basamak (1) inorganik bir asit–baz dengesidir ve substratın hiçbir \(\ce{C-H}\) bağını içermez.
- Basamak (2), metin \(\ce{C-H}\) bağını koruyarak kromat esterini oluşturur.
- Basamak (3), karbonil grubu oluşurken bu \(\ce{C-H}\) bağını kırar.
Kromat esteri, difenilmetil hidrojen kromat(VI), O=[Cr](=O)(O)OC(c1ccccc1)c1ccccc1 bileşiğidir. Bu bileşiğin eliminasyonu aşağıdaki denkleştirilmiş denklemle gösterilir:
\[ \ce{(C6H5)2CH-O-Cr(=O)2-OH + H2O -> (C6H5)2C=O + H3O+ + HCrO3-}. \]
Diğer türler su, O; hidronyum, [OH3+]; ve hidrojen trioksidokromat(IV), \(\ce{HCrO3^-}\), [O-][Cr](=O)O türleridir.
Önerilen eliminasyonda su, metin hidrojenini alır; \(\ce{C-H}\) bağının elektronları karbonil \(\pi\) bağını oluşturur ve \(\ce{O-Cr}\) bağı, elektron çifti kroma doğru aktarılacak şekilde kırılır. Krom içeren SMILES gösterimleri biçimsel bağlanmayı belirtir; bu elektron akışını, koordinasyon geometrisini veya spin durumunu kodlamaz.
Buna göre, önerilen mekanizma kapsamında şunu işaretleyiniz:
\[ \boxed{\text{Basamak (3)}}. \]
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi.
IChO 2017 · Problema teórico 2
Efecto isotópico cinético (KIE) y energía vibracional del punto cero (ZPE)
Cálculo de la ZPE y del KIE
El efecto isotópico cinético (KIE) es un fenómeno asociado a un cambio en la constante de velocidad de la reacción cuando uno de los átomos se sustituye por uno de sus isótopos. El KIE puede utilizarse para confirmar si un determinado enlace con el hidrógeno se rompe en la reacción. El modelo del oscilador armónico se utiliza para estimar la diferencia de velocidad entre la activación del enlace \(\ce{C-H}\) y la del enlace \(\ce{C-D}\) (D – deuterio).
La frecuencia vibracional (\(\nu\)) descrita por el modelo del oscilador armónico es
\[ \nu=\frac{1}{2\pi}\sqrt{\frac{k}{\mu}} \]
donde \(k\) es la constante de fuerza y \(\mu\) es la masa reducida.
Las energías vibracionales de la molécula vienen dadas por
\[ E_n=\left(n+\frac{1}{2}\right)h\nu \]
donde \(n\) es el número cuántico vibracional, cuyos valores posibles son 0, 1, 2, ... La energía del nivel vibracional más bajo (\(E_n\) para \(n=0\)) se denomina energía vibracional del punto cero (ZPE).
2.1 Calcule la masa reducida de \(\ce{C-H}\) (\(\mu_{CH}\)) y de \(\ce{C-D}\) (\(\mu_{CD}\)) en unidades de masa atómica.
Suponga que la masa del deuterio es el doble que la del hidrógeno.
Nota: Si un estudiante no puede calcular los valores de \(\mu_{CH}\) y \(\mu_{CD}\), puede utilizar \(\mu_{CH}=1.008\) y \(\mu_{CD}=2.016\) en los apartados siguientes de la pregunta. Los valores dados no son necesariamente próximos a los valores correctos.
2.2 Sabiendo que la constante de fuerza (\(k\)) de la vibración de estiramiento de \(\ce{C-H}\) es la misma que la de la vibración de estiramiento de \(\ce{C-D}\), y que la frecuencia de estiramiento de \(\ce{C-H}\) es \(2900\ \mathrm{cm^{-1}}\), determine la frecuencia de estiramiento correspondiente de \(\ce{C-D}\) (en \(\mathrm{cm^{-1}}\)).
2.3 A partir de las frecuencias de estiramiento de \(\ce{C-H}\) y \(\ce{C-D}\) de la pregunta 2.2, calcule las energías vibracionales del punto cero (ZPE) de las vibraciones de estiramiento de \(\ce{C-H}\) y \(\ce{C-D}\) en \(\mathrm{kJ\,mol^{-1}}\).
Nota: Si un estudiante no puede calcular los valores de la ZPE en 2.3, puede utilizar \(ZPE_{CH}=7.23\ \mathrm{kJ\,mol^{-1}}\) y \(ZPE_{CD}=2.15\ \mathrm{kJ\,mol^{-1}}\) en los apartados siguientes de la pregunta. Los valores dados no son necesariamente próximos a los valores correctos.
Efecto isotópico cinético (KIE)
Debido a la diferencia entre las energías vibracionales del punto cero, se espera que un compuesto con hidrógeno y sus correspondientes compuestos deuterados reaccionen a velocidades diferentes.
Para las reacciones de disociación de los enlaces \(\ce{C-H}\) y \(\ce{C-D}\), las energías de ambos estados de transición son idénticas, al igual que las de ambos productos. Por tanto, el efecto isotópico está determinado por la diferencia entre las ZPE de los enlaces \(\ce{C-H}\) y \(\ce{C-D}\).
2.4 Calcule la diferencia de energía de disociación de enlace (BDE) entre el enlace \(\ce{C-D}\) y el enlace \(\ce{C-H}\) (\(BDE_{CD}-BDE_{CH}\)) en \(\mathrm{kJ\,mol^{-1}}\).
2.5 Suponga que la energía de activación (\(E_a\)) de la ruptura del enlace \(\ce{C-H}/\ce{C-D}\) es aproximadamente igual a la energía de disociación de enlace y que el factor de Arrhenius es el mismo para la ruptura de los enlaces \(\ce{C-H}\) y \(\ce{C-D}\). Determine la constante de velocidad relativa para la ruptura del enlace \(\ce{C-H}/\ce{C-D}\) (\(k_{CH}/k_{CD}\)) a \(25\,^\circ\mathrm{C}\).
Uso del KIE para estudiar el mecanismo de reacción
Se estudió la oxidación del difenilmetanol no deuterado y deuterado utilizando un exceso de ácido crómico.
2.6 Sea \(C_0\) la concentración inicial del difenilmetanol no deuterado o del difenilmetanol deuterado, y \(C_t\) su concentración en el instante \(t\). El experimento dio lugar a dos gráficas (Figura 2a y Figura 2b), a partir de las cuales puede determinarse la constante de velocidad de primer orden.
Figura 2a
Figura 2b
¿Qué gráfica debe corresponder a la oxidación del difenilmetanol no deuterado y cuál a la oxidación del difenilmetanol deuterado?
Para cada afirmación, seleccione su respuesta marcando «✓» en una de las casillas.
La oxidación del difenilmetanol no deuterado:
☐ Figura 2a
☐ Figura 2b
La oxidación del deuterado
☐ Figura 2a
☐ Figura 2b
2.7 Determine \(k_{CH}\), \(k_{CD}\) (en \(\mathrm{min^{-1}}\)) y \(k_{CH}/k_{CD}\) para esta reacción a partir de las gráficas de la pregunta 2.6.
2.8 Se ha propuesto el siguiente mecanismo:
Según la información de 2.6 y 2.7, ¿qué etapa debe ser la determinante de la velocidad?
Seleccione su respuesta marcando «✓» en una de las casillas correspondientes:
☐ Etapa (1)
☐ Etapa (2)
☐ Etapa (3)
Enunciado traducido del texto oficial en inglés.
Respuestas
- 2.1: \(\boxed{\mu_{CH}=0.9299\ \mathrm{u},\quad \mu_{CD}=1.726\ \mathrm{u}}\).
- 2.2: \(\boxed{\tilde{\nu}_{CD}=2.13\times10^3\ \mathrm{cm^{-1}}}\).
- 2.3: \(\boxed{ZPE_{CH}=17.35\ \mathrm{kJ\,mol^{-1}},\quad ZPE_{CD}=12.73\ \mathrm{kJ\,mol^{-1}}}\).
- 2.4: \(\boxed{BDE_{CD}-BDE_{CH}=+4.61\ \mathrm{kJ\,mol^{-1}}}\).
- 2.5: \(\boxed{k_{CH}/k_{CD}=6.43}\) a \(25\,^\circ\mathrm{C}\).
- 2.6: Difenilmetanol no deuterado: Figura 2b. Difenilmetanol deuterado: Figura 2a.
- 2.7: \(\boxed{k_{CH}\approx1.2\times10^{-2}\ \mathrm{min^{-1}},\quad k_{CD}\approx1.8\times10^{-3}\ \mathrm{min^{-1}},\quad k_{CH}/k_{CD}\approx6.7}\).
- 2.8: La etapa (3) es la etapa determinante de la velocidad.
Solución
En los cálculos se utilizan las masas atómicas estándar
\[ m_C=12.01\ \mathrm{u},\qquad m_H=1.008\ \mathrm{u},\qquad m_D=2m_H=2.016\ \mathrm{u}, \]
y las constantes
\[ \begin{aligned} h&=6.62607015\times10^{-34}\ \mathrm{J\,s},\\ c&=2.99792458\times10^{10}\ \mathrm{cm\,s^{-1}},\\ N_A&=6.02214076\times10^{23}\ \mathrm{mol^{-1}},\\ R&=8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}}. \end{aligned} \]
Aquí, \(\tilde{\nu}=\nu/c\) representa el número de onda espectroscópico en \(\mathrm{cm^{-1}}\).
2.1 — Masas reducidas
Para dos átomos enlazados,
\[ \mu=\frac{m_1m_2}{m_1+m_2}. \]
Por tanto,
\[ \mu_{CH} =\frac{(12.01)(1.008)}{12.01+1.008}\ \mathrm{u} =\boxed{0.9299\ \mathrm{u}}, \]
\[ \mu_{CD} =\frac{(12.01)(2.016)}{12.01+2.016}\ \mathrm{u} =\boxed{1.726\ \mathrm{u}}. \]
2.2 — Número de onda de estiramiento de \(\ce{C-D}\)
Para constantes de fuerza iguales, tanto la frecuencia como el número de onda son proporcionales a \(\mu^{-1/2}\). Así,
\[ \frac{\tilde{\nu}_{CD}}{\tilde{\nu}_{CH}} =\sqrt{\frac{\mu_{CH}}{\mu_{CD}}}. \]
Utilizando las masas reducidas sin redondear,
\[ \tilde{\nu}_{CD} =(2900\ \mathrm{cm^{-1}}) \sqrt{\frac{0.9299493}{1.7262341}} =2128.52\ \mathrm{cm^{-1}}. \]
Por consiguiente,
\[ \boxed{\tilde{\nu}_{CD}\approx2.13\times10^3\ \mathrm{cm^{-1}}}. \]
La mayor masa reducida disminuye la frecuencia de estiramiento.
2.3 — Energías vibracionales del punto cero
Para \(n=0\), la energía por oscilador es \(\tfrac12h\nu\). Por tanto, la energía molar del punto cero es
\[ ZPE=\frac12N_Ah\nu=\frac12N_Ahc\tilde{\nu}. \]
Con \(c\) expresada en \(\mathrm{cm\,s^{-1}}\),
\[ \frac12N_Ahc =5.9813283\times10^{-3}\ \mathrm{kJ\,cm\,mol^{-1}}. \]
En consecuencia,
\[ ZPE_{CH} =(5.9813283\times10^{-3})(2900) =\boxed{17.35\ \mathrm{kJ\,mol^{-1}}}, \]
\[ ZPE_{CD} =(5.9813283\times10^{-3})(2128.52) =\boxed{12.73\ \mathrm{kJ\,mol^{-1}}}. \]
Los valores sin redondear, \(17.34585\) y \(12.73138\ \mathrm{kJ\,mol^{-1}}\), se conservan para los cálculos siguientes.
2.4 — Diferencia entre las energías de disociación de enlace
Sea \(D_e\) la diferencia de energía entre el mínimo del potencial del enlace y los productos disociados. Bajo las suposiciones indicadas, \(D_e\) es la misma para ambos isótopos. La disociación parte del estado vibracional fundamental, por lo que
\[ BDE_{CH}=D_e-ZPE_{CH}, \qquad BDE_{CD}=D_e-ZPE_{CD}. \]
Al restar se obtiene
\[ \begin{aligned} BDE_{CD}-BDE_{CH} &=ZPE_{CH}-ZPE_{CD}\\ &=17.34585-12.73138\\ &=\boxed{+4.61\ \mathrm{kJ\,mol^{-1}}}. \end{aligned} \]
El enlace \(\ce{C-D}\) requiere más energía para disociarse porque su estado vibracional fundamental tiene una energía menor.
2.5 — Constante de velocidad relativa a \(25\,^\circ\mathrm{C}\)
La ecuación de Arrhenius es
\[ k=A\exp\left(-\frac{E_a}{RT}\right). \]
Con factores preexponenciales iguales,
\[ \frac{k_{CH}}{k_{CD}} =\exp\left(\frac{E_{a,CD}-E_{a,CH}}{RT}\right). \]
Utilizando \(E_a\approx BDE\), la diferencia entre las energías de activación es \(4.61447\ \mathrm{kJ\,mol^{-1}}\). A \(T=298.15\ \mathrm{K}\),
\[ \frac{k_{CH}}{k_{CD}} =\exp\left[ \frac{4.61447\times10^3\ \mathrm{J\,mol^{-1}}} {(8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}})(298.15\ \mathrm{K})} \right] =\boxed{6.43}. \]
Así, este modelo predice que la ruptura de \(\ce{C-H}\) es unas \(6.4\) veces más rápida.
2.6 — Identificación de las gráficas
Los compuestos orgánicos son:
| Compuesto | SMILES |
|---|---|
| Difenilmetanol no deuterado, también llamado benzhidrol | OC(c1ccccc1)c1ccccc1 |
| Difenilmetanol deuterado en el carbono metínico | OC([2H])(c1ccccc1)c1ccccc1 |
| Benzofenona, el producto de oxidación | O=C(c1ccccc1)c1ccccc1 |
El deuterio está unido al carbono, como se muestra en el esquema de reacción. Ninguno de los sustratos tiene un centro estereogénico porque los dos grupos fenilo son idénticos.
Para una desaparición de primer orden,
\[ -\frac{dC}{dt}=kC, \qquad \ln\left(\frac{C_0}{C_t}\right)=kt. \]
Por tanto, la pendiente de cada gráfica es su constante de velocidad. Con el oxidante en exceso, estas son constantes de velocidad observadas de seudoprimer orden.
La Figura 2b alcanza el mismo valor de \(\ln(C_0/C_t)\) en un tiempo mucho menor que la Figura 2a. Por tanto, representa el sustrato no deuterado, que reacciona más rápidamente.
Las selecciones en la hoja de respuestas son:
- Difenilmetanol no deuterado: marque Figura 2b.
- Difenilmetanol deuterado: marque Figura 2a.
2.7 — Constantes de velocidad a partir de las gráficas
Utilizando el origen y los puntos claramente legibles próximos a \(\ln(C_0/C_t)=0.70\):
Para la Figura 2b,
\[ k_{CH}\approx \frac{0.70}{60\ \mathrm{min}} =1.17\times10^{-2}\ \mathrm{min^{-1}} \approx\boxed{1.2\times10^{-2}\ \mathrm{min^{-1}}}. \]
Para la Figura 2a,
\[ k_{CD}\approx \frac{0.70}{400\ \mathrm{min}} =1.75\times10^{-3}\ \mathrm{min^{-1}} \approx\boxed{1.8\times10^{-3}\ \mathrm{min^{-1}}}. \]
Calculando el cociente antes de redondear,
\[ \frac{k_{CH}}{k_{CD}} \approx \frac{0.70/60}{0.70/400} =\frac{400}{60} =\boxed{6.7}. \]
Estas son estimaciones gráficas para el experimento de oxidación a \(20\,^\circ\mathrm{C}\).
2.8 — Etapa determinante de la velocidad
El gran efecto isotópico normal, \(k_{CH}/k_{CD}\approx6.7\), indica que la ruptura del enlace carbono–hidrógeno o carbono–deuterio contribuye directamente al estado de transición que determina la velocidad.
En el mecanismo propuesto:
- La etapa (1) es un equilibrio ácido–base inorgánico y no implica ningún enlace \(\ce{C-H}\) del sustrato.
- La etapa (2) forma el éster de cromato conservando el enlace \(\ce{C-H}\) metínico.
- La etapa (3) rompe ese enlace \(\ce{C-H}\) al formarse el grupo carbonilo.
El éster de cromato es el hidrogenocromato(VI) de difenilmetilo, O=[Cr](=O)(O)OC(c1ccccc1)c1ccccc1. Su eliminación se representa mediante la ecuación ajustada
\[ \ce{(C6H5)2CH-O-Cr(=O)2-OH + H2O -> (C6H5)2C=O + H3O+ + HCrO3-}. \]
Las especies adicionales son agua, O; hidronio, [OH3+]; e hidrogenotrioxidocromato(IV), \(\ce{HCrO3^-}\), [O-][Cr](=O)O.
En la eliminación propuesta, el agua acepta el hidrógeno metínico, los electrones del enlace \(\ce{C-H}\) forman el enlace \(\pi\) del carbonilo y el enlace \(\ce{O-Cr}\) se rompe, transfiriendo su par de electrones hacia el cromo. Los SMILES de las especies de cromo especifican la conectividad formal; no codifican este flujo de electrones, la geometría de coordinación ni el estado de espín.
Por consiguiente, dentro del mecanismo propuesto, marque
\[ \boxed{\text{Etapa (3)}}. \]
La solución se comprobó con la solución oficial.
IChO 2017 · 理论题 2
动力学同位素效应 (KIE) 与零点振动能 (ZPE)
ZPE 和 KIE 的计算
动力学同位素效应 (KIE) 是指将一个原子替换为其同位素时,反应速率常数发生变化的现象。KIE 可用于确认反应中某个与氢相连的化学键是否断裂。谐振子模型可用于估算 \(\ce{C-H}\) 键与 \(\ce{C-D}\) 键活化的速率差异(D 为氘)。
谐振子模型所描述的振动频率(\(\nu\))为
\[ \nu=\frac{1}{2\pi}\sqrt{\frac{k}{\mu}} \]
其中,\(k\) 为力常数,\(\mu\) 为约化质量。
分子的振动能由下式给出
\[ E_n=\left(n+\frac{1}{2}\right)h\nu \]
其中,\(n\) 为振动量子数,可取值为 0、1、2、……最低振动能级的能量(\(n=0\) 时的 \(E_n\))称为零点振动能 (ZPE)。
2.1 计算 \(\ce{C-H}\) 的约化质量(\(\mu_{CH}\))和 \(\ce{C-D}\) 的约化质量(\(\mu_{CD}\)),以原子质量单位表示。
假设氘的质量是氢的两倍。
注:如果考生无法计算出 \(\mu_{CH}\) 和 \(\mu_{CD}\) 的值,可在后续各问中使用 \(\mu_{CH}=1.008\) 和 \(\mu_{CD}=2.016\)。给定值不一定接近正确值。
2.2 已知 \(\ce{C-H}\) 伸缩振动的力常数(\(k\))与 \(\ce{C-D}\) 伸缩振动的力常数相同,且 \(\ce{C-H}\) 的伸缩振动频率为 \(2900\ \mathrm{cm^{-1}}\),求相应的 \(\ce{C-D}\) 伸缩振动频率(以 \(\mathrm{cm^{-1}}\) 为单位)。
2.3 根据第 2.2 问中 \(\ce{C-H}\) 和 \(\ce{C-D}\) 的伸缩振动频率,计算 \(\ce{C-H}\) 和 \(\ce{C-D}\) 伸缩振动的零点振动能 (ZPE),以 \(\mathrm{kJ\,mol^{-1}}\) 为单位。
注:如果考生无法计算出第 2.3 问中的 ZPE 值,可在后续各问中使用 \(ZPE_{CH}=7.23\ \mathrm{kJ\,mol^{-1}}\) 和 \(ZPE_{CD}=2.15\ \mathrm{kJ\,mol^{-1}}\)。给定值不一定接近正确值。
动力学同位素效应 (KIE)
由于零点振动能不同,预计含氢化合物及其相应的氘代化合物会以不同的速率发生反应。
对于 \(\ce{C-H}\) 和 \(\ce{C-D}\) 键的解离反应,两者的过渡态能量相同,产物能量也相同。因此,同位素效应由 \(\ce{C-H}\) 和 \(\ce{C-D}\) 键的 ZPE 之差决定。
2.4 计算 \(\ce{C-D}\) 键与 \(\ce{C-H}\) 键的键解离能 (BDE) 之差(\(BDE_{CD}-BDE_{CH}\)),以 \(\mathrm{kJ\,mol^{-1}}\) 为单位。
2.5 假设 \(\ce{C-H}/\ce{C-D}\) 键断裂的活化能(\(E_a\))近似等于键解离能,且 \(\ce{C-H}\) 和 \(\ce{C-D}\) 键断裂的阿伦尼乌斯指前因子相同。求 \(25\,^\circ\mathrm{C}\) 时 \(\ce{C-H}/\ce{C-D}\) 键断裂的相对速率常数(\(k_{CH}/k_{CD}\))。
利用 KIE 研究反应机理
研究了以过量铬酸氧化未氘代和氘代二苯甲醇的反应。
2.6 设 \(C_0\) 为未氘代二苯甲醇或氘代二苯甲醇的初始浓度,\(C_t\) 为其在时间 \(t\) 时的浓度。实验得到两幅图(图 2a 和图 2b),可由此确定一级反应速率常数。
图 2a
图 2b
哪幅图对应未氘代二苯甲醇的氧化,哪幅图对应氘代二苯甲醇的氧化?
对于每项表述,在其中一个方框内打“✓”以选择答案。
未氘代二苯甲醇的氧化:
☐ 图 2a
☐ 图 2b
氘代物的氧化
☐ 图 2a
☐ 图 2b
2.7 根据第 2.6 问中的图,确定此反应的 \(k_{CH}\)、\(k_{CD}\)(以 \(\mathrm{min^{-1}}\) 为单位)以及 \(k_{CH}/k_{CD}\)。
2.8 提出的反应机理如下:
根据 2.6 和 2.7 中的信息,哪一步应为速率决定步骤?
在其中一个相应的方框内打“✓”以选择答案:
☐ 步骤 (1)
☐ 步骤 (2)
☐ 步骤 (3)
题目译自官方英文原文。
答案
- 2.1: \(\boxed{\mu_{CH}=0.9299\ \mathrm{u},\quad \mu_{CD}=1.726\ \mathrm{u}}\)。
- 2.2: \(\boxed{\tilde{\nu}_{CD}=2.13\times10^3\ \mathrm{cm^{-1}}}\)。
- 2.3: \(\boxed{ZPE_{CH}=17.35\ \mathrm{kJ\,mol^{-1}},\quad ZPE_{CD}=12.73\ \mathrm{kJ\,mol^{-1}}}\)。
- 2.4: \(\boxed{BDE_{CD}-BDE_{CH}=+4.61\ \mathrm{kJ\,mol^{-1}}}\)。
- 2.5: \(\boxed{k_{CH}/k_{CD}=6.43}\),温度为 \(25\,^\circ\mathrm{C}\)。
- 2.6: 未氘代二苯甲醇:图 2b。氘代二苯甲醇:图 2a。
- 2.7: \(\boxed{k_{CH}\approx1.2\times10^{-2}\ \mathrm{min^{-1}},\quad k_{CD}\approx1.8\times10^{-3}\ \mathrm{min^{-1}},\quad k_{CH}/k_{CD}\approx6.7}\)。
- 2.8: 步骤 (3) 为速率决定步骤。
解答
计算采用以下标准原子质量
\[ m_C=12.01\ \mathrm{u},\qquad m_H=1.008\ \mathrm{u},\qquad m_D=2m_H=2.016\ \mathrm{u}, \]
以及以下常数
\[ \begin{aligned} h&=6.62607015\times10^{-34}\ \mathrm{J\,s},\\ c&=2.99792458\times10^{10}\ \mathrm{cm\,s^{-1}},\\ N_A&=6.02214076\times10^{23}\ \mathrm{mol^{-1}},\\ R&=8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}}. \end{aligned} \]
这里,\(\tilde{\nu}=\nu/c\) 表示光谱波数,单位为 \(\mathrm{cm^{-1}}\)。
2.1 — 约化质量
对于两个成键原子,
\[ \mu=\frac{m_1m_2}{m_1+m_2}. \]
因此,
\[ \mu_{CH} =\frac{(12.01)(1.008)}{12.01+1.008}\ \mathrm{u} =\boxed{0.9299\ \mathrm{u}}, \]
\[ \mu_{CD} =\frac{(12.01)(2.016)}{12.01+2.016}\ \mathrm{u} =\boxed{1.726\ \mathrm{u}}. \]
2.2 — \(\ce{C-D}\) 伸缩振动波数
当力常数相等时,频率和波数均与 \(\mu^{-1/2}\) 成正比。因此,
\[ \frac{\tilde{\nu}_{CD}}{\tilde{\nu}_{CH}} =\sqrt{\frac{\mu_{CH}}{\mu_{CD}}}. \]
使用未经舍入的约化质量,
\[ \tilde{\nu}_{CD} =(2900\ \mathrm{cm^{-1}}) \sqrt{\frac{0.9299493}{1.7262341}} =2128.52\ \mathrm{cm^{-1}}. \]
因此,
\[ \boxed{\tilde{\nu}_{CD}\approx2.13\times10^3\ \mathrm{cm^{-1}}}. \]
较大的约化质量使伸缩振动频率降低。
2.3 — 零点振动能
当 \(n=0\) 时,每个振子的能量为 \(\tfrac12h\nu\)。因此,摩尔零点能为
\[ ZPE=\frac12N_Ah\nu=\frac12N_Ahc\tilde{\nu}. \]
将 \(c\) 以 \(\mathrm{cm\,s^{-1}}\) 为单位表示,
\[ \frac12N_Ahc =5.9813283\times10^{-3}\ \mathrm{kJ\,cm\,mol^{-1}}. \]
于是,
\[ ZPE_{CH} =(5.9813283\times10^{-3})(2900) =\boxed{17.35\ \mathrm{kJ\,mol^{-1}}}, \]
\[ ZPE_{CD} =(5.9813283\times10^{-3})(2128.52) =\boxed{12.73\ \mathrm{kJ\,mol^{-1}}}. \]
保留未经舍入的数值 \(17.34585\) 和 \(12.73138\ \mathrm{kJ\,mol^{-1}}\),用于后续计算。
2.4 — 键解离能之差
设 \(D_e\) 为化学键势能最低点与解离产物之间的能量差。在题设假定下,两种同位素的 \(D_e\) 相同。解离从振动基态开始,因此
\[ BDE_{CH}=D_e-ZPE_{CH}, \qquad BDE_{CD}=D_e-ZPE_{CD}. \]
相减得
\[ \begin{aligned} BDE_{CD}-BDE_{CH} &=ZPE_{CH}-ZPE_{CD}\\ &=17.34585-12.73138\\ &=\boxed{+4.61\ \mathrm{kJ\,mol^{-1}}}. \end{aligned} \]
\(\ce{C-D}\) 键的振动基态能量较低,因此其解离需要更多能量。
2.5 — \(25\,^\circ\mathrm{C}\) 时的相对速率常数
阿伦尼乌斯方程为
\[ k=A\exp\left(-\frac{E_a}{RT}\right). \]
当指前因子相等时,
\[ \frac{k_{CH}}{k_{CD}} =\exp\left(\frac{E_{a,CD}-E_{a,CH}}{RT}\right). \]
由 \(E_a\approx BDE\),活化能之差为 \(4.61447\ \mathrm{kJ\,mol^{-1}}\)。在 \(T=298.15\ \mathrm{K}\) 时,
\[ \frac{k_{CH}}{k_{CD}} =\exp\left[ \frac{4.61447\times10^3\ \mathrm{J\,mol^{-1}}} {(8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}})(298.15\ \mathrm{K})} \right] =\boxed{6.43}. \]
因此,该模型预测 \(\ce{C-H}\) 键断裂的速率约为相应氘代键的 \(6.4\) 倍。
2.6 — 图的辨认
涉及的有机化合物如下:
| 化合物 | SMILES |
|---|---|
| 未氘代二苯甲醇,又称二苯基甲醇 | OC(c1ccccc1)c1ccccc1 |
| 次甲基碳原子上的氢被氘取代的二苯甲醇 | OC([2H])(c1ccccc1)c1ccccc1 |
| 二苯甲酮,氧化产物 | O=C(c1ccccc1)c1ccccc1 |
如反应示意图所示,氘与碳相连。由于两个苯基相同,两种底物均不具有立体异构中心。
对于反应物按一级反应消耗的过程,
\[ -\frac{dC}{dt}=kC, \qquad \ln\left(\frac{C_0}{C_t}\right)=kt. \]
因此,每幅图的斜率即为其速率常数。由于氧化剂过量,这些常数是观测到的准一级反应速率常数。
图 2b 达到相同 \(\ln(C_0/C_t)\) 值所需的时间远短于图 2a。因此,它对应反应较快的未氘代底物。
答题纸上的选择为:
- 未氘代二苯甲醇:勾选图 2b。
- 氘代二苯甲醇:勾选图 2a。
2.7 — 由图确定速率常数
使用原点和 \(\ln(C_0/C_t)=0.70\) 附近可清晰读出的点:
对于图 2b,
\[ k_{CH}\approx \frac{0.70}{60\ \mathrm{min}} =1.17\times10^{-2}\ \mathrm{min^{-1}} \approx\boxed{1.2\times10^{-2}\ \mathrm{min^{-1}}}. \]
对于图 2a,
\[ k_{CD}\approx \frac{0.70}{400\ \mathrm{min}} =1.75\times10^{-3}\ \mathrm{min^{-1}} \approx\boxed{1.8\times10^{-3}\ \mathrm{min^{-1}}}. \]
在舍入前取比值,
\[ \frac{k_{CH}}{k_{CD}} \approx \frac{0.70/60}{0.70/400} =\frac{400}{60} =\boxed{6.7}. \]
这些数值是根据 \(20\,^\circ\mathrm{C}\) 下氧化实验的图估算得到的。
2.8 — 速率决定步骤
较大的正常同位素效应 \(k_{CH}/k_{CD}\approx6.7\) 表明,碳–氢键或碳–氘键的断裂直接参与了决定反应速率的过渡态。
在所提出的机理中:
- 步骤 (1) 是无机酸碱平衡,不涉及底物的 \(\ce{C-H}\) 键。
- 步骤 (2) 形成铬酸酯,同时保留次甲基的 \(\ce{C-H}\) 键。
- 步骤 (3) 在形成羰基的同时断裂该 \(\ce{C-H}\) 键。
该铬酸酯为铬(VI)酸氢二苯甲酯,O=[Cr](=O)(O)OC(c1ccccc1)c1ccccc1。其消除反应用以下配平的方程式表示
\[ \ce{(C6H5)2CH-O-Cr(=O)2-OH + H2O -> (C6H5)2C=O + H3O+ + HCrO3-}. \]
其余物种为水,O;水合氢离子,[OH3+];以及三氧合铬(IV)酸氢根离子,\(\ce{HCrO3^-}\),[O-][Cr](=O)O。
在所提出的消除反应中,水接受次甲基上的氢,\(\ce{C-H}\) 键的电子形成羰基的 \(\pi\) 键,同时 \(\ce{O-Cr}\) 键断裂,其电子对转移至铬。含铬物种的 SMILES 指定的是形式上的连接关系;它们并不编码上述电子流动、配位几何构型或自旋态。
因此,在所提出的机理范围内,应勾选
\[ \boxed{\text{步骤 (3)}}. \]
解答已与官方解答核对。
IChO 2017 · Теоретическая задача 2
Кинетический изотопный эффект (KIE) и энергия нулевых колебаний (ZPE)
Расчёт ZPE и KIE
Кинетический изотопный эффект (KIE) — это явление, связанное с изменением константы скорости реакции при замене одного из атомов его изотопом. KIE можно использовать для подтверждения того, что в ходе реакции разрывается определённая связь с атомом водорода. Модель гармонического осциллятора используется для оценки различия в скоростях активации связей \(\ce{C-H}\) и \(\ce{C-D}\) (D — дейтерий).
Частота колебаний (\(\nu\)) в модели гармонического осциллятора выражается как
\[ \nu=\frac{1}{2\pi}\sqrt{\frac{k}{\mu}} \]
где \(k\) — силовая постоянная, а \(\mu\) — приведённая масса.
Колебательные энергии молекулы задаются выражением
\[ E_n=\left(n+\frac{1}{2}\right)h\nu \]
где \(n\) — колебательное квантовое число, принимающее значения 0, 1, 2, ... Энергия самого низкого колебательного уровня (\(E_n\) при \(n=0\)) называется энергией нулевых колебаний (ZPE).
2.1 Рассчитайте приведённые массы \(\ce{C-H}\) (\(\mu_{CH}\)) и \(\ce{C-D}\) (\(\mu_{CD}\)) в атомных единицах массы.
Считайте, что масса дейтерия вдвое больше массы водорода.
Примечание: если участник не может рассчитать значения \(\mu_{CH}\) и \(\mu_{CD}\), в последующих пунктах задачи можно использовать \(\mu_{CH}=1.008\) и \(\mu_{CD}=2.016\). Приведённые значения не обязательно близки к правильным.
2.2 Считая, что силовая постоянная (\(k\)) для валентных колебаний \(\ce{C-H}\) такая же, как для валентных колебаний \(\ce{C-D}\), а частота валентных колебаний \(\ce{C-H}\) равна \(2900\ \mathrm{cm^{-1}}\), найдите соответствующую частоту валентных колебаний \(\ce{C-D}\) (в \(\mathrm{cm^{-1}}\)).
2.3 Используя частоты валентных колебаний \(\ce{C-H}\) и \(\ce{C-D}\) из пункта 2.2, рассчитайте энергии нулевых колебаний (ZPE) для валентных колебаний \(\ce{C-H}\) и \(\ce{C-D}\) в \(\mathrm{kJ\,mol^{-1}}\).
Примечание: если участник не может рассчитать значения ZPE в пункте 2.3, в последующих пунктах задачи можно использовать \(ZPE_{CH}=7.23\ \mathrm{kJ\,mol^{-1}}\) и \(ZPE_{CD}=2.15\ \mathrm{kJ\,mol^{-1}}\). Приведённые значения не обязательно близки к правильным.
Кинетический изотопный эффект (KIE)
Из-за различия энергий нулевых колебаний ожидается, что соединение, содержащее протий, и соответствующие дейтерированные соединения будут реагировать с разными скоростями.
Для реакций диссоциации связей \(\ce{C-H}\) и \(\ce{C-D}\) энергии обоих переходных состояний одинаковы, как и энергии обоих продуктов. В таком случае изотопный эффект определяется разностью ZPE связей \(\ce{C-H}\) и \(\ce{C-D}\).
2.4 Рассчитайте разность энергий диссоциации связей (BDE) \(\ce{C-D}\) и \(\ce{C-H}\) (\(BDE_{CD}-BDE_{CH}\)) в \(\mathrm{kJ\,mol^{-1}}\).
2.5 Предположите, что энергия активации (\(E_a\)) разрыва связи \(\ce{C-H}/\ce{C-D}\) приблизительно равна энергии диссоциации связи, а предэкспоненциальный множитель в уравнении Аррениуса одинаков для разрыва связей \(\ce{C-H}\) и \(\ce{C-D}\). Найдите отношение констант скорости разрыва связей \(\ce{C-H}/\ce{C-D}\) (\(k_{CH}/k_{CD}\)) при \(25\,^\circ\mathrm{C}\).
Использование KIE для изучения механизма реакции
Было изучено окисление недейтерированного и дейтерированного дифенилметанола избытком хромовой кислоты.
2.6 Пусть \(C_0\) — начальная концентрация недейтерированного или дейтерированного дифенилметанола, а \(C_t\) — его концентрация в момент времени \(t\). В результате эксперимента были получены два графика (рисунок 2a и рисунок 2b), по которым можно определить константу скорости реакции первого порядка.
Рисунок 2a
Рисунок 2b
Какой график должен соответствовать окислению недейтерированного дифенилметанола, а какой — окислению дейтерированного дифенилметанола?
Для каждого утверждения выберите ответ, поставив знак «✓» в одном из квадратов.
Окисление недейтерированного дифенилметанола:
☐ Рисунок 2a
☐ Рисунок 2b
Окисление дейтерированного
☐ Рисунок 2a
☐ Рисунок 2b
2.7 Определите \(k_{CH}\), \(k_{CD}\) (в \(\mathrm{min^{-1}}\)) и \(k_{CH}/k_{CD}\) для этой реакции по графикам из пункта 2.6.
2.8 Был предложен следующий механизм:
Согласно информации из пунктов 2.6 и 2.7, какая стадия должна быть лимитирующей?
Выберите ответ, поставив знак «✓» в одном из соответствующих квадратов:
☐ Стадия (1)
☐ Стадия (2)
☐ Стадия (3)
Условие переведено с официального английского текста.
Ответы
- 2.1: \(\boxed{\mu_{CH}=0.9299\ \mathrm{u},\quad \mu_{CD}=1.726\ \mathrm{u}}\).
- 2.2: \(\boxed{\tilde{\nu}_{CD}=2.13\times10^3\ \mathrm{cm^{-1}}}\).
- 2.3: \(\boxed{ZPE_{CH}=17.35\ \mathrm{kJ\,mol^{-1}},\quad ZPE_{CD}=12.73\ \mathrm{kJ\,mol^{-1}}}\).
- 2.4: \(\boxed{BDE_{CD}-BDE_{CH}=+4.61\ \mathrm{kJ\,mol^{-1}}}\).
- 2.5: \(\boxed{k_{CH}/k_{CD}=6.43}\) при \(25\,^\circ\mathrm{C}\).
- 2.6: Недейтерированный дифенилметанол: рисунок 2b. Дейтерированный дифенилметанол: рисунок 2a.
- 2.7: \(\boxed{k_{CH}\approx1.2\times10^{-2}\ \mathrm{min^{-1}},\quad k_{CD}\approx1.8\times10^{-3}\ \mathrm{min^{-1}},\quad k_{CH}/k_{CD}\approx6.7}\).
- 2.8: Лимитирующей является стадия (3).
Решение
В расчётах используются стандартные атомные массы
\[ m_C=12.01\ \mathrm{u},\qquad m_H=1.008\ \mathrm{u},\qquad m_D=2m_H=2.016\ \mathrm{u}, \]
и постоянные
\[ \begin{aligned} h&=6.62607015\times10^{-34}\ \mathrm{J\,s},\\ c&=2.99792458\times10^{10}\ \mathrm{cm\,s^{-1}},\\ N_A&=6.02214076\times10^{23}\ \mathrm{mol^{-1}},\\ R&=8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}}. \end{aligned} \]
Здесь \(\tilde{\nu}=\nu/c\) обозначает спектроскопическое волновое число в \(\mathrm{cm^{-1}}\).
2.1 — Приведённые массы
Для двух связанных атомов
\[ \mu=\frac{m_1m_2}{m_1+m_2}. \]
Следовательно,
\[ \mu_{CH} =\frac{(12.01)(1.008)}{12.01+1.008}\ \mathrm{u} =\boxed{0.9299\ \mathrm{u}}, \]
\[ \mu_{CD} =\frac{(12.01)(2.016)}{12.01+2.016}\ \mathrm{u} =\boxed{1.726\ \mathrm{u}}. \]
2.2 — Волновое число валентных колебаний \(\ce{C-D}\)
При одинаковых силовых постоянных и частота, и волновое число пропорциональны \(\mu^{-1/2}\). Таким образом,
\[ \frac{\tilde{\nu}_{CD}}{\tilde{\nu}_{CH}} =\sqrt{\frac{\mu_{CH}}{\mu_{CD}}}. \]
Используя неокруглённые приведённые массы, получаем
\[ \tilde{\nu}_{CD} =(2900\ \mathrm{cm^{-1}}) \sqrt{\frac{0.9299493}{1.7262341}} =2128.52\ \mathrm{cm^{-1}}. \]
Следовательно,
\[ \boxed{\tilde{\nu}_{CD}\approx2.13\times10^3\ \mathrm{cm^{-1}}}. \]
Увеличение приведённой массы снижает частоту валентных колебаний.
2.3 — Энергии нулевых колебаний
При \(n=0\) энергия одного осциллятора равна \(\tfrac12h\nu\). Поэтому молярная энергия нулевых колебаний равна
\[ ZPE=\frac12N_Ah\nu=\frac12N_Ahc\tilde{\nu}. \]
Если \(c\) выражена в \(\mathrm{cm\,s^{-1}}\), то
\[ \frac12N_Ahc =5.9813283\times10^{-3}\ \mathrm{kJ\,cm\,mol^{-1}}. \]
Следовательно,
\[ ZPE_{CH} =(5.9813283\times10^{-3})(2900) =\boxed{17.35\ \mathrm{kJ\,mol^{-1}}}, \]
\[ ZPE_{CD} =(5.9813283\times10^{-3})(2128.52) =\boxed{12.73\ \mathrm{kJ\,mol^{-1}}}. \]
Для дальнейших расчётов сохраняем неокруглённые значения \(17.34585\) и \(12.73138\ \mathrm{kJ\,mol^{-1}}\).
2.4 — Разность энергий диссоциации связей
Пусть \(D_e\) — разность энергий между минимумом потенциальной энергии связи и продуктами диссоциации. При указанных допущениях \(D_e\) одинакова для обоих изотопов. Диссоциация начинается из основного колебательного состояния, поэтому
\[ BDE_{CH}=D_e-ZPE_{CH}, \qquad BDE_{CD}=D_e-ZPE_{CD}. \]
Вычитая, получаем
\[ \begin{aligned} BDE_{CD}-BDE_{CH} &=ZPE_{CH}-ZPE_{CD}\\ &=17.34585-12.73138\\ &=\boxed{+4.61\ \mathrm{kJ\,mol^{-1}}}. \end{aligned} \]
Для диссоциации связи \(\ce{C-D}\) требуется больше энергии, поскольку её основное колебательное состояние лежит ниже.
2.5 — Отношение констант скорости при \(25\,^\circ\mathrm{C}\)
Уравнение Аррениуса имеет вид
\[ k=A\exp\left(-\frac{E_a}{RT}\right). \]
При одинаковых предэкспоненциальных множителях
\[ \frac{k_{CH}}{k_{CD}} =\exp\left(\frac{E_{a,CD}-E_{a,CH}}{RT}\right). \]
При \(E_a\approx BDE\) разность энергий активации равна \(4.61447\ \mathrm{kJ\,mol^{-1}}\). При \(T=298.15\ \mathrm{K}\)
\[ \frac{k_{CH}}{k_{CD}} =\exp\left[ \frac{4.61447\times10^3\ \mathrm{J\,mol^{-1}}} {(8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}})(298.15\ \mathrm{K})} \right] =\boxed{6.43}. \]
Таким образом, эта модель предсказывает, что разрыв связи \(\ce{C-H}\) происходит примерно в \(6.4\) раза быстрее.
2.6 — Определение соответствия графиков
Органические соединения:
| Соединение | SMILES |
|---|---|
| Недейтерированный дифенилметанол, также называемый бензгидролом | OC(c1ccccc1)c1ccccc1 |
| Дифенилметанол, дейтерированный при метиновом атоме углерода | OC([2H])(c1ccccc1)c1ccccc1 |
| Бензофенон, продукт окисления | O=C(c1ccccc1)c1ccccc1 |
Дейтерий связан с углеродом, как показано на схеме реакции. Ни один из субстратов не имеет стереогенного центра, поскольку две фенильные группы одинаковы.
Для расходования вещества по реакции первого порядка
\[ -\frac{dC}{dt}=kC, \qquad \ln\left(\frac{C_0}{C_t}\right)=kt. \]
Следовательно, угловой коэффициент каждого графика равен соответствующей константе скорости. При избытке окислителя это наблюдаемые константы скорости псевдопервого порядка.
На рисунке 2b то же значение \(\ln(C_0/C_t)\) достигается за значительно меньшее время, чем на рисунке 2a. Поэтому он соответствует быстрее реагирующему недейтерированному субстрату.
В листе ответов следует выбрать:
- Недейтерированный дифенилметанол: отметить рисунок 2b.
- Дейтерированный дифенилметанол: отметить рисунок 2a.
2.7 — Константы скорости по графикам
Используем начало координат и хорошо различимые точки вблизи \(\ln(C_0/C_t)=0.70\):
Для рисунка 2b
\[ k_{CH}\approx \frac{0.70}{60\ \mathrm{min}} =1.17\times10^{-2}\ \mathrm{min^{-1}} \approx\boxed{1.2\times10^{-2}\ \mathrm{min^{-1}}}. \]
Для рисунка 2a
\[ k_{CD}\approx \frac{0.70}{400\ \mathrm{min}} =1.75\times10^{-3}\ \mathrm{min^{-1}} \approx\boxed{1.8\times10^{-3}\ \mathrm{min^{-1}}}. \]
Вычисляя отношение до округления, получаем
\[ \frac{k_{CH}}{k_{CD}} \approx \frac{0.70/60}{0.70/400} =\frac{400}{60} =\boxed{6.7}. \]
Это графические оценки для эксперимента по окислению при \(20\,^\circ\mathrm{C}\).
2.8 — Лимитирующая стадия
Большой нормальный изотопный эффект, \(k_{CH}/k_{CD}\approx6.7\), указывает на то, что разрыв связи углерод–водород или углерод–дейтерий непосредственно участвует в формировании переходного состояния, определяющего скорость реакции.
В предложенном механизме:
- Стадия (1) представляет собой кислотно-основное равновесие между неорганическими частицами и не затрагивает связь \(\ce{C-H}\) субстрата.
- На стадии (2) образуется эфир хромовой кислоты с сохранением метиновой связи \(\ce{C-H}\).
- На стадии (3) эта связь \(\ce{C-H}\) разрывается при образовании карбонильной группы.
Эфир хромовой кислоты — это гидрохромат(VI) дифенилметила, O=[Cr](=O)(O)OC(c1ccccc1)c1ccccc1. Реакция его элиминирования описывается уравнением с расставленными коэффициентами
\[ \ce{(C6H5)2CH-O-Cr(=O)2-OH + H2O -> (C6H5)2C=O + H3O+ + HCrO3-}. \]
Остальные частицы — вода, O; ион гидроксония, [OH3+]; и гидрогентриоксидохромат(IV), \(\ce{HCrO3^-}\), [O-][Cr](=O)O.
В предложенной реакции элиминирования вода принимает метиновый атом водорода, электроны связи \(\ce{C-H}\) образуют карбонильную \(\pi\)-связь, а связь \(\ce{O-Cr}\) разрывается с переходом её электронной пары к хрому. SMILES для соединений хрома задают формальную связность атомов; они не описывают это перемещение электронов, координационную геометрию или спиновое состояние.
Следовательно, в рамках предложенного механизма следует отметить
\[ \boxed{\text{Стадия (3)}}. \]
Решение проверено по официальному решению.
IChO 2017 · مسألة نظرية 2
التأثير النظائري الحركي (KIE) وطاقة الاهتزاز عند نقطة الصفر (ZPE)
حساب ZPE وKIE
التأثير النظائري الحركي (KIE) ظاهرة ترتبط بتغير ثابت سرعة التفاعل عند استبدال إحدى الذرات بنظيرها. ويمكن استخدام KIE للتحقق مما إذا كانت رابطة معينة مع الهيدروجين تنكسر أثناء التفاعل. ويُستخدم نموذج المهتز التوافقي لتقدير الفرق في السرعة بين تنشيط رابطة \(\ce{C-H}\) وتنشيط رابطة \(\ce{C-D}\) (D – الديوتيريوم).
يُعطى التردد الاهتزازي (\(\nu\)) وفق نموذج المهتز التوافقي بالعلاقة
\[ \nu=\frac{1}{2\pi}\sqrt{\frac{k}{\mu}} \]
حيث \(k\) ثابت القوة و\(\mu\) الكتلة المختزلة.
تُعطى طاقات اهتزاز الجزيء بالعلاقة
\[ E_n=\left(n+\frac{1}{2}\right)h\nu \]
حيث \(n\) عدد الكم الاهتزازي، وقيمه الممكنة هي 0، 1، 2، ... وتُسمى طاقة أدنى مستوى للطاقة الاهتزازية (\(E_n\) عند \(n=0\)) طاقة الاهتزاز عند نقطة الصفر (ZPE).
2.1 احسب الكتلة المختزلة لكل من \(\ce{C-H}\) (\(\mu_{CH}\)) و\(\ce{C-D}\) (\(\mu_{CD}\)) بوحدة الكتلة الذرية.
افترض أن كتلة الديوتيريوم تساوي ضعف كتلة الهيدروجين.
ملاحظة: إذا تعذر على الطالب حساب قيمتي \(\mu_{CH}\) و\(\mu_{CD}\)، فيمكنه استخدام \(\mu_{CH}=1.008\) و\(\mu_{CD}=2.016\) في الأجزاء اللاحقة من السؤال. وليس من الضروري أن تكون القيم المعطاة قريبة من القيم الصحيحة.
2.2 إذا كان ثابت القوة (\(k\)) لاستطالة \(\ce{C-H}\) يساوي ثابت القوة لاستطالة \(\ce{C-D}\)، وكان تردد استطالة \(\ce{C-H}\) يساوي \(2900\ \mathrm{cm^{-1}}\)، فأوجد تردد استطالة \(\ce{C-D}\) المقابل (بوحدة \(\mathrm{cm^{-1}}\)).
2.3 بالاستناد إلى ترددي استطالة \(\ce{C-H}\) و\(\ce{C-D}\) في السؤال 2.2، احسب طاقتي الاهتزاز عند نقطة الصفر (ZPE) لاستطالتي \(\ce{C-H}\) و\(\ce{C-D}\) بوحدة \(\mathrm{kJ\,mol^{-1}}\).
ملاحظة: إذا تعذر على الطالب حساب قيم ZPE في 2.3، فيمكنه استخدام \(ZPE_{CH}=7.23\ \mathrm{kJ\,mol^{-1}}\) و\(ZPE_{CD}=2.15\ \mathrm{kJ\,mol^{-1}}\) في الأجزاء اللاحقة من السؤال. وليس من الضروري أن تكون القيم المعطاة قريبة من القيم الصحيحة.
التأثير النظائري الحركي (KIE)
نظرًا لاختلاف طاقات الاهتزاز عند نقطة الصفر، يُتوقع أن يتفاعل المركب المحتوي على الهيدروجين ونظائره المستبدلة بالديوتيريوم بسرعات مختلفة.
في تفاعلي تفكك رابطتي \(\ce{C-H}\) و\(\ce{C-D}\)، تتساوى طاقتا الحالتين الانتقاليتين، كما تتساوى طاقتا النواتج. وعندئذٍ يتحكم الفرق بين طاقتي ZPE لرابطتي \(\ce{C-H}\) و\(\ce{C-D}\) في التأثير النظائري.
2.4 احسب الفرق في طاقة تفكك الرابطة (BDE) بين رابطة \(\ce{C-D}\) ورابطة \(\ce{C-H}\) (\(BDE_{CD}-BDE_{CH}\)) بوحدة \(\mathrm{kJ\,mol^{-1}}\).
2.5 افترض أن طاقة التنشيط (\(E_a\)) لكسر رابطة \(\ce{C-H}/\ce{C-D}\) تساوي تقريبًا طاقة تفكك الرابطة، وأن معامل أرهينيوس متماثل لكسر رابطتي \(\ce{C-H}\) و\(\ce{C-D}\). أوجد نسبة ثابتي السرعة لكسر رابطتي \(\ce{C-H}/\ce{C-D}\) (\(k_{CH}/k_{CD}\)) عند \(25\,^\circ\mathrm{C}\).
استخدام KIE لدراسة آلية التفاعل
دُرست أكسدة ثنائي فينيل الميثانول غير المستبدل بالديوتيريوم والمستبدل بالديوتيريوم باستخدام فائض من حمض الكروميك.
2.6 ليكن \(C_0\) التركيز الابتدائي لثنائي فينيل الميثانول، سواء غير المستبدل بالديوتيريوم أو المستبدل بالديوتيريوم، و\(C_t\) تركيزه عند الزمن \(t\). أسفرت التجربة عن رسمين بيانيين (الشكل 2a والشكل 2b)، يمكن منهما تحديد ثابت سرعة التفاعل من الرتبة الأولى.
الشكل 2a
الشكل 2b
أي الرسمين ينبغي أن يمثل أكسدة ثنائي فينيل الميثانول غير المستبدل بالديوتيريوم، وأيهما يمثل أكسدة ثنائي فينيل الميثانول المستبدل بالديوتيريوم؟
لكل عبارة، اختر إجابتك بوضع علامة «✓» في أحد المربعين.
أكسدة ثنائي فينيل الميثانول غير المستبدل بالديوتيريوم:
☐ الشكل 2a
☐ الشكل 2b
أكسدة المستبدل بالديوتيريوم
☐ الشكل 2a
☐ الشكل 2b
2.7 حدد \(k_{CH}\) و\(k_{CD}\) (بوحدة \(\mathrm{min^{-1}}\))، والنسبة \(k_{CH}/k_{CD}\) لهذا التفاعل من الرسمين البيانيين في السؤال 2.6.
2.8 اقتُرحت الآلية الآتية:
استنادًا إلى المعلومات الواردة في 2.6 و2.7، أي خطوة ينبغي أن تكون الخطوة المحددة للسرعة؟
اختر إجابتك بوضع علامة «✓» في أحد المربعات المقابلة:
☐ الخطوة (1)
☐ الخطوة (2)
☐ الخطوة (3)
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 2.1: \(\boxed{\mu_{CH}=0.9299\ \mathrm{u},\quad \mu_{CD}=1.726\ \mathrm{u}}\).
- 2.2: \(\boxed{\tilde{\nu}_{CD}=2.13\times10^3\ \mathrm{cm^{-1}}}\).
- 2.3: \(\boxed{ZPE_{CH}=17.35\ \mathrm{kJ\,mol^{-1}},\quad ZPE_{CD}=12.73\ \mathrm{kJ\,mol^{-1}}}\).
- 2.4: \(\boxed{BDE_{CD}-BDE_{CH}=+4.61\ \mathrm{kJ\,mol^{-1}}}\).
- 2.5: \(\boxed{k_{CH}/k_{CD}=6.43}\) عند \(25\,^\circ\mathrm{C}\).
- 2.6: ثنائي فينيل الميثانول غير المستبدل بالديوتيريوم: الشكل 2b. ثنائي فينيل الميثانول المستبدل بالديوتيريوم: الشكل 2a.
- 2.7: \(\boxed{k_{CH}\approx1.2\times10^{-2}\ \mathrm{min^{-1}},\quad k_{CD}\approx1.8\times10^{-3}\ \mathrm{min^{-1}},\quad k_{CH}/k_{CD}\approx6.7}\).
- 2.8: الخطوة (3) هي الخطوة المحددة للسرعة.
الحل
تُستخدم في الحسابات الكتل الذرية القياسية
\[ m_C=12.01\ \mathrm{u},\qquad m_H=1.008\ \mathrm{u},\qquad m_D=2m_H=2.016\ \mathrm{u}, \]
والثوابت
\[ \begin{aligned} h&=6.62607015\times10^{-34}\ \mathrm{J\,s},\\ c&=2.99792458\times10^{10}\ \mathrm{cm\,s^{-1}},\\ N_A&=6.02214076\times10^{23}\ \mathrm{mol^{-1}},\\ R&=8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}}. \end{aligned} \]
يرمز \(\tilde{\nu}=\nu/c\) هنا إلى العدد الموجي الطيفي بوحدة \(\mathrm{cm^{-1}}\).
2.1 — الكتل المختزلة
لذرتين مرتبطتين،
\[ \mu=\frac{m_1m_2}{m_1+m_2}. \]
وعليه،
\[ \mu_{CH} =\frac{(12.01)(1.008)}{12.01+1.008}\ \mathrm{u} =\boxed{0.9299\ \mathrm{u}}, \]
\[ \mu_{CD} =\frac{(12.01)(2.016)}{12.01+2.016}\ \mathrm{u} =\boxed{1.726\ \mathrm{u}}. \]
2.2 — العدد الموجي لاستطالة \(\ce{C-D}\)
عند تساوي ثابتي القوة، يتناسب كل من التردد والعدد الموجي طرديًا مع \(\mu^{-1/2}\). ومن ثم،
\[ \frac{\tilde{\nu}_{CD}}{\tilde{\nu}_{CH}} =\sqrt{\frac{\mu_{CH}}{\mu_{CD}}}. \]
باستخدام الكتل المختزلة دون تقريب،
\[ \tilde{\nu}_{CD} =(2900\ \mathrm{cm^{-1}}) \sqrt{\frac{0.9299493}{1.7262341}} =2128.52\ \mathrm{cm^{-1}}. \]
إذن،
\[ \boxed{\tilde{\nu}_{CD}\approx2.13\times10^3\ \mathrm{cm^{-1}}}. \]
تؤدي زيادة الكتلة المختزلة إلى انخفاض تردد الاستطالة.
2.3 — طاقات الاهتزاز عند نقطة الصفر
عند \(n=0\)، تكون طاقة كل مهتز \(\tfrac12h\nu\). ولذلك تكون طاقة نقطة الصفر المولية
\[ ZPE=\frac12N_Ah\nu=\frac12N_Ahc\tilde{\nu}. \]
عند التعبير عن \(c\) بوحدة \(\mathrm{cm\,s^{-1}}\)،
\[ \frac12N_Ahc =5.9813283\times10^{-3}\ \mathrm{kJ\,cm\,mol^{-1}}. \]
وبالتالي،
\[ ZPE_{CH} =(5.9813283\times10^{-3})(2900) =\boxed{17.35\ \mathrm{kJ\,mol^{-1}}}, \]
\[ ZPE_{CD} =(5.9813283\times10^{-3})(2128.52) =\boxed{12.73\ \mathrm{kJ\,mol^{-1}}}. \]
يُحتفظ بالقيمتين غير المقربتين، \(17.34585\) و\(12.73138\ \mathrm{kJ\,mol^{-1}}\)، لاستخدامهما في الحسابات التالية.
2.4 — الفرق بين طاقتي تفكك الرابطتين
ليكن \(D_e\) فرق الطاقة بين الحد الأدنى لطاقة الوضع للرابطة ونواتج التفكك. وفق الافتراضات المذكورة، تكون قيمة \(D_e\) واحدة لكلا النظيرين. ويبدأ التفكك من الحالة الاهتزازية القاعية، لذا
\[ BDE_{CH}=D_e-ZPE_{CH}, \qquad BDE_{CD}=D_e-ZPE_{CD}. \]
بالطرح نحصل على
\[ \begin{aligned} BDE_{CD}-BDE_{CH} &=ZPE_{CH}-ZPE_{CD}\\ &=17.34585-12.73138\\ &=\boxed{+4.61\ \mathrm{kJ\,mol^{-1}}}. \end{aligned} \]
تتطلب رابطة \(\ce{C-D}\) طاقة أكبر للتفكك لأن حالتها الاهتزازية القاعية تقع عند طاقة أقل.
2.5 — نسبة ثابتي السرعة عند \(25\,^\circ\mathrm{C}\)
معادلة أرهينيوس هي
\[ k=A\exp\left(-\frac{E_a}{RT}\right). \]
عند تساوي المعاملين السابقين للأس،
\[ \frac{k_{CH}}{k_{CD}} =\exp\left(\frac{E_{a,CD}-E_{a,CH}}{RT}\right). \]
باستخدام \(E_a\approx BDE\)، يكون الفرق بين طاقتي التنشيط \(4.61447\ \mathrm{kJ\,mol^{-1}}\). وعند \(T=298.15\ \mathrm{K}\)،
\[ \frac{k_{CH}}{k_{CD}} =\exp\left[ \frac{4.61447\times10^3\ \mathrm{J\,mol^{-1}}} {(8.314462618\ \mathrm{J\,mol^{-1}\,K^{-1}})(298.15\ \mathrm{K})} \right] =\boxed{6.43}. \]
إذن يتنبأ هذا النموذج بأن سرعة كسر رابطة \(\ce{C-H}\) تبلغ نحو \(6.4\) أمثال سرعة كسر رابطة الديوتيريوم.
2.6 — تعيين الرسمين البيانيين
المركبات العضوية هي:
| المركب | SMILES |
|---|---|
| ثنائي فينيل الميثانول غير المستبدل بالديوتيريوم، ويُسمى أيضًا بنزهيدرول | OC(c1ccccc1)c1ccccc1 |
| ثنائي فينيل الميثانول المستبدل بالديوتيريوم عند كربون الميثين | OC([2H])(c1ccccc1)c1ccccc1 |
| البنزوفينون، ناتج الأكسدة | O=C(c1ccccc1)c1ccccc1 |
يرتبط الديوتيريوم بالكربون، كما هو موضح في مخطط التفاعل. ولا تحتوي أي من الركيزتين على مركز مولِّد للتصاوغ الفراغي لأن مجموعتي الفينيل متماثلتان.
في تناقص التركيز وفق حركية من الرتبة الأولى،
\[ -\frac{dC}{dt}=kC, \qquad \ln\left(\frac{C_0}{C_t}\right)=kt. \]
لذلك يساوي ميل كل رسم بياني ثابت سرعته. وبوجود العامل المؤكسد بكمية فائضة، تكون هذه ثوابت سرعة مرصودة من الرتبة الأولى الظاهرية.
يصل الشكل 2b إلى القيمة نفسها من \(\ln(C_0/C_t)\) في زمن أقصر بكثير من الشكل 2a. ولذلك فهو يمثل الركيزة غير المستبدلة بالديوتيريوم، وهي الأسرع تفاعلًا.
الاختيارات في ورقة الإجابة هي:
- ثنائي فينيل الميثانول غير المستبدل بالديوتيريوم: ضع علامة عند الشكل 2b.
- ثنائي فينيل الميثانول المستبدل بالديوتيريوم: ضع علامة عند الشكل 2a.
2.7 — ثوابت السرعة من الرسمين البيانيين
باستخدام نقطة الأصل والنقاط التي يمكن قراءتها بوضوح قرب \(\ln(C_0/C_t)=0.70\):
بالنسبة إلى الشكل 2b،
\[ k_{CH}\approx \frac{0.70}{60\ \mathrm{min}} =1.17\times10^{-2}\ \mathrm{min^{-1}} \approx\boxed{1.2\times10^{-2}\ \mathrm{min^{-1}}}. \]
بالنسبة إلى الشكل 2a،
\[ k_{CD}\approx \frac{0.70}{400\ \mathrm{min}} =1.75\times10^{-3}\ \mathrm{min^{-1}} \approx\boxed{1.8\times10^{-3}\ \mathrm{min^{-1}}}. \]
بأخذ النسبة قبل التقريب،
\[ \frac{k_{CH}}{k_{CD}} \approx \frac{0.70/60}{0.70/400} =\frac{400}{60} =\boxed{6.7}. \]
هذه تقديرات بيانية لتجربة الأكسدة عند \(20\,^\circ\mathrm{C}\).
2.8 — الخطوة المحددة للسرعة
يشير التأثير النظائري العادي الكبير، \(k_{CH}/k_{CD}\approx6.7\)، إلى أن كسر رابطة الكربون–الهيدروجين أو الكربون–الديوتيريوم يسهم مباشرة في الحالة الانتقالية المتحكمة في السرعة.
في الآلية المقترحة:
- الخطوة (1) اتزان حمض–قاعدة غير عضوي، ولا تتضمن أي رابطة \(\ce{C-H}\) في الركيزة.
- الخطوة (2) تكوِّن إستر الكرومات مع الإبقاء على رابطة \(\ce{C-H}\) في مجموعة الميثين.
- الخطوة (3) تكسر رابطة \(\ce{C-H}\) تلك بالتزامن مع تكوّن مجموعة الكربونيل.
إستر الكرومات هو هيدروجين كرومات(VI) ثنائي فينيل الميثيل، O=[Cr](=O)(O)OC(c1ccccc1)c1ccccc1. ويُمثَّل تفاعل الحذف الذي يخضع له بالمعادلة الموزونة
\[ \ce{(C6H5)2CH-O-Cr(=O)2-OH + H2O -> (C6H5)2C=O + H3O+ + HCrO3-}. \]
الأنواع الكيميائية الإضافية هي الماء، O؛ والهيدرونيوم، [OH3+]؛ وهيدروجين ثلاثي أوكسيدوكرومات(IV)، \(\ce{HCrO3^-}\)، [O-][Cr](=O)O.
في تفاعل الحذف المقترح، يستقبل الماء هيدروجين الميثين، وتكوِّن إلكترونات رابطة \(\ce{C-H}\) رابطة \(\pi\) لمجموعة الكربونيل، وتنكسر رابطة \(\ce{O-Cr}\) مع انتقال زوجها الإلكتروني نحو الكروم. وتحدد صيغ SMILES الخاصة بالكروم الترابط الشكلي بين الذرات؛ وهي لا ترمز إلى تدفق الإلكترونات هذا، ولا إلى هندسة التناسق أو حالة اللف المغزلي.
وعليه، ضمن الآلية المقترحة، ضع علامة عند
\[ \boxed{\text{الخطوة (3)}}. \]
تمت مراجعة الحل بمقارنته بالحل الرسمي.