IChO 1998 · Theory problem 4
Molecular orbitals of ozone and the Walsh diagram
When two hydrogen atoms come together, the 1s atomic orbitals combine to form bonding and anti-bonding molecular orbitals:
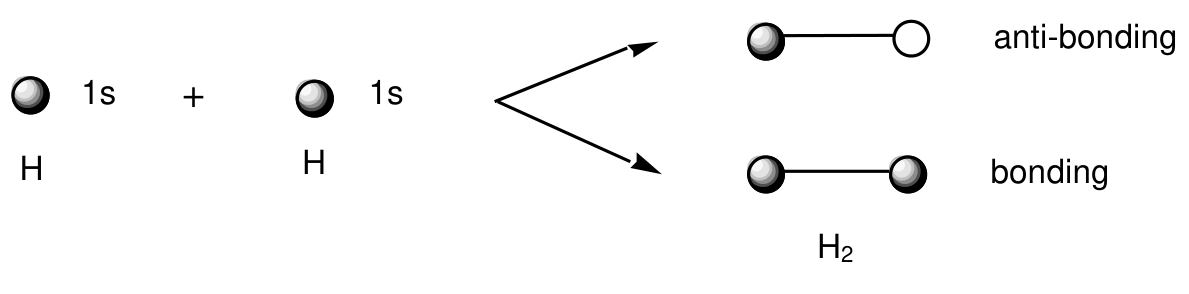
In a similar way, we may combine the atomic orbitals of more complicated atoms to form molecular orbitals, taking into account the symmetry of the molecule.
Consider the ozone molecule, \(\ce{O3}\), which is shaped like an Australian boomerang. We can arrange the oxygens as follows (in the \(yz\) plane) and assume that there are \(1s\), \(2s\), \(2p_x\), \(2p_y\) and \(2p_z\) orbitals on each atom.
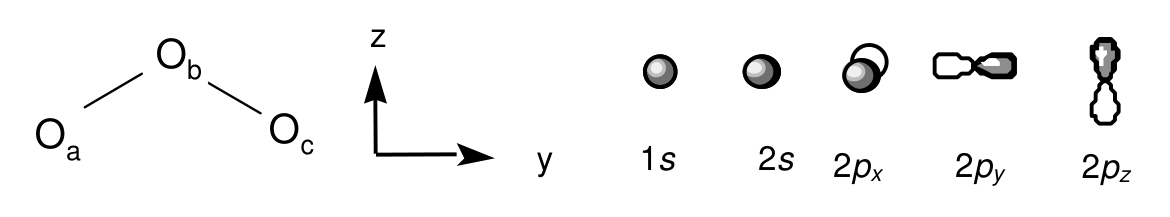
The atoms \(\ce{O}_{a}\) and \(\ce{O}_{c}\) are "related by symmetry" and the 1s orbitals on these atoms form symmetric and anti-symmetric combinations:
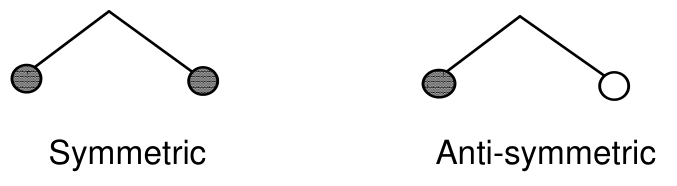
In this molecule the 1s atomic orbital on \(\ce{O}_{b}\) is classified as symmetric. It can combine with the symmetric combination of \(\ce{O}_{a}\) and \(\ce{O}_{c}\) given above (but not with the anti-symmetric combination) to form bonding and anti-bonding molecular orbitals. The anti-symmetric combination is non-bonding. The final three molecular orbitals are:
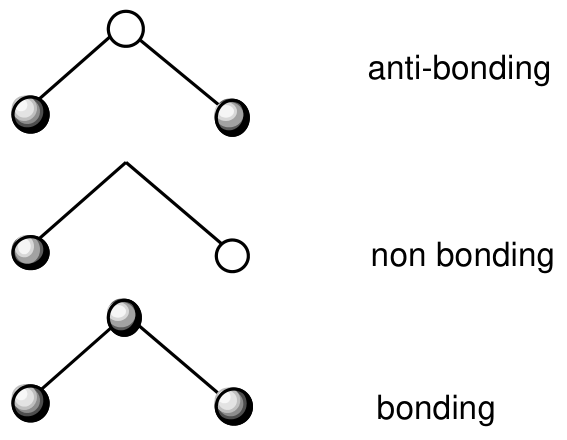
4.1 On the answer sheet, use a similar approach to construct the molecular orbitals arising from the separate interaction of the \(2s\), \(2p_x\), \(2p_y\), and \(2p_z\) atomic orbitals. (Remember to form the symmetric and anti-symmetric combinations of \(\ce{O}_{a}\) and \(\ce{O}_{c}\) first.)
We may now rearrange these molecular orbitals in order of increasing energy. This can be generalised to other triatomic molecules. The energy of these orbitals is different in a bent triatomic molecule (like ozone) compared to a linear molecule (like carbon dioxide). The variation in orbital energy may be represented in a "Walsh diagram" for \(\ce{XY2}\) molecules as shown on the answer sheet. It shows a plot of the energy of each orbital versus the \(\ce{Y-X-Y}\) bond angle. The orbitals have been given labels which we call “symmetry labels”.
The \(6a_1\) orbital referred to in the Walsh diagram is shown below.
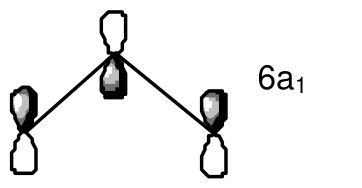
4.2 Why does the energy of the \(6a_1\) orbital increase so rapidly as the bond angle changes from \(90^\circ\) to \(180^\circ\)?
Only occupied molecular orbitals affect the geometry, and a doubly occupied orbital has more influence than a singly occupied orbital. For example, \(\ce{O3}\) has 24 electrons and so at a bond angle of \(135^\circ\) the orbitals are doubly occupied up to \(6a_1\). Thus, the lowest-energy geometry of ozone (taking into account steric repulsion and the contrasting energy behaviour of the \(4b_2\), \(1a_2\) and \(6a_1\) orbitals) is probably towards the left of the Walsh diagram, which is consistent with the observed bond angle of \(116^\circ\).
4.3 At a bond angle of \(135^\circ\), what are the highest occupied orbitals for the molecules \(\ce{BO2}\), \(\ce{CO2}\), \(\ce{NO2}\) and \(\ce{FO2}\)?
4.4 The bond angles of \(\ce{BO2}\), \(\ce{CO2}\) and \(\ce{O3}\) are known experimentally to be \(180^\circ\), \(180^\circ\) and \(116^\circ\), respectively. Use the Walsh diagram on the answer sheet to predict whether \(\ce{NO2}\) and \(\ce{FO2}\) are more or less bent than \(\ce{O3}\).
Official English text of the problem.
Answers
- 4.1: Each atomic-orbital set gives three molecular orbitals, making 12 orbitals. With coefficient signs listed in the order \((a,b,c)\), the bonding, non-bonding and anti-bonding patterns in the bent sketch are:
- \(2s\) and \(2p_x\): \((+,+,+)\), \((+,0,-)\), \((+,-,+)\).
- \(2p_y\) and \(2p_z\): \((+,-,+)\), \((+,0,-)\), \((+,+,+)\).
These describe ozone, \(\ce{O3}\), [O-][O+]=O. The \(2p_z\) overlap character changes upon straightening.
-
4.2: The matching, facing lobes in \(6a_1\) lose their bonding overlap as the angle opens. At \(180^\circ\), adjacent \(2p_z\) orbitals overlap sideways with opposite phases, producing an anti-bonding interaction and a much higher energy.
-
4.3: At \(135^\circ\), the highest occupied orbitals are:
- Boron dioxide, \(\ce{BO2}\),
O=B[O]: \(4b_2\), singly occupied. - Carbon dioxide, \(\ce{CO2}\),
O=C=O: \(4b_2\), doubly occupied. - Nitrogen dioxide, \(\ce{NO2}\),
[O-][N+]=O: \(6a_1\), singly occupied. -
Fluorine dioxide in the question’s \(\ce{O-F-O}\) model, \(\ce{FO2}\),
[O-][F+][O]: \(2b_1\), singly occupied. -
4.4: Nitrogen dioxide is predicted to be less bent than ozone, with an angle greater than \(116^\circ\). Fluorine dioxide in the stated model is predicted to be more bent, with an angle less than \(116^\circ\).
Solution
The SMILES above specify connectivity and representative localized electronic structures. They do not show molecular-orbital phases, resonance delocalization or bond angles. In particular, the fluorine dioxide representation follows the central-fluorine \(\ce{O-F-O}\) arrangement implicit in the question’s \(\ce{XY2}\) model.
4.1 — Constructing the molecular orbitals
Let \(\phi_{a,q}\), \(\phi_{b,q}\) and \(\phi_{c,q}\) denote the atomic orbitals of type \(q\) on the three atoms. Use the same global axes on every atom: the positive lobe of a \(p_q\) orbital points along \(+q\).
First form the two terminal-atom combinations, without specifying normalization:
\[ T_q^+=\phi_{a,q}+\phi_{c,q}, \qquad T_q^-=\phi_{a,q}-\phi_{c,q}. \]
Consider reflection in the \(xz\) plane, which exchanges the terminal atoms.
- For \(2s\), \(2p_x\) and \(2p_z\), this reflection does not reverse the individual orbital’s phase. Thus \(T_q^+\) is symmetric and \(T_q^-\) is anti-symmetric.
- For \(2p_y\), reflection reverses the orbital’s phase because \(y\) changes sign. Consequently, \(T_y^+\) is anti-symmetric and \(T_y^-\) is symmetric.
The central \(2p_y\) orbital is also anti-symmetric under this reflection. The other three central orbitals are symmetric. Therefore, in every set, \(T_q^+\) has the symmetry needed to interact with the corresponding central orbital.
For completeness, their full symmetry labels in the stated coordinate system are:
| Atomic-orbital set | Terminal sum \(T_q^+\) | Terminal difference \(T_q^-\) | Central orbital |
|---|---|---|---|
| \(2s\) | \(a_1\) | \(b_2\) | \(a_1\) |
| \(2p_x\) | \(b_1\) | \(a_2\) | \(b_1\) |
| \(2p_y\) | \(b_2\) | \(a_1\) | \(b_2\) |
| \(2p_z\) | \(a_1\) | \(b_2\) | \(a_1\) |
Combining \(T_q^+\) with the central orbital in its two possible relative phases produces two molecular orbitals. The terminal difference \(T_q^-\) has zero central contribution and is non-bonding in the separate-interaction construction requested.
The required drawings can be specified by the following phase patterns. The signs refer to whole atomic-orbital coefficients, in the order \((a,b,c)\); they do not prescribe their magnitudes.
| Atomic-orbital set | Bonding pattern in the bent sketch | Non-bonding pattern | Anti-bonding pattern in the bent sketch |
|---|---|---|---|
| \(2s\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_x\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_y\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
| \(2p_z\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
To draw these precisely:
- \(2s\): Use three spheres of the same phase for the bonding orbital. Reverse the central sphere for the anti-bonding orbital.
- \(2p_x\): Draw all three orbitals perpendicular to the molecular plane. Corresponding lobes on the same side of the plane have the same phase in the bonding orbital. Reverse the central orbital for the anti-bonding orbital.
- \(2p_y\): Draw horizontal \(p\) orbitals. Reverse the central orbital relative to the terminal orbitals so that the lobes facing one another along both bonds have matching phases.
- \(2p_z\): Draw vertical \(p\) orbitals. In the bent bonding arrangement, the central downward lobe and both terminal upward lobes have the same phase. This is the phase arrangement illustrated for \(6a_1\).
For every non-bonding drawing, omit the central orbital and give the two terminal orbitals opposite coefficient signs. Reversing every sign in any drawing leaves the physical orbital unchanged.
Thus,
\[ 4\text{ atomic-orbital sets}\times3\text{ molecular orbitals per set} =\boxed{12\text{ molecular orbitals}}. \]
The bonding descriptions for \(2p_z\) refer to the bent geometry; they do not remain valid unchanged as the molecule becomes linear.
4.2 — Why \(6a_1\) rises rapidly in energy
In the illustrated \(6a_1\) orbital, the terminal \(2p_z\) orbitals have the same coefficient sign, while the central orbital has the opposite sign:
\[ \psi_{6a_1}\sim \phi_{a,z}-\lambda\phi_{b,z}+\phi_{c,z}, \qquad \lambda>0. \]
In the bent geometry, the central downward lobe faces the terminal upward lobes, and those facing lobes have matching phases. This gives a bonding contribution.
If the bond angle is \(\theta\), the magnitude of the projection of a bond direction onto the \(z\) axis is
\[ \cos\!\left(\frac{\theta}{2}\right). \]
As \(\theta\) increases towards \(180^\circ\), this projection falls to zero: the favourable end-on component of the overlap disappears.
At \(180^\circ\), the atoms lie along the \(y\) direction. Their \(2p_z\) orbitals are then parallel and overlap sideways. Because the central orbital has the opposite coefficient sign from the terminal orbitals, adjacent lobes overlap out of phase. The interaction is now \(\pi\)-anti-bonding.
The combination of losing bonding overlap and developing anti-bonding overlap explains the rapid increase in energy.
4.3 — Highest occupied orbitals at \(135^\circ\)
Each neutral molecule contains
\[ N_e=Z_X+2Z_{\mathrm O}, \]
where \(Z_{\mathrm O}=8\).
In the Walsh diagram of the answer sheet, the frontier orbitals at 135° are ordered
\[ 1a_2<4b_2<6a_1<2b_1. \]
The problem states that ozone’s 24 electrons doubly occupy all orbitals through \(6a_1\). Therefore, the successive frontier levels accommodate:
| Orbital | Electrons entering this level |
|---|---|
| \(1a_2\) | 19th and 20th |
| \(4b_2\) | 21st and 22nd |
| \(6a_1\) | 23rd and 24th |
| \(2b_1\) | 25th and 26th |
Filling these levels gives:
| Molecule | Total electrons | Highest occupied orbital | Occupancy of that orbital |
|---|---|---|---|
| \(\ce{BO2}\) | \(5+2(8)=21\) | \(4b_2\) | 1 |
| \(\ce{CO2}\) | \(6+2(8)=22\) | \(4b_2\) | 2 |
| \(\ce{NO2}\) | \(7+2(8)=23\) | \(6a_1\) | 1 |
| \(\ce{FO2}\) | \(9+2(8)=25\) | \(2b_1\) | 1 |
For the odd-electron species, the highest occupied orbital is also the singly occupied molecular orbital.
4.4 — Comparing the bending with ozone
The Walsh argument compares how the energies of the occupied orbitals change with angle, weighted by their occupancies.
Nitrogen dioxide: Relative to ozone, it has one fewer electron in \(6a_1\). Since \(6a_1\) is strongly stabilized by bending, single occupation provides a weaker preference for bending than double occupation. The competing preference of other occupied orbitals for a larger angle therefore has greater relative influence.
Hence,
\[ \boxed{\theta(\ce{NO2})>116^\circ: \quad \text{nitrogen dioxide is less bent than ozone}.} \]
Fluorine dioxide: It retains the doubly occupied \(6a_1\) orbital and adds one electron to \(2b_1\).
The \(2b_1\) orbital is the anti-bonding combination of the out-of-plane \(2p_x\) orbitals:
\[ \psi_{2b_1}\sim \phi_{a,x}-\mu\phi_{b,x}+\phi_{c,x}, \qquad \mu>0. \]
Although its central–terminal interactions are anti-bonding, its two terminal orbitals have the same phase. For fixed central–terminal distance \(r\), the terminal separation is
\[ d_{ac}=2r\sin\!\left(\frac{\theta}{2}\right). \]
Bending decreases \(d_{ac}\), strengthening the favourable interaction between the same-phase terminal lobes. Thus \(2b_1\) gains stabilization on bending. Occupying it adds a further preference for a smaller angle.
The qualitative prediction is therefore
\[ \boxed{\theta(\ce{FO2})<116^\circ: \quad \text{fluorine dioxide is more bent than ozone}.} \]
The solution was checked against the official solution.
IChO 1998 · Theorieaufgabe 4
Molekülorbitale von Ozon und das Walsh-Diagramm
Wenn sich zwei Wasserstoffatome einander nähern, kombinieren ihre 1s-Atomorbitale zu bindenden und antibindenden Molekülorbitalen:
Auf ähnliche Weise können wir die Atomorbitale komplexerer Atome unter Berücksichtigung der Symmetrie des Moleküls zu Molekülorbitalen kombinieren.
Betrachten Sie das Ozonmolekül, \(\ce{O3}\), das die Form eines australischen Bumerangs hat. Wir können die Sauerstoffatome wie folgt (in der \(yz\)-Ebene) anordnen und annehmen, dass an jedem Atom \(1s\)-, \(2s\)-, \(2p_x\)-, \(2p_y\)- und \(2p_z\)-Orbitale vorhanden sind.
Die Atome \(\ce{O}_{a}\) und \(\ce{O}_{c}\) sind „durch Symmetrie miteinander verknüpft“, und die 1s-Orbitale an diesen Atomen bilden symmetrische und antisymmetrische Kombinationen:
In diesem Molekül wird das 1s-Atomorbital an \(\ce{O}_{b}\) als symmetrisch eingestuft. Es kann mit der oben angegebenen symmetrischen Kombination von \(\ce{O}_{a}\) und \(\ce{O}_{c}\) (aber nicht mit der antisymmetrischen Kombination) zu bindenden und antibindenden Molekülorbitalen kombinieren. Die antisymmetrische Kombination ist nichtbindend. Die drei resultierenden Molekülorbitale sind:
4.1 Konstruieren Sie auf dem Antwortblatt mit einem ähnlichen Vorgehen die Molekülorbitale, die aus der jeweils getrennten Wechselwirkung der \(2s\)-, \(2p_x\)-, \(2p_y\)- und \(2p_z\)-Atomorbitale entstehen. (Denken Sie daran, zuerst die symmetrischen und antisymmetrischen Kombinationen von \(\ce{O}_{a}\) und \(\ce{O}_{c}\) zu bilden.)
Wir können diese Molekülorbitale nun nach zunehmender Energie ordnen. Dies lässt sich auf andere dreiatomige Moleküle verallgemeinern. Die Energie dieser Orbitale ist in einem gewinkelten dreiatomigen Molekül (wie Ozon) anders als in einem linearen Molekül (wie Kohlenstoffdioxid). Die Änderung der Orbitalenergie kann in einem „Walsh-Diagramm“ für \(\ce{XY2}\)-Moleküle dargestellt werden, wie auf dem Antwortblatt gezeigt. Darin ist die Energie jedes Orbitals gegen den \(\ce{Y-X-Y}\)-Bindungswinkel aufgetragen. Die Orbitale sind mit Bezeichnungen versehen, die wir „Symmetriebezeichnungen“ nennen.
Das im Walsh-Diagramm angegebene \(6a_1\)-Orbital ist unten dargestellt.
4.2 Warum steigt die Energie des \(6a_1\)-Orbitals so rasch an, wenn sich der Bindungswinkel von \(90^\circ\) auf \(180^\circ\) ändert?
Nur besetzte Molekülorbitale beeinflussen die Geometrie, und ein doppelt besetztes Orbital hat einen größeren Einfluss als ein einfach besetztes Orbital. Beispielsweise besitzt \(\ce{O3}\) 24 Elektronen, sodass bei einem Bindungswinkel von \(135^\circ\) die Orbitale bis einschließlich \(6a_1\) doppelt besetzt sind. Daher liegt die energieärmste Geometrie von Ozon (unter Berücksichtigung der sterischen Abstoßung und der gegenläufigen Energieverläufe der Orbitale \(4b_2\), \(1a_2\) und \(6a_1\)) wahrscheinlich eher auf der linken Seite des Walsh-Diagramms, was mit dem beobachteten Bindungswinkel von \(116^\circ\) übereinstimmt.
4.3 Welche Orbitale sind bei einem Bindungswinkel von \(135^\circ\) die höchsten besetzten Orbitale der Moleküle \(\ce{BO2}\), \(\ce{CO2}\), \(\ce{NO2}\) und \(\ce{FO2}\)?
4.4 Die Bindungswinkel von \(\ce{BO2}\), \(\ce{CO2}\) und \(\ce{O3}\) sind experimentell als \(180^\circ\), \(180^\circ\) bzw. \(116^\circ\) bekannt. Sagen Sie mithilfe des Walsh-Diagramms auf dem Antwortblatt voraus, ob \(\ce{NO2}\) und \(\ce{FO2}\) stärker oder schwächer gewinkelt sind als \(\ce{O3}\).
Aufgabentext aus dem offiziellen englischen Text übersetzt.
Antworten
- 4.1: Jeder Satz von Atomorbitalen ergibt drei Molekülorbitale, also insgesamt 12 Orbitale. Wenn die Vorzeichen der Koeffizienten in der Reihenfolge \((a,b,c)\) angegeben werden, lauten die bindenden, nichtbindenden und antibindenden Muster in der Skizze der gewinkelten Geometrie:
- \(2s\) und \(2p_x\): \((+,+,+)\), \((+,0,-)\), \((+,-,+)\).
- \(2p_y\) und \(2p_z\): \((+,-,+)\), \((+,0,-)\), \((+,+,+)\).
Diese beschreiben Ozon, \(\ce{O3}\), [O-][O+]=O. Der Überlappungscharakter der \(2p_z\)-Orbitale ändert sich beim Übergang zur linearen Geometrie.
-
4.2: Die einander zugewandten, gleichphasigen Orbitallappen in \(6a_1\) verlieren ihre bindende Überlappung, wenn sich der Winkel vergrößert. Bei \(180^\circ\) überlappen benachbarte \(2p_z\)-Orbitale seitlich mit entgegengesetzten Phasen, wodurch eine antibindende Wechselwirkung und eine wesentlich höhere Energie entstehen.
-
4.3: Bei \(135^\circ\) sind die höchsten besetzten Orbitale:
- Bordioxid, \(\ce{BO2}\),
O=B[O]: \(4b_2\), einfach besetzt. - Kohlenstoffdioxid, \(\ce{CO2}\),
O=C=O: \(4b_2\), doppelt besetzt. - Stickstoffdioxid, \(\ce{NO2}\),
[O-][N+]=O: \(6a_1\), einfach besetzt. -
Fluordioxid im \(\ce{O-F-O}\)-Modell der Aufgabenstellung, \(\ce{FO2}\),
[O-][F+][O]: \(2b_1\), einfach besetzt. -
4.4: Für Stickstoffdioxid wird vorausgesagt, dass es schwächer gewinkelt ist als Ozon, mit einem Winkel größer als \(116^\circ\). Für Fluordioxid im angegebenen Modell wird vorausgesagt, dass es stärker gewinkelt ist, mit einem Winkel kleiner als \(116^\circ\).
Lösung
Die obigen SMILES geben die Konnektivität und repräsentative lokalisierte Elektronenstrukturen an. Sie zeigen weder die Phasen der Molekülorbitale noch die mesomere Delokalisierung oder die Bindungswinkel. Insbesondere folgt die Darstellung von Fluordioxid der \(\ce{O-F-O}\)-Anordnung mit zentralem Fluoratom, die dem \(\ce{XY2}\)-Modell der Aufgabenstellung implizit zugrunde liegt.
4.1 — Konstruktion der Molekülorbitale
Es seien \(\phi_{a,q}\), \(\phi_{b,q}\) und \(\phi_{c,q}\) die Atomorbitale des Typs \(q\) an den drei Atomen. Verwenden Sie an jedem Atom dieselben globalen Achsen: Der positive Lappen eines \(p_q\)-Orbitals zeigt in Richtung \(+q\).
Bilden Sie zunächst die beiden Kombinationen der endständigen Atome, ohne die Normierung festzulegen:
\[ T_q^+=\phi_{a,q}+\phi_{c,q}, \qquad T_q^-=\phi_{a,q}-\phi_{c,q}. \]
Betrachten Sie die Spiegelung an der \(xz\)-Ebene, welche die endständigen Atome vertauscht.
- Für \(2s\), \(2p_x\) und \(2p_z\) kehrt diese Spiegelung die Phase des einzelnen Orbitals nicht um. Daher ist \(T_q^+\) symmetrisch und \(T_q^-\) antisymmetrisch.
- Für \(2p_y\) kehrt die Spiegelung die Phase des Orbitals um, weil \(y\) das Vorzeichen wechselt. Folglich ist \(T_y^+\) antisymmetrisch und \(T_y^-\) symmetrisch.
Das zentrale \(2p_y\)-Orbital ist bezüglich dieser Spiegelung ebenfalls antisymmetrisch. Die anderen drei zentralen Orbitale sind symmetrisch. Daher besitzt \(T_q^+\) in jedem Satz die für die Wechselwirkung mit dem entsprechenden zentralen Orbital erforderliche Symmetrie.
Der Vollständigkeit halber lauten ihre vollständigen Symmetriebezeichnungen im angegebenen Koordinatensystem:
| Satz von Atomorbitalen | Summe der endständigen Orbitale \(T_q^+\) | Differenz der endständigen Orbitale \(T_q^-\) | Zentrales Orbital |
|---|---|---|---|
| \(2s\) | \(a_1\) | \(b_2\) | \(a_1\) |
| \(2p_x\) | \(b_1\) | \(a_2\) | \(b_1\) |
| \(2p_y\) | \(b_2\) | \(a_1\) | \(b_2\) |
| \(2p_z\) | \(a_1\) | \(b_2\) | \(a_1\) |
Die Kombination von \(T_q^+\) mit dem zentralen Orbital in den beiden möglichen relativen Phasen ergibt zwei Molekülorbitale. Die Differenz der endständigen Orbitale \(T_q^-\) hat keinen zentralen Beitrag und ist bei der geforderten Konstruktion mit getrennt betrachteten Wechselwirkungen nichtbindend.
Die geforderten Zeichnungen lassen sich durch die folgenden Phasenmuster angeben. Die Vorzeichen beziehen sich auf die Koeffizienten der gesamten Atomorbitale in der Reihenfolge \((a,b,c)\); sie legen deren Beträge nicht fest.
| Satz von Atomorbitalen | Bindendes Muster in der Skizze der gewinkelten Geometrie | Nichtbindendes Muster | Antibindendes Muster in der Skizze der gewinkelten Geometrie |
|---|---|---|---|
| \(2s\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_x\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_y\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
| \(2p_z\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
Für eine präzise Zeichnung gehen Sie wie folgt vor:
- \(2s\): Verwenden Sie für das bindende Orbital drei Kugeln mit derselben Phase. Kehren Sie für das antibindende Orbital die Phase der zentralen Kugel um.
- \(2p_x\): Zeichnen Sie alle drei Orbitale senkrecht zur Molekülebene. Entsprechende Lappen auf derselben Seite der Ebene haben im bindenden Orbital dieselbe Phase. Kehren Sie für das antibindende Orbital die Phase des zentralen Orbitals um.
- \(2p_y\): Zeichnen Sie horizontale \(p\)-Orbitale. Kehren Sie die Phase des zentralen Orbitals gegenüber den endständigen Orbitalen um, sodass die einander entlang beider Bindungen zugewandten Lappen gleiche Phasen haben.
- \(2p_z\): Zeichnen Sie vertikale \(p\)-Orbitale. In der gewinkelten bindenden Anordnung haben der nach unten gerichtete zentrale Lappen und die beiden nach oben gerichteten endständigen Lappen dieselbe Phase. Dies ist die für \(6a_1\) dargestellte Phasenanordnung.
Lassen Sie in jeder Zeichnung eines nichtbindenden Orbitals das zentrale Orbital weg und geben Sie den beiden endständigen Orbitalen entgegengesetzte Koeffizientenvorzeichen. Wenn in einer Zeichnung alle Vorzeichen umgekehrt werden, bleibt das physikalische Orbital unverändert.
Somit gilt:
\[ 4\text{ Sätze von Atomorbitalen}\times3\text{ Molekülorbitale pro Satz} =\boxed{12\text{ Molekülorbitale}}. \]
Die Beschreibungen des bindenden Charakters für \(2p_z\) beziehen sich auf die gewinkelte Geometrie; sie bleiben beim Übergang des Moleküls zur linearen Geometrie nicht unverändert gültig.
4.2 — Warum die Energie von \(6a_1\) rasch ansteigt
Im dargestellten \(6a_1\)-Orbital haben die endständigen \(2p_z\)-Orbitale dasselbe Koeffizientenvorzeichen, während das zentrale Orbital das entgegengesetzte Vorzeichen hat:
\[ \psi_{6a_1}\sim \phi_{a,z}-\lambda\phi_{b,z}+\phi_{c,z}, \qquad \lambda>0. \]
In der gewinkelten Geometrie ist der nach unten gerichtete zentrale Lappen den nach oben gerichteten endständigen Lappen zugewandt, und diese einander zugewandten Lappen haben gleiche Phasen. Dies ergibt einen bindenden Beitrag.
Wenn der Bindungswinkel \(\theta\) beträgt, ist der Betrag der Projektion einer Bindungsrichtung auf die \(z\)-Achse
\[ \cos\!\left(\frac{\theta}{2}\right). \]
Wenn \(\theta\) gegen \(180^\circ\) zunimmt, fällt diese Projektion auf null: Die energetisch günstige frontale Komponente der Überlappung verschwindet.
Bei \(180^\circ\) liegen die Atome entlang der \(y\)-Richtung. Ihre \(2p_z\)-Orbitale sind dann parallel und überlappen seitlich. Da das zentrale Orbital das entgegengesetzte Koeffizientenvorzeichen zu den endständigen Orbitalen hat, überlappen benachbarte Lappen gegenphasig. Die Wechselwirkung ist nun \(\pi\)-antibindend.
Die Kombination aus dem Verlust bindender Überlappung und dem Entstehen antibindender Überlappung erklärt den raschen Energieanstieg.
4.3 — Höchste besetzte Orbitale bei \(135^\circ\)
Jedes neutrale Molekül enthält
\[ N_e=Z_X+2Z_{\mathrm O}, \]
wobei \(Z_{\mathrm O}=8\) gilt.
Im Walsh-Diagramm des Antwortblatts sind die Grenzorbitale bei 135° wie folgt angeordnet:
\[ 1a_2<4b_2<6a_1<2b_1. \]
Die Aufgabenstellung gibt an, dass die 24 Elektronen des Ozons alle Orbitale bis einschließlich \(6a_1\) doppelt besetzen. Daher nehmen die aufeinanderfolgenden Grenzniveaus folgende Elektronen auf:
| Orbital | Elektronen, die dieses Niveau besetzen |
|---|---|
| \(1a_2\) | 19. und 20. |
| \(4b_2\) | 21. und 22. |
| \(6a_1\) | 23. und 24. |
| \(2b_1\) | 25. und 26. |
Die Besetzung dieser Niveaus ergibt:
| Molekül | Gesamtelektronenzahl | Höchstes besetztes Orbital | Besetzung dieses Orbitals |
|---|---|---|---|
| \(\ce{BO2}\) | \(5+2(8)=21\) | \(4b_2\) | 1 |
| \(\ce{CO2}\) | \(6+2(8)=22\) | \(4b_2\) | 2 |
| \(\ce{NO2}\) | \(7+2(8)=23\) | \(6a_1\) | 1 |
| \(\ce{FO2}\) | \(9+2(8)=25\) | \(2b_1\) | 1 |
Bei den Spezies mit ungerader Elektronenzahl ist das höchste besetzte Orbital zugleich das einfach besetzte Molekülorbital.
4.4 — Vergleich der Winkelung mit Ozon
Die Walsh-Argumentation vergleicht, wie sich die Energien der besetzten Orbitale mit dem Winkel ändern, gewichtet mit ihren Besetzungszahlen.
Stickstoffdioxid: Im Vergleich zu Ozon besitzt es ein Elektron weniger in \(6a_1\). Da \(6a_1\) durch die Winkelung stark stabilisiert wird, bewirkt die einfache Besetzung eine schwächere Bevorzugung der Winkelung als die doppelte Besetzung. Die konkurrierende Bevorzugung eines größeren Winkels durch andere besetzte Orbitale hat daher einen größeren relativen Einfluss.
Daraus folgt:
\[ \boxed{\theta(\ce{NO2})>116^\circ: \quad \text{Stickstoffdioxid ist schwächer gewinkelt als Ozon}.} \]
Fluordioxid: Es behält das doppelt besetzte \(6a_1\)-Orbital bei und besitzt ein zusätzliches Elektron in \(2b_1\).
Das \(2b_1\)-Orbital ist die antibindende Kombination der senkrecht zur Molekülebene stehenden \(2p_x\)-Orbitale:
\[ \psi_{2b_1}\sim \phi_{a,x}-\mu\phi_{b,x}+\phi_{c,x}, \qquad \mu>0. \]
Obwohl seine Wechselwirkungen zwischen dem zentralen und den endständigen Atomen antibindend sind, haben seine beiden endständigen Orbitale dieselbe Phase. Bei festem Abstand \(r\) zwischen dem zentralen und den endständigen Atomen beträgt der Abstand zwischen den endständigen Atomen
\[ d_{ac}=2r\sin\!\left(\frac{\theta}{2}\right). \]
Durch die Winkelung nimmt \(d_{ac}\) ab, wodurch die energetisch günstige Wechselwirkung zwischen den gleichphasigen endständigen Lappen verstärkt wird. Somit wird \(2b_1\) durch die Winkelung stabilisiert. Seine Besetzung bewirkt eine zusätzliche Bevorzugung eines kleineren Winkels.
Die qualitative Vorhersage lautet daher
\[ \boxed{\theta(\ce{FO2})<116^\circ: \quad \text{Fluordioxid ist stärker gewinkelt als Ozon}.} \]
Die Lösung wurde mit der offiziellen Lösung abgeglichen.
IChO 1998 · Teori sorusu 4
Ozonun moleküler orbitalleri ve Walsh diyagramı
İki hidrojen atomu bir araya geldiğinde, 1s atomik orbitalleri birleşerek bağ yapan ve karşıt bağ yapan moleküler orbitalleri oluşturur:
Benzer biçimde, molekülün simetrisini dikkate alarak daha karmaşık atomların atomik orbitallerini birleştirip moleküler orbitaller oluşturabiliriz.
Avustralya bumerangı biçimindeki ozon molekülünü, \(\ce{O3}\), ele alalım. Oksijen atomlarını aşağıdaki gibi (\(yz\) düzleminde) yerleştirebilir ve her atomda \(1s\), \(2s\), \(2p_x\), \(2p_y\) ve \(2p_z\) orbitallerinin bulunduğunu varsayabiliriz.
\(\ce{O}_{a}\) ve \(\ce{O}_{c}\) atomları "simetri yoluyla birbiriyle ilişkilidir" ve bu atomlardaki 1s orbitalleri simetrik ve antisimetrik birleşimler oluşturur:
Bu molekülde, \(\ce{O}_{b}\) üzerindeki 1s atomik orbitali simetrik olarak sınıflandırılır. Bu orbital, yukarıda verilen \(\ce{O}_{a}\) ve \(\ce{O}_{c}\) orbitallerinin simetrik birleşimiyle (ancak antisimetrik birleşimiyle değil) birleşerek bağ yapan ve karşıt bağ yapan moleküler orbitalleri oluşturabilir. Antisimetrik birleşim bağ yapmayandır. Sonuçta elde edilen üç moleküler orbital şunlardır:
4.1 Cevap kâğıdında benzer bir yaklaşım kullanarak \(2s\), \(2p_x\), \(2p_y\) ve \(2p_z\) atomik orbitallerinin ayrı ayrı etkileşiminden doğan moleküler orbitalleri oluşturunuz. (Önce \(\ce{O}_{a}\) ve \(\ce{O}_{c}\) orbitallerinin simetrik ve antisimetrik birleşimlerini oluşturmayı unutmayınız.)
Şimdi bu moleküler orbitalleri artan enerji sırasına göre yeniden düzenleyebiliriz. Bu yaklaşım diğer üç atomlu moleküllere de genellenebilir. Bu orbitallerin enerjileri, açısal bir üç atomlu molekülde (ozon gibi), doğrusal bir moleküldekinden (karbon dioksit gibi) farklıdır. Orbital enerjisindeki değişim, cevap kâğıdında gösterildiği gibi, \(\ce{XY2}\) molekülleri için bir "Walsh diyagramı" ile gösterilebilir. Bu diyagramda her orbitalin enerjisi, \(\ce{Y-X-Y}\) bağ açısına karşı çizilmiştir. Orbitallere, “simetri etiketleri” adını verdiğimiz etiketler atanmıştır.
Walsh diyagramında belirtilen \(6a_1\) orbitali aşağıda gösterilmiştir.
4.2 Bağ açısı \(90^\circ\)'den \(180^\circ\)'ye değişirken \(6a_1\) orbitalinin enerjisi neden bu kadar hızlı artar?
Geometriyi yalnızca elektron içeren moleküler orbitaller etkiler ve iki elektron içeren bir orbital, tek elektron içeren bir orbitalden daha fazla etkiye sahiptir. Örneğin, \(\ce{O3}\) 24 elektrona sahiptir; dolayısıyla \(135^\circ\) bağ açısında \(6a_1\)'e kadar olan orbitallerin her biri iki elektron içerir. Bu nedenle, ozonun en düşük enerjili geometrisi (sterik itme ve \(4b_2\), \(1a_2\) ve \(6a_1\) orbitallerinin zıt yöndeki enerji değişimleri dikkate alındığında) muhtemelen Walsh diyagramının sol tarafına doğrudur; bu da gözlenen \(116^\circ\) bağ açısıyla uyumludur.
4.3 \(135^\circ\) bağ açısında, \(\ce{BO2}\), \(\ce{CO2}\), \(\ce{NO2}\) ve \(\ce{FO2}\) moleküllerinin elektron içeren en yüksek enerjili orbitalleri hangileridir?
4.4 \(\ce{BO2}\), \(\ce{CO2}\) ve \(\ce{O3}\) moleküllerinin bağ açılarının sırasıyla \(180^\circ\), \(180^\circ\) ve \(116^\circ\) olduğu deneysel olarak bilinmektedir. Cevap kâğıdındaki Walsh diyagramını kullanarak \(\ce{NO2}\) ve \(\ce{FO2}\) moleküllerinin \(\ce{O3}\)'ten daha fazla mı yoksa daha az mı bükülmüş olduğunu tahmin ediniz.
Soru metni resmi İngilizce metinden çevrilmiştir.
Cevaplar
- 4.1: Her atomik orbital kümesi üç moleküler orbital verir; böylece 12 orbital oluşur. Katsayı işaretleri \((a,b,c)\) sırasıyla verildiğinde, açısal geometri çizimindeki bağ yapan, bağ yapmayan ve karşıt bağ yapan düzenler şunlardır:
- \(2s\) ve \(2p_x\): \((+,+,+)\), \((+,0,-)\), \((+,-,+)\).
- \(2p_y\) ve \(2p_z\): \((+,-,+)\), \((+,0,-)\), \((+,+,+)\).
Bunlar ozonu, \(\ce{O3}\), [O-][O+]=O, betimler. \(2p_z\) örtüşmesinin niteliği, molekül doğrusal hâle geldiğinde değişir.
-
4.2: \(6a_1\)'de birbirine bakan ve aynı fazda olan loblar, açı açıldıkça bağ yapan örtüşmelerini kaybeder. \(180^\circ\)'de komşu \(2p_z\) orbitalleri zıt fazlarda yanal olarak örtüşür; bu da karşıt bağ yapan bir etkileşime ve çok daha yüksek bir enerjiye yol açar.
-
4.3: \(135^\circ\)'de elektron içeren en yüksek enerjili orbitaller şunlardır:
- Bor dioksit, \(\ce{BO2}\),
O=B[O]: \(4b_2\), tek elektron içerir. - Karbon dioksit, \(\ce{CO2}\),
O=C=O: \(4b_2\), iki elektron içerir. - Azot dioksit, \(\ce{NO2}\),
[O-][N+]=O: \(6a_1\), tek elektron içerir. -
Sorudaki \(\ce{O-F-O}\) modeline göre flor dioksit, \(\ce{FO2}\),
[O-][F+][O]: \(2b_1\), tek elektron içerir. -
4.4: Azot dioksitin ozondan daha az bükülmüş olduğu ve açısının \(116^\circ\)'den büyük olduğu tahmin edilir. Belirtilen modeldeki flor dioksitin daha fazla bükülmüş olduğu ve açısının \(116^\circ\)'den küçük olduğu tahmin edilir.
Çözüm
Yukarıdaki SMILES gösterimleri, atomların bağlanma düzenini ve temsili yerelleşmiş elektronik yapıları belirtir. Moleküler orbitallerin fazlarını, rezonans delokalizasyonunu veya bağ açılarını göstermezler. Özellikle flor dioksit gösterimi, sorudaki \(\ce{XY2}\) modelinde örtük olarak yer alan, florun merkezde bulunduğu \(\ce{O-F-O}\) düzenini izler.
4.1 — Moleküler orbitallerin oluşturulması
\(\phi_{a,q}\), \(\phi_{b,q}\) ve \(\phi_{c,q}\), üç atom üzerindeki \(q\) türü atomik orbitalleri göstersin. Her atomda aynı ortak eksenleri kullanınız: bir \(p_q\) orbitalinin pozitif lobu \(+q\) yönünü gösterir.
Önce, normalizasyonu belirtmeden, uç atom orbitallerinin iki birleşimini oluşturunuz:
\[ T_q^+=\phi_{a,q}+\phi_{c,q}, \qquad T_q^-=\phi_{a,q}-\phi_{c,q}. \]
Uç atomların yerlerini değiştiren \(xz\) düzlemine göre yansımayı ele alınız.
- \(2s\), \(2p_x\) ve \(2p_z\) için bu yansıma, tek tek orbitallerin fazını tersine çevirmez. Dolayısıyla \(T_q^+\) simetrik, \(T_q^-\) ise antisimetriktir.
- \(2p_y\) için yansıma, \(y\) işaret değiştirdiği için orbitalin fazını tersine çevirir. Bu nedenle \(T_y^+\) antisimetrik, \(T_y^-\) ise simetriktir.
Merkezdeki \(2p_y\) orbitali de bu yansımaya göre antisimetriktir. Merkezdeki diğer üç orbital simetriktir. Dolayısıyla her kümede \(T_q^+\), merkezdeki karşılık gelen orbitalle etkileşmek için gerekli simetriye sahiptir.
Eksiksiz olması için, belirtilen koordinat sistemindeki tam simetri etiketleri aşağıda verilmiştir:
| Atomik orbital kümesi | Uç orbitallerin toplamı \(T_q^+\) | Uç orbitallerin farkı \(T_q^-\) | Merkezdeki orbital |
|---|---|---|---|
| \(2s\) | \(a_1\) | \(b_2\) | \(a_1\) |
| \(2p_x\) | \(b_1\) | \(a_2\) | \(b_1\) |
| \(2p_y\) | \(b_2\) | \(a_1\) | \(b_2\) |
| \(2p_z\) | \(a_1\) | \(b_2\) | \(a_1\) |
\(T_q^+\)'nın merkezdeki orbitalle, birbirlerine göre mümkün olan iki faz düzeninde birleştirilmesi iki moleküler orbital üretir. Uç orbitallerin farkı \(T_q^-\)'ye merkez atomun katkısı sıfırdır ve bu birleşim, soruda istenen ayrı etkileşimler yoluyla oluşturma yaklaşımında bağ yapmayandır.
İstenen çizimler aşağıdaki faz düzenleriyle belirtilebilir. İşaretler, \((a,b,c)\) sırasıyla atomik orbitallerin bütününe ait katsayıları ifade eder; katsayıların büyüklüklerini belirlemez.
| Atomik orbital kümesi | Açısal geometri çizimindeki bağ yapan düzen | Bağ yapmayan düzen | Açısal geometri çizimindeki karşıt bağ yapan düzen |
|---|---|---|---|
| \(2s\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_x\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_y\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
| \(2p_z\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
Bunları doğru biçimde çizmek için:
- \(2s\): Bağ yapan orbital için aynı fazda üç küre kullanınız. Karşıt bağ yapan orbital için merkezdeki kürenin fazını tersine çeviriniz.
- \(2p_x\): Üç orbitali de molekül düzlemine dik çiziniz. Düzlemin aynı tarafındaki karşılık gelen loblar, bağ yapan orbitalde aynı fazdadır. Karşıt bağ yapan orbital için merkezdeki orbitalin fazını tersine çeviriniz.
- \(2p_y\): Yatay \(p\) orbitalleri çiziniz. Her iki bağ boyunca birbirine bakan lobların aynı fazda olması için merkezdeki orbitalin fazını uç orbitallere göre tersine çeviriniz.
- \(2p_z\): Düşey \(p\) orbitalleri çiziniz. Açısal geometrideki bağ yapan düzende, merkezdeki aşağı yönlü lob ile uçlardaki her iki yukarı yönlü lob aynı fazdadır. Bu, \(6a_1\) için gösterilen faz düzenidir.
Bağ yapmayan orbitallerin her birinin çiziminde merkezdeki orbitali çizime dâhil etmeyiniz ve iki uç orbitalin katsayılarına zıt işaretler veriniz. Herhangi bir çizimde bütün işaretlerin tersine çevrilmesi, fiziksel orbitali değiştirmez.
Böylece,
\[ 4\text{ atomik orbital kümesi}\times3\text{ küme başına moleküler orbital} =\boxed{12\text{ moleküler orbital}}. \]
\(2p_z\) için bağ yapmaya ilişkin açıklamalar açısal geometriyi ifade eder; molekül doğrusal hâle gelirken bu açıklamalar değişmeden geçerli kalmaz.
4.2 — \(6a_1\)'in enerjisinin neden hızla arttığı
Gösterilen \(6a_1\) orbitalinde, uçlardaki \(2p_z\) orbitallerinin katsayıları aynı işaretliyken merkezdeki orbitalin katsayısı zıt işaretlidir:
\[ \psi_{6a_1}\sim \phi_{a,z}-\lambda\phi_{b,z}+\phi_{c,z}, \qquad \lambda>0. \]
Açısal geometride, merkezdeki aşağı yönlü lob, uçlardaki yukarı yönlü loblara bakar ve birbirine bakan bu loblar aynı fazdadır. Bu, bağ yapan bir katkı sağlar.
Bağ açısı \(\theta\) ise, bir bağ doğrultusunun \(z\) ekseni üzerindeki izdüşümünün büyüklüğü şöyledir:
\[ \cos\!\left(\frac{\theta}{2}\right). \]
\(\theta\), \(180^\circ\)'ye doğru arttıkça bu izdüşüm sıfıra düşer: örtüşmenin enerjiyi düşüren uç uca bileşeni ortadan kalkar.
\(180^\circ\)'de atomlar \(y\) doğrultusu boyunca yer alır. Bu durumda \(2p_z\) orbitalleri paraleldir ve yanal olarak örtüşür. Merkezdeki orbitalin katsayısı uç orbitallerinkine zıt işaretli olduğundan, komşu loblar zıt fazlarda örtüşür. Etkileşim artık \(\pi\)-karşıt bağ yapıcıdır.
Bağ yapan örtüşmenin kaybolması ve karşıt bağ yapan örtüşmenin gelişmesi birlikte enerjideki hızlı artışı açıklar.
4.3 — \(135^\circ\)'de elektron içeren en yüksek enerjili orbitaller
Her nötr molekülün içerdiği elektron sayısı
\[ N_e=Z_X+2Z_{\mathrm O}, \]
olup burada \(Z_{\mathrm O}=8\)'dir.
Cevap kâğıdındaki Walsh diyagramında, 135°'de sınır orbitallerinin sıralaması şöyledir:
\[ 1a_2<4b_2<6a_1<2b_1. \]
Soruda, ozonun 24 elektronunun \(6a_1\) dâhil olmak üzere bu orbitale kadar tüm orbitalleri ikişer elektronla doldurduğu belirtilmektedir. Dolayısıyla, ardışık sınır düzeylerine şu elektronlar yerleşir:
| Orbital | Bu düzeye yerleşen elektronlar |
|---|---|
| \(1a_2\) | 19. ve 20. |
| \(4b_2\) | 21. ve 22. |
| \(6a_1\) | 23. ve 24. |
| \(2b_1\) | 25. ve 26. |
Bu düzeyler doldurulduğunda şu sonuçlar elde edilir:
| Molekül | Toplam elektron sayısı | Elektron içeren en yüksek enerjili orbital | Bu orbitaldeki elektron sayısı |
|---|---|---|---|
| \(\ce{BO2}\) | \(5+2(8)=21\) | \(4b_2\) | 1 |
| \(\ce{CO2}\) | \(6+2(8)=22\) | \(4b_2\) | 2 |
| \(\ce{NO2}\) | \(7+2(8)=23\) | \(6a_1\) | 1 |
| \(\ce{FO2}\) | \(9+2(8)=25\) | \(2b_1\) | 1 |
Tek sayıda elektrona sahip türlerde, elektron içeren en yüksek enerjili orbital aynı zamanda tek elektron içeren moleküler orbitaldir.
4.4 — Bükülmenin ozonla karşılaştırılması
Walsh yaklaşımı, elektron içeren orbitallerin enerjilerinin açıyla nasıl değiştiğini, bu orbitallerdeki elektron sayılarıyla ağırlıklandırarak karşılaştırır.
Azot dioksit: Ozona kıyasla \(6a_1\)'de bir elektron daha az içerir. \(6a_1\), bükülmeyle güçlü biçimde kararlı hâle geldiğinden, tek elektron içermesi, iki elektron içermesine göre bükülme yönünde daha zayıf bir eğilim sağlar. Bu nedenle, diğer elektron içeren orbitallerin daha büyük açı yönündeki rakip eğilimi göreli olarak daha fazla etkiye sahip olur.
Dolayısıyla,
\[ \boxed{\theta(\ce{NO2})>116^\circ: \quad \text{azot dioksit ozondan daha az bükülmüştür}.} \]
Flor dioksit: İki elektron içeren \(6a_1\) orbitalini korur ve \(2b_1\)'e bir elektron ekler.
\(2b_1\) orbitali, düzlem dışındaki \(2p_x\) orbitallerinin karşıt bağ yapan birleşimidir:
\[ \psi_{2b_1}\sim \phi_{a,x}-\mu\phi_{b,x}+\phi_{c,x}, \qquad \mu>0. \]
Merkez ile uçlar arasındaki etkileşimleri karşıt bağ yapıcı olsa da iki uç orbitali aynı fazdadır. Merkez ile uç atom arasındaki uzaklık \(r\) sabit tutulduğunda, uç atomlar arasındaki uzaklık şöyledir:
\[ d_{ac}=2r\sin\!\left(\frac{\theta}{2}\right). \]
Bükülme, \(d_{ac}\)'yi azaltarak aynı fazdaki uç loblar arasındaki enerjiyi düşüren etkileşimi güçlendirir. Böylece \(2b_1\), bükülmeyle kararlı hâle gelir. Bu orbitale elektron yerleşmesi, daha küçük bir açı yönünde ek bir eğilim oluşturur.
Dolayısıyla nitel tahmin şudur:
\[ \boxed{\theta(\ce{FO2})<116^\circ: \quad \text{flor dioksit ozondan daha fazla bükülmüştür}.} \]
Çözüm, resmi çözümle karşılaştırılarak kontrol edildi.
IChO 1998 · Problema teórico 4
Orbitales moleculares del ozono y el diagrama de Walsh
Cuando dos átomos de hidrógeno se aproximan, los orbitales atómicos 1s se combinan para formar orbitales moleculares enlazantes y antienlazantes:
De manera similar, podemos combinar los orbitales atómicos de átomos más complejos para formar orbitales moleculares, teniendo en cuenta la simetría de la molécula.
Consideremos la molécula de ozono, \(\ce{O3}\), que tiene la forma de un bumerán australiano. Podemos disponer los oxígenos de la siguiente manera (en el plano \(yz\)) y suponer que hay orbitales \(1s\), \(2s\), \(2p_x\), \(2p_y\) y \(2p_z\) en cada átomo.
Los átomos \(\ce{O}_{a}\) y \(\ce{O}_{c}\) están «relacionados por simetría», y los orbitales 1s de estos átomos forman combinaciones simétricas y antisimétricas:
En esta molécula, el orbital atómico 1s de \(\ce{O}_{b}\) se clasifica como simétrico. Puede combinarse con la combinación simétrica de \(\ce{O}_{a}\) y \(\ce{O}_{c}\) indicada arriba (pero no con la combinación antisimétrica) para formar orbitales moleculares enlazantes y antienlazantes. La combinación antisimétrica es no enlazante. Los tres orbitales moleculares finales son:
4.1 En la hoja de respuestas, utilice un procedimiento similar para construir los orbitales moleculares que surgen de la interacción por separado de los orbitales atómicos \(2s\), \(2p_x\), \(2p_y\) y \(2p_z\). (Recuerde formar primero las combinaciones simétricas y antisimétricas de \(\ce{O}_{a}\) y \(\ce{O}_{c}\).)
Ahora podemos ordenar estos orbitales moleculares por energía creciente. Esto puede generalizarse a otras moléculas triatómicas. La energía de estos orbitales es diferente en una molécula triatómica angular (como el ozono) y en una molécula lineal (como el dióxido de carbono). La variación de la energía de los orbitales puede representarse mediante un «diagrama de Walsh» para moléculas \(\ce{XY2}\), como el que se muestra en la hoja de respuestas. En él se representa la energía de cada orbital en función del ángulo de enlace \(\ce{Y-X-Y}\). A los orbitales se les han asignado etiquetas que denominamos «etiquetas de simetría».
El orbital \(6a_1\) al que se hace referencia en el diagrama de Walsh se muestra a continuación.
4.2 ¿Por qué aumenta tan rápidamente la energía del orbital \(6a_1\) cuando el ángulo de enlace cambia de \(90^\circ\) a \(180^\circ\)?
Solo los orbitales moleculares ocupados afectan a la geometría, y un orbital doblemente ocupado tiene más influencia que uno ocupado por un solo electrón. Por ejemplo, \(\ce{O3}\) tiene 24 electrones, por lo que, para un ángulo de enlace de \(135^\circ\), los orbitales están doblemente ocupados hasta \(6a_1\). Así pues, la geometría de menor energía del ozono (teniendo en cuenta la repulsión estérica y el comportamiento energético contrapuesto de los orbitales \(4b_2\), \(1a_2\) y \(6a_1\)) probablemente se sitúe hacia la izquierda del diagrama de Walsh, lo cual es coherente con el ángulo de enlace observado de \(116^\circ\).
4.3 Para un ángulo de enlace de \(135^\circ\), ¿cuáles son los orbitales ocupados de mayor energía de las moléculas \(\ce{BO2}\), \(\ce{CO2}\), \(\ce{NO2}\) y \(\ce{FO2}\)?
4.4 Se sabe experimentalmente que los ángulos de enlace de \(\ce{BO2}\), \(\ce{CO2}\) y \(\ce{O3}\) son \(180^\circ\), \(180^\circ\) y \(116^\circ\), respectivamente. Utilice el diagrama de Walsh de la hoja de respuestas para predecir si \(\ce{NO2}\) y \(\ce{FO2}\) presentan una mayor o menor flexión que \(\ce{O3}\).
Enunciado traducido del texto oficial en inglés.
Respuestas
- 4.1: Cada conjunto de orbitales atómicos da lugar a tres orbitales moleculares, lo que suma 12 orbitales. Con los signos de los coeficientes indicados en el orden \((a,b,c)\), los patrones enlazante, no enlazante y antienlazante en el esquema angular son:
- \(2s\) y \(2p_x\): \((+,+,+)\), \((+,0,-)\), \((+,-,+)\).
- \(2p_y\) y \(2p_z\): \((+,-,+)\), \((+,0,-)\), \((+,+,+)\).
Estos describen el ozono, \(\ce{O3}\), [O-][O+]=O. El carácter del solapamiento de los orbitales \(2p_z\) cambia al hacerse lineal la molécula.
-
4.2: Los lóbulos enfrentados de igual fase de \(6a_1\) pierden su solapamiento enlazante al abrirse el ángulo. A \(180^\circ\), los orbitales \(2p_z\) adyacentes se solapan lateralmente con fases opuestas, lo que produce una interacción antienlazante y una energía mucho mayor.
-
4.3: A \(135^\circ\), los orbitales ocupados de mayor energía son:
- Dióxido de boro, \(\ce{BO2}\),
O=B[O]: \(4b_2\), ocupado por un solo electrón. - Dióxido de carbono, \(\ce{CO2}\),
O=C=O: \(4b_2\), doblemente ocupado. - Dióxido de nitrógeno, \(\ce{NO2}\),
[O-][N+]=O: \(6a_1\), ocupado por un solo electrón. -
Dióxido de flúor en el modelo \(\ce{O-F-O}\) del enunciado, \(\ce{FO2}\),
[O-][F+][O]: \(2b_1\), ocupado por un solo electrón. -
4.4: Se predice que el dióxido de nitrógeno presenta una menor flexión que el ozono, con un ángulo mayor que \(116^\circ\). Se predice que el dióxido de flúor en el modelo indicado presenta una mayor flexión, con un ángulo menor que \(116^\circ\).
Solución
Los SMILES anteriores especifican la conectividad y estructuras electrónicas localizadas representativas. No muestran las fases de los orbitales moleculares, la deslocalización por resonancia ni los ángulos de enlace. En particular, la representación del dióxido de flúor sigue la disposición \(\ce{O-F-O}\) con el flúor central, implícita en el modelo \(\ce{XY2}\) del enunciado.
4.1 — Construcción de los orbitales moleculares
Sean \(\phi_{a,q}\), \(\phi_{b,q}\) y \(\phi_{c,q}\) los orbitales atómicos de tipo \(q\) de los tres átomos. Utilice los mismos ejes globales en todos los átomos: el lóbulo positivo de un orbital \(p_q\) apunta en la dirección \(+q\).
Primero, forme las dos combinaciones de los átomos terminales, sin especificar la normalización:
\[ T_q^+=\phi_{a,q}+\phi_{c,q}, \qquad T_q^-=\phi_{a,q}-\phi_{c,q}. \]
Considere la reflexión respecto al plano \(xz\), que intercambia los átomos terminales.
- Para \(2s\), \(2p_x\) y \(2p_z\), esta reflexión no invierte la fase de cada orbital individual. Por tanto, \(T_q^+\) es simétrica y \(T_q^-\) es antisimétrica.
- Para \(2p_y\), la reflexión invierte la fase del orbital porque \(y\) cambia de signo. En consecuencia, \(T_y^+\) es antisimétrica y \(T_y^-\) es simétrica.
El orbital central \(2p_y\) también es antisimétrico respecto a esta reflexión. Los otros tres orbitales centrales son simétricos. Por tanto, en cada conjunto, \(T_q^+\) tiene la simetría necesaria para interaccionar con el orbital central correspondiente.
Para completar la descripción, sus etiquetas de simetría completas en el sistema de coordenadas indicado son:
| Conjunto de orbitales atómicos | Suma terminal \(T_q^+\) | Diferencia terminal \(T_q^-\) | Orbital central |
|---|---|---|---|
| \(2s\) | \(a_1\) | \(b_2\) | \(a_1\) |
| \(2p_x\) | \(b_1\) | \(a_2\) | \(b_1\) |
| \(2p_y\) | \(b_2\) | \(a_1\) | \(b_2\) |
| \(2p_z\) | \(a_1\) | \(b_2\) | \(a_1\) |
La combinación de \(T_q^+\) con el orbital central en sus dos posibles fases relativas produce dos orbitales moleculares. La diferencia terminal \(T_q^-\) tiene una contribución central nula y es no enlazante en la construcción mediante interacciones por separado que se solicita.
Los dibujos requeridos pueden especificarse mediante los siguientes patrones de fase. Los signos se refieren a los coeficientes de los orbitales atómicos completos, en el orden \((a,b,c)\); no fijan sus magnitudes.
| Conjunto de orbitales atómicos | Patrón enlazante en el esquema angular | Patrón no enlazante | Patrón antienlazante en el esquema angular |
|---|---|---|---|
| \(2s\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_x\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_y\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
| \(2p_z\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
Para dibujarlos con precisión:
- \(2s\): Utilice tres esferas de la misma fase para el orbital enlazante. Invierta la fase de la esfera central para el orbital antienlazante.
- \(2p_x\): Dibuje los tres orbitales perpendiculares al plano molecular. Los lóbulos correspondientes situados en el mismo lado del plano tienen la misma fase en el orbital enlazante. Invierta la fase del orbital central para el orbital antienlazante.
- \(2p_y\): Dibuje orbitales \(p\) horizontales. Invierta la fase del orbital central respecto a la de los orbitales terminales, de modo que los lóbulos enfrentados a lo largo de ambos enlaces tengan fases coincidentes.
- \(2p_z\): Dibuje orbitales \(p\) verticales. En la disposición angular enlazante, el lóbulo central orientado hacia abajo y los dos lóbulos terminales orientados hacia arriba tienen la misma fase. Esta es la disposición de fases ilustrada para \(6a_1\).
En cada dibujo no enlazante, omita el orbital central y asigne signos opuestos a los coeficientes de los dos orbitales terminales. Invertir todos los signos de cualquier dibujo deja inalterado el orbital físico.
Así pues,
\[ 4\text{ conjuntos de orbitales atómicos}\times3\text{ orbitales moleculares por conjunto} =\boxed{12\text{ orbitales moleculares}}. \]
Las descripciones enlazantes para \(2p_z\) se refieren a la geometría angular; no siguen siendo válidas sin cambios cuando la molécula se vuelve lineal.
4.2 — Por qué la energía de \(6a_1\) aumenta rápidamente
En el orbital \(6a_1\) ilustrado, los orbitales terminales \(2p_z\) tienen coeficientes del mismo signo, mientras que el orbital central tiene el signo opuesto:
\[ \psi_{6a_1}\sim \phi_{a,z}-\lambda\phi_{b,z}+\phi_{c,z}, \qquad \lambda>0. \]
En la geometría angular, el lóbulo central orientado hacia abajo queda frente a los lóbulos terminales orientados hacia arriba, y esos lóbulos enfrentados tienen fases coincidentes. Esto da lugar a una contribución enlazante.
Si el ángulo de enlace es \(\theta\), la magnitud de la proyección de una dirección de enlace sobre el eje \(z\) es
\[ \cos\!\left(\frac{\theta}{2}\right). \]
A medida que \(\theta\) aumenta hacia \(180^\circ\), esta proyección disminuye hasta cero: desaparece la componente frontal favorable del solapamiento.
A \(180^\circ\), los átomos se sitúan a lo largo de la dirección \(y\). Sus orbitales \(2p_z\) son entonces paralelos y se solapan lateralmente. Como el coeficiente del orbital central tiene signo opuesto al de los orbitales terminales, los lóbulos adyacentes se solapan con fases opuestas. La interacción es ahora antienlazante de tipo \(\pi\).
La combinación de la pérdida de solapamiento enlazante y la aparición de solapamiento antienlazante explica el rápido aumento de energía.
4.3 — Orbitales ocupados de mayor energía a \(135^\circ\)
Cada molécula neutra contiene
\[ N_e=Z_X+2Z_{\mathrm O}, \]
donde \(Z_{\mathrm O}=8\).
En el diagrama de Walsh de la hoja de respuestas, los orbitales frontera a 135° están ordenados como sigue:
\[ 1a_2<4b_2<6a_1<2b_1. \]
El enunciado indica que los 24 electrones del ozono ocupan por pares todos los orbitales hasta \(6a_1\), incluido este. Por tanto, los sucesivos niveles frontera alojan:
| Orbital | Electrones que entran en este nivel |
|---|---|
| \(1a_2\) | 19.º y 20.º |
| \(4b_2\) | 21.º y 22.º |
| \(6a_1\) | 23.º y 24.º |
| \(2b_1\) | 25.º y 26.º |
El llenado de estos niveles da:
| Molécula | Número total de electrones | Orbital ocupado de mayor energía | Ocupación de ese orbital |
|---|---|---|---|
| \(\ce{BO2}\) | \(5+2(8)=21\) | \(4b_2\) | 1 |
| \(\ce{CO2}\) | \(6+2(8)=22\) | \(4b_2\) | 2 |
| \(\ce{NO2}\) | \(7+2(8)=23\) | \(6a_1\) | 1 |
| \(\ce{FO2}\) | \(9+2(8)=25\) | \(2b_1\) | 1 |
Para las especies con un número impar de electrones, el orbital ocupado de mayor energía es también el orbital molecular ocupado por un solo electrón.
4.4 — Comparación de la flexión con la del ozono
El razonamiento de Walsh compara cómo cambian con el ángulo las energías de los orbitales ocupados, ponderadas por sus ocupaciones.
Dióxido de nitrógeno: Con respecto al ozono, tiene un electrón menos en \(6a_1\). Como \(6a_1\) se estabiliza fuertemente con la flexión, la ocupación por un solo electrón proporciona una preferencia por la flexión más débil que la ocupación doble. Por tanto, la preferencia contrapuesta de otros orbitales ocupados por un ángulo mayor tiene una influencia relativa más grande.
Por consiguiente,
\[ \boxed{\theta(\ce{NO2})>116^\circ: \quad \text{el dióxido de nitrógeno presenta menor flexión que el ozono}.} \]
Dióxido de flúor: Conserva el orbital \(6a_1\) doblemente ocupado y añade un electrón a \(2b_1\).
El orbital \(2b_1\) es la combinación antienlazante de los orbitales \(2p_x\) perpendiculares al plano:
\[ \psi_{2b_1}\sim \phi_{a,x}-\mu\phi_{b,x}+\phi_{c,x}, \qquad \mu>0. \]
Aunque sus interacciones entre el átomo central y los terminales son antienlazantes, sus dos orbitales terminales tienen la misma fase. Para una distancia fija \(r\) entre el átomo central y los terminales, la separación entre los terminales es
\[ d_{ac}=2r\sin\!\left(\frac{\theta}{2}\right). \]
La flexión disminuye \(d_{ac}\), lo que refuerza la interacción favorable entre los lóbulos terminales de la misma fase. Por tanto, \(2b_1\) se estabiliza con la flexión. Su ocupación añade una preferencia adicional por un ángulo menor.
La predicción cualitativa es, por tanto,
\[ \boxed{\theta(\ce{FO2})<116^\circ: \quad \text{el dióxido de flúor presenta mayor flexión que el ozono}.} \]
La solución se comprobó con la solución oficial.
IChO 1998 · 理论题 4
臭氧的分子轨道与 Walsh 图
当两个氢原子相互接近时,1s 原子轨道组合形成成键分子轨道和反键分子轨道:
类似地,考虑分子的对称性,我们也可以将更复杂原子的原子轨道组合成分子轨道。
考虑臭氧分子 \(\ce{O3}\),其形状类似于澳大利亚回旋镖。我们可以将氧原子如下排列(位于 \(yz\) 平面内),并假设每个原子上都有 \(1s\)、\(2s\)、\(2p_x\)、\(2p_y\) 和 \(2p_z\) 轨道。
原子 \(\ce{O}_{a}\) 和 \(\ce{O}_{c}\)“通过对称操作相互关联”,这些原子上的 1s 轨道形成对称组合和反对称组合:
在该分子中,\(\ce{O}_{b}\) 上的 1s 原子轨道被归类为对称轨道。它可以与上面给出的 \(\ce{O}_{a}\) 和 \(\ce{O}_{c}\) 的对称组合相组合(但不能与反对称组合相组合),形成成键分子轨道和反键分子轨道。反对称组合是非键轨道。最终得到的三个分子轨道为:
4.1 在答题纸上,用类似的方法构建由 \(2s\)、\(2p_x\)、\(2p_y\) 和 \(2p_z\) 各组原子轨道分别相互作用而形成的分子轨道。(记住,先形成 \(\ce{O}_{a}\) 和 \(\ce{O}_{c}\) 的对称组合与反对称组合。)
现在,我们可以按能量从低到高的顺序重新排列这些分子轨道。这一方法可以推广到其他三原子分子。弯曲形三原子分子(如臭氧)中这些轨道的能量与直线形分子(如二氧化碳)中的不同。轨道能量的变化可以用答题纸所示的 \(\ce{XY2}\) 分子的“Walsh 图”表示。该图绘出了各轨道能量随 \(\ce{Y-X-Y}\) 键角的变化。图中为各轨道标注了我们称为“对称性标记”的标签。
Walsh 图中提到的 \(6a_1\) 轨道如下所示。
4.2 当键角从 \(90^\circ\) 变为 \(180^\circ\) 时,为什么 \(6a_1\) 轨道的能量会如此迅速地升高?
只有被占据的分子轨道才影响分子的几何构型,而且双占据轨道的影响比单占据轨道更大。例如,\(\ce{O3}\) 有 24 个电子,因此在键角为 \(135^\circ\) 时,直到 \(6a_1\) 为止的各轨道均为双占据。因此,考虑到空间排斥以及 \(4b_2\)、\(1a_2\) 和 \(6a_1\) 轨道相互对立的能量变化趋势,臭氧的最低能量构型可能位于 Walsh 图偏左的位置,这与观测到的 \(116^\circ\) 键角一致。
4.3 在键角为 \(135^\circ\) 时,分子 \(\ce{BO2}\)、\(\ce{CO2}\)、\(\ce{NO2}\) 和 \(\ce{FO2}\) 的最高占据轨道分别是什么?
4.4 实验已知 \(\ce{BO2}\)、\(\ce{CO2}\) 和 \(\ce{O3}\) 的键角分别为 \(180^\circ\)、\(180^\circ\) 和 \(116^\circ\)。利用答题纸上的 Walsh 图,预测 \(\ce{NO2}\) 和 \(\ce{FO2}\) 相比于 \(\ce{O3}\) 是更弯曲还是更不弯曲。
题目译自官方英文原文。
答案
- 4.1: 每组原子轨道形成三个分子轨道,共有 12 个轨道。按 \((a,b,c)\) 的顺序列出系数符号,弯曲构型示意图中的成键、非键和反键模式分别为:
- \(2s\) 和 \(2p_x\):\((+,+,+)\)、\((+,0,-)\)、\((+,-,+)\)。
- \(2p_y\) 和 \(2p_z\):\((+,-,+)\)、\((+,0,-)\)、\((+,+,+)\)。
这些模式描述的是臭氧,\(\ce{O3}\),[O-][O+]=O。分子变为直线形时,\(2p_z\) 的重叠性质会发生变化。
-
4.2: 随着键角增大,\(6a_1\) 中相向且同相的轨道瓣失去其成键重叠。在 \(180^\circ\) 时,相邻的 \(2p_z\) 轨道以相反的相位发生侧向重叠,产生反键相互作用,使能量大幅升高。
-
4.3: 在 \(135^\circ\) 时,最高占据轨道分别为:
- 二氧化硼,\(\ce{BO2}\),
O=B[O]:\(4b_2\),单占据。 - 二氧化碳,\(\ce{CO2}\),
O=C=O:\(4b_2\),双占据。 - 二氧化氮,\(\ce{NO2}\),
[O-][N+]=O:\(6a_1\),单占据。 -
题目所用 \(\ce{O-F-O}\) 模型中的二氧化氟,\(\ce{FO2}\),
[O-][F+][O]:\(2b_1\),单占据。 -
4.4: 预测二氧化氮比臭氧更不弯曲,键角大于 \(116^\circ\)。预测所述模型中的二氧化氟更弯曲,键角小于 \(116^\circ\)。
解答
上面的 SMILES 指定了原子的连接关系和代表性的定域电子结构。它们不表示分子轨道的相位、共振离域或键角。特别是,二氧化氟的表示采用了题目中 \(\ce{XY2}\) 模型所隐含的、以氟为中心原子的 \(\ce{O-F-O}\) 排列。
4.1 — 构建分子轨道
用 \(\phi_{a,q}\)、\(\phi_{b,q}\) 和 \(\phi_{c,q}\) 表示三个原子上类型为 \(q\) 的原子轨道。对每个原子都使用相同的全局坐标轴:\(p_q\) 轨道的正相位瓣指向 \(+q\) 方向。
首先构成两个端位原子的两种组合,暂不指定归一化因子:
\[ T_q^+=\phi_{a,q}+\phi_{c,q}, \qquad T_q^-=\phi_{a,q}-\phi_{c,q}. \]
考虑关于 \(xz\) 平面的反射操作,该操作交换两个端位原子。
- 对于 \(2s\)、\(2p_x\) 和 \(2p_z\),这一反射操作不会使单个轨道的相位反转。因此,\(T_q^+\) 是对称的,\(T_q^-\) 是反对称的。
- 对于 \(2p_y\),由于 \(y\) 变号,反射操作会使轨道的相位反转。因此,\(T_y^+\) 是反对称的,\(T_y^-\) 是对称的。
中心原子的 \(2p_y\) 轨道在这一反射操作下也是反对称的。中心原子的其他三个轨道则是对称的。因此,在每一组中,\(T_q^+\) 都具有与相应中心原子轨道相互作用所需的对称性。
为完整起见,下面列出它们在所述坐标系中的完整对称性标记:
| 原子轨道组 | 端位轨道之和 \(T_q^+\) | 端位轨道之差 \(T_q^-\) | 中心原子轨道 |
|---|---|---|---|
| \(2s\) | \(a_1\) | \(b_2\) | \(a_1\) |
| \(2p_x\) | \(b_1\) | \(a_2\) | \(b_1\) |
| \(2p_y\) | \(b_2\) | \(a_1\) | \(b_2\) |
| \(2p_z\) | \(a_1\) | \(b_2\) | \(a_1\) |
将 \(T_q^+\) 与中心原子轨道按两种可能的相对相位进行组合,可形成两个分子轨道。端位轨道之差 \(T_q^-\) 中,中心原子轨道的贡献为零,在题目要求的各组轨道分别相互作用的构建方式中,它是非键轨道。
所要求的轨道图可以用下列相位模式来指定。这些符号指的是整个原子轨道的系数符号,按 \((a,b,c)\) 的顺序排列;它们不规定系数的大小。
| 原子轨道组 | 弯曲构型示意图中的成键模式 | 非键模式 | 弯曲构型示意图中的反键模式 |
|---|---|---|---|
| \(2s\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_x\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_y\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
| \(2p_z\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
准确绘制这些轨道的方法如下:
- \(2s\): 对于成键轨道,画三个相位相同的球。对于反键轨道,将中心球的相位反转。
- \(2p_x\): 将三个轨道都画成垂直于分子平面。在成键轨道中,位于平面同一侧的对应轨道瓣具有相同相位。对于反键轨道,将中心原子轨道的相位反转。
- \(2p_y\): 画出水平的 \(p\) 轨道。使中心原子轨道相对于端位原子轨道的相位反转,从而使沿两条键彼此相向的轨道瓣具有相同相位。
- \(2p_z\): 画出竖直的 \(p\) 轨道。在弯曲的成键排列中,中心原子向下的轨道瓣与两个端位原子向上的轨道瓣具有相同相位。这就是 \(6a_1\) 图示中的相位排列。
在每个非键轨道图中,省略中心原子轨道,并使两个端位原子轨道的系数符号相反。将任何一幅图中的所有符号同时反转,都不会改变轨道的物理性质。
因此,
\[ 4\text{ 组原子轨道}\times3\text{ 个分子轨道每组} =\boxed{12\text{ 个分子轨道}}. \]
对 \(2p_z\) 的成键描述针对的是弯曲构型;当分子变为直线形时,这些描述不能原封不动地继续适用。
4.2 — 为什么 \(6a_1\) 的能量迅速升高
在图示的 \(6a_1\) 轨道中,端位原子的 \(2p_z\) 轨道具有相同的系数符号,而中心原子轨道的系数符号与之相反:
\[ \psi_{6a_1}\sim \phi_{a,z}-\lambda\phi_{b,z}+\phi_{c,z}, \qquad \lambda>0. \]
在弯曲构型中,中心原子向下的轨道瓣面向端位原子向上的轨道瓣,而且这些相向的轨道瓣相位相同。这带来了成键贡献。
若键角为 \(\theta\),则键方向在 \(z\) 轴上的投影大小为
\[ \cos\!\left(\frac{\theta}{2}\right). \]
随着 \(\theta\) 增大并趋近于 \(180^\circ\),这一投影减小至零:重叠中有利的端向分量消失。
在 \(180^\circ\) 时,各原子沿 \(y\) 方向排列。此时,它们的 \(2p_z\) 轨道相互平行并发生侧向重叠。由于中心原子轨道的系数符号与端位原子轨道相反,相邻轨道瓣以相反的相位重叠。此时的相互作用为 \(\pi\) 反键相互作用。
成键重叠的丧失与反键重叠的形成共同解释了能量的迅速升高。
4.3 — 在 \(135^\circ\) 时的最高占据轨道
每个中性分子所含的电子数为
\[ N_e=Z_X+2Z_{\mathrm O}, \]
其中 \(Z_{\mathrm O}=8\)。
在答题纸的 Walsh 图中,135° 时的前线轨道能量顺序为
\[ 1a_2<4b_2<6a_1<2b_1. \]
题目指出,臭氧的 24 个电子使直到 \(6a_1\) 为止的所有轨道均为双占据。因此,依次排列的前线能级容纳的电子如下:
| 轨道 | 进入该能级的电子 |
|---|---|
| \(1a_2\) | 第 19 和第 20 个 |
| \(4b_2\) | 第 21 和第 22 个 |
| \(6a_1\) | 第 23 和第 24 个 |
| \(2b_1\) | 第 25 和第 26 个 |
填充这些能级可得:
| 分子 | 电子总数 | 最高占据轨道 | 该轨道的占据电子数 |
|---|---|---|---|
| \(\ce{BO2}\) | \(5+2(8)=21\) | \(4b_2\) | 1 |
| \(\ce{CO2}\) | \(6+2(8)=22\) | \(4b_2\) | 2 |
| \(\ce{NO2}\) | \(7+2(8)=23\) | \(6a_1\) | 1 |
| \(\ce{FO2}\) | \(9+2(8)=25\) | \(2b_1\) | 1 |
对于含奇数个电子的物种,最高占据轨道也是单占据分子轨道。
4.4 — 与臭氧比较弯曲程度
Walsh 分析比较各占据轨道的能量随键角的变化,并以各轨道的占据电子数为权重。
二氧化氮: 相对于臭氧,它的 \(6a_1\) 轨道中少了一个电子。由于弯曲会显著稳定 \(6a_1\),单占据时对弯曲构型的偏好弱于双占据时。因此,其他占据轨道对较大键角的竞争性偏好具有更大的相对影响。
因此,
\[ \boxed{\theta(\ce{NO2})>116^\circ: \quad \text{二氧化氮比臭氧更不弯曲}.} \]
二氧化氟: 它保留了双占据的 \(6a_1\) 轨道,并在 \(2b_1\) 中增加了一个电子。
\(2b_1\) 轨道是面外 \(2p_x\) 轨道的反键组合:
\[ \psi_{2b_1}\sim \phi_{a,x}-\mu\phi_{b,x}+\phi_{c,x}, \qquad \mu>0. \]
尽管中心原子与端位原子之间的相互作用是反键的,但两个端位原子轨道具有相同相位。当中心原子与端位原子之间的距离 \(r\) 固定时,两端位原子间的距离为
\[ d_{ac}=2r\sin\!\left(\frac{\theta}{2}\right). \]
弯曲使 \(d_{ac}\) 减小,从而增强同相的端位轨道瓣之间的有利相互作用。因此,\(2b_1\) 在弯曲时得到稳定。占据这一轨道会进一步增强对较小键角的偏好。
因此,定性预测为
\[ \boxed{\theta(\ce{FO2})<116^\circ: \quad \text{二氧化氟比臭氧更弯曲}.} \]
解答已与官方解答核对。
IChO 1998 · Теоретическая задача 4
Молекулярные орбитали озона и диаграмма Уолша
При сближении двух атомов водорода их атомные 1s-орбитали комбинируются с образованием связывающей и разрыхляющей молекулярных орбиталей:
Аналогичным образом можно комбинировать атомные орбитали более сложных атомов для построения молекулярных орбиталей, учитывая симметрию молекулы.
Рассмотрим молекулу озона, \(\ce{O3}\), по форме напоминающую австралийский бумеранг. Расположим атомы кислорода следующим образом (в плоскости \(yz\)) и предположим, что каждый атом имеет орбитали \(1s\), \(2s\), \(2p_x\), \(2p_y\) и \(2p_z\).
Атомы \(\ce{O}_{a}\) и \(\ce{O}_{c}\) «связаны операцией симметрии», и 1s-орбитали этих атомов образуют симметричную и антисимметричную комбинации:
В этой молекуле атомная 1s-орбиталь атома \(\ce{O}_{b}\) классифицируется как симметричная. Она может взаимодействовать с приведённой выше симметричной комбинацией орбиталей \(\ce{O}_{a}\) и \(\ce{O}_{c}\) (но не с антисимметричной комбинацией), образуя связывающую и разрыхляющую молекулярные орбитали. Антисимметричная комбинация является несвязывающей. В результате получаются следующие три молекулярные орбитали:
4.1 На листе ответов, используя аналогичный подход, постройте молекулярные орбитали, возникающие при раздельном рассмотрении взаимодействий атомных орбиталей \(2s\), \(2p_x\), \(2p_y\) и \(2p_z\). (Не забудьте сначала составить симметричную и антисимметричную комбинации орбиталей \(\ce{O}_{a}\) и \(\ce{O}_{c}\).)
Теперь можно расположить эти молекулярные орбитали в порядке возрастания энергии. Такой подход можно обобщить и на другие трёхатомные молекулы. Энергия этих орбиталей в угловой трёхатомной молекуле (например, в озоне) отличается от их энергии в линейной молекуле (например, в диоксиде углерода). Изменение энергии орбиталей можно представить с помощью «диаграммы Уолша» для молекул \(\ce{XY2}\), приведённой на листе ответов. На ней показана зависимость энергии каждой орбитали от валентного угла \(\ce{Y-X-Y}\). Орбиталям присвоены обозначения, которые мы называем «обозначениями симметрии».
Орбиталь \(6a_1\), указанная на диаграмме Уолша, показана ниже.
4.2 Почему энергия орбитали \(6a_1\) так быстро возрастает при изменении валентного угла от \(90^\circ\) до \(180^\circ\)?
На геометрию влияют только занятые молекулярные орбитали, причём орбиталь, занятая двумя электронами, оказывает большее влияние, чем орбиталь, занятая одним электроном. Например, \(\ce{O3}\) имеет 24 электрона, поэтому при валентном угле \(135^\circ\) все орбитали вплоть до \(6a_1\) заняты двумя электронами. Таким образом, геометрия озона с наименьшей энергией (с учётом стерического отталкивания и противоположного характера изменения энергии орбиталей \(4b_2\), \(1a_2\) и \(6a_1\)) предположительно соответствует области ближе к левой части диаграммы Уолша, что согласуется с наблюдаемым валентным углом \(116^\circ\).
4.3 Какие орбитали являются высшими занятыми в молекулах \(\ce{BO2}\), \(\ce{CO2}\), \(\ce{NO2}\) и \(\ce{FO2}\) при валентном угле \(135^\circ\)?
4.4 Экспериментально установлено, что валентные углы в \(\ce{BO2}\), \(\ce{CO2}\) и \(\ce{O3}\) равны соответственно \(180^\circ\), \(180^\circ\) и \(116^\circ\). Используя диаграмму Уолша на листе ответов, предскажите, сильнее или слабее изогнуты молекулы \(\ce{NO2}\) и \(\ce{FO2}\) по сравнению с \(\ce{O3}\).
Условие переведено с официального английского текста.
Ответы
- 4.1: Каждый набор атомных орбиталей даёт три молекулярные орбитали, всего 12 орбиталей. Если знаки коэффициентов перечислять в порядке \((a,b,c)\), то связывающим, несвязывающим и разрыхляющим комбинациям на схеме угловой молекулы соответствуют:
- \(2s\) и \(2p_x\): \((+,+,+)\), \((+,0,-)\), \((+,-,+)\).
- \(2p_y\) и \(2p_z\): \((+,-,+)\), \((+,0,-)\), \((+,+,+)\).
Эти комбинации описывают озон, \(\ce{O3}\), [O-][O+]=O. При выпрямлении молекулы характер перекрывания \(2p_z\)-орбиталей изменяется.
-
4.2: По мере увеличения угла обращённые друг к другу лепестки орбитали \(6a_1\) с совпадающими фазами теряют связывающее перекрывание. При \(180^\circ\) соседние \(2p_z\)-орбитали перекрываются боковым образом с противоположными фазами, что приводит к разрыхляющему взаимодействию и значительно более высокой энергии.
-
4.3: При \(135^\circ\) высшими занятыми орбиталями являются:
- Диоксид бора, \(\ce{BO2}\),
O=B[O]: \(4b_2\), занята одним электроном. - Диоксид углерода, \(\ce{CO2}\),
O=C=O: \(4b_2\), занята двумя электронами. - Диоксид азота, \(\ce{NO2}\),
[O-][N+]=O: \(6a_1\), занята одним электроном. -
Диоксид фтора в принятой в задаче модели \(\ce{O-F-O}\), \(\ce{FO2}\),
[O-][F+][O]: \(2b_1\), занята одним электроном. -
4.4: Предсказывается, что молекула диоксида азота слабее изогнута, чем молекула озона, и её угол больше \(116^\circ\). Для диоксида фтора в указанной модели предсказывается более сильный изгиб и угол меньше \(116^\circ\).
Решение
Приведённые выше записи SMILES задают порядок соединения атомов и представительные локализованные электронные структуры. Они не отображают фазы молекулярных орбиталей, резонансную делокализацию или валентные углы. В частности, представление диоксида фтора соответствует структуре \(\ce{O-F-O}\) с центральным атомом фтора, подразумеваемой в модели \(\ce{XY2}\), используемой в задаче.
4.1 — Построение молекулярных орбиталей
Обозначим через \(\phi_{a,q}\), \(\phi_{b,q}\) и \(\phi_{c,q}\) атомные орбитали типа \(q\) на трёх атомах. Будем использовать одинаково направленные общие координатные оси для каждого атома: положительный лепесток орбитали \(p_q\) направлен вдоль \(+q\).
Сначала составим две комбинации орбиталей концевых атомов, не указывая нормировочные множители:
\[ T_q^+=\phi_{a,q}+\phi_{c,q}, \qquad T_q^-=\phi_{a,q}-\phi_{c,q}. \]
Рассмотрим отражение в плоскости \(xz\), которое меняет местами концевые атомы.
- Для \(2s\), \(2p_x\) и \(2p_z\) это отражение не меняет фазу отдельной орбитали на противоположную. Поэтому \(T_q^+\) симметрична, а \(T_q^-\) антисимметрична.
- Для \(2p_y\) отражение меняет фазу орбитали на противоположную, поскольку \(y\) меняет знак. Следовательно, \(T_y^+\) антисимметрична, а \(T_y^-\) симметрична.
Центральная \(2p_y\)-орбиталь также антисимметрична относительно этого отражения. Остальные три центральные орбитали симметричны. Поэтому в каждом наборе \(T_q^+\) обладает симметрией, необходимой для взаимодействия с соответствующей центральной орбиталью.
Для полноты приведём их полные обозначения симметрии в указанной системе координат:
| Набор атомных орбиталей | Сумма концевых орбиталей \(T_q^+\) | Разность концевых орбиталей \(T_q^-\) | Центральная орбиталь |
|---|---|---|---|
| \(2s\) | \(a_1\) | \(b_2\) | \(a_1\) |
| \(2p_x\) | \(b_1\) | \(a_2\) | \(b_1\) |
| \(2p_y\) | \(b_2\) | \(a_1\) | \(b_2\) |
| \(2p_z\) | \(a_1\) | \(b_2\) | \(a_1\) |
Комбинирование \(T_q^+\) с центральной орбиталью при двух возможных соотношениях их фаз даёт две молекулярные орбитали. Разность концевых орбиталей \(T_q^-\) имеет нулевой вклад центральной орбитали и является несвязывающей в требуемом построении с раздельным рассмотрением взаимодействий.
Требуемые рисунки можно задать следующими схемами фаз. Знаки относятся к коэффициентам при атомных орбиталях в целом, перечисленным в порядке \((a,b,c)\); они не задают величины этих коэффициентов.
| Набор атомных орбиталей | Связывающая комбинация на схеме угловой молекулы | Несвязывающая комбинация | Разрыхляющая комбинация на схеме угловой молекулы |
|---|---|---|---|
| \(2s\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_x\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_y\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
| \(2p_z\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
Чтобы точно изобразить эти орбитали:
- \(2s\): Для связывающей орбитали изобразите три сферы с одинаковой фазой. Для разрыхляющей орбитали измените фазу центральной сферы на противоположную.
- \(2p_x\): Изобразите все три орбитали перпендикулярно плоскости молекулы. В связывающей орбитали соответствующие лепестки по одну сторону от плоскости имеют одинаковую фазу. Для разрыхляющей орбитали измените фазу центральной орбитали на противоположную.
- \(2p_y\): Изобразите горизонтальные \(p\)-орбитали. Измените фазу центральной орбитали относительно концевых на противоположную, чтобы обращённые друг к другу вдоль обеих связей лепестки имели совпадающие фазы.
- \(2p_z\): Изобразите вертикальные \(p\)-орбитали. В связывающей комбинации для угловой молекулы направленный вниз центральный лепесток и оба направленных вверх концевых лепестка имеют одинаковую фазу. Именно такое расположение фаз показано для \(6a_1\).
На каждом рисунке несвязывающей орбитали не изображайте центральную орбиталь и задайте противоположные знаки коэффициентов при двух концевых орбиталях. Одновременное изменение всех знаков на любом рисунке на противоположные оставляет физическую орбиталь неизменной.
Таким образом,
\[ 4\text{ набора атомных орбиталей}\times3\text{ молекулярные орбитали на набор} =\boxed{12\text{ молекулярных орбиталей}}. \]
Описание связывающего характера \(2p_z\)-комбинаций относится к угловой геометрии; при переходе молекулы к линейной форме оно не остаётся справедливым без изменений.
4.2 — Почему энергия \(6a_1\) быстро возрастает
В изображённой орбитали \(6a_1\) коэффициенты при концевых \(2p_z\)-орбиталях имеют одинаковый знак, а коэффициент при центральной орбитали — противоположный:
\[ \psi_{6a_1}\sim \phi_{a,z}-\lambda\phi_{b,z}+\phi_{c,z}, \qquad \lambda>0. \]
При угловой геометрии направленный вниз центральный лепесток обращён к направленным вверх концевым лепесткам, и фазы этих обращённых друг к другу лепестков совпадают. Это даёт связывающий вклад.
Если валентный угол равен \(\theta\), то модуль проекции единичного вектора вдоль связи на ось \(z\) равен
\[ \cos\!\left(\frac{\theta}{2}\right). \]
По мере увеличения \(\theta\) до \(180^\circ\) эта проекция уменьшается до нуля: энергетически выгодная лобовая составляющая перекрывания исчезает.
При \(180^\circ\) атомы располагаются вдоль направления \(y\). Их \(2p_z\)-орбитали при этом параллельны и перекрываются боковым образом. Поскольку коэффициент при центральной орбитали имеет знак, противоположный знаку коэффициентов при концевых орбиталях, соседние лепестки перекрываются в противофазе. Теперь взаимодействие является \(\pi\)-разрыхляющим.
Сочетание утраты связывающего перекрывания и возникновения разрыхляющего перекрывания объясняет быстрое возрастание энергии.
4.3 — Высшие занятые орбитали при \(135^\circ\)
Каждая нейтральная молекула содержит
\[ N_e=Z_X+2Z_{\mathrm O}, \]
где \(Z_{\mathrm O}=8\).
На диаграмме Уолша, приведённой на листе ответов, граничные орбитали при 135° расположены в следующем порядке:
\[ 1a_2<4b_2<6a_1<2b_1. \]
В условии указано, что 24 электрона озона занимают попарно все орбитали вплоть до \(6a_1\). Следовательно, последовательные граничные уровни вмещают:
| Орбиталь | Электроны, поступающие на этот уровень |
|---|---|
| \(1a_2\) | 19-й и 20-й |
| \(4b_2\) | 21-й и 22-й |
| \(6a_1\) | 23-й и 24-й |
| \(2b_1\) | 25-й и 26-й |
Заполнение этих уровней даёт:
| Молекула | Общее число электронов | Высшая занятая орбиталь | Число электронов на этой орбитали |
|---|---|---|---|
| \(\ce{BO2}\) | \(5+2(8)=21\) | \(4b_2\) | 1 |
| \(\ce{CO2}\) | \(6+2(8)=22\) | \(4b_2\) | 2 |
| \(\ce{NO2}\) | \(7+2(8)=23\) | \(6a_1\) | 1 |
| \(\ce{FO2}\) | \(9+2(8)=25\) | \(2b_1\) | 1 |
У частиц с нечётным числом электронов высшая занятая орбиталь является также однократно занятой молекулярной орбиталью.
4.4 — Сравнение степени изгиба с озоном
Рассуждение на основе диаграммы Уолша заключается в сравнении изменений энергии занятых орбиталей с изменением угла с учётом числа электронов на каждой из них.
Диоксид азота: По сравнению с озоном на орбитали \(6a_1\) у него на один электрон меньше. Поскольку \(6a_1\) сильно стабилизируется при изгибе, заполнение одним электроном создаёт меньшую склонность к изгибу, чем заполнение двумя электронами. Поэтому конкурирующая склонность других занятых орбиталей к увеличению угла оказывает относительно большее влияние.
Следовательно,
\[ \boxed{\theta(\ce{NO2})>116^\circ: \quad \text{молекула диоксида азота слабее изогнута, чем молекула озона}.} \]
Диоксид фтора: В нём сохраняется занятая двумя электронами орбиталь \(6a_1\), а на орбиталь \(2b_1\) добавляется один электрон.
Орбиталь \(2b_1\) представляет собой разрыхляющую комбинацию \(2p_x\)-орбиталей, ориентированных перпендикулярно плоскости молекулы:
\[ \psi_{2b_1}\sim \phi_{a,x}-\mu\phi_{b,x}+\phi_{c,x}, \qquad \mu>0. \]
Хотя взаимодействия центральной орбитали с концевыми являются разрыхляющими, две концевые орбитали имеют одинаковую фазу. При фиксированном расстоянии \(r\) между центральным и концевым атомами расстояние между концевыми атомами равно
\[ d_{ac}=2r\sin\!\left(\frac{\theta}{2}\right). \]
Изгиб уменьшает \(d_{ac}\), усиливая энергетически выгодное взаимодействие между концевыми лепестками с одинаковой фазой. Поэтому при изгибе \(2b_1\) стабилизируется. Заселение этой орбитали создаёт дополнительную склонность к уменьшению угла.
Таким образом, качественное предсказание имеет вид
\[ \boxed{\theta(\ce{FO2})<116^\circ: \quad \text{молекула диоксида фтора сильнее изогнута, чем молекула озона}.} \]
Решение проверено по официальному решению.
IChO 1998 · مسألة نظرية 4
المدارات الجزيئية للأوزون ومخطط والش
عندما تقترب ذرتا هيدروجين إحداهما من الأخرى، تتراكب المدارات الذرية 1s لتكوين مدارات جزيئية رابطة ومضادة للترابط:
بطريقة مماثلة، يمكننا تراكب المدارات الذرية لذرات أكثر تعقيدًا لتكوين مدارات جزيئية، مع مراعاة تناظر الجزيء.
لننظر في جزيء الأوزون، \(\ce{O3}\)، الذي يشبه في شكله عصا البوميرانغ الأسترالية. يمكننا ترتيب ذرات الأكسجين كما يلي (في المستوى \(yz\)) وافتراض وجود مدارات \(1s\) و\(2s\) و\(2p_x\) و\(2p_y\) و\(2p_z\) على كل ذرة.
ترتبط الذرتان \(\ce{O}_{a}\) و\(\ce{O}_{c}\) «بعلاقة تناظر»، وتكوّن المدارات 1s على هاتين الذرتين تركيبين متناظرًا ومضادًا للتناظر:
في هذا الجزيء، يُصنَّف المدار الذري 1s على \(\ce{O}_{b}\) بأنه متناظر. ويمكنه أن يتراكب مع التركيب المتناظر لـ\(\ce{O}_{a}\) و\(\ce{O}_{c}\) المبين أعلاه (ولكن ليس مع التركيب المضاد للتناظر) لتكوين مدارات جزيئية رابطة ومضادة للترابط. أما التركيب المضاد للتناظر فهو غير رابط. والمدارات الجزيئية الثلاثة النهائية هي:
4.1 استخدم على ورقة الإجابة نهجًا مماثلًا لبناء المدارات الجزيئية الناشئة عن التآثر المنفصل للمدارات الذرية \(2s\) و\(2p_x\) و\(2p_y\) و\(2p_z\). (تذكّر أن تكوّن أولًا التركيبين المتناظر والمضاد للتناظر لـ\(\ce{O}_{a}\) و\(\ce{O}_{c}\).)
يمكننا الآن إعادة ترتيب هذه المدارات الجزيئية حسب تزايد الطاقة. ويمكن تعميم ذلك على جزيئات ثلاثية الذرات أخرى. تختلف طاقة هذه المدارات في جزيء ثلاثي الذرات منحنٍ (مثل الأوزون) عنها في جزيء خطي (مثل ثاني أكسيد الكربون). ويمكن تمثيل تغير طاقة المدار في «مخطط والش» لجزيئات \(\ce{XY2}\)، كما هو موضح على ورقة الإجابة. وهو يبيّن رسمًا لطاقة كل مدار بدلالة زاوية الرابطة \(\ce{Y-X-Y}\). وقد أُعطيت المدارات تسميات نطلق عليها «تسميات التناظر».
المدار \(6a_1\) المشار إليه في مخطط والش مبين أدناه.
4.2 لماذا تزداد طاقة المدار \(6a_1\) بهذه السرعة عندما تتغير زاوية الرابطة من \(90^\circ\) إلى \(180^\circ\)؟
لا تؤثر في البنية الهندسية إلا المدارات الجزيئية المشغولة، ويكون تأثير المدار المشغول بإلكترونين أكبر من تأثير المدار المشغول بإلكترون واحد. فعلى سبيل المثال، يحتوي \(\ce{O3}\) على 24 إلكترونًا، ولذلك تكون المدارات عند زاوية رابطة مقدارها \(135^\circ\) مشغولة بإلكترونين لكل منها حتى المدار \(6a_1\). ومن ثم، فإن البنية الهندسية الأقل طاقة للأوزون (مع مراعاة التنافر الفراغي والسلوك المتباين لطاقة المدارات \(4b_2\) و\(1a_2\) و\(6a_1\)) تقع على الأرجح باتجاه يسار مخطط والش، وهو ما يتفق مع زاوية الرابطة المرصودة البالغة \(116^\circ\).
4.3 عند زاوية رابطة مقدارها \(135^\circ\)، ما المدارات المشغولة الأعلى طاقة للجزيئات \(\ce{BO2}\) و\(\ce{CO2}\) و\(\ce{NO2}\) و\(\ce{FO2}\)؟
4.4 من المعروف تجريبيًا أن زوايا الروابط في \(\ce{BO2}\) و\(\ce{CO2}\) و\(\ce{O3}\) تساوي \(180^\circ\) و\(180^\circ\) و\(116^\circ\)، على الترتيب. استخدم مخطط والش على ورقة الإجابة للتنبؤ بما إذا كان \(\ce{NO2}\) و\(\ce{FO2}\) أكثر انحناءً أم أقل انحناءً من \(\ce{O3}\).
نص المسألة مترجم عن النص الإنجليزي الرسمي.
الإجابات
- 4.1: تعطي كل مجموعة من المدارات الذرية ثلاثة مدارات جزيئية، ليكون المجموع 12 مدارًا. وبسرد إشارات المعاملات بالترتيب \((a,b,c)\)، تكون الأنماط الرابطة وغير الرابطة والمضادة للترابط في الرسم المنحني كما يلي:
- \(2s\) و\(2p_x\): \((+,+,+)\)، \((+,0,-)\)، \((+,-,+)\).
- \(2p_y\) و\(2p_z\): \((+,-,+)\)، \((+,0,-)\)، \((+,+,+)\).
تصف هذه الأنماط الأوزون، \(\ce{O3}\)، [O-][O+]=O. وتتغير طبيعة تداخل مدارات \(2p_z\) عند استقامة الجزيء.
-
4.2: تفقد الفصوص المتقابلة والمتوافقة في الطور في \(6a_1\) تداخلها الرابط مع اتساع الزاوية. وعند \(180^\circ\)، تتداخل مدارات \(2p_z\) المتجاورة جانبيًا بأطوار متعاكسة، مما يولّد تآثرًا مضادًا للترابط وطاقة أعلى بكثير.
-
4.3: عند \(135^\circ\)، تكون المدارات المشغولة الأعلى طاقة كما يلي:
- ثاني أكسيد البورون، \(\ce{BO2}\)،
O=B[O]: \(4b_2\)، مشغول بإلكترون واحد. - ثاني أكسيد الكربون، \(\ce{CO2}\)،
O=C=O: \(4b_2\)، مشغول بإلكترونين. - ثاني أكسيد النيتروجين، \(\ce{NO2}\)،
[O-][N+]=O: \(6a_1\)، مشغول بإلكترون واحد. -
ثاني أكسيد الفلور وفق نموذج \(\ce{O-F-O}\) الوارد في السؤال، \(\ce{FO2}\)،
[O-][F+][O]: \(2b_1\)، مشغول بإلكترون واحد. -
4.4: يُتوقَّع أن يكون ثاني أكسيد النيتروجين أقل انحناءً من الأوزون، بزاوية أكبر من \(116^\circ\). ويُتوقَّع أن يكون ثاني أكسيد الفلور وفق النموذج المذكور أكثر انحناءً، بزاوية أصغر من \(116^\circ\).
الحل
تحدد سلاسل SMILES أعلاه كيفية اتصال الذرات والبنى الإلكترونية الموضعية التمثيلية. وهي لا تُظهر أطوار المدارات الجزيئية، ولا عدم تموضع الإلكترونات الناشئ عن الرنين، ولا زوايا الروابط. وعلى وجه الخصوص، يتبع تمثيل ثاني أكسيد الفلور ترتيب \(\ce{O-F-O}\) ذي ذرة الفلور المركزية، المفهوم ضمنًا من نموذج \(\ce{XY2}\) الوارد في السؤال.
4.1 — بناء المدارات الجزيئية
لتكن \(\phi_{a,q}\) و\(\phi_{b,q}\) و\(\phi_{c,q}\) رموزًا للمدارات الذرية من النوع \(q\) على الذرات الثلاث. استخدم المحاور المرجعية العامة نفسها على كل ذرة: يتجه الفص الموجب للمدار \(p_q\) على امتداد \(+q\).
كوّن أولًا تركيبي الذرتين الطرفيتين، دون تحديد التطبيع:
\[ T_q^+=\phi_{a,q}+\phi_{c,q}, \qquad T_q^-=\phi_{a,q}-\phi_{c,q}. \]
لننظر في الانعكاس بالنسبة إلى المستوى \(xz\)، الذي يبادل موضعي الذرتين الطرفيتين.
- بالنسبة إلى \(2s\) و\(2p_x\) و\(2p_z\)، لا يعكس هذا الانعكاس طور المدار المنفرد. ولذلك يكون \(T_q^+\) متناظرًا ويكون \(T_q^-\) مضادًا للتناظر.
- بالنسبة إلى \(2p_y\)، يعكس الانعكاس طور المدار لأن \(y\) يغيّر إشارته. وبناءً عليه، يكون \(T_y^+\) مضادًا للتناظر ويكون \(T_y^-\) متناظرًا.
المدار المركزي \(2p_y\) مضاد للتناظر أيضًا تحت تأثير هذا الانعكاس. أما المدارات المركزية الثلاثة الأخرى فهي متناظرة. ولذلك، يمتلك \(T_q^+\) في كل مجموعة التناظر اللازم للتآثر مع المدار المركزي المناظر.
واستكمالًا للعرض، فإن تسميات التناظر الكاملة لهذه المدارات في نظام الإحداثيات المذكور هي:
| مجموعة المدارات الذرية | المجموع الطرفي \(T_q^+\) | الفرق الطرفي \(T_q^-\) | المدار المركزي |
|---|---|---|---|
| \(2s\) | \(a_1\) | \(b_2\) | \(a_1\) |
| \(2p_x\) | \(b_1\) | \(a_2\) | \(b_1\) |
| \(2p_y\) | \(b_2\) | \(a_1\) | \(b_2\) |
| \(2p_z\) | \(a_1\) | \(b_2\) | \(a_1\) |
ينتج عن تراكب \(T_q^+\) مع المدار المركزي في حالتي الطور النسبي الممكنتين مداران جزيئيان. أما الفرق الطرفي \(T_q^-\) فمساهمة المدار المركزي فيه تساوي صفرًا، وهو غير رابط في البناء المطلوب القائم على التآثر المنفصل.
يمكن تحديد الرسوم المطلوبة بأنماط الأطوار التالية. تشير الإشارات إلى معاملات المدارات الذرية بأكملها، بالترتيب \((a,b,c)\)؛ وهي لا تحدد مقادير هذه المعاملات.
| مجموعة المدارات الذرية | النمط الرابط في الرسم المنحني | النمط غير الرابط | النمط المضاد للترابط في الرسم المنحني |
|---|---|---|---|
| \(2s\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_x\) | \((+,+,+)\) | \((+,0,-)\) | \((+,-,+)\) |
| \(2p_y\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
| \(2p_z\) | \((+,-,+)\) | \((+,0,-)\) | \((+,+,+)\) |
لرسم هذه المدارات بدقة:
- \(2s\): استخدم ثلاث كرات لها الطور نفسه للمدار الرابط. واعكس طور الكرة المركزية للمدار المضاد للترابط.
- \(2p_x\): ارسم المدارات الثلاثة جميعها عمودية على مستوى الجزيء. تكون الفصوص المتناظرة الواقعة على الجانب نفسه من المستوى متفقة في الطور في المدار الرابط. واعكس طور المدار المركزي للمدار المضاد للترابط.
- \(2p_y\): ارسم مدارات \(p\) أفقية. واعكس طور المدار المركزي بالنسبة إلى المدارات الطرفية بحيث تكون الفصوص المتقابلة على امتداد كلتا الرابطتين متفقة في الطور.
- \(2p_z\): ارسم مدارات \(p\) رأسية. في الترتيب الرابط المنحني، يكون للفص المركزي المتجه إلى الأسفل وكلا الفصين الطرفيين المتجهين إلى الأعلى الطور نفسه. وهذا هو ترتيب الأطوار الموضح للمدار \(6a_1\).
في كل رسم غير رابط، احذف المدار المركزي واجعل إشارتي معاملي المدارين الطرفيين متعاكستين. ولا يؤدي عكس جميع الإشارات في أي رسم إلى تغيير المدار من الناحية الفيزيائية.
ومن ثم،
\[ 4\text{ مجموعات من المدارات الذرية}\times3\text{ مدارات جزيئية لكل مجموعة} =\boxed{12\text{ مدارًا جزيئيًا}}. \]
تشير أوصاف الترابط الخاصة بـ\(2p_z\) إلى البنية الهندسية المنحنية؛ ولا تبقى صالحة دون تغيير عندما يصبح الجزيء خطيًا.
4.2 — لماذا ترتفع طاقة \(6a_1\) بسرعة
في المدار \(6a_1\) المرسوم، تتفق إشارتا معاملي المدارين الطرفيين \(2p_z\)، بينما يكون لمعامل المدار المركزي الإشارة المعاكسة:
\[ \psi_{6a_1}\sim \phi_{a,z}-\lambda\phi_{b,z}+\phi_{c,z}, \qquad \lambda>0. \]
في البنية الهندسية المنحنية، يقابل الفص المركزي المتجه إلى الأسفل الفصين الطرفيين المتجهين إلى الأعلى، وتكون هذه الفصوص المتقابلة متفقة في الطور. ويعطي ذلك مساهمة رابطة.
إذا كانت زاوية الرابطة هي \(\theta\)، فإن مقدار إسقاط اتجاه الرابطة على المحور \(z\) يساوي
\[ \cos\!\left(\frac{\theta}{2}\right). \]
مع ازدياد \(\theta\) نحو \(180^\circ\)، يتناقص هذا الإسقاط إلى الصفر: فتختفي المركبة المواتية للتداخل الرأسي.
عند \(180^\circ\)، تقع الذرات على امتداد الاتجاه \(y\). وعندئذ تكون مداراتها \(2p_z\) متوازية وتتداخل جانبيًا. ولأن إشارة معامل المدار المركزي معاكسة لإشارة معاملي المدارين الطرفيين، تتداخل الفصوص المتجاورة بأطوار متعاكسة. ويصبح التآثر الآن مضادًا للترابط من النوع \(\pi\).
يفسر اجتماع فقدان التداخل الرابط ونشوء تداخل مضاد للترابط الزيادة السريعة في الطاقة.
4.3 — المدارات المشغولة الأعلى طاقة عند \(135^\circ\)
يحتوي كل جزيء متعادل على عدد من الإلكترونات يساوي
\[ N_e=Z_X+2Z_{\mathrm O}, \]
حيث \(Z_{\mathrm O}=8\).
في مخطط والش على ورقة الإجابة، تُرتَّب المدارات الحدّية عند 135° كما يلي
\[ 1a_2<4b_2<6a_1<2b_1. \]
تنص المسألة على أن إلكترونات الأوزون الأربعة والعشرين تشغل جميع المدارات بإلكترونين لكل منها حتى المدار \(6a_1\) شاملًا إياه. ولذلك، تستوعب المستويات الحدّية المتتالية ما يلي:
| المدار | الإلكترونات التي تدخل هذا المستوى |
|---|---|
| \(1a_2\) | التاسع عشر والعشرون |
| \(4b_2\) | الحادي والعشرون والثاني والعشرون |
| \(6a_1\) | الثالث والعشرون والرابع والعشرون |
| \(2b_1\) | الخامس والعشرون والسادس والعشرون |
يعطي ملء هذه المستويات ما يلي:
| الجزيء | مجموع الإلكترونات | المدار المشغول الأعلى طاقة | عدد الإلكترونات التي تشغل ذلك المدار |
|---|---|---|---|
| \(\ce{BO2}\) | \(5+2(8)=21\) | \(4b_2\) | 1 |
| \(\ce{CO2}\) | \(6+2(8)=22\) | \(4b_2\) | 2 |
| \(\ce{NO2}\) | \(7+2(8)=23\) | \(6a_1\) | 1 |
| \(\ce{FO2}\) | \(9+2(8)=25\) | \(2b_1\) | 1 |
بالنسبة إلى الأنواع الكيميائية ذات العدد الفردي من الإلكترونات، يكون المدار المشغول الأعلى طاقة هو أيضًا المدار الجزيئي المشغول بإلكترون واحد.
4.4 — مقارنة الانحناء بانحناء الأوزون
يقارن استدلال والش كيفية تغير طاقات المدارات المشغولة مع الزاوية، مع ترجيحها بأعداد الإلكترونات التي تشغلها.
ثاني أكسيد النيتروجين: يحتوي، مقارنة بالأوزون، على إلكترون أقل في \(6a_1\). ولأن الانحناء يزيد استقرار \(6a_1\) بدرجة كبيرة، فإن شغله بإلكترون واحد يولّد ميلًا إلى الانحناء أضعف مما يولّده شغله بإلكترونين. ولذلك يزداد التأثير النسبي للميل المنافس للمدارات المشغولة الأخرى نحو زاوية أكبر.
ومن ثم،
\[ \boxed{\theta(\ce{NO2})>116^\circ: \quad \text{ثاني أكسيد النيتروجين أقل انحناءً من الأوزون}.} \]
ثاني أكسيد الفلور: يحتفظ بالمدار \(6a_1\) مشغولًا بإلكترونين ويضيف إلكترونًا واحدًا إلى \(2b_1\).
المدار \(2b_1\) هو التركيب المضاد للترابط لمدارات \(2p_x\) العمودية على مستوى الجزيء:
\[ \psi_{2b_1}\sim \phi_{a,x}-\mu\phi_{b,x}+\phi_{c,x}, \qquad \mu>0. \]
على الرغم من أن تآثراته بين المدار المركزي والمدارين الطرفيين مضادة للترابط، فإن مداريه الطرفيين لهما الطور نفسه. وعند تثبيت المسافة \(r\) بين الذرة المركزية وكل ذرة طرفية، تكون المسافة بين الذرتين الطرفيتين
\[ d_{ac}=2r\sin\!\left(\frac{\theta}{2}\right). \]
يقلل الانحناء \(d_{ac}\)، مما يعزز التآثر المواتي بين الفصوص الطرفية المتفقة في الطور. وهكذا يزداد استقرار \(2b_1\) عند الانحناء. ويضيف شغله ميلًا إضافيًا نحو زاوية أصغر.
لذلك يكون التنبؤ النوعي هو
\[ \boxed{\theta(\ce{FO2})<116^\circ: \quad \text{ثاني أكسيد الفلور أكثر انحناءً من الأوزون}.} \]
تمت مراجعة الحل بمقارنته بالحل الرسمي.